La interacción entre la apolipoproteína B y la inflamación sistémica en la enfermedad cardiovascular aterosclerótica: causalidad, mecanismos y paradigmas clínicos
Aterosclerótico enfermedad cardiovascular (ASCVD) sigue siendo la principal causa de morbilidad y mortalidad en todo el mundo. Durante décadas, el campo debatió la naturaleza fisiopatológica fundamental de aterogénesis. Las formulaciones iniciales de la hipótesis lipídica consideraban ateroesclerosis en gran medida como una enfermedad de colesterol acumulación dentro de la pared arterial, mientras que las posteriores observaciones patológicas destacan macrófagos, las células T y otras células inflamatorias dentro placas fomentó la opinión contraria de que la ASCVD era principalmente un trastorno inflamatorio crónico. Los avances en biología vascular, genética, y ensayo clínico la ciencia demuestra ahora que estas no son explicaciones mutuamente excluyentes, sino componentes interconectados del mismo proceso patológico.1,12,13,22]
El consenso científico y clínico actual caracteriza la aterosclerosis como una enfermedad inflamatoria impulsada por lípidos. Dentro de este modelo, apolipoproteína B (ApoB)-que contiene lipoproteínas proporcione el insulto inicial indispensable, a la vez sistémico y local inflamación amplifica el crecimiento de la placa, la vulnerabilidad y el riesgo de ruptura. Dicho de otro modo, el lesión comienza con la retención de partículas aterogénicas de ApoB y se vuelve peligrosa a través de una respuesta inmune desadaptativa a los lípidos retenidos y modificados.2-5,12,13,21,22]
Esta revisión examina la relación entre la ApoB, la inflamación y la progresión de la ASCVD. Al rastrear la secuencia causal del inicio de la placa, revisar la vía molecular desde la retención de lípidos hasta la activación de citocinas e integrar la genética humana con los principales ensayos de resultados cardiovasculares, se desarrolla un modelo unificado de aterogénesis. La tesis central es que la carga de ApoB determina si la enfermedad comienza, mientras que la biología inflamatoria influye fuertemente en el ritmo de progresión y la probabilidad de infarto de miocardio, derrame cerebral, o muerte cardiovascular.2-5,6-9,12-18,21]
La secuencia causal: la hipótesis de respuesta a la retención
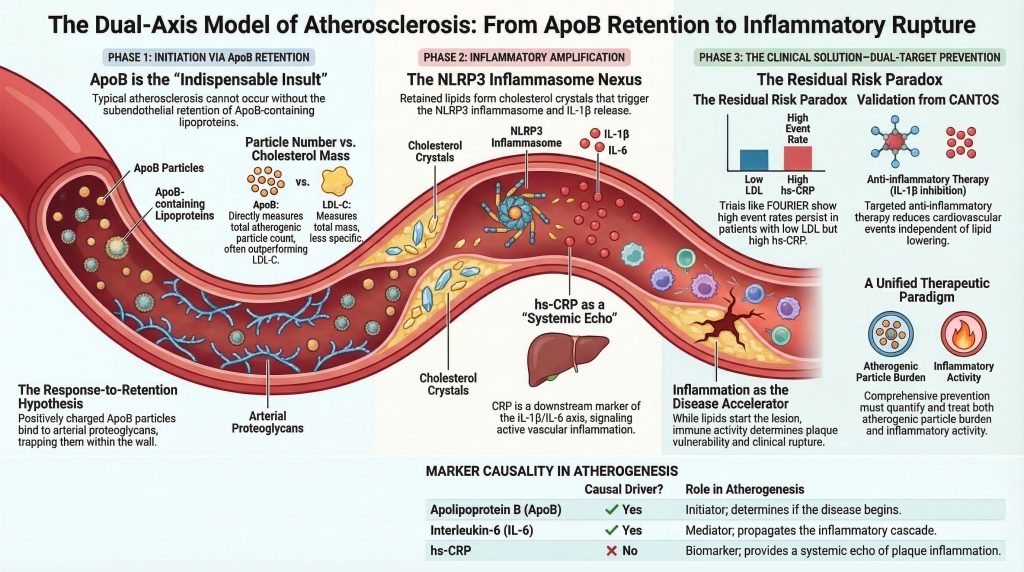
Para comprender la relación entre la ApoB y la inflamación, se debe establecer la temporalidad del evento aterogénico inicial. La pregunta mecanística clave es si las lipoproteínaselevadas que contienen ApoB inician la aterosclerosis antes de que se desarrolle la inflamación localizada, o si la inflamación primero sensibiliza la pared arterial y posteriormente permite el depósito de lípidos. La evidencia actual favorece firmemente una secuencia en la que la enfermedad comienza con la retención arterial de partículas de ApoB, y la inflamación surge como una respuesta biológica a esas partículas retenidas y luego se retroalimenta para empeorar la enfermedad.2-5]
La evidencia histopatológica y experimental apoya la hipótesis de respuesta a la retención de la aterogénesis temprana. En la formulación clásica de Williams y Tabas, la afluencia y el atrapamiento de partículas de ApoB ricas en colesterol dentro de la arteria íntima son los primeros pasos necesarios en la formación de lesiones. La posterior actualización de Circulation sobre la retención de lipoproteínas subendoteliales afirma directamente que el proceso iniciador en la aterogénesis es la retención de lipoproteínas que contienen ApoB debajo del endotelio, lo que a su vez desencadena la respuesta inflamatoria dominada por macrófagos y linfocitos T que impulsa el desarrollo de las lesiones.2,3]
Este modelo sigue siendo atractivo porque integra la biología arterial, matriz extracelular unión y observación clínica. La partícula ApoB no es simplemente un transportador pasivo de lípidos. partículas que contienen ApoB se unen a los proteoglicanos de la pared arterial, especialmente en regiones vasculares predispuestas a la formación de lesiones. Una vez atrapadas, se exponen a modificaciones oxidativas, enzimáticas y agregativas, lo que las convierte en potentes estímulos inflamatorios. Por lo tanto, el evento más temprano no es la inflamación generalizada o la lesión endotelial inespecífica, sino la retención focal de lipoproteínas aterogénicas en un microambiente arterial susceptible.2-5]
Refutando el paradigma de “la inflamación primero”
Modelos alternativos, en particular la hipótesis de respuesta a la lesión, propusieron que la lesión endotelial o la inflamación preexistente deben preceder al depósito de lípidos. Esta opinión ganó aceptación porque las células inflamatorias abundan en las placas establecidas y porque las afecciones inflamatorias sistémicas aceleran la ASCVD. Sin embargo, la aceleración inflamatoria no prueba la iniciación inflamatoria. La pregunta decisiva es si la inflamación, en ausencia de una exposición suficiente a ApoB, puede generar una lesión ateromatosa típica rica en colesterol. El peso de la evidencia sugiere que no puede.1-3,12,21,22]
Los datos experimentales y patológicos indican que disfunción endotelial, el esfuerzo cortante alterado y la activación inflamatoria crean un ambiente propicio para la formación de lesiones, pero la carga de ApoB determina si las lesiones realmente se forman y qué tan extensamente progresan. El flujo alterado ayuda a explicar la localización de las lesiones; las lipoproteínas retenidas que contienen ApoB explican la iniciación y expansión de las lesiones.2-5,12,22]
La inflamación sistémica, sin embargo, actúa como un potente amplificador de enfermedades. Los estados inflamatorios crónicos aumentan la activación endotelial, alteran la señalización vascular y aceleran la progresión de la placa. Sin embargo, en un entorno pobre en lípidos, no generan la clásica lesión cargada de colesterol que define la aterosclerosis. Esta distinción es clínicamente importante porque explica por qué la terapia antiinflamatoria no elimina la necesidad de una reducción intensiva de la ApoB.1,12,13,21,22]
Apolipoproteína B: La variable iniciadora
La ApoB existe en 2 isoformas aterogénicas principales: ApoB48 y ApoB100. La ApoB48 se sintetiza en el intestino y está presente en quilomicrones y sus remanentes. La ApoB100 es sintetizada en el hígado y está presente en las lipoproteínas de muy baja densidad, las lipoproteínas de densidad intermedia, las lipoproteínas de baja densidad y lipoproteína(a) [Lp(a)]. Debido a que cada partícula aterogénica contiene exactamente 1 molécula de ApoB, la concentración plasmática de ApoB refleja el número total de partículas aterogénicas circulantes. Esto le otorga a la ApoB ventajas conceptuales y clínicas importantes sobre el c-LDL, que refleja la masa de colesterol en lugar del número de partículas.4,15,23,25,28]
La importancia clínica de la ApoB radica en el hecho de que la aterosclerosis es impulsada por la cantidad de partículas capaces de ingresar y ser retenidas en la pared arterial, y no simplemente por la cantidad de colesterol que transportan. El contenido de colesterol por partícula varía considerablemente, especialmente en resistencia a la insulina, síndrome metabólico, tipo 2 diabetes, e hipertrigliceridemia. En tales estados, el C-LDL puede subestimar la verdadera carga de partículas aterogénicas, mientras que la ApoB capta dicha carga de manera más directa.4,23,25,26,28]
La entrada de estas partículas en la pared arterial es impulsada por el gradiente de concentración desde el plasma hacia la íntima. Una vez dentro de la espacio subendotelial, los dominios estructurales en la ApoB facilitan la retención por parte de los proteoglicanos arteriales. La retención prolonga el tiempo de residencia de las partículas y crea el sustrato para la oxidación, la agregación y la activación inmunitaria. Sin la retención, la cascada inflamatoria posterior no se desarrolla en su forma canónica.2-5]
La Lp(a) merece una mención especial dentro de la familia de la ApoB porque combina una partícula que contiene ApoB similar a las LDL con la apolipoproteína(a), y parece contribuir a efectos tanto proaterogénicos como proinflamatorios. La evidencia genética y clínica respalda ahora a la Lp(a) como una causa de ASCVD factor de riesgo.[15]
Vías mecanísticas: De la retención arterial a la inflamación sistémica
Siguiendo retención subendotelial de partículas que contienen ApoB, una serie coordinada de eventos biológicos transforma la acumulación focal de lípidos en una lesión inflamatoria. Esta vía vincula la hiperlipidemia con la activación inmunitaria innata y explica cómo una afección clínicamente silenciosa estría grasa puede convertirse en una placa peligrosa.2,5,10-14,21,22]
Modificación de lipoproteínas
Una vez retenidas en la matriz extracelular íntima, las lipoproteínas que contienen ApoB se exponen a modificaciones oxidativas y enzimáticas. Estos procesos generan LDL oxidada, fosfolípidos oxidados y partículas agregadas con propiedades biológicas distintas de las lipoproteínas nativas. Dichas partículas modificadas actúan como señales asociadas al peligro dentro de la pared vascular y alteran el comportamiento de las células endoteliales y mieloides.2,5,10-14]
Estos lípidos modificados no son una carga pasiva. Se convierten en ligandos inflamatorios que interactúan con las células vasculares e inmunitarias y sostienen la evolución de la lesión. La Lp(a), debido a su carga de fosfolípidos oxidados, puede funcionar como un vehículo inflamatorio especialmente potente tras su retención.5,13,15]
Disfunción endotelial y reclutamiento de monocitos
Los lípidos modificados interactúan con vías de reconocimiento de patrones y activan programas transcripcionales inflamatorios en células endoteliales y los macrófagos. Esto suprime la señalización endotelial ateroprotectora y promueve la expresión de adhesión leucocitaria moléculas y quimiocinas, marcando la transición de la retención silenciosa de lípidos a la inflamación vascular activa.12-14,21,22]
El resultado es el reclutamiento de monocitos circulantes y linfocitos T hacia el espacio subendotelial. Los monocitos se adhieren, migran a través del endotelio activado y entran en un microambiente rico en lípidos que favorece la diferenciación en macrófagos. Esta es la transición fundamental de una lesión bioquímica impulsada por la retención de lipoproteínas a una lesión celular dominada por efectores inmunitarios.12-14,21,22]
Diferenciación de macrófagos, formación de células espumosas y génesis de cristales
Dentro de la íntima, los monocitos se diferencian en macrófagos e internalizan lipoproteínas modificadas a través de receptores barredores. Debido a que estas vías de captación no se regulan a la baja adecuadamente por la carga de colesterol intracelular, los macrófagos continúan ingiriendo lípidos y se convierten en células espumosas, el sello distintivo de la estría grasa temprana.10-14]
A medida que la captación de lípidos supera al eflujo de colesterol, el colesterol libre intracelular se acumula y puede precipitar en cristales de colesterol. Estos cristales ya no se reconocen como restos inertes, sino como desencadenantes inflamatorios que activan vías inmunitarias innatas fundamentales para la progresión de la placa.10,11,14]
El inflamasoma NLRP3 y la piroptosis
La formación intracelular y la fagocitosis de los cristales de colesterol representan un vínculo mecanístico clave entre el lípido retenido y la activación inmunitaria innata. Cuando los macrófagos intentan procesar los cristales de colesterol, la disrupción lisosomal y el estrés celular asociado activan el inflamasoma NLRP3, un complejo multiproteico sensor de peligro implicado en la aterogénesis.10,11,14]
Una vez armado, NLRP3 activa la caspasa-1, que escinde la pro-IL-1β y la pro-IL-18 en sus formas maduras y promueve vías de muerte celular inflamatoria. Esto conduce a la liberación de citocinas, proteasas y contenido lipídico en el espacio extracelular, lo que contribuye a núcleo necrótico expansión y desestabilización de la placa. Este es el punto en el que las lesiones crónicas de almacenamiento de lípidos se convierten en lesiones inflamatorias activamente desestabilizadoras.10,11,14]
Este modelo centrado en el inflamasoma es terapéuticamente importante porque vincula el lípido retenido con la producción de IL-1β y proporciona un fundamento mecanicista para intervenciones tales como canakinumab y colchicina.[6,10,11,14,29-32]
La síntesis hepática de la proteína C reactiva
La liberación de IL-1β dentro de la placa amplifica la inflamación tanto a nivel local como sistémico. La IL-1β estimula la producción de interleucina-6 (IL-6) y otros mediadores descendientes, y IL-6 a su vez induce la síntesis hepática de Proteína C reactiva. Por lo tanto, la PCR-hs elevada se comprende mejor como un marcador sistémico de señalización inflamatoria que surge, al menos en parte, de lesiones ateroescleróticas inflamadas.6,12,14,17,18,21,29]
Debido a que la PCR se encuentra río abajo del eje IL-1β/IL-6, es clínicamente valiosa como biomarcador de actividad inflamatoria, pero puede no ser por sí mismo el impulsor causal de la enfermedad.17,18,21]
El papel de la PCR: biomarcador frente a mediador causal
Dada la fuerte asociación epidemiológica entre la proteína C reactiva de alta sensibilidad (PCR-as) elevada y la enfermedad cardiovascular ateroesclerótica (ECVA) incidente, los investigadores se preguntaron si la PCR simplemente refleja la inflamación vascular o contribuye directamente a la aterogénesis. Si la PCR fuera causal, la PCR en sí misma sería un objetivo terapéutico atractivo. Si fuera solo un marcador, centrarse en la PCR sin afectar las vías ascendentes difícilmente reduciría los eventos.17,18,21]
Evidencia de aleatorización mendeliana
Aleatorización mendeliana ha sido fundamental para resolver este problema. Los estudios genéticos sobre las diferencias de por vida en la PCR generalmente han mostrado asociaciones nulas o casi nulas con la enfermedad coronaria, mientras que la aleatorización aleatorización Los análisis de la señalización de la IL-6 respaldan la causalidad de la vía. Este patrón sugiere firmemente que la proteína C reactiva es un biomarcador descendente en lugar de ser el mediador causal primario.17,18]
El análisis de aleatorización mendeliana de IL6R es especialmente informativo. La regulación negativa genética de la señalización del receptor de IL-6 se asocia con una menor actividad inflamatoria, una menor proteína C reactiva (PCR) aguas abajo y un menor riesgo coronario, lo que respalda la causalidad de la vía de la IL-6. Esta interpretación se alinea con datos posteriores de ensayos clínicos que muestran beneficio a partir de la inhibición de la IL-1β y con la perspectiva más amplia de que el circuito inflamatorio ascendente, y no la PCR en sí misma, es el blanco terapéutico relevante.6,17,18,21]
La evidencia de los modelos animales sobre los efectos directos de la proteína C reactiva (CRP) ha sido mixta, especialmente en comparación con los datos genéticos y clínicos más consistentes que involucran a la IL-1β y la IL-6. En conjunto, la CRP se considera mejor como un biomarcador clínico de alto valor en lugar de un blanco terapéutico central.17,18,21]
Interacción entre ApoB e inflamación: evidencia clínica fundamental
El reconocimiento de que la aterosclerosis depende tanto de la acumulación de ApoB como de la amplificación inflamatoria condujo al concepto moderno de doble riesgo residual vías. Algunos pacientes siguen teniendo un alto riesgo debido a que su aterogénica carga de partículas sigue sin estar adecuadamente controlado. Otros logran importantes hipolipemiante pero conservar un riesgo inflamatorio sustancial, reflejado por una PCR-hs elevada o una activación persistente de citocinas. Ensayos históricos como Júpiter, CANTOS, y Fourier ilustra estas vías complementarias.6-9,29,33]
JUPITER: inflamación en prevención primaria
JUPITER enroló a individuos aparentemente sanos con un C-LDL inferior a 130 mg/dL y una Pcr-as de al menos 2,0 mg/L, seleccionando de este modo a una población con niveles lipídicos tradicionales modestos pero con un riesgo inflamatorio aumentado. Rosuvastatina redujo tanto el C-LDL como la hs-PCR y disminuyó significativamente los eventos cardiovasculares mayores. El ensayo demostró que puede existir un riesgo cardiovascular clínicamente significativo a pesar de un C-LDL “normal” cuando la carga inflamatoria está elevada, y que una terapia con efectos tanto hipolipemiantes como antiinflamatorios puede reducir sustancialmente el riesgo.7]
CANTOS: aislando la hipótesis inflamatoria
CANTOS evaluó directamente si la reducción de la inflamación, independientemente de la reducción de lípidos, mejora los resultados. En pacientes con infarto de miocardio previo y elevación persistente de la hs-CRP a pesar de la terapia estándar, el canakinumab redujo sustancialmente la IL-6 y la hs-CRP sin disminuir el C-LDL, el C-HDL o la ApoB, y redujo los eventos cardiovasculares recurrentes. Los análisis secundarios sugirieron un mayor beneficio en aquellos que lograron una reducción más profunda de la hs-CRP. Por lo tanto, CANTOS aportó una prueba de concepto de que la terapia antiinflamatoria dirigida puede reducir los eventos de enfermedad cardiovascular aterosclerótica (ASCVD) incluso cuando los niveles de lípidos permanecen inalterados.6,29]
FOURIER: riesgo inflamatorio persistente a pesar de niveles ultra bajos de lípidos
FOURIER evaluó la reducción intensiva de lípidos con evolocumab en pacientes con enfermedad cardiovascular aterosclerótica (ASCVD) establecida. El evolocumab redujo el c-LDL de manera drástica, mientras que la pcr-as permaneció prácticamente sin cambios. El ensayo confirmó el beneficio de una reducción más profunda de los lípidos, pero análisis posteriores demostraron que la pcr-as y el c-LDL permanecieron predictores independientes de resultados. Incluso a niveles muy bajos de c-LDL, un hs-CRP más alto identificó un mayor riesgo residual. Por lo tanto, FOURIER demostró que riesgo inflamatorio residual persiste incluso cuando el riesgo lipídico se reduce a niveles muy bajos.8,9,33]
Juntos, estos ensayos validan un modelo de doble eje. JUPITER destacó el riesgo inflamatorio en prevención primaria, CANTOS demostró que la terapia antiinflamatoria selectiva reduce los eventos sin reducir los lípidos, y FOURIER demostró que la reducción intensa de los lípidos deja un conjunto mensurable de riesgo inflamatorio residual. La implicación no es elegir entre lípidos e inflamación, sino tratar ambos.6-9,29,33]
Sinergia epidemiológica: Perspectivas del Biobanco del Reino Unido y cohortes contemporáneas
Los análisis de poblaciones grandes complementan los datos de los ensayos al mostrar cómo la ApoB y el riesgo inflamatorio interactúan en amplias distribuciones de riesgo. Los estudios de cohortes contemporáneos y los análisis basados en el Biobanco del Reino Unido indican que la carga de ApoB y los marcadores inflamatorios a menudo brindan información complementaria, y las tasas de eventos más altas se observan con frecuencia cuando ambos están elevados. Particularmente importantes son discordancia análisis que muestran que la ApoB a menudo predice el riesgo mejor que el C-LDL cuando las 2 medidas no coinciden.4,23,25,28]
En el síndrome metabólico y la hipertriglicemia, el C-LDL puede parecer engañosamente bajo debido a que cada partícula transporta menos colesterol, mientras que la ApoB aún refleja el número real de partículas aterogénicas. Trabajos de cohortes recientes también sugieren que los enfoques basados en la ApoB pueden mejorar la discriminación del riesgo en relación con las métricas basadas en el colesterol en estados discordantes.4,23,25,26,28]
Estas observaciones epidemiológicas refuerzan el marco mecanístico. La ApoB elevada indica una mayor oportunidad de entrada y retención arterial, mientras que la PCR-as señala una amplificación inflamatoria activa. Cuando ambas están presentes, el riesgo aumenta sustancialmente. Eso no sitúa a la PCR en el mismo nivel causal que la ApoB, pero sí respalda la medición de ambas para refinar la evaluación del riesgo clínico.4,17,18,23,25,28]
Implicaciones clínicas y perspectivas de las guías de 2025
La lipidología moderna reconoce cada vez más que, debido a la masa de colesterol por LDL la partícula varía, la dependencia de colesterol total o el C-LDL calculado por sí solo puede clasificar erróneamente el riesgo. La ApoB hace un inventario directo de las partículas aterogénicas circulantes capaces de penetrar en la pared arterial. La revisión de Circulation de 2024 sobre la ApoB argumenta a favor de un uso clínico más amplio de la ApoB debido a su mayor alineación biológica con la causalidad de la ASCVD y su utilidad en estados discordantes.4,23,25,28]
Este cambio se refleja en las guías contemporáneas. La AACE de 2025 dislipidemia la guía enfatiza el manejo farmacológico moderno basado en el riesgo, mientras que la actualización enfocada de la ESC/EAS de 2025 apoya un uso más temprano y amplio de la terapia de combinación, incluyendo estatinas, ezetimiba, ácido bempedoico, y PCSK9 inhibición, para reducir la carga aterogénica. Aunque los umbrales específicos de cada sociedad difieren, la dirección general es consistente: la ApoB está ganando protagonismo como un marcador procesable, especialmente en pacientes de alto riesgo y discordantes.19,20]
La inflamación también ha pasado de ser un concepto académico a uno clínicamente procesable. La declaración científica del ACC de 2025 enfatiza la relevancia clínica de la inflamación en todo el espectro de la ECVA. La PCR-hs sigue siendo útil para mejorar la estimación del riesgo en entornos de prevención primaria seleccionados y para identificar el riesgo inflamatorio residual en prevención secundaria. La colchicina en dosis bajas se ha convertido en una opción antiinflamatoria práctica en pacientes seleccionados con ASCVD establecida, y los trabajos en curso sobre la modulación de la vía de la IL-6 y las estrategias para reducir la Lp(a) pueden perfeccionar aún más el tratamiento.20,27,30-32,35]
Debates científicos no resueltos: La definición de la enfermedad
A pesar de una amplia convergencia, persiste el debate semántico sobre si la aterosclerosis es fundamentalmente impulsada por lípidos, inflamatoria o una inflamación inducida por lípidos. La perspectiva centrada en los lípidos es correcta en un sentido crucial: sin lipoproteínas que contengan ApoB, no surge la aterosclerosis típica. La genética humana, la patología y las intervenciones para reducir los lípidos respaldan firmemente este punto.2-5,15,16,23]
Sin embargo, un modelo puramente centrado en los lípidos no explica por completo por qué algunos pacientes con un excelente control lipídico continúan experimentando ruptura de placa y eventos recurrentes. Por el contrario, la perspectiva centrada en la inflamación enfatiza correctamente que los mecanismos inmunitarios dominan la desestabilización de la placa, la degradación de la capa fibrosa y la ruptura, pero la inflamación en un entorno pobre en lípidos no produce el clásico rico en colesterol ateroma. Por lo tanto, la síntesis más precisa es que la aterosclerosis es una enfermedad inflamatoria inducida por lípidos: iniciada por la retención de ApoB, y luego amplificada y vuelta clínicamente peligrosa por respuestas inmunitarias innatas y adaptativas desadaptativas a los lípidos retenidos.1-3,10-14,21,22,27,29-35]
Conclusión
La fisiopatología de la ECVA requiere la convergencia de 2 ejes biológicos estrechamente vinculados. La enfermedad comienza con la afluencia y la retención subendotelial de lipoproteínas que contienen ApoB dentro de la pared arterial. Esto establece la lesión inicial. La progresión desde una estría grasa clínicamente silenciosa hasta una placa vulnerable, necrótica y propensa a la ruptura depende de la amplificación inflamatoria impulsada por lípidos modificados, la biología de las células espumosas, los cristales de colesterol, la activación del inflamasoma NLRP3 y la señalización de citocinas a través de la IL-1β y la IL-6. La PCR-as surge de esta cascada como un marcador sistémico informativo más que como el agente causal primario.2-5,10-14,17,18,21]
Ensayos históricos de las últimas 2 décadas han demostrado que tratar el impulsor de ApoB mediante estatinas e inhibición de PCSK9 y tratar el amplificador inflamatorio mediante inhibición de IL-1β o colchicina puede proporcionar un beneficio independiente y complementario. Para reducir riesgo cardiovascular residual De manera significativa, la práctica contemporánea debe ir más allá de la masa de colesterol por sí sola y evaluar tanto la carga de partículas aterogénicas como la actividad inflamatoria residual. Ese marco de doble riesgo es la implicación práctica más clara de la investigación moderna sobre la aterosclerosis.4,6-9,19,20,27,29-35]
Referencias
- Libby P. Inflammation in atherosclerosis. Nature. 2002;420(6917):868-874. doi:10.1038/nature01323
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications.
- Williams KJ, Tabas I. The response-to-retention hypothesis of early atherogenesis.
- De Oliveira-Gomes D, Joshi PH, Peterson ED, Rohatgi A, Khera A, Navar AM. Apolipoprotein B: Bridging the Gap Between Evidence and Clinical Practice. Circulation. 2024;150(1):62-79. doi:10.1161/CIRCULATIONAHA.124.068885
- Borén J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914
- Ridker PM, Danielson E, Fonseca FA, et al. Rosuvastatin to prevent vascular events in men and women with elevated C-reactive protein. N Engl J Med. 2008;359(21):2195-2207. doi:10.1056/NEJMoa0807646
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Pradhan AD, Aday AW, Rose LM, Ridker PM. Residual Inflammatory Risk on Treatment With PCSK9 Inhibition and Statin Therapy. Circulation. 2018;138(2):141-149. doi:10.1161/CIRCULATIONAHA.118.034645
- Duewell P, Kono H, Rayner KJ, et al. NLRP3 inflammasomes are required for atherogenesis and activated by cholesterol crystals. Nature. 2010;464(7293):1357-1361. doi:10.1038/nature08938
- Grebe A, Latz E. Cholesterol crystals and inflammation. Curr Rheumatol Rep. 2013;15(3):313. doi:10.1007/s11926-012-0313-z
- Libby P, Ridker PM, Hansson GK; Leducq Transatlantic Network on Atherothrombosis. Inflammation in atherosclerosis: from pathophysiology to practice. J Am Coll Cardiol. 2009;54(23):2129-2138. doi:10.1016/j.jacc.2009.09.009
- Tall AR, Yvan-Charvet L. Cholesterol, inflammation and innate immunity. Nat Rev Immunol. 2015;15(2):104-116. doi:10.1038/nri3793
- Grebe A, Hoss F, Latz E. NLRP3 Inflammasome and the IL-1 Pathway in Atherosclerosis. Circ Res. 2018;122(12):1722-1740. doi:10.1161/CIRCRESAHA.118.311362
- Tsimikas S, Stroes ESG. The dedicated “Lp(a) clinic”: A concept whose time has arrived?. Atherosclerosis. 2020;300:1-9. doi:10.1016/j.atherosclerosis.2020.03.003
- Ference BA, Kastelein JJP, Ray KK, et al. Association of Triglyceride-Lowering LPL Variants and LDL-C-Lowering LDLR Variants With Risk of Coronary Heart Disease. JAMA. 2019;321(4):364-373. doi:10.1001/jama.2018.20045
- Zacho J, Tybjaerg-Hansen A, Jensen JS, Grande P, Sillesen H, Nordestgaard BG. Genetically elevated C-reactive protein and ischemic vascular disease. N Engl J Med. 2008;359(18):1897-1908. doi:10.1056/NEJMoa0707402
- Interleukin-6 Receptor Mendelian Randomisation Analysis (IL6R MR) Consortium, Swerdlow DI, Holmes MV, et al. The interleukin-6 receptor as a target for prevention of coronary heart disease: a mendelian randomisation analysis. Lancet. 2012;379(9822):1214-1224. doi:10.1016/S0140-6736(12)60110-X
- Mach F, Koskinas KC, Roeters van Lennep JE, et al. 2025 Focused Update of the 2019 ESC/EAS Guidelines for the management of dyslipidaemias. Eur Heart J. 2025;46(42):4359-4378. doi:10.1093/eurheartj/ehaf190
- Patel SB, Wyne KL, Afreen S, et al. American Association of Clinical Endocrinology Clinical Practice Guideline on Pharmacologic Management of Adults With Dyslipidemia. Endocr Pract. 2025;31(2):236-262. doi:10.1016/j.eprac.2024.09.016
- Ridker PM. From C-Reactive Protein to Interleukin-6 to Interleukin-1: Moving Upstream To Identify Novel Targets for Atheroprotection. Circ Res. 2016;118(1):145-156. doi:10.1161/CIRCRESAHA.115.306656
- Hansson GK, Hermansson A. The immune system in atherosclerosis. Nat Immunol. 2011;12(3):204-212. doi:10.1038/ni.2001
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Aday AW, Ridker PM. Targeting Residual Inflammatory Risk: A Shifting Paradigm for Atherosclerotic Disease. Front Cardiovasc Med. 2019;6:16. Published 2019 Feb 28. doi:10.3389/fcvm.2019.00016
- Mora S, Buring JE, Ridker PM. Discordance of low-density lipoprotein (LDL) cholesterol with alternative LDL-related measures and future coronary events. Circulation. 2014;129(5):553-561. doi:10.1161/CIRCULATIONAHA.113.005873
- Arsenault BJ, Després JP, Stroes ES, et al. Lipid assessment, metabolic syndrome and coronary heart disease risk. Eur J Clin Invest. 2010;40(12):1081-1093. doi:10.1111/j.1365-2362.2010.02357.x
- Mensah GA, Arnold N, Prabhu SD, Ridker PM, Welty FK. Inflammation and Cardiovascular Disease: 2025 ACC Scientific Statement: A Report of the American College of Cardiology. J Am Coll Cardiol. Published online September 29, 2025. doi:10.1016/j.jacc.2025.08.047
- Sniderman AD, Dufresne L, Pencina KM, Bilgic S, Thanassoulis G, Pencina MJ. Discordance among apoB, non-high-density lipoprotein cholesterol, and triglycerides: implications for cardiovascular prevention. Eur Heart J. 2024;45(27):2410-2418. doi:10.1093/eurheartj/ehae258
- Ridker PM, MacFadyen JG, Everett BM, et al. Relationship of C-reactive protein reduction to cardiovascular event reduction following treatment with canakinumab: a secondary analysis from the CANTOS randomised controlled trial. Lancet. 2018;391(10118):319-328. doi:10.1016/S0140-6736(17)32814-3
- Nidorf SM, Fiolet ATL, Mosterd A, et al. Colchicine in Patients with Chronic Coronary Disease. N Engl J Med. 2020;383(19):1838-1847. doi:10.1056/NEJMoa2021372
- Nidorf SM, Eikelboom JW, Budgeon CA, Thompson PL. Low-dose colchicine for secondary prevention of cardiovascular disease. J Am Coll Cardiol. 2013;61(4):404-410. doi:10.1016/j.jacc.2012.10.027
- Tardif JC, Kouz S, Waters DD, et al. Efficacy and Safety of Low-Dose Colchicine after Myocardial Infarction. N Engl J Med. 2019;381(26):2497-2505. doi:10.1056/NEJMoa1912388
- O’Donoghue ML, Fazio S, Giugliano RP, et al. Lipoprotein(a), PCSK9 Inhibition, and Cardiovascular Risk. Circulation. 2019;139(12):1483-1492. doi:10.1161/CIRCULATIONAHA.118.037184
- Ference BA, Kastelein JJP, Ginsberg HN, et al. Association of Genetic Variants Related to CETP Inhibitors and Statins With Lipoprotein Levels and Cardiovascular Risk. JAMA. 2017;318(10):947-956. doi:10.1001/jama.2017.11467
- Du Z, Li F, Jiang L, et al. Metabolic systems approaches update molecular insights of clinical phenotypes and cardiovascular risk in patients with homozygous familial hypercholesterolemia. BMC Med. 2023;21(1):275. Published 2023 Jul 27. doi:10.1186/s12916-023-02967-8

