A Interação entre Apolipoproteína B e Inflamação Sistêmica na Doença Cardiovascular Aterosclerótica: Causualidade, Mecanismos e Paradigmas Clínicos
Aterosclerótico doença cardiovascular (DCVA) continua sendo a principal causa de morbidade e mortalidade em todo o mundo. Durante décadas, a área debateu a natureza fisiopatológica fundamental da aterogênese. As formulações iniciais da hipótese lipídica viam aterosclerose em grande parte como uma doença de colesterol acúmulo dentro da parede arterial, enquanto observações patológicas subsequentes destacando macrófagos, células T e outras células inflamatórias dentro de placas fomentou a visão contrária de que a ASCVD era, principalmente, uma doença inflamatória crônica. Os avanços na biologia vascular, genética, e ensaio clínico Estudos científicos atuais mostram que essas explicações não são mutuamente exclusivas, mas sim componentes interligados do mesmo processo patológico.[1,12,13,22]
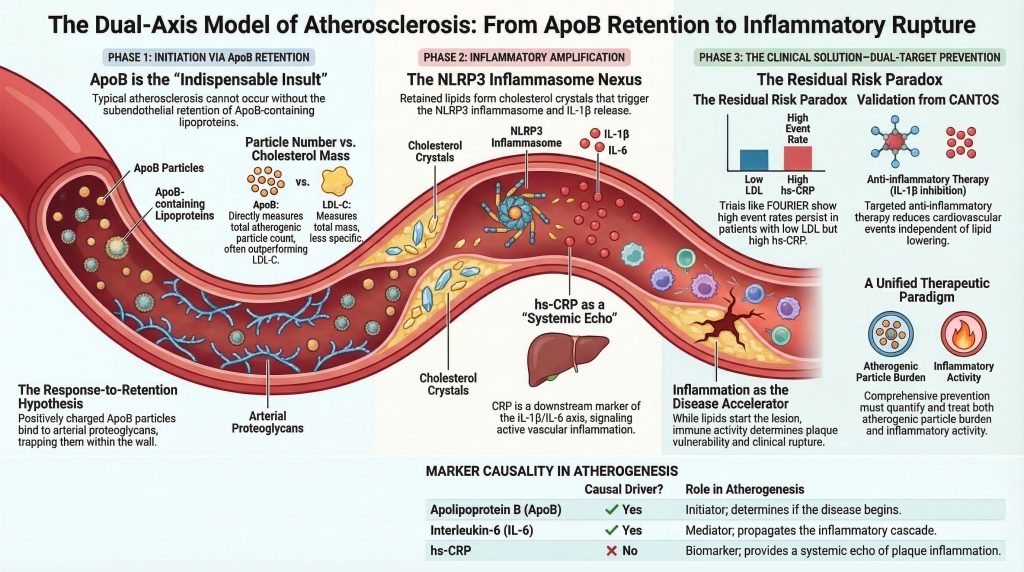
O consenso científico e clínico atual caracteriza a aterosclerose como uma doença inflamatória de origem lipídica. Nesse modelo, apolipoproteína B (ApoB)-contendo lipoproteínas fornecem o estímulo inicial indispensável, enquanto os fatores sistêmicos e locais inflamação aumenta o crescimento da placa, sua vulnerabilidade e o risco de ruptura. Em outras palavras, o lesão começa com a retenção de partículas aterogênicas de ApoB e se torna perigoso por meio de uma resposta imunológica desadaptativa aos lipídios retidos e modificados.[2-5,12,13,21,22]
Esta revisão examina a relação entre a ApoB, a inflamação e a progressão da ASCVD. Ao traçar a sequência causal do início da placa, analisar a via molecular desde a retenção lipídica até a ativação das citocinas e integrar a genética humana aos principais ensaios clínicos sobre desfechos cardiovasculares, ela desenvolve um modelo unificado de aterogênese. A tese central é que a carga de ApoB determina se a doença se inicia, enquanto a biologia inflamatória influencia fortemente o ritmo de progressão e a probabilidade de infarto do miocárdio, acidente vascular cerebral, ou morte cardiovascular.[2-5,6-9,12-18,21]
A sequência causal: a hipótese da resposta à retenção
Para compreender a relação entre a ApoB e a inflamação, é necessário estabelecer a temporalidade do evento aterogênico inicial. A questão mecanicista fundamental é se as lipoproteínas contendo ApoB em níveis elevados iniciam a aterosclerose antes que a inflamação localizada se desenvolva, ou se a inflamação primeiro prepara a parede arterial e, posteriormente, permite a deposição de lipídios. As evidências atuais apontam fortemente para uma sequência na qual a doença se inicia com a retenção arterial de partículas de ApoB, com a inflamação surgindo como uma resposta biológica a essas partículas retidas e, em seguida, alimentando-se desse processo para agravar a doença.[2-5]
Evidências histopatológicas e experimentais corroboram a hipótese de resposta à retenção da aterogênese precoce. Na formulação clássica de Williams e Tabas, o influxo e o acúmulo de partículas de ApoB ricas em colesterol dentro da artéria íntima são os primeiros passos necessários para a formação da lesão. A atualização posterior da revista *Circulation* sobre a retenção subendotelial de lipoproteínas afirma diretamente que o processo iniciador da aterogênese é a retenção de lipoproteínas contendo ApoB sob a endotélio, o que, por sua vez, desencadeia a resposta inflamatória dominada por macrófagos e células T que impulsiona o desenvolvimento da lesão.[2,3]
Esse modelo continua sendo convincente porque integra a biologia arterial, matriz extracelular ligação e observação clínica. A partícula de ApoB não é meramente um transportador lipídico passivo. partículas contendo ApoB ligam-se aos proteoglicanos da parede arterial, especialmente em regiões vasculares predispostas à formação de lesões. Uma vez retidas, elas são submetidas a modificações oxidativas, enzimáticas e de agregação, o que as transforma em potentes estímulos inflamatórios. Assim, o evento inicial não é a inflamação generalizada ou a lesão endotelial inespecífica, mas a retenção focal de lipoproteínas aterogênicas em um microambiente arterial suscetível.[2-5]
Refutando o paradigma “inflamação em primeiro lugar”
Modelos alternativos, principalmente a hipótese da resposta à lesão, propuseram que a lesão endotelial ou a inflamação pré-existente devem preceder a deposição lipídica. Essa visão ganhou força porque as células inflamatórias são abundantes em placas já estabelecidas e porque condições inflamatórias sistêmicas aceleram a ASCVD. No entanto, a aceleração inflamatória não comprova o início do processo inflamatório. A questão decisiva é se a inflamação, na ausência de exposição suficiente à ApoB, pode gerar uma lesão ateromatosa típica rica em colesterol. O conjunto das evidências sugere que não.[1-3,12,21,22]
Dados experimentais e patológicos indicam que disfunção endotelial, a alteração da tensão de cisalhamento e a ativação inflamatória criam um ambiente propício à formação de lesões, mas a carga de ApoB determina se as lesões realmente se formam e qual o grau de sua progressão. O fluxo alterado ajuda a explicar a localização das lesões; a retenção de lipoproteínas contendo ApoB explica o início e a expansão das lesões.[2-5,12,22]
A inflamação sistêmica, no entanto, atua como um poderoso amplificador da doença. Os estados inflamatórios crônicos aumentam a ativação endotelial, alteram a sinalização vascular e aceleram a progressão da placa. No entanto, em um ambiente pobre em lipídios, eles não geram a lesão clássica rica em colesterol que define a aterosclerose. Essa distinção é clinicamente importante porque explica por que a terapia anti-inflamatória não elimina a necessidade de redução intensiva da ApoB.[1,12,13,21,22]
Apolipoproteína B: a variável desencadeadora
A ApoB existe em duas isoformas aterogênicas principais: ApoB48 e ApoB100. A ApoB48 é sintetizada no intestino e está presente em quilomícrons e seus resíduos. A ApoB100 é sintetizada no fígado e está presente nas lipoproteínas de densidade muito baixa, nas lipoproteínas de densidade intermediária, nas lipoproteínas de baixa densidade e lipoproteína(a) [Lp(a)]. Como cada partícula aterogênica Como contém exatamente 1 molécula de ApoB, a concentração plasmática de ApoB reflete o número total de partículas aterogênicas em circulação. Isso confere à ApoB importantes vantagens conceituais e clínicas em relação ao LDL-C, que reflete a massa de colesterol, e não o número de partículas.[4,15,23,25,28]
A importância clínica da ApoB reside no fato de que a aterosclerose é determinada pelo número de partículas capazes de penetrar e permanecer na parede arterial, e não simplesmente pela quantidade de colesterol que elas transportam. O teor de colesterol por partícula varia consideravelmente, especialmente em resistência à insulina, síndrome metabólica, tipo 2 diabetes, e hipertrigliceridemia. Nessas condições, o LDL-C pode subestimar a verdadeira carga de partículas aterogênicas, enquanto a ApoB reflete essa carga de forma mais direta.[4,23,25,26,28]
A entrada dessas partículas na parede arterial é impulsionada pelo gradiente de concentração do plasma para a íntima. Uma vez dentro da espaço subendotelial, os domínios estruturais da ApoB facilitam a retenção por proteoglicanos arteriais. A retenção prolonga o tempo de permanência das partículas e cria o substrato para a oxidação, a agregação e a ativação imunológica. Sem a retenção, a cascata inflamatória subsequente não se desenvolve em sua forma canônica.[2-5]
A Lp(a) merece menção especial dentro da família da ApoB, pois combina uma partícula contendo ApoB semelhante ao LDL com a apolipoproteína (a) e parece contribuir tanto para efeitos pró-aterogênicos quanto pró-inflamatórios. Evidências genéticas e clínicas agora indicam a Lp(a) como um fator causal da ASCVD fator de risco.[15]
Vias mecanistas: da retenção arterial à inflamação sistêmica
A seguir retenção subendotelial das partículas contendo ApoB, uma série coordenada de eventos biológicos transforma o acúmulo focal de lipídios em uma lesão inflamatória. Essa via associa a hiperlipidemia à ativação do sistema imunológico inato e explica como uma condição clinicamente assintomática estria gordurosa pode se transformar em uma placa perigosa.[2,5,10-14,21,22]
Modificação das lipoproteínas
Uma vez retidas na matriz extracelular da íntima, as lipoproteínas contendo ApoB são expostas a modificações oxidativas e enzimáticas. Esses processos geram LDL oxidada, fosfolipídios oxidados e partículas agregadas com propriedades biológicas distintas das lipoproteínas nativas. Essas partículas modificadas atuam como sinais associados ao perigo na parede vascular e alteram o comportamento das células endoteliais e mieloides.[2,5,10-14]
Esses lipídios modificados não são uma carga passiva. Eles se tornam ligantes inflamatórios que interagem com células vasculares e imunológicas e sustentam a evolução da lesão. A Lp(a), devido à sua carga de fosfolipídios oxidados, pode atuar como um veículo inflamatório especialmente potente após a retenção.[5,13,15]
Disfunção endotelial e recrutamento de monócitos
Os lipídios modificados interagem com as vias de reconhecimento de padrões e ativam programas transcricionais inflamatórios em células endoteliais e macrófagos. Isso suprime a sinalização endotelial ateroprotetora e promove a expressão de adesão leucocitária moléculas e quimiocinas, marcando a transição da retenção lipídica silenciosa para a inflamação vascular ativa.[12-14,21,22]
O resultado é o recrutamento de monócitos e linfócitos T circulantes para o espaço subendotelial. Os monócitos aderem, migram através do endotélio ativado e entram em um microambiente rico em lipídios que favorece a diferenciação em macrófagos. Essa é a transição crucial de uma lesão bioquímica impulsionada pela retenção de lipoproteínas para uma lesão celular dominada por efetores imunológicos.[12-14,21,22]
Diferenciação de macrófagos, formação de células espumosas e gênese de cristais
Na íntima, os monócitos se diferenciam em macrófagos e internalizam lipoproteínas modificadas por meio de receptores scavenger. Como essas vias de captação não são adequadamente reguladas negativamente pela sobrecarga de colesterol intracelular, os macrófagos continuam a fagocitar lipídios e tornam-se células espumosas, a característica marcante das primeiras estrias de gordura.[10-14]
À medida que a captação de lipídios supera a eliminação do colesterol, o colesterol livre intracelular se acumula e pode se precipitar em cristais de colesterol. Esses cristais são hoje reconhecidos não como detritos inertes, mas como fatores desencadeadores de inflamação que ativam vias do sistema imunológico inato essenciais para a progressão da placa.[10,11,14]
O inflamassoma NLRP3 e a piroptose
A formação intracelular e a fagocitose de cristais de colesterol representam um elo mecânico fundamental entre a retenção de lipídios e a ativação do sistema imunológico inato. Quando os macrófagos tentam processar cristais de colesterol, a ruptura lisossômica e o estresse celular associado ativam o Inflamassomo NLRP3, um complexo multiproteico de detecção de perigo envolvido na aterogênese.[10,11,14]
Depois de montado, NLRP3 ativa a caspase-1, que cliva a pro-IL-1β e a pro-IL-18 em suas formas maduras e promove vias de morte celular inflamatória. Isso leva à liberação de citocinas, proteases e conteúdo lipídico no espaço extracelular, contribuindo para núcleo necrótico expansão e desestabilização da placa. É nesse momento que as lesões crônicas de armazenamento de lipídios se transformam em lesões inflamatórias ativamente desestabilizadoras.[10,11,14]
Esse modelo centrado no inflamassoma é importante do ponto de vista terapêutico, pois associa a retenção de lipídios à produção de IL-1β e fornece uma base mecanística para intervenções como canakinumabe e colchicina.[6,10,11,14,29-32]
A síntese hepática da proteína C reativa
A liberação de IL-1β dentro da placa amplifica a inflamação tanto localmente quanto sistemicamente. A IL-1β estimula a produção de interleucina-6 (IL-6) e outros mediadores a jusante, e IL-6 por sua vez, induz a síntese hepática de Proteína C-reativa. A elevação da hs-CRP deve, portanto, ser entendida como um marcador sistêmico de sinalização inflamatória decorrente, pelo menos em parte, de lesões ateroscleróticas inflamadas.[6,12,14,17,18,21,29]
Como a PCR se situa a jusante do eixo IL-1β/IL-6, ela é clinicamente valiosa como um biomarcador da atividade inflamatória, mas pode não ser, por si só, o fator causador da doença.[17,18,21]
O papel da PCR: biomarcador versus mediador causal
Dada a forte associação epidemiológica entre níveis elevados de hs-CRP e a incidência de ASCVD, os pesquisadores questionaram se a CRP reflete apenas a inflamação vascular ou se contribui diretamente para a aterogênese. Se a CRP fosse causal, ela própria seria um alvo terapêutico atraente. Se fosse apenas um marcador, seria improvável que o tratamento direcionado à CRP, sem afetar as vias a montante, reduzisse os eventos.[17,18,21]
Evidências da randomização mendeliana
Randomização mendeliana tem sido fundamental para resolver essa questão. Estudos genéticos sobre as diferenças ao longo da vida nos níveis de CRP têm, em geral, mostrado associações nulas ou quase nulas com a doença coronariana, enquanto os estudos mendelianos randomização As análises da via de sinalização da IL-6 corroboram a causalidade da via. Esse padrão sugere fortemente que a CRP é um biomarcador a jusante, e não o mediador causal primário.[17,18]
A análise de randomização mendeliana do IL6R é especialmente informativa. A regulação negativa genética da sinalização do receptor de IL-6 está associada a menor atividade inflamatória, níveis mais baixos de CRP a jusante e menor risco coronariano, o que corrobora a causalidade da via da IL-6. Essa interpretação está alinhada com dados de ensaios clínicos posteriores que demonstram benefícios da inibição da IL-1β e com a visão mais ampla de que o circuito inflamatório a montante, e não a própria CRP, é o alvo terapêutico relevante.[6,17,18,21]
As evidências provenientes de modelos animais sobre os efeitos diretos da PCR têm sido contraditórias, especialmente quando comparadas aos dados genéticos e clínicos mais consistentes que apontam para a IL-1β e a IL-6. Em suma, a PCR deve ser considerada, antes de tudo, um biomarcador clínico de alto valor, e não um alvo terapêutico central.[17,18,21]
Interação entre a ApoB e a inflamação: evidências clínicas marcantes
O reconhecimento de que a aterosclerose depende tanto do acúmulo de ApoB quanto da amplificação inflamatória levou ao conceito moderno de dupla risco residual vias. Alguns pacientes continuam apresentando alto risco devido ao fato de que seus fatores aterogênicos carga de partículas continua sendo controlado de forma inadequada. Outros alcançam grandes hipolipemiante mas continuam apresentando um risco inflamatório significativo, refletido pela elevação da hs-CRP ou pela ativação persistente de citocinas. Estudos de referência, como Júpiter, CANTOS, e Fourier ilustrar essas vias complementares.[6-9,29,33]
JUPITER: inflamação na prevenção primária
O estudo JUPITER incluiu indivíduos aparentemente saudáveis com LDL-C abaixo de 130 mg/dL e hs-CRP de pelo menos 2,0 mg/L, selecionando, assim, uma população com níveis lipídicos tradicionais moderados, mas com risco inflamatório elevado. Rosuvastatina reduziu tanto o LDL-C quanto a hs-CRP e diminuiu significativamente a incidência de eventos cardiovasculares graves. O estudo demonstrou que pode existir um risco cardiovascular clinicamente significativo, mesmo com níveis “normais” de LDL-C, quando a carga inflamatória está elevada, e que uma terapia com efeitos hipolipemiantes e anti-inflamatórios pode reduzir substancialmente esse risco.[7]
CANTOS: isolando a hipótese inflamatória
O estudo CANTOS avaliou diretamente se a redução da inflamação, independentemente da redução dos níveis lipídicos, melhora os resultados clínicos. Em pacientes com histórico de infarto do miocárdio e elevação persistente da hs-CRP, apesar da terapia padrão, o canakinumab reduziu substancialmente os níveis de IL-6 e hs-CRP sem diminuir os níveis de LDL-C, HDL-C ou ApoB, além de reduzir a incidência de eventos cardiovasculares recorrentes. Análises secundárias sugeriram maior benefício naqueles que alcançaram uma redução mais acentuada da hs-CRP. O estudo CANTOS, portanto, forneceu prova de princípio de que a terapia anti-inflamatória direcionada pode reduzir eventos de ASCVD mesmo quando os níveis lipídicos permanecem inalterados.[6,29]
FOURIER: risco inflamatório persistente, apesar dos níveis ultrabaixos de lipídios
O estudo FOURIER avaliou a terapia hipolipemiante intensiva com evolocumabe em pacientes com ASCVD confirmada. O evolocumab reduziu drasticamente o LDL-C, enquanto a hs-CRP permaneceu praticamente inalterada. O estudo confirmou o benefício de uma redução mais acentuada dos níveis lipídicos, mas análises posteriores demonstraram que a hs-CRP e o LDL-C permaneceram fatores preditivos independentes dos resultados. Mesmo com níveis muito baixos de LDL-C, níveis mais elevados de hs-CRP indicaram um risco residual maior. O estudo FOURIER demonstrou, portanto, que risco inflamatório residual persiste mesmo quando os níveis de risco lipídico são reduzidos a níveis muito baixos.[8,9,33]
Em conjunto, esses estudos validam um modelo de dois eixos. O estudo JUPITER destacou o risco inflamatório em prevenção primária, o estudo CANTOS demonstrou que a terapia anti-inflamatória seletiva reduz os eventos sem a necessidade de redução dos níveis lipídicos, e o estudo FOURIER mostrou que a redução intensa dos níveis lipídicos deixa uma parcela mensurável de risco inflamatório residual. A implicação não é escolher entre os níveis lipídicos e a inflamação, mas tratar ambos.[6-9,29,33]
Sinergia epidemiológica: insights do UK Biobank e de coortes contemporâneas
Análises populacionais em larga escala complementam os dados de ensaios clínicos, mostrando como a ApoB e o risco inflamatório interagem em amplas distribuições de risco. Estudos de coorte atuais e análises baseadas no UK Biobank indicam que a carga de ApoB e os marcadores inflamatórios frequentemente fornecem informações complementares, sendo que as taxas mais elevadas de eventos costumam ser observadas quando ambos estão elevados. São particularmente importantes discordância análises que mostram que a ApoB costuma prever o risco melhor do que o LDL-C quando os dois indicadores apresentam resultados divergentes.[4,23,25,28]
Na síndrome metabólica e na hipertrigliceridemia, o LDL-C pode parecer enganosamente baixo, pois cada partícula transporta menos colesterol, enquanto a ApoB ainda reflete o número real de partículas aterogênicas. Estudos de coorte recentes também sugerem que abordagens baseadas na ApoB podem melhorar a discriminação de risco em relação aos indicadores baseados no colesterol em estados discordantes.[4,23,25,26,28]
Essas observações epidemiológicas reforçam o modelo mecanicista. Níveis elevados de ApoB indicam maior probabilidade de entrada e retenção nas artérias, enquanto níveis elevados de hs-CRP sinalizam uma amplificação inflamatória ativa. Quando ambos estão presentes, o risco aumenta significativamente. Isso não coloca a CRP no mesmo nível causal que a ApoB, mas reforça a importância de medir ambos os parâmetros para refinar a avaliação do risco clínico.[4,17,18,23,25,28]
Implicações clínicas e perspectivas para as diretrizes de 2025
A lipidologia moderna reconhece cada vez mais que, como a massa de colesterol por LDL a partícula varia, a dependência de colesterol total ou o uso isolado do LDL-C calculado pode levar a uma classificação incorreta do risco. A ApoB quantifica diretamente as partículas aterogênicas circulantes capazes de penetrar na parede arterial. A revisão publicada na revista *Circulation* em 2024 sobre a ApoB defende um uso clínico mais amplo dessa proteína devido à sua maior correlação biológica com a causalidade da ASCVD e à sua utilidade em casos de resultados discordantes.[4,23,25,28]
Essa mudança se reflete nas diretrizes atuais. A AACE 2025 dislipidemia A diretriz enfatiza o manejo farmacológico moderno baseado no risco, enquanto a atualização de 2025 da ESC/EAS defende o uso mais precoce e amplo da terapia combinada, incluindo estatinas, ezetimiba, ácido bempedoico, e PCSK9 inibição, para reduzir a carga aterogênica. Embora os limites específicos de cada sociedade variem, a orientação geral é consistente: a ApoB está ganhando destaque como um marcador sobre o qual se pode agir, especialmente em pacientes de alto risco e com resultados discordantes.[19,20]
Da mesma forma, a inflamação passou de um conceito acadêmico para um conceito clinicamente aplicável. A declaração científica da ACC de 2025 enfatiza a relevância clínica da inflamação em todo o continuum da ASCVD. A hs-CRP continua sendo útil para o aumento do risco em contextos selecionados de prevenção primária e para identificar o risco inflamatório residual em prevenção secundária. A colchicina em baixa dosagem tem se mostrado uma opção anti-inflamatória prática em determinados pacientes com ASCVD confirmada, e os estudos em andamento sobre a modulação da via da IL-6 e as estratégias de redução da Lp(a) podem aperfeiçoar ainda mais o tratamento.[20,27,30-32,35]
Debates científicos ainda não resolvidos: definindo a doença
Apesar da ampla convergência, persiste o debate semântico sobre se a aterosclerose é, em essência, de origem lipídica, inflamatória ou inflamatória induzida por lipídios. A visão centrada nos lipídios está correta em um aspecto crucial: sem lipoproteínas contendo ApoB, a aterosclerose típica não se desenvolve. A genética humana, a patologia e as intervenções hipolipemiantes corroboram fortemente esse ponto.[2-5,15,16,23]
No entanto, um modelo centrado exclusivamente nos lipídios não explica totalmente por que alguns pacientes com excelente controle lipídico continuam a apresentar ruptura de placa e eventos recorrentes. Por outro lado, a visão centrada na inflamação enfatiza corretamente que os mecanismos imunológicos predominam na desestabilização da placa, na degradação da capa e na ruptura, mas a inflamação em um ambiente pobre em lipídios não produz a clássica placa rica em colesterol ateroma. A síntese mais precisa é, portanto, que a aterosclerose é uma doença inflamatória induzida por lipídios: iniciada pela retenção de ApoB e, em seguida, amplificada e tornada clinicamente perigosa por respostas imunes inatas e adaptativas inadequadas aos lipídios retidos.[1-3,10-14,21,22,27,29-35]
Conclusão
A fisiopatologia da ASCVD requer a convergência de dois eixos biológicos intimamente ligados. A doença se inicia com o influxo e a retenção subendotelial de lipoproteínas contendo ApoB na parede arterial. Isso estabelece a lesão inicial. A progressão de uma estria gordurosa clinicamente assintomática para uma placa vulnerável, necrótica e propensa à ruptura depende da amplificação inflamatória impulsionada por lipídios modificados, pela biologia das células espumosas, pelos cristais de colesterol, pela ativação do inflamassoma NLRP3 e pela sinalização de citocinas por meio da IL-1β e da IL-6. A hs-CRP surge dessa cascata como um marcador sistêmico informativo, e não como o principal agente causal.[2-5,10-14,17,18,21]
Estudos clínicos marcantes realizados nas últimas duas décadas demonstraram que o tratamento do fator impulsionador ApoB por meio de estatinas e da inibição da PCSK9, bem como o tratamento do amplificador inflamatório por meio da inibição da IL-1β ou da colchicina, podem proporcionar benefícios independentes e complementares. Para reduzir risco cardiovascular residual Portanto, a prática clínica atual deve ir além da simples análise da massa de colesterol e avaliar tanto a carga de partículas aterogênicas quanto a atividade inflamatória residual. Esse modelo de risco duplo é a implicação prática mais clara da pesquisa moderna sobre aterosclerose.[4,6-9,19,20,27,29-35]
Referências
- Libby P. Inflammation in atherosclerosis. Nature. 2002;420(6917):868-874. doi:10.1038/nature01323
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications.
- Williams KJ, Tabas I. The response-to-retention hypothesis of early atherogenesis.
- De Oliveira-Gomes D, Joshi PH, Peterson ED, Rohatgi A, Khera A, Navar AM. Apolipoprotein B: Bridging the Gap Between Evidence and Clinical Practice. Circulation. 2024;150(1):62-79. doi:10.1161/CIRCULATIONAHA.124.068885
- Borén J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914
- Ridker PM, Danielson E, Fonseca FA, et al. Rosuvastatin to prevent vascular events in men and women with elevated C-reactive protein. N Engl J Med. 2008;359(21):2195-2207. doi:10.1056/NEJMoa0807646
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Pradhan AD, Aday AW, Rose LM, Ridker PM. Residual Inflammatory Risk on Treatment With PCSK9 Inhibition and Statin Therapy. Circulation. 2018;138(2):141-149. doi:10.1161/CIRCULATIONAHA.118.034645
- Duewell P, Kono H, Rayner KJ, et al. NLRP3 inflammasomes are required for atherogenesis and activated by cholesterol crystals. Nature. 2010;464(7293):1357-1361. doi:10.1038/nature08938
- Grebe A, Latz E. Cholesterol crystals and inflammation. Curr Rheumatol Rep. 2013;15(3):313. doi:10.1007/s11926-012-0313-z
- Libby P, Ridker PM, Hansson GK; Leducq Transatlantic Network on Atherothrombosis. Inflammation in atherosclerosis: from pathophysiology to practice. J Am Coll Cardiol. 2009;54(23):2129-2138. doi:10.1016/j.jacc.2009.09.009
- Tall AR, Yvan-Charvet L. Cholesterol, inflammation and innate immunity. Nat Rev Immunol. 2015;15(2):104-116. doi:10.1038/nri3793
- Grebe A, Hoss F, Latz E. NLRP3 Inflammasome and the IL-1 Pathway in Atherosclerosis. Circ Res. 2018;122(12):1722-1740. doi:10.1161/CIRCRESAHA.118.311362
- Tsimikas S, Stroes ESG. The dedicated “Lp(a) clinic”: A concept whose time has arrived?. Atherosclerosis. 2020;300:1-9. doi:10.1016/j.atherosclerosis.2020.03.003
- Ference BA, Kastelein JJP, Ray KK, et al. Association of Triglyceride-Lowering LPL Variants and LDL-C-Lowering LDLR Variants With Risk of Coronary Heart Disease. JAMA. 2019;321(4):364-373. doi:10.1001/jama.2018.20045
- Zacho J, Tybjaerg-Hansen A, Jensen JS, Grande P, Sillesen H, Nordestgaard BG. Genetically elevated C-reactive protein and ischemic vascular disease. N Engl J Med. 2008;359(18):1897-1908. doi:10.1056/NEJMoa0707402
- Interleukin-6 Receptor Mendelian Randomisation Analysis (IL6R MR) Consortium, Swerdlow DI, Holmes MV, et al. The interleukin-6 receptor as a target for prevention of coronary heart disease: a mendelian randomisation analysis. Lancet. 2012;379(9822):1214-1224. doi:10.1016/S0140-6736(12)60110-X
- Mach F, Koskinas KC, Roeters van Lennep JE, et al. 2025 Focused Update of the 2019 ESC/EAS Guidelines for the management of dyslipidaemias. Eur Heart J. 2025;46(42):4359-4378. doi:10.1093/eurheartj/ehaf190
- Patel SB, Wyne KL, Afreen S, et al. American Association of Clinical Endocrinology Clinical Practice Guideline on Pharmacologic Management of Adults With Dyslipidemia. Endocr Pract. 2025;31(2):236-262. doi:10.1016/j.eprac.2024.09.016
- Ridker PM. From C-Reactive Protein to Interleukin-6 to Interleukin-1: Moving Upstream To Identify Novel Targets for Atheroprotection. Circ Res. 2016;118(1):145-156. doi:10.1161/CIRCRESAHA.115.306656
- Hansson GK, Hermansson A. The immune system in atherosclerosis. Nat Immunol. 2011;12(3):204-212. doi:10.1038/ni.2001
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Aday AW, Ridker PM. Targeting Residual Inflammatory Risk: A Shifting Paradigm for Atherosclerotic Disease. Front Cardiovasc Med. 2019;6:16. Published 2019 Feb 28. doi:10.3389/fcvm.2019.00016
- Mora S, Buring JE, Ridker PM. Discordance of low-density lipoprotein (LDL) cholesterol with alternative LDL-related measures and future coronary events. Circulation. 2014;129(5):553-561. doi:10.1161/CIRCULATIONAHA.113.005873
- Arsenault BJ, Després JP, Stroes ES, et al. Lipid assessment, metabolic syndrome and coronary heart disease risk. Eur J Clin Invest. 2010;40(12):1081-1093. doi:10.1111/j.1365-2362.2010.02357.x
- Mensah GA, Arnold N, Prabhu SD, Ridker PM, Welty FK. Inflammation and Cardiovascular Disease: 2025 ACC Scientific Statement: A Report of the American College of Cardiology. J Am Coll Cardiol. Published online September 29, 2025. doi:10.1016/j.jacc.2025.08.047
- Sniderman AD, Dufresne L, Pencina KM, Bilgic S, Thanassoulis G, Pencina MJ. Discordance among apoB, non-high-density lipoprotein cholesterol, and triglycerides: implications for cardiovascular prevention. Eur Heart J. 2024;45(27):2410-2418. doi:10.1093/eurheartj/ehae258
- Ridker PM, MacFadyen JG, Everett BM, et al. Relationship of C-reactive protein reduction to cardiovascular event reduction following treatment with canakinumab: a secondary analysis from the CANTOS randomised controlled trial. Lancet. 2018;391(10118):319-328. doi:10.1016/S0140-6736(17)32814-3
- Nidorf SM, Fiolet ATL, Mosterd A, et al. Colchicine in Patients with Chronic Coronary Disease. N Engl J Med. 2020;383(19):1838-1847. doi:10.1056/NEJMoa2021372
- Nidorf SM, Eikelboom JW, Budgeon CA, Thompson PL. Low-dose colchicine for secondary prevention of cardiovascular disease. J Am Coll Cardiol. 2013;61(4):404-410. doi:10.1016/j.jacc.2012.10.027
- Tardif JC, Kouz S, Waters DD, et al. Efficacy and Safety of Low-Dose Colchicine after Myocardial Infarction. N Engl J Med. 2019;381(26):2497-2505. doi:10.1056/NEJMoa1912388
- O’Donoghue ML, Fazio S, Giugliano RP, et al. Lipoprotein(a), PCSK9 Inhibition, and Cardiovascular Risk. Circulation. 2019;139(12):1483-1492. doi:10.1161/CIRCULATIONAHA.118.037184
- Ference BA, Kastelein JJP, Ginsberg HN, et al. Association of Genetic Variants Related to CETP Inhibitors and Statins With Lipoprotein Levels and Cardiovascular Risk. JAMA. 2017;318(10):947-956. doi:10.1001/jama.2017.11467
- Du Z, Li F, Jiang L, et al. Metabolic systems approaches update molecular insights of clinical phenotypes and cardiovascular risk in patients with homozygous familial hypercholesterolemia. BMC Med. 2023;21(1):275. Published 2023 Jul 27. doi:10.1186/s12916-023-02967-8

