A arquitetura genética da proteção cardiovascular: alvos validados, exposição cumulativa e a biologia do risco ao longo da vida
Doença cardiovascular continua sendo a principal causa de morbidade e mortalidade em todo o mundo, resultante de uma interação complexa entre exposições ambientais, desregulação metabólica, lesão vascular, trombose, e suscetibilidade hereditária [1]. Apesar dos grandes avanços na prevenção e no tratamento, a doença cardiovascular aterosclerótica (ASCVD) continua sendo responsável por uma parcela desproporcional de mortes prematuras e incapacidades. Tradicional fatores de risco—alta densidade lipoproteína colesterol (LDL-C), hipertensão, diabetes mellitus, tabagismo, obesidade, e o comportamento sedentário — continuam sendo determinantes centrais da carga de doenças. No entanto, a compreensão moderna de aterogênese foi profundamente transformada pelo ser humano genética [2], [3]. Nas últimas duas décadas, a área evoluiu muito além dos estudos sobre a família e das pesquisas observacionais epidemiologia na era dos estudos de associação do genoma completo (GWAS), sequenciamento do exoma, biobancos de grande porte e Randomização mendeliana. Juntas, essas abordagens mudaram não apenas a forma como aterosclerose é estudado, mas como a causalidade é atribuída e como os alvos terapêuticos são priorizados [3], [4].
Uma das lições mais importantes desta era genômica é que as variantes cardioprotetoras de origem natural são desproporcionalmente informativas. Essas variantes, muitas vezes raras alelos com perda de função ou substituições missense que reduzem a função, atuam como experimentos da natureza. Ao reduzir parcial ou totalmente a atividade de um proteína Desde o nascimento, eles se aproximam da inibição alvo ao longo da vida e, com isso, fornecem evidências excepcionalmente sólidas sobre a causalidade, a magnitude do benefício e a tolerabilidade a longo prazo em seres humanos [5], [6]. A genética humana demonstrou que a redução persistente das lipoproteínas contendo apoB, a aceleração da eliminação das lipoproteínas ricas em triglicerídeos e a redução de lipoproteína(a) A carga e a atenuação da sinalização inflamatória podem, cada uma, reduzir o risco de doença arterial coronariana, infarto do miocárdio, acidente vascular cerebral isquêmico, e eventos vasculares relacionados [4], [7], [13], [17], [39], [40].
A importância dessas variantes é dupla. Em primeiro lugar, elas fornecem evidências causais que associam vias específicas à aterosclerose, muitas vezes de forma mais convincente do que a epidemiologia convencional. Como as variantes genéticas são distribuídas aleatoriamente na concepção e permanecem fixas ao longo da vida, elas são menos suscetíveis a causalidade reversa e muitas formas tradicionais de confundível [8], [35]. Em segundo lugar, elas reduzem os riscos do desenvolvimento de medicamentos. Se a inibição parcial de uma proteína ao longo da vida diminuir o risco vascular sem causar toxicidade significativa em humanos, essa proteína se torna um alvo terapêutico excepcionalmente atraente. PCSK9 é o exemplo mais claro desse modelo, mas já não é o único. APOC3, ANGPTL3, NPC1L1, LPA e IL6R passaram, cada um, do âmbito da pesquisa genética em humanos para o desenvolvimento farmacológico, a validação terapêutica ou ambos [5], [6], [16], [17], [21], [26], [39], [40].
Ao mesmo tempo, a base de evidências não é uniforme para todos os genes cardioprotetores propostos. Alguns loci contam com validação direta no nível dos desfechos em humanos e uma via mecanicista clara para a intervenção. Outros apresentam evidências convincentes biomarcador efeitos, mas com evidências menos consolidadas sobre os resultados cardiovasculares. Outros ainda decorrem de populações fundadoras, análises de exoma ou inferências baseadas em vias metabólicas, sem que isso tenha levado, até o momento, a um mecanismo totalmente esclarecido e validado terapeuticamente [4], [11]. Por esse motivo, é essencial uma hierarquia rigorosa de evidências. Nível inferior triglicerídeos, níveis mais elevados de HDL-C ou mais baixos de LDL-C em portadores da variante não são, por si só, suficientes. As metas cardioprotetoras clinicamente mais informativas são aquelas respaldadas por evidências convergentes que relacionam o genótipo ao mecanismo, o mecanismo ao biomarcador e o biomarcador aos desfechos cardiovasculares concretos.
Esta revisão apresenta uma análise classificada por nível de evidência da arquitetura genética da proteção cardiovascular. Primeiramente, ela mapeia os principais domínios mecanísticos por meio dos quais a proteção hereditária atua. Em seguida, examina as vias e os genes cardioprotetores com maior grau de confiança — aqueles respaldados por evidências de resultados em humanos e, em vários casos, por aplicações terapêuticas —, incluindo PCSK9, APOC3, ANGPTL3, LPL, NPC1L1, LPA e IL6R. Em seguida, avalia alvos biologicamente promissores, mas menos validados, incluindo ANGPTL4, ASGR1, CETP, HMGCR, favorável LDLR e APOB variação, SORT1 e sinais emergentes no exoma, como CIDEB e ZNRF3 [4], [9], [11], [31], [38]. O artigo também analisa o papel especial das populações fundadoras como plataformas de descoberta, ao mesmo tempo em que distingue isolados geradores de hipóteses dos mecanismos cardioprotetores já estabelecidos. Por fim, argumenta que a lição mais importante da genética humana pode ser conceitual, e não taxonômica: o risco vascular ao longo da vida é melhor explicado pela exposição hereditária cumulativa do que por qualquer instantâneo clínico isolado obtido mais tarde na vida [8], [12], [34].
Mapa da via mecanista: os quatro pilares da proteção cardiovascular hereditária
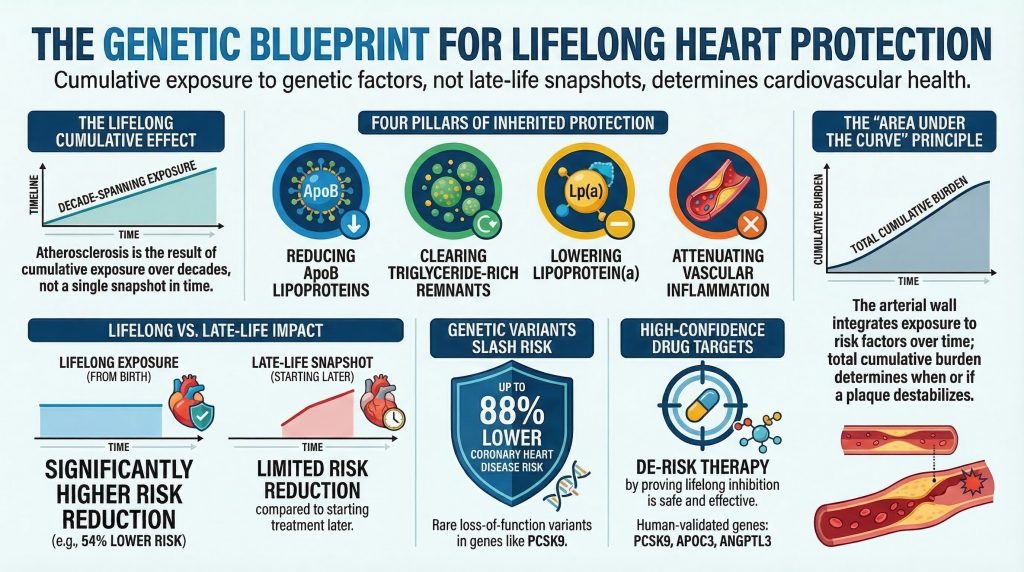
A arquitetura da cardioproteção hereditária é melhor compreendida não como uma lista de genes isolados, mas como um conjunto de domínios mecanísticos recorrentes. As evidências atuais sugerem que a proteção genética robusta contra a ASCVD se concentra em quatro eixos principais: (1) redução ao longo da vida da carga de lipoproteínas contendo apoB, (2) aumento da hidrólise e da eliminação de lipoproteínas ricas em triglicerídeos e seus remanescentes, (3) redução da carga aterotrombótica mediada pela lipoproteína (a), e (4) atenuação da inflamação [3], [7], [13], [15], [17], [39].
O primeiro pilar é a redução ao longo da vida das lipoproteínas que contêm apoB, especialmente LDL partículas. partículas contendo ApoB são as partículas causais necessárias na aterosclerose. Sua entrada e retenção na parede arterial íntima inicia a cascata de oxidação, ativação endotelial, recrutamento de monócitos, formação de células espumosas e placa progressão que, em última análise, está na origem da maioria dos infartos do miocárdio e das condições isquêmicas acidente vascular cerebral [13]. Os genes que atuam nesse domínio incluem PCSK9, NPC1L1, LDLR, APOB, HMGCR e, em um sentido mais regulatório, SORT1 [6], [9], [13], [38]. As variantes protetoras nesses genes reduzem a concentração de partículas aterogênicas ou reduzir a exposição cumulativa a esses fatores ao longo da vida, diminuindo assim a probabilidade de que a placa se forme, aumente de tamanho e se desestabilize.
O segundo pilar é o metabolismo de lipoproteínas ricas em triglicerídeos, incluindo lipoproteínas de densidade muito baixa (VLDL), quilomícrons, e seus resíduos ricos em colesterol. Embora o LDL continue sendo a partícula aterogênica por excelência, evidências genéticas em humanos agora apoiam fortemente um papel causal dos resíduos de TRL na ASCVD [7], [15]. APOC3, ANGPTL3, ANGPTL4 e LPL são reguladores-chave desse domínio. Esses genes alteram a hidrólise e a eliminação dos TRLs ao modular lipase lipoproteica atividade, atividade da lipase endotelial e captação de resíduos hepáticos [15], [16], [22], [27]. As variantes que aumentam o catabolismo do TRL reduzem colesterol remanescente e reduzir o risco vascular.
Um terceiro pilar, muitas vezes subestimado nos modelos mais antigos centrados nos lipídios, é a lipoproteína (a), ou Lp(a). A Lp(a) é uma partícula que contém apoB ligada covalentemente a apolipoproteína(a), cujo tamanho e concentração são determinados em grande parte pela variação genética no locus LPA [39], [40]. Ao contrário do LDL isoladamente, a Lp(a) parece associar o transporte de colesterol aterogênico a propriedades pró-inflamatórias e pró-trombóticas. A genética humana forneceu algumas das evidências causais mais sólidas na biologia cardiovascular de que níveis elevados de Lp(a) aumentam o risco coronariano, enquanto níveis geneticamente mais baixos de Lp(a) conferem proteção [39], [40].
O quarto pilar é a inflamação. A aterosclerose não é apenas um distúrbio de armazenamento de lipídios, mas uma doença inflamatória crônica da parede arterial. As vias de sinalização do sistema imunológico inato e adaptativo influenciam o início e o crescimento da placa, núcleo necrótico formação, cápula fibrosa estabilidade e trombogenicidade. A via anti-inflamatória cardioprotetora mais bem comprovada geneticamente é IL-6 sinalização, particularmente por meio da variação funcional do IL6R [17]. Embora essa via ainda não tenha o mesmo grau de validação farmacológica em termos de resultados cardiovasculares que a PCSK9, a combinação de evidências genéticas humanas e dados de ensaios clínicos sobre efeitos anti-inflamatórios estabeleceu firmemente a inflamação como um fator causal na ASCVD [17], [18].
Esses quatro pilares são interdependentes, e não autônomos. As partículas de ApoB provocam inflamação vascular. Os resíduos contribuem para disfunção endotelial e a formação de células espumosas. A Lp(a) vincula a biologia lipídica à trombose e à inflamação. As citocinas inflamatórias influenciam a produção de lipoproteínas hepáticas, a ativação endotelial e a instabilidade da placa. Mesmo assim, esse quadro oferece um roteiro útil para avaliar alvos cardioprotetores e para compreender por que certos genes surgem repetidamente como mecanismos protetores validados em humanos.
Da descoberta de loci à biologia causal: por que a genética é importante
A força da genética humana não reside apenas em sua capacidade de detectar associações, mas também em sua capacidade de classificar mecanismos causais. Os estudos sobre doenças mendelianas demonstraram, pela primeira vez, que mutações raras e de grande efeito poderiam revelar aspectos biológicos de ampla relevância. Hipercolesterolemia familiar estabeleceu a centralidade de Receptor de LDL biologia; mutações raras no gene PCSK9 demonstraram posteriormente que a interrupção dessa mesma via pode ser prejudicial ou protetora, dependendo da direcionalidade [2], [5], [20]. Da mesma forma, doenças mendelianas raras dislipidemias antecipou resultados posteriores em nível populacional que mostram que variantes comuns e raras frequentemente convergem para as mesmas vias [2].
O GWAS acrescentou uma nova dimensão ao revelar que variantes comuns de pequeno efeito ainda poderiam identificar mecanismos biológicos decisivos do ponto de vista terapêutico. De fato, uma das lições mais importantes da genética cardiovascular é que a variância explicada por uma variante não é o mesmo que a importância biológica ou terapêutica do gene a que ela está associada [2], [3]. Variantes comuns próximas aos genes HMGCR ou NPC1L1 têm efeitos modestos sobre o LDL-C, mas as proteínas a elas associadas tornaram-se alvos de terapias eficazes [6], [9], [14], [30]. Por outro lado, alguns loci de grande efeito permanecem, há anos, sem que se compreenda seu mecanismo de ação, especialmente quando o sinal causal reside em sequências regulatórias não codificantes, em vez de variações que codificam proteínas [2], [3].
Um exemplo clássico de transição bem-sucedida da associação ao mecanismo é o locus 1p13 do cromossomo, próximo ao gene SORT1. Estudos iniciais de GWAS associaram a região ao LDL-C e ao risco de infarto do miocárdio, mas os mecanismos biológicos eram incertos. Trabalhos funcionais posteriores identificaram variantes regulatórias que alteravam a expressão do SORT1 no fígado, afetando, assim, a secreção de lipoproteínas e o metabolismo do LDL [38]. Esse caso demonstrou que sinais de associação não codificantes podem, de fato, ser traduzidos em genes e mecanismos específicos, embora tais casos de sucesso continuem sendo a exceção e não a regra. Em contrapartida, loci como o 9p21 ilustram que uma associação forte e reproduzível com a doença coronariana artéria uma doença não leva necessariamente a uma compreensão rápida dos mecanismos envolvidos [2], [3].
No que diz respeito à genética cardioprotetora, portanto, os alvos de maior confiança tendem a ser aqueles em que a associação, a perturbação na sequência codificadora, o mecanismo biológico, a alteração no biomarcador e a redução do desfecho estão todos alinhados. Esse é o padrão utilizado a seguir.
Nível 1: Alvos cardioprotetores de alta confiança, com evidências de resultados clínicos em humanos
A definição mais rigorosa de um gene cardioprotetor exige mais do que um perfil favorável de biomarcadores. Exige evidências em humanos de que variantes desse gene que alteram sua função estejam associadas a uma menor incidência de eventos cardiovasculares, idealmente reforçadas por plausibilidade mecanicista e aplicação terapêutica. Com base nesse padrão, destaca-se um número limitado de vias.
PCSK9 (Proproteína Convertase Subtilisina/Kexina Tipo 9)
O PCSK9 é a história de sucesso por excelência da genética cardiovascular e continua sendo a demonstração mais clara do caminho que vai da genética da perda de função em humanos até a terapia de precisão. O PCSK9 é sintetizado predominantemente no fígado como uma proteína secretada serina protease que regula a abundância do receptor de LDL (LDLR) nos hepatócitos [19]. Sua ação essencial consiste em se ligar ao LDLR e redirecioná-lo para a degradação lisossômica, em vez da reciclagem. Em condições normais, o LDLR internaliza as partículas de LDL circulantes, libera sua carga no compartimento endossômico ácido e, em seguida, retorna à superfície celular. A PCSK9 interrompe esse processo de reciclagem e, portanto, reduz a densidade do LDLR nos hepatócitos [19], [20].
A importância da PCSK9 tornou-se evidente pela primeira vez quando mutações de ganho de função foram identificadas como causa de uma doença autossômica dominante hipercolesterolemia [20]. O panorama mudou quando variantes de perda de função de origem natural, incluindo Y142X, C679X e R46L, foram identificadas em coortes populacionais [5]. Os portadores apresentavam maior densidade do receptor de LDL no fígado, maior eliminação do LDL e níveis mais baixos de LDL-C ao longo da vida. No estudo de referência realizado por Cohen e colegas, os portadores negros de variantes de nonsense no gene PCSK9 apresentaram uma redução de aproximadamente 28% no LDL-C e um risco 88% menor de doença cardíaca coronariana, enquanto os portadores brancos da mutação R46L apresentaram uma redução mais modesta do LDL-C, mas ainda assim uma proteção significativa [5]. Essa descoberta foi revolucionária, pois demonstrou que a redução contínua do LDL desde o nascimento produz reduções proporcionais de risco muito maiores do que o tratamento de curto prazo iniciado mais tarde na vida.
As consequências na prática clínica foram imediatas. Anticorpos monoclonais, tais como evolocumabe e alirocumabe, e, posteriormente, abordagens de silenciamento, tais como inclisiran, foram desenvolvidos para imitar o fenótipo genético protetor. Estudos de resultados demonstraram que a inibição farmacológica da PCSK9 reduz significativamente o LDL-C, além de estatinas e reduz os eventos cardiovasculares graves [21]. A PCSK9, portanto, não é apenas um alvo amplamente comprovado; é o paradigma pelo qual se avalia a genética cardioprotetora contemporânea.
NPC1L1 (Niemann-Pick C1-Like 1)
O NPC1L1 é o principal transportador responsável pela absorção intestinal do colesterol. Ele é expresso na borda em escova dos enterócitos e facilita a captação tanto do colesterol de origem alimentar quanto do biliar esteróis [6]. Mutações inativadoras raras no gene NPC1L1 foram identificadas em grandes conjuntos de dados de sequenciamento de exoma e associadas a reduções modestas ao longo da vida nos níveis de LDL-C, mas a reduções desproporcionalmente grandes no risco de doença cardíaca coronariana [6]. No estudo de Stitziel e colegas, os portadores apresentaram níveis de LDL-C aproximadamente 12 mg/dL mais baixos e um risco de doença coronariana cerca de 53% menor [6]. Embora a magnitude do efeito em portadores de variantes raras não deva ser extrapolada acriticamente para os efeitos do tratamento na população em geral, o resultado reforçou fortemente um princípio fundamental da biologia cardiovascular: diferenças modestas nos níveis de LDL, quando mantidas ao longo de décadas, podem resultar em diferenças de risco cumulativas muito grandes.
O NPC1L1 também ilustra a convergência entre genética e terapêutica. Ezetimiba inibe farmacologicamente o NPC1L1, e o IMPROVE-IT O estudo demonstrou que a adição de ezetimiba à terapia com estatinas reduz os eventos cardiovasculares [30]. Assim, tal como no caso da PCSK9, a genética humana antecipou o benefício clínico e reforçou a confiança na relação causal com o alvo.
APOC3 (Apolipoproteína C-III)
A APOC3 é um dos principais reguladores do metabolismo das lipoproteínas ricas em triglicerídeos no ser humano. Sintetizada principalmente pelo fígado e pelo intestino, a apolipoproteína C-III está presente na superfície dos quilomícrons, das VLDL e HDL partículas, onde inibe a lipoproteína lipase, retarda a lipólise das partículas ricas em triglicerídeos e prejudica a captação dos resíduos pelo fígado [15], [22]. Níveis elevados de APOC3, portanto, promovem o acúmulo de triglicerídeos e colesterol remanescente, ambos cada vez mais reconhecidos como mediadores causais da ASCVD.
Estudos de sequenciamento do exoma identificaram mutações raras de perda de função no gene APOC3, incluindo os alelos R19X e aqueles que interrompem o splicing, que reduzem os níveis de APOC3 e diminuem os triglicerídeos plasmáticos em aproximadamente 40% [23], [24]. Mais importante ainda, essas variantes foram associadas a um risco menor de doença vascular isquêmica e doença coronariana [23], [24]. Essas observações reforçaram a hipótese de que os remanescentes ricos em triglicerídeos não estão meramente correlacionados ao risco, mas estão, eles próprios, causalmente envolvidos na aterosclerose. O provável benefício parece ser mediado principalmente pela melhoria na eliminação desses remanescentes, e não por uma redução significativa do LDL.
A história da APOC3 também ganhou difusão rápida. Abordagens baseadas em oligonucleotídeos antissenso e direcionadas ao RNA, que suprimem a APOC3, demonstraram uma redução acentuada dos triglicerídeos na hipertrigliceridemia grave. Os dados sobre os desfechos cardiovasculares ainda estão em fase de amadurecimento, mas, do ponto de vista genético, a APOC3 já figura entre os alvos validados mais sólidos para risco residual além do LDL.
ANGPTL3 (semelhante à angiopoietina 3)
A ANGPTL3 é uma proteína secretora derivada do fígado que inibe tanto a lipoproteína lipase quanto a lipase endotelial, o que a coloca em uma posição central no transporte sistêmico de lipídios [16], [25]. Mutações homozigotas com perda de função no gene ANGPTL3 causam hipolipidemia combinada familiar, caracterizada por baixos níveis de LDL-C, triglicerídeos e HDL-C [25]. Esse fenótipo é notável porque altera simultaneamente vários compartimentos lipídicos relevantes para as doenças vasculares.
Estudos de sequenciamento em população demonstraram que portadores heterozigotos de variantes inativadoras do gene ANGPTL3 apresentam níveis mais baixos de lipídios plasmáticos e um risco aproximadamente 34% menor de doença arterial coronariana [16]. O perfil protetor é mais amplo do que em uma via centrada exclusivamente no LDL: níveis mais baixos de triglicerídeos, colesterol remanescente, apoB e LDL-C contribuem para isso. Parte da redução do LDL parece ser, em certa medida, independente da biologia canônica do receptor de LDL, o que aumenta o interesse terapêutico do ANGPTL3 em distúrbios como hipercolesterolemia familiar homozigótica [16], [25].
Essa promessa foi cumprida, em parte, por meio de evinacumab, um anticorpo monoclonal contra a ANGPTL3, que reduz substancialmente o LDL-C mesmo em contextos em que as terapias dependentes do LDLR são limitadas [26]. O ANGPTL3, portanto, figura ao lado do PCSK9 e do NPC1L1 como um dos exemplos mais evidentes de como a genética protetora humana orienta o desenvolvimento translacional bem-sucedido.
LPL (lipoproteína lipase)
A lipoproteína lipase é a principal enzima responsável pela hidrólise dos triglicerídeos nos quilomicrões e nas VLDL, facilitando assim a captação de ácidos graxos pelos tecidos e a eliminação dos remanescentes [15], [28]. Se as proteínas APOC3 e ANGPTL atuam como freios na eliminação dos triglicerídeos, a LPL é o motor que confere proteção quando ativada ou desinibida.
A variante protetora de origem natural mais conhecida na LPL é a S447X (Ser447Ter, S447*), uma variante truncada quase terminal associada a maior eficiência lipolítica, níveis mais baixos de triglicerídeos, níveis mais elevados de HDL-C e menor risco coronariano [29]. Embora o mecanismo bioquímico exato tenha sido alvo de debate, o sinal epidemiológico tem se mostrado consistente. De maneira mais ampla, variações na codificação da via da LPL e em torno dela têm demonstrado repetidamente que uma maior depuração lipolítica de TRLs e remanescentes exerce efeito cardioprotetor [4].
A LPL é importante do ponto de vista conceitual porque oferece uma validação recíproca da hipótese do resíduo. Se a inibição das proteínas APOC3 ou ANGPTL reduz o risco cardiovascular ao liberar o “freio” da LPL, então o aumento da própria LPL deveria ter efeito protetor. A genética humana confirma exatamente isso.
LPA e lipoproteína (a)
Qualquer discussão atual sobre a cardioproteção hereditária fica incompleta sem se mencionar a lipoproteína (a). Os níveis de Lp(a) são determinados predominantemente pela variação no locus LPA, particularmente pelo tamanho da isoforma da apo(a) e pela estrutura genética relacionada [39], [40]. Níveis elevados de Lp(a) estão atualmente entre os fatores de risco causais para doença coronariana com maior suporte genético. Por outro lado, reduções hereditárias nos níveis de Lp(a) conferem proteção [39], [40].
A principal importância conceitual da LPA é que ela amplia o campo para além da biologia padrão do LDL. A Lp(a) parece promover a aterosclerose por meio da retenção arterial mediada pela apoB, ao mesmo tempo em que exerce efeitos pró-inflamatórios e protrombóticos. Estudos genéticos demonstraram que variantes associadas a níveis elevados de Lp(a) aumentam o risco de infarto do miocárdio, enquanto análises de randomização mendeliana indicam causalidade, e não mera correlação [39], [40]. Embora as variantes protetoras naturais da LPA não se enquadrem tão claramente como alelos clássicos de perda de função quanto o PCSK9 ou o APOC3, essa via está suficientemente validada para merecer inclusão entre os mecanismos cardioprotetores de alta confiabilidade. Os programas terapêuticos direcionados à Lp(a) representam atualmente uma das fronteiras mais promissoras da cardiologia preventiva.
IL6R e a via de sinalização da IL-6
O IL6R ocupa um lugar especial no panorama da cardioproteção, pois amplia a proteção comprovada para além do metabolismo das lipoproteínas. A aterosclerose é uma doença inflamatória crônica, e a IL-6 é um mediador central da fase aguda e da sinalização inflamatória vascular [17], [18]. A variante comum Asp358Ala no IL6R aumenta a liberação do receptor e atenua a via clássica de sinalização da IL-6. Os portadores dessa variante apresentam níveis mais baixos de PCR e fibrinogênio, além de menor risco de doença cardíaca coronariana [17].
A magnitude da proteção vascular é menor do que a observada em algumas vias lipídicas, e o IL6R ainda não atingiu o mesmo nível de validação farmacológica definitiva dos resultados cardiovasculares que o PCSK9. No entanto, o significado mecanístico é profundo. Isso demonstra que a redução genética da sinalização inflamatória pode diminuir o risco de ASCVD independentemente dos níveis lipídicos. Esse resultado genético complementa as evidências intervencionais de ensaios clínicos anti-inflamatórios, tais como CANTOS, embora o CANTOS tenha como alvo a IL-1β, e não diretamente a IL-6 [18]. O IL6R deve, portanto, ser considerado uma via protetora geneticamente validada com grande potencial de aplicação clínica.
Nível 2: Alvos biologicamente promissores, mas ainda não totalmente validados
Um segundo nível inclui genes e vias com credibilidade biológica substancial e, muitas vezes, efeitos convincentes como biomarcadores, mas com evidências menos completas sobre os resultados em humanos, mecanismo menos certo ou aplicação terapêutica menos madura.
ANGPTL4
A ANGPTL4, assim como a ANGPTL3, inibe a lipoproteína lipase e influencia a distribuição lipídica em jejum [27]. O E40K variante missense reduz a atividade inibitória e está associado a níveis mais baixos de triglicerídeos, níveis mais elevados de HDL-C e menor risco de doença coronariana [4], [28]. Essas observações corroboram fortemente o princípio geral de que a desinibição da LPL tem efeito cardioprotetor. No entanto, a ANGPTL4 ainda não possui a mesma amplitude de validação de resultados nem a mesma maturidade terapêutica que a PCSK9, a ANGPTL3 ou a APOC3. Além disso, estudos em animais levantaram preocupações quanto à segurança em relação à interrupção mais completa da via em determinadas condições alimentares [27]. A genética humana aponta o ANGPTL4 como um alvo importante associado a uma via de sinalização, mas ainda não como um alvo de primeira linha clinicamente validado.
ASGR1
O ASGR1 é um receptor hepático envolvido na eliminação de glicoproteínas desialiladas. Variantes raras de perda de função foram associadas a níveis mais baixos de colesterol não-HDL e redução do risco de doença arterial coronariana em estudos de sequenciamento realizados na Islândia [31]. O sinal é intrigante e potencialmente importante, mas o mecanismo ainda não foi totalmente esclarecido e a aplicação terapêutica ainda está em fase inicial. Portanto, o ASGR1 deve ser classificado entre os loci cardioprotetores promissores, e não entre os alvos mais validados.
CETP
O CETP facilita a troca de ésteres de colesterila e os triglicerídeos entre o HDL e as lipoproteínas contendo apoB. As variantes que reduzem a atividade da CETP aumentam substancialmente o HDL-C e podem diminuir modestamente a apoB e o LDL-C [9], [32]. A genética humana e a longa trajetória do desenvolvimento dos inibidores da CETP esclareceram um ponto importante: qualquer benefício cardiovascular que a inibição da CETP possa conferir é provavelmente mediado pela redução das partículas contendo apoB, e não pelo aumento do HDL em si [9], [32]. Essa distinção é fundamental, pois o CETP foi por muito tempo interpretado erroneamente como uma questão relacionada ao HDL, quando, na verdade, trata-se mais propriamente de uma questão relacionada à apoB. Ensaio clínico Os resultados têm sido heterogêneos, refletindo tanto a toxicidade fora do alvo quanto a eficácia variável entre os compostos. A CETP, portanto, continua sendo apoiada pela via metabólica, mas não foi definitivamente validada no que diz respeito aos genes com maior efeito cardioprotetor.
Variação favorável dos genes HMGCR, LDLR e APOB
Esses genes reforçam a importância central da exposição cumulativa ao LDL. A variação do gene HMGCR tem sido especialmente reveladora, pois variantes comuns, como a rs12916, simulam geneticamente a exposição parcial às estatinas ao longo da vida [9]. Os portadores apresentam níveis mais baixos de LDL-C e menor risco coronariano, mas também um risco ligeiramente maior de diabetes, refletindo uma relação de compensação já conhecida da terapia com estatinas. Esse é um exemplo significativo de como a genética pode prever tanto o benefício terapêutico quanto os efeitos adversos baseados em mecanismos. Variações regulatórias favoráveis nos genes LDLR e APOB também reforçam a importância da redução contínua da apoB ao longo da vida, mesmo que as consequências patogênicas mais dramáticas desses genes sejam observadas quando a função é prejudicada na direção oposta [13], [14].
SORT1 e o locus 1p13
O SORT1 merece ser discutido porque representa um dos melhores exemplos de tradução bem-sucedida do sinal do GWAS para um mecanismo específico. Variantes no locus 1p13 estão associadas ao LDL-C e ao risco de infarto do miocárdio; estudos funcionais demonstraram que alterações regulatórias nesse locus modificam a expressão hepática do SORT1 e o metabolismo das lipoproteínas [38]. O locus é, portanto, altamente informativo do ponto de vista biológico, mas seu papel é mais o de um nó regulatório que esclarece os mecanismos do que o de um alvo protetor clássico de perda de função em humanos com analogia terapêutica direta.
CIDEB, ZNRF3, SVEP1, KLF14 e sinais emergentes do exoma
O sequenciamento em larga escala continua a identificar loci que podem fornecer informações para o desenvolvimento de futuras terapias. O CIDEB parece ser relevante para a biologia das gotículas lipídicas hepáticas e pode influenciar tanto as doenças hepáticas quanto os fenótipos cardiometabólicos [11]. O ZNRF3 surgiu como um possível alvo para a redução do LDL, sem sinais evidentes de efeitos adversos glicêmicos ou hepáticos, embora as evidências ainda sejam preliminares [11]. O SVEP1 se destaca porque variações na sequência de código têm sido associadas ao risco coronariano [4], mas sua direcionalidade aponta mais para a biologia vascular do que para uma perda de função protetora. O KLF14 é interessante do ponto de vista metabólico, especialmente na biologia do tecido adiposo, mas ainda não foi validado de forma tão direta como alvo de proteção cardiovascular. Esses loci devem ser considerados, antes de tudo, como estando em fase de descoberta ou fornecendo informações sobre vias biológicas, e não como alvos terapêuticos já estabelecidos.
Classificação de evidências: uma hierarquia prática de alvos cardioprotetores
Uma síntese útil integra quatro dimensões: (1) natureza da perturbação genética, (2) efeito do biomarcador, (3) evidências sobre desfechos cardiovasculares e (4) grau de aplicação terapêutica.
Nível 1: alvos cardioprotetores com maior grau de confiança
- PCSK9: redução significativa e duradoura do LDL, evidências sólidas sobre os resultados clínicos em humanos, terapias aprovadas [5], [21]
- NPC1L1: redução modesta e duradoura do LDL, com efeitos significativos nos resultados em portadores de variantes raras; terapia aprovada [6], [30]
- APOC3: redução significativa dos níveis de triglicerídeos e resíduos, com forte evidência de melhores resultados clínicos em humanos, além de terapias direcionadas avançadas [23], [24]
- ANGPTL3: amplo hipolipemiante com acompanhamento dos resultados clínicos e terapia aprovada [16], [26]
- LPL: efetor direto da eliminação de resíduos, com evidências consistentes de proteção em humanos [4], [29]
- Via da LPA: fortes evidências causais de que níveis geneticamente mais baixos de Lp(a) reduzem o risco de ASCVD, aplicação terapêutica ativa [39], [40]
- Via do IL6R: forte evidência genética humana a favor da causalidade inflamatória; desenvolvimento translacional em andamento [17], [18]
Nível 2: biologicamente convincente, mas ainda não totalmente validado
- ANGPTL4 [4], [27], [28]
- ASGR1 [31]
- CETP [9], [32]
- HMGCR [9], [14]
- Variação favorável do LDLR/APOB [13], [14]
- SORT1 [38]
- CIDEB, ZNRF3, KLF14 e sinais emergentes relacionados no exoma [11]
Essa hierarquia destaca um princípio central: os genes cardioprotetores mais úteis não são necessariamente aqueles com os maiores efeitos sobre os biomarcadores, mas aqueles em que a genética, o mecanismo de ação, os resultados e a viabilidade terapêutica estão todos alinhados.
Populações fundadoras e isolados: plataformas de descoberta, não substitutos de evidências
As populações fundadoras ocupam um lugar privilegiado na genética humana, pois o isolamento, os gargalos populacionais e a endogamia podem amplificar variantes que, de outra forma, seriam raras, aumentando assim a capacidade de detectar alelos modificadores de doenças. Essa lógica já rendeu importantes descobertas na biologia cardiometabólica, incluindo variantes lipídicas protetoras em populações relativamente isoladas [23], [24]. Essas populações são especialmente valiosas para a formulação de hipóteses e a descoberta de variantes raras.
No entanto, o status de variante fundadora, por si só, não constitui evidência de cardioproteção. Afirmações relativas à proteção vascular incomum em isolados específicos devem ser avaliadas com o mesmo rigor que qualquer outro mecanismo proposto: a variante deve ser identificada, sua direção funcional demonstrada e sua relação com desfechos cardiovasculares concretos estabelecida. Na ausência dessa sequência de evidências, tais populações continuam sendo oportunidades de descoberta, e não exemplos validados de proteção hereditária. Essa distinção é particularmente importante quando as narrativas da mídia se antecipam à literatura mecanicista revisada por pares.
Por que a exposição herdada apresenta melhores resultados do que os dados instantâneos coletados na terceira idade
A lição conceitual mais importante da genética cardioprotetora é que a aterosclerose é, fundamentalmente, uma doença de exposição cumulativa. A avaliação do risco clínico baseia-se tradicionalmente em exames realizados na meia-idade: um valor de LDL-C, um pressão arterial medida, um HbA1c, uma PCR de alta sensibilidade. Esses exames são clinicamente úteis, mas, do ponto de vista biológico, são apenas instantâneos [12]. A parede arterial, por outro lado, integra a exposição ao longo de décadas. O que importa do ponto de vista mecânico é a área sob a curva da carga de apoB, do colesterol remanescente, da Lp(a), da pressão arterial, da lesão glicêmica e da sinalização inflamatória [8], [13], [34].
Estudos de randomização mendeliana demonstraram que a redução do LDL mediada geneticamente ao longo da vida produz reduções muito maiores no risco coronariano do que a mesma redução absoluta do LDL alcançada por meio de tratamento farmacológico por apenas alguns anos na idade adulta [8]. Ference e colegas demonstraram que um nível de LDL-C 1 mmol/L mais baixo, mantido desde a infância, está associado a um risco aproximadamente 54% menor de doença cardíaca coronariana [8]. Esse valor é muito maior do que o risco relativo redução normalmente observada quando a mesma diferença no nível de LDL é alcançada mais tarde na vida por meio de tratamento [8], [14]. A explicação é simples: a proteção ao longo da vida impede, desde o início, a formação da placa, enquanto o tratamento tardio geralmente altera um processo patológico já estabelecido.
É quase certo que esse mesmo princípio se estenda além do LDL. Espera-se que uma carga residual persistentemente mais baixa, níveis mais baixos de Lp(a), pressão arterial mais baixa e menor sinalização inflamatória desde o início da vida produzam benefícios ao longo da vida maiores do que apenas a correção tardia. A genética humana é de valor inestimável nesse contexto, pois mede uma predisposição hereditária estável, em vez de uma fisiologia transitória. As variantes genéticas são fixadas na concepção, não são afetadas pela maioria dos fatores ambientais de curto prazo e são menos suscetíveis à causalidade reversa [35]. Nesse sentido, a genética permite que os pesquisadores analisem além das flutuações biológicas do dia a dia e deduzam o perfil de exposição de longo prazo de uma pessoa.
Risco poligênico e o continuum entre variação monogênica e variação comum
Variantes protetoras monogênicas raras são altamente informativas, mas pouco comuns. No nível populacional, o risco e a proteção hereditários costumam ser poligênicos. Pontuações de risco poligênico agregar os efeitos de muitas variantes comuns em todo o genoma para estimar a suscetibilidade basal à doença coronariana [10], [36], [37]. Essas ferramentas demonstraram que um subconjunto de indivíduos apresenta um risco poligênico próximo ao observado em algumas doenças monogênicas, especialmente quando interpretadas em conjunto com informações clínicas convencionais [36], [37].
A principal contribuição dos modelos poligênicos não é o fato de substituírem a biologia das vias causais, mas sim de complementá-la. As variantes raras revelam mecanismos. Pontuações poligênicas capturam a carga de fundo. Juntos, esses fatores sugerem que a proteção cardiovascular hereditária existe em um continuum: desde perturbações raras e de alto impacto, como a perda de função do PCSK9 ou do APOC3, passando por variações regulatórias comuns em vias como o HMGCR ou o CETP, até amplas arquiteturas genômicas que, em conjunto, influenciam a lesão arterial ao longo da vida.
A PRS ainda exige cautela. O desempenho varia entre os grupos de ascendência, a calibração continua sendo uma área ativa de pesquisa e a maioria das alegações sobre a prevenção de eventos ainda se baseia em inferências, em vez de ter sido comprovada por ensaios clínicos [36], [37]. Ainda assim, a mensagem geral é clara: a biologia hereditária pode identificar fatores de risco e de proteção muito antes de a doença se manifestar clinicamente.
Conclusão
A genética humana alterou fundamentalmente tanto a biologia quanto a estratégia da prevenção cardiovascular. Ela demonstrou que a proteção cardiovascular hereditária não é difusa nem aleatória, mas concentrada em um número limitado de domínios causais: redução ao longo da vida das lipoproteínas contendo apoB, eliminação mais eficiente de remanescentes ricos em triglicerídeos, redução da carga aterotrombótica mediada pela Lp(a) e atenuação da inflamação vascular. Dentro desses domínios, um conjunto relativamente pequeno de genes e vias — especialmente PCSK9, NPC1L1, APOC3, ANGPTL3, LPL, LPA e IL6R — apresenta atualmente as evidências mais sólidas como mecanismos cardioprotetores de alta confiança [5], [6], [16], [17], [21], [23], [24], [39], [40].
Essas vias foram além de apenas explicar a doença. Elas forneceram um roteiro para o tratamento. A inibição da PCSK9 é hoje prática clínica padrão para determinados pacientes. A análise genética do NPC1L1 antecipou o benefício da ezetimiba. A inibição da ANGPTL3 é clinicamente útil na dislipidemia grave. Estratégias direcionadas ao APOC3 e à Lp(a) continuam a ampliar as fronteiras da prevenção de precisão. O IL6R reforçou a evidência de que a sinalização inflamatória não está meramente associada à aterosclerose, mas está causalmente envolvida nela.
No entanto, a lição mais importante talvez seja ainda mais abrangente. O risco cardiovascular é melhor compreendido não como uma característica estática medida na meia-idade, mas como a consequência cumulativa de décadas de exposição. A genética humana oferece uma perspectiva excepcionalmente poderosa sobre esse processo cumulativo. Seja por meio de alelos cardioprotetores raros, variações regulatórias em vias-chave ou carga poligênica, a variação hereditária revela o ritmo da lesão arterial muito antes que a doença se torne clinicamente visível. O futuro da cardiologia preventiva dependerá, portanto, não apenas da identificação de mais loci, mas também de aprender a imitar as perturbações mais protetoras da natureza mais cedo, com maior precisão e com maior confiança mecânica.
Referências
-
- World Health Organization, “Cardiovascular diseases (CVDs),” WHO, 2025. https://www.who.int/news-room/fact-sheets/detail/cardiovascular-diseases-(cvds)
- Kathiresan S, Srivastava D. Genetics of human cardiovascular disease. Cell. 2012;148(6):1242-1257. doi:10.1016/j.cell.2012.03.001
- Khera AV, Kathiresan S. Genetics of coronary artery disease: discovery, biology and clinical translation. Nat Rev Genet. 2017;18(6):331-344. doi:10.1038/nrg.2016.160
- Myocardial Infarction Genetics and CARDIoGRAM Exome Consortia Investigators, Stitziel NO, Stirrups KE, et al. Coding Variation in ANGPTL4, LPL, and SVEP1 and the Risk of Coronary Disease. N Engl J Med. 2016;374(12):1134-1144. doi:10.1056/NEJMoa1507652
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013.
- Myocardial Infarction Genetics Consortium Investigators, Stitziel NO, Won HH, et al. Inactivating mutations in NPC1L1 and protection from coronary heart disease.
- Budoff M. Triglycerides and Triglyceride-Rich Lipoproteins in the Causal Pathway of Cardiovascular Disease. Am J Cardiol. 2016;118(1):138-145. doi:10.1016/j.amjcard.2016.04.004
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60(25):2631-2639. doi:10.1016/j.jacc.2012.09.017.
- Ference BA, Kastelein JJP, Ginsberg HN, et al. Association of Genetic Variants Related to CETP Inhibitors and Statins With Lipoprotein Levels and Cardiovascular Risk. JAMA. 2017;318(10):947-956. doi:10.1001/jama.2017.11467.
- Inouye M, Abraham G, Nelson CP, et al. Genomic Risk Prediction of Coronary Artery Disease in 480,000 Adults: Implications for Primary Prevention. J Am Coll Cardiol. 2018;72(16):1883-1893. doi:10.1016/j.jacc.2018.07.079
- Nielsen JB, Rom O, Surakka I, et al. Loss-of-function genomic variants highlight potential therapeutic targets for cardiovascular disease. Nat Commun. 2020;11(1):6417. Published 2020 Dec 18. doi:10.1038/s41467-020-20086-3.
- Lloyd-Jones DM, Braun LT, Ndumele CE, et al. Use of Risk Assessment Tools to Guide Decision-Making in the Primary Prevention of Atherosclerotic Cardiovascular Disease: A Special Report From the American Heart Association and American College of Cardiology.
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel.
- Baigent C, Keech A, Kearney PM, et al. Efficacy and safety of cholesterol-lowering treatment: prospective meta-analysis of data from 90,056 participants in 14 randomised trials of statins. Lancet. 2005;366(9493):1267-1278. doi:10.1016/S0140-6736(05)67394-1.
- Ginsberg HN, Packard CJ, Chapman MJ, et al. Triglyceride-rich lipoproteins and their remnants: metabolic insights, role in atherosclerotic cardiovascular disease, and emerging therapeutic strategies-a consensus statement from the European Atherosclerosis Society.
- Dewey FE, Gusarova V, Dunbar RL, et al. Genetic and Pharmacologic Inactivation of ANGPTL3 and Cardiovascular Disease. N Engl J Med. 2017;377(3):211-221. doi:10.1056/NEJMoa1612790.
- IL6R Genetics Consortium Emerging Risk Factors Collaboration, Sarwar N, Butterworth AS, et al. Interleukin-6 receptor pathways in coronary heart disease: a collaborative meta-analysis of 82 studies. Lancet. 2012;379(9822):1205-1213. doi:10.1016/S0140-6736(11)61931-4.
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease.
- Horton JD, Cohen JC, Hobbs HH. PCSK9: a convertase that coordinates LDL catabolism.
- Abifadel M, Varret M, Rabès JP, et al. Mutations in PCSK9 cause autosomal dominant hypercholesterolemia.
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease.
- Ramms B, Gordts PLSM. Apolipoprotein C-III in triglyceride-rich lipoprotein metabolism.
- Jørgensen AB, Frikke-Schmidt R, Nordestgaard BG, Tybjærg-Hansen A. Loss-of-function mutations in APOC3 and risk of ischemic vascular disease.
- TG and HDL Working Group of the Exome Sequencing Project, National Heart, Lung, and Blood Institute, Crosby J, Peloso GM, et al. Loss-of-function mutations in APOC3, triglycerides, and coronary disease.
- Musunuru K, Kathiresan S. Surprises From Genetic Analyses of Lipid Risk Factors for Atherosclerosis.
- Raal FJ, Rosenson RS, Reeskamp LF, et al. Evinacumab for Homozygous Familial Hypercholesterolemia.
- Aryal B, Price NL, Suarez Y, Fernández-Hernando C. ANGPTL4 in Metabolic and Cardiovascular Disease.
- Romeo S, Yin W, Kozlitina J, et al. Rare loss-of-function mutations in ANGPTL family members contribute to plasma triglyceride levels in humans.
- Sun W, Wu Y, Wen Y, Guo M, Zhang H. The association of the S447X mutation in LPL with Coronary artery disease: a meta-analysis. Minerva Cardioangiol. 2019;67(3):246-253. doi:10.23736/S0026-4725.18.04668-6.
- Cannon CP, Blazing MA, Giugliano RP, et al. Ezetimibe Added to Statin Therapy after Acute Coronary Syndromes.
- Nioi P, Sigurdsson A, Thorleifsson G, et al. Variant ASGR1 Associated with a Reduced Risk of Coronary Artery Disease.
- Nelson AJ, Sniderman AD, Ditmarsch M, et al. Cholesteryl Ester Transfer Protein Inhibition Reduces Major Adverse Cardiovascular Events by Lowering Apolipoprotein B Levels.
- Vassy JL, Christensen KD, Schonman EF, et al. The Impact of Whole-Genome Sequencing on the Primary Care and Outcomes of Healthy Adult Patients: A Pilot Randomized Trial.
- Ference BA, Braunwald E, Catapano AL. The LDL cumulative exposure hypothesis: evidence and practical applications.
- Burgess S, Butterworth A, Thompson SG. Mendelian randomization analysis with multiple genetic variants using summarized data.
- Khera AV, Chaffin M, Aragam KG, et al. Genome-wide polygenic scores for common diseases identify individuals with risk equivalent to monogenic mutations. Nat Genet. 2018;50(9):1219-1224. doi:10.1038/s41588-018-0183-z
- Inouye M, Abraham G, Nelson CP, et al. Genomic Risk Prediction of Coronary Artery Disease in 480,000 Adults: Implications for Primary Prevention. J Am Coll Cardiol. 2018;72(16):1883-1893. doi:10.1016/j.jacc.2018.07.079
- Musunuru K, Strong A, Frank-Kamenetsky M, et al. From noncoding variant to phenotype via SORT1 at the 1p13 cholesterol locus. Nature. 2010;466(7307):714-719. doi:10.1038/nature09266
- Clarke R, Peden JF, Hopewell JC, et al. Genetic variants associated with Lp(a) lipoprotein level and coronary disease. N Engl J Med. 2009;361(26):2518-2528. doi:10.1056/NEJMoa0902604.
- Kamstrup PR, Tybjaerg-Hansen A, Steffensen R, Nordestgaard BG. Genetically elevated lipoprotein(a) and increased risk of myocardial infarction. JAMA. 2009;301(22):2331-2339. doi:10.1001/jama.2009.801

