Progressione patofisiologica e impatto funzionale sistemico dell'aterosclerosi subclinica
Un'analisi del corso della vita dalla giovinezza alla mezza età
Astratto
Aterosclerotico malattia cardiovascolare (ASCVD) rimane la principale causa di mortalità in tutto il mondo e le sue manifestazioni cliniche rappresentano il culmine in fase avanzata di una traiettoria biologica che inizia decenni prima, spesso nella vita fetale e certamente entro il secondo decennio. Questa rassegna integra la biologia vascolare strutturale, l'emodinamica, la causalità dei lipidi, infiammazione, fenotipi specifici per sesso, neurodegenerazione e reversibilità dello stile di vita in un quadro unificato per la comprensione aterosclerosi subclinica come una malattia attiva, progressiva e modificabile. Esaminiamo l'eterogeneità regionale nell'architettura della parete arteriosa e il ruolo di vasa vasorum, la divergenza delle grandi arterie aterosclerosi dai determinanti emodinamici della malattia dei piccoli vasi cerebrali placca localizzazione, e le prove longitudinali provenienti da PDAY, Bogalusa, Cardias, MESA, e la serie fetale FELIC che ancora l'inizio della malattia nella prima infanzia. Sintetizziamo le prove derivanti dalla randomizzazione mendeliana, dalla genetica di popolazione e dagli studi clinici di intervento che stabiliscono apolipoproteina contenente boro lipoproteine come motore causale necessario di aterogenesi, e collochiamo Lp(a), infiammazione, ematopoiesi clonale, disfunzione endoteliale, rarefazione microvascolare e irrigidimento arterioso all'interno di questo quadro. Concludiamo con l'imaging e biomarcatore strumenti che consentono la rilevazione durante la lunga finestra preclinica, i fenotipi specifici per sesso che storicamente sono stati sottovalutati e le evidenze degli studi clinici — in modo più evidente il Lifestyle Heart Trial, la serie di casi di Esselstyn, lo STARS e quella documentata tramite IVUS statina e gli studi di regressione con inibitori di PCSK9 (INVERSIONE, ASTEROIDE, Saturno, GLAGOV, PACMAN-AMI, HUYGENS) — a sostegno della conclusione che l'aterosclerosi subclinica sia, se affrontata tempestivamente e in modo aggressivo, una malattia reversibile.
Parole chiave
Aterosclerosi subclinica; apolipoproteina B; lipoproteina(a); disfunzione endoteliale; vasa vasorum; malattia dei piccoli vasi cerebrali; coronarica arteria calcio; velocità dell'onda sismica; regressione della placca; alimenti integrali dieta a base vegetale.
1. Introduzione
L'insorgenza dell'ASCVD clinica è il culmine di un percorso biologico silenzioso, che si protrae per diversi decenni e che spesso ha inizio nel secondo decennio di vita — e, nel caso dei feti esposti a fattori materni ipercolesterolemia, già prima della nascita. Per aterosclerosi subclinica si intende la presenza di alterazioni strutturali della parete arteriosa — tra cui ispessimento intimale, ritenzione di lipoproteine, accumulo di cellule schiumose e formazione precoce di placche — che precedono manifestazioni sintomatiche evidenti quali angina, infarto miocardico, ictus ischemico, claudicazione periferica o demenza vascolare. Questa progressione silenziosa è determinata da un’interazione strettamente correlata tra forze emodinamiche, variazioni strutturali della parete arteriosa, flusso di lipoproteine, attivazione immunitaria e stress metabolico.
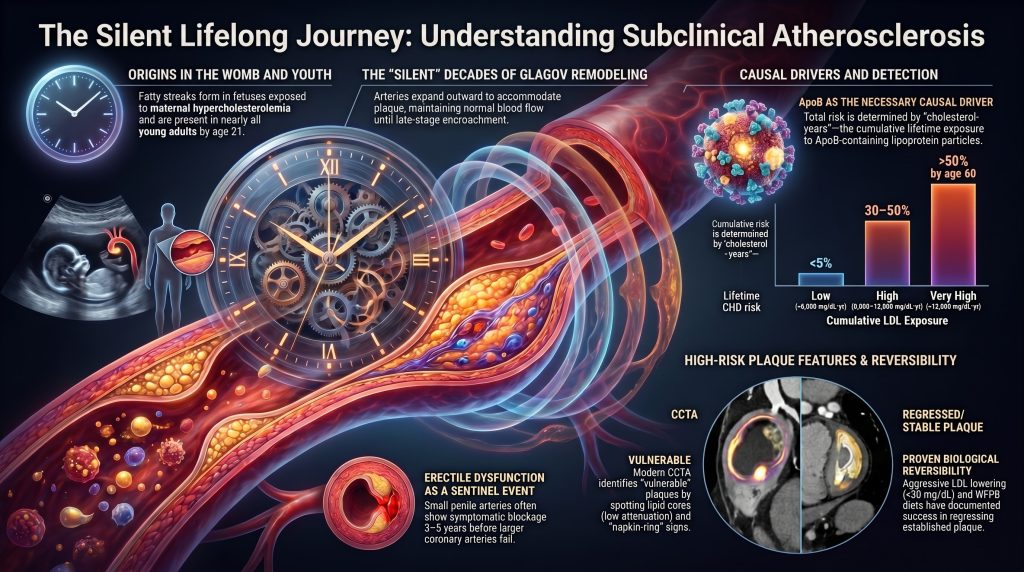
Sebbene tradizionalmente considerata una malattia legata all’invecchiamento, gli studi longitudinali di coorte e i dati autoptici hanno spostato radicalmente l’attenzione verso i giovani adulti e gli adolescenti, rivelando che sottili deficit funzionali quotidiani — che vanno dalla ridotta velocità di elaborazione cognitiva alla compromissione della riserva renale ed erettile — emergono molto prima che vengano raggiunte le tradizionali soglie cliniche per la diagnosi. La formulazione più rigorosa di questo concetto di “percorso di vita» è quella dell’esposizione cumulativa o «anni di colesterolo” modello, in cui l’integrale della concentrazione delle particelle di apoB nel plasma nel tempo permette di prevedere sia la tempistica che la gravità degli eventi clinici [7], [9].
La presente revisione offre una sintesi completa della fisiopatologia, della distribuzione anatomica e delle conseguenze funzionali della malattia vascolare subclinica nell’intero albero arterioso umano, con particolare attenzione a (i) la biologia divergente dell’aterosclerosi delle grandi arterie e della malattia dei piccoli vasi cerebrali; (ii) il ruolo causale centrale delle lipoproteine contenenti apoB e il contributo dell’Lp(a), dell’infiammazione e dell’emopoiesi clonale; (iii) i fenotipi specifici per sesso; (iv) le modalità di rilevamento emergenti; e (v) le evidenze derivanti da studi clinici secondo cui la malattia subclinica è reversibile se trattata precocemente e in modo aggressivo.
2. Le lipoproteine contenenti apolipoproteina B come fattore causale determinante
2.1 La sintesi della randomizzazione mendeliana
Randomizzazione mendeliana (MR) rappresenta una delle forme più rigorose di inferenza causale disponibili al di fuori di studi clinici randomizzati controllati. Sfruttando la distribuzione casuale degli alleli al momento del concepimento, gli studi MR stimano l’effetto a lungo termine di un’esposizione determinata geneticamente, senza che vi siano fattori di confondimento dovuti a causalità inversa, covariate legate allo stile di vita o errori di misurazione. Ference e colleghi hanno analizzato 50 polimorfismi in nove geni correlati all’LDL in 312.321 partecipanti e hanno stabilito che ogni 1 mmol/L (≈38,7 mg/dL) di riduzione genetica del colesterolo LDL conferisce un rischio relativo riduzione di circa il 54,5% per malattia coronarica — un effetto circa tre volte maggiore per unità LDL rispetto a quello delle statine assunte a partire dalla mezza età [1].
Il relazione dose-risposta è log-lineare senza una soglia rilevabile, a sostegno di un modello di esposizione cumulativa. Un secondo studio di risonanza magnetica che utilizza i polimorfismi in PCSK9, HMGCR, e NPC1L1 ha dimostrato che la riduzione del rischio è strettamente correlata all’entità e alla durata della riduzione del colesterolo LDL, a sostegno della conclusione che l’esposizione integrata nel corso della vita alle lipoproteine contenenti apoB sia un fattore determinante dell’aterogenesi, mentre la specifica via molecolare attraverso la quale si riduce il colesterolo LDL è meno importante per la riduzione del rischio di ASCVD [3]. Una dichiarazione di consenso della Società Europea di Aterosclerosi del 2017 ha esaminato oltre 200 studi genetici, epidemiologici prospettici e di intervento randomizzati, giungendo alla conclusione che le LDL soddisfano i Criteri di Bradford Hill per la causalità nell’ASCVD [4], e l’aggiornamento delle linee guida EAS del 2020 ha esteso questa conclusione alle lipoproteine contenenti apoB in generale [19].
2.2 L’ApoB come particella unificante
Ciascuna particella di lipoproteina aterogena principale — VLDL, IDL, LDL, Lp(a) e chilomicrone residui — trasporta una singola molecola di apolipoproteina B: apoB-100 per le particelle di origine epatica e apoB-48 per i residui intestinali. ApoB quindi conta particelle aterogene, mentre il colesterolo LDL misura un carico il cui rapporto con il vettore varia a seconda dello stato metabolico. Nel UK Biobank Da un’analisi condotta su 389.529 partecipanti è emerso che l’apoB era il fattore predittivo principale dell’infarto miocardico; i livelli di LDL-C e non-HDL-C hanno perso significatività statistica dopo l’aggiustamento per l’apoB [5]. In condizioni di discordanza — nei casi in cui il colesterolo LDL sia nella norma ma il numero di particelle sia elevato, come nel caso di sindrome metabolica e insulino-resistenza — L’apoB mette in luce un rischio aterogenico significativo che una strategia basata esclusivamente sul colesterolo LDL non riuscirebbe a individuare [6].
2.3 Esposizione cumulativa e il concetto di “anni-colesterolo”
Il modello di esposizione cumulativa considera il rischio di ASCVD come una funzione dell'integrale della concentrazione plasmatica di colesterolo LDL nel tempo, analogamente a “pacchetti-anno” per il tabacco. Diverse analisi confermano l’esistenza di una relazione dose-tempo tra l’esposizione al colesterolo LDL e gli eventi ASCVD. La “soglia” per la malattia clinicamente evidente negli uomini è stata descritta in alcune analisi come pari a circa 5.000 mg/dL·anni — ad esempio, LDL 125 mg/dL × 40 anni, corrispondente a un’età di circa 50 anni nelle moderne popolazioni occidentali — ma il valore esatto di LDL-anno al quale insorge la malattia clinica dipende dal modello utilizzato e dovrebbe essere presentato a titolo illustrativo piuttosto che come un valore soglia biologico universale [7], [9].
L““LDL” anni placca”Il modello “” ridefinisce la prevenzione in termini quantitativi, incentrandola sul carico cumulativo. Ad esempio, un livello di LDL pari a 70 mg/dL per tutta la vita × 80 anni produce ≈5.600 mg/dL·anni; un livello di LDL pari a 130 mg/dL × 50 anni produce ≈6.500 mg/dL·anni; e l’eterozigosi non trattata ipercolesterolemia familiare i pazienti con livelli di LDL pari a 250 mg/dL superano le soglie indicative comunemente accettate già all’inizio dei trent’anni. Questi calcoli sono utili per illustrare la relazione dose-tempo e per spiegare perché la FH eterozigote non trattata comporti un elevato rischio di CHD nel corso della vita, ma non dovrebbero essere presentati come soglie di rischio individuale validate [7], [8], [9].
| Categoria | Esposizione cumulativa alle LDL | Traiettoria approssimativa | Rischio illustrativo di cardiopatia coronarica nel corso della vita |
| Basso | <5.000 mg/dL·anno | LDL 70 × 70 anni | <5% |
| Intermedio | 5.000–8.000 mg/dL·anno | LDL 100 × 60 anni | 10–20% |
| Alto | 8.000–12.000 mg/dL·anno | LDL 130 × 65 anni | 30–50% |
| Molto alto | >12.000 mg/dL·anno | LDL 190 × 65 anni (HeFH) | >50% entro i 60 anni |
Tabella 1. Categorie esemplificative di esposizione cumulativa al colesterolo LDL e rischio approssimativo di malattia coronarica nel corso della vita. Adattato da Ference et al. e Domanski et al. [7], [8], [9]. Queste categorie sono strumenti comunicativi di carattere illustrativo, non soglie di rischio individuali convalidate da linee guida.
2.4 Tsimane e Hadza: l’esperimento naturale dei livelli bassi di LDL per tutta la vita
Kaplan e colleghi hanno esaminato i punteggi CAC in 705 Tsimane raccoglitori-orticoltori dell’Amazzonia boliviana di età compresa tra i 40 e i 94 anni. Il valore medio di LDL-C era pari a 91 mg/dL e l’85% degli adulti di età pari o superiore ai 40 anni presentava un CAC pari a zero, rispetto a circa il 50% degli adulti statunitensi di età simile nello studio MESA. Il 65% delle persone di età superiore ai 75 anni presentava un CAC pari a zero — il livello più basso di aterosclerosi coronarica mai misurato in qualsiasi popolazione — e solo l’8% presentava un CAC ≥100, contro oltre il 50% nelle popolazioni statunitensi della stessa fascia d’età [10].
Questo esperimento naturale avvalora la conclusione secondo cui il mantenimento di livelli relativamente bassi di colesterolo LDL nel corso della vita, unito a un'elevata attività fisica e a un livello minimo di fumo, è associato a una prevalenza molto bassa di malattia coronarica calcificazione. Non si dovrebbe interpretare questo risultato come una prova del fatto che un livello di LDL-C ≤90 mg/dL elimini praticamente l’aterosclerosi coronarica, poiché il fenotipo dei Tsimane riflette molteplici esposizioni nel corso della vita e non il solo livello di LDL-C. Gli Hadza della Tanzania sono stati descritti negli studi disponibili come una popolazione di cacciatori-raccoglitori fisicamente attiva con caratteristiche cardiometaboliche favorevoli, ma in questo gruppo non sono state eseguite immagini dirette del CAC; le conclusioni sull’assenza di malattia coronarica clinica negli Hadza sono quindi deduttive piuttosto che dirette [11].
2.5 Bassi livelli di LDL per tutta la vita determinati geneticamente: PCSK9 e ANGPTL3
Cohen e colleghi hanno identificato mutazioni naturali con perdita di funzione nel gene PCSK9 (R46L, Y142X, C679X) che riducono i livelli di LDL del 15–40% nel corso della vita. I portatori di alcune varianti selezionate hanno mostrato una significativa riduzione degli eventi di cardiopatia coronarica (CHD), con stime particolarmente significative — tra cui riduzioni che sfiorano l’88% per alcune varianti — che riflettono effetti di entità variabile a seconda della variante e dell’ascendenza [12]. Tali effetti superano di gran lunga quelli ottenibili con qualsiasi intervento farmacologico avviato nella mezza età. Analogamente, le varianti omozigoti con perdita di funzione in ANGPTL3 provocano ipobetalipoproteinemia con livelli molto bassi di LDL e trigliceridi; alcune serie epidemiologiche descrivono una marcata riduzione del rischio di ASCVD e un andamento favorevole profili lipidici in tali vettori, sebbene i tassi di incidenza non siano stati quantificati in coorti randomizzate [13].
Questi esperimenti genetici stabiliscono una condizione al contorno utile: quando la carica di particelle di apoB nel corso della vita è geneticamente bassa, l’aterosclerosi risulta marcatamente ridotta anche in assenza di intervento farmacologico. La riproduzione farmacologica di questi fenotipi — tramite anticorpi monoclonali anti-PCSK9, agenti siRNA e inibitori dell’ANGPTL3 — ha dimostrato una riduzione additiva degli eventi cardiovascolari in aggiunta alla terapia con statine. Le analisi di Fourier e lo studio di estensione in aperto FOURIER mostra una riduzione progressiva dei tassi di eventi tra i pazienti che raggiungono livelli di LDL molto bassi, compresi valori di LDL <20 mg/dL, senza che si osservino segnali di sicurezza preoccupanti nel periodo di follow-up disponibile [18].
2.6 Perché il mantenimento di livelli molto bassi di LDL riduce notevolmente l'aterogenesi
Endoteliale transcitosi di LDL nel intima è dipendente dalla concentrazione, e la ritenzione mediata dai proteoglicani — il paradigma “risposta-ritenzione” di Tabas, Williams e Borén — diventa meno probabile man mano che il flusso delle particelle di apoB diminuisce [83]. Nei neonati il livello di LDL-C è pari a circa 30 mg/dL, e l'aterosclerosi lesioni in questa fase non vengono in genere rilevati; ciò dovrebbe essere interpretato come prova del fatto che un livello di LDL-C molto basso per tutta la vita è incompatibile con le fasi iniziali dell’aterogenesi su scala di popolazione, piuttosto che come affermazione secondo cui l’aterosclerosi sia biologicamente impossibile a un singolo valore di LDL-C. Le coorti con livelli di LDL inferiori a 70 mg/dL per tutta la vita (PCSK9 LOF, ANGPTL3 LOF, FH trattata) mostrano una marcata riduzione dei tassi di eventi, con regressione della placca documentata mediante IVUS a livelli di LDL inferiori a 60 mg/dL durante il trattamento nei trial REVERSAL, ASTEROID, SATURN e GLAGOV [14], [15], [16], [17].
FOURIER-OLE esteso evolocumab un follow-up mediano di circa 5 anni, che ha evidenziato una riduzione costante degli eventi in presenza di livelli di LDL <20 mg/dL durante il trattamento, senza che si riscontrassero segnali di sicurezza preoccupanti nel periodo di follow-up disponibile [18]. Una dimostrazione formale di dose-risposta Non è stato ancora stabilito con certezza se, a questi livelli di LDL estremamente bassi, si verifichi o meno un plateau; tuttavia, i dati disponibili indicano un beneficio continuativo e l’assenza di tossicità compensativa fino ai livelli di LDL più bassi raggiunti finora nelle popolazioni oggetto degli studi clinici.
2.7 Riconoscimento e confutazione della posizione scettica sull’LDL
Un piccolo gruppo di autori — tra cui spiccano Ravnskov, Diamond e Kendrick — ha sostenuto che l’LDL non abbia un ruolo causale, citando studi osservazionali condotti su popolazioni anziane in cui l’LDL non sembra avere valore predittivo (il cosiddetto “paradosso lipidico”). Le confutazioni standard sono ormai consolidate. In primo luogo, nella terza età prevale la causalità inversa: le malattie croniche, il malassorbimento e la fragilità riducono i livelli di LDL, distorcendo l’associazione tra LDL e mortalità nelle analisi trasversali. In secondo luogo, bias del sopravvissuto seleziona individui geneticamente protetti tra coloro che raggiungono gli 80 anni con livelli elevati di LDL. In terzo luogo, l’attenuazione del rischio relativo con l’avanzare dell’età non implica un’attenuazione di rischio assoluto; il tasso assoluto di eventi aumenta drasticamente con l'età. In quarto luogo, le evidenze genetiche e farmacologiche si confermano a vicenda in circa venti linee di indagine indipendenti, soddisfacendo i criteri di triangolazione per la causalità [4], [6], [19]. La posizione scettica si basa quasi esclusivamente sui dati osservazionali, ignorando le prove convergenti provenienti dalla genetica e dagli studi randomizzati.
3. Determinanti strutturali e ruolo dei vasi vasiorum nell'aterogenesi
3.1 Profondità critica e unità lamellare
Nelle arterie sistemiche di grande calibro, il fabbisogno metabolico della parete spessa supera la capacità di diffusione semplice dell’ossigeno dal lumen. La “profondità critica” è definita come il limite fisiologico della diffusione dell’ossigeno e delle sostanze nutritive dal sangue luminale, stabilito da Geiringer a circa 0,5 mm (≈500 μm), ovvero all’incirca 29–30 unità lamellari della parete mediale [78], [79]. Ogni unità lamellare è costituita da una lamina elastica e dal relativo strato di cellule muscolari lisce e matrice extracellulare, dello spessore di circa 15 μm. I segmenti di parete più spessi di questa soglia richiedono una rete microvascolare intrinseca — i vasa vasorum — per mantenere la vitalità della media esterna e avventizia.
I vasa vasorum si distinguono in vasa vasorum interna, che hanno origine direttamente dal lume arterioso, e vasa vasorum esterna, che hanno origine da rami distanti e penetrano nell'avventizia. Le ricerche di Geiringer hanno dimostrato che i vasa vasorum sono abbondanti nell’avventizia e nel terzo esterno della media, mentre lo strato interno di circa 0,5 mm (circa 30 unità lamellari) della parete rimane avascolare ed è irrorato esclusivamente tramite diffusione luminale [79]. Quando la parete si ispessisce a causa di una placca aterosclerotica o di un’iperplasia ipertensiva, la distanza di diffusione aumenta, generando un ambiente ipossico negli strati più profondi. L’ipossia innesca una segnalazione angiogenica HIF-1α-dipendente, che porta alla proliferazione dei vasa vasorum in grado di penetrare la lamina elastica interna ed entrare nella placca stessa, dove fungono sia da vie di accesso per le cellule infiammatorie sia da fragili fonti di emorragia intraplacca.
3.2 Approvvigionamento vascolare extracranico vs. intracranico
Il sistema vascolare intracranico presenta un profilo architettonico unico rispetto alla circolazione sistemica. Le arterie intracraniche sane sono caratterizzate da una tunica media più sottile, da un’avventizia meno abbondante e da una relativa scarsità di fibre elastiche fibre; in molti casi manca una lamina elastica esterna ben definita. Una caratteristica distintiva fondamentale è che i vasi intracranici sono immersi nel liquido cerebrospinale, ricco di sostanze nutritive, che fornisce supporto metabolico attraverso la diffusione esterna e compensa in parte la relativa assenza dei vasa vasorum nelle prime fasi della vita.
Le moderne autopsie e gli studi di imaging hanno affinato la visione storica secondo cui i vasa vasorum sarebbero assenti nel cervello. In una serie di autopsie su 50 casi, i vasa vasorum sono stati identificati nel 72% dei pazienti, localizzati principalmente nella tunica avventizia. La loro distribuzione è marcatamente disomogenea: i vasa vasorum si riscontrano più frequentemente nei segmenti prossimali — le arterie vertebrali, l’arteria basilare e la porzione intracranica dell’arteria interna arteria carotide — rispetto ai segmenti distali, come l’arteria cerebrale media o l’arteria cerebrale anteriore. Sebbene l’aterosclerosi possa manifestarsi in assenza di vasa vasorum, il loro sviluppo è fortemente associato alla progressione della malattia intracranica: nell’arteria vertebrale intracranica, la presenza di vasa vasorum avventiziali è correlata a un maggiore carico di placca, a una calcificazione intraplacca più densa e a una stenosi luminale più grave stenosi.
| Tipo di imbarcazione | Spessore della parete | Vasa vasorum (fase iniziale) | Fonte nutrizionale |
| Aorta / sistemico su larga scala | >1,0 mm (spesso 1,5–2,0 mm) | Abbondante nell'avventizia e nella media esterna | Diffusione luminale + VV |
| Carotide extracranica | ≈0,6–1,0 mm | Presente nell'avventizia | Diffusione luminale + VV |
| ICA / VA intracraniche | ≈0,2–0,3 mm | Rari; per lo più nei segmenti prossimali | Diffusione luminale + liquido cerebrospinale |
| MCA distale / ACA | <0,2 mm; privo di EEL | Assenti o rari | Diffusione luminale + liquido cerebrospinale |
| Arterioli penetranti | diametro compreso tra 40 e 200 μm | Assente | Diffusione luminale + liquido interstiziale |
Tabella 2. Architettura comparativa dello spessore della parete arteriosa, della densità dei vasa vasorum e delle fonti di nutrimento nella circolazione sistemica e in quella cerebrale. EEL, lamina elastica esterna; ICA, arteria carotide interna; VA, arteria vertebrale; MCA, arteria cerebrale media; ACA, arteria cerebrale anteriore; VV, vasa vasorum; CSF, liquido cerebrospinale.
4. Forze emodinamiche e localizzazione della placca
4.1 Sforzo di taglio laminare e turbolento
La natura focale dell’aterosclerosi è determinata dall’interazione tra il flusso sanguigno e la geometria arteriosa. Il endotelio funge da meccanosensore, traducendo lo stress fisico in segnali biologici attraverso le ciglia primarie, le integrine e il glicocalice meccanotrasduzione, e i canali ionici (in particolare Piezo1 e TRPV4). Nei segmenti arteriosi rettilinei, il flusso è laminare e genera una forte corrente unidirezionale tensione di taglio alla parete (in genere 1–7 Pa, ovvero 10–70 dyn/cm²). Questo ambiente mantiene un fenotipo endoteliale ateroresistente caratterizzato da un’attivazione prolungata di sintasi endoteliale dell'ossido nitrico (eNOS), la fosforilazione dei fattori di trascrizione KLF2 e KLF4 e la soppressione della via di segnalazione NF-κB, con il risultato che ossido nitrico la produzione è elevata, adesione leucocitaria viene soppressa e la permeabilità intimale rimane bassa [85].
Al contrario, nei punti di ramificazione, nelle biforcazioni e nelle aree ad alta curvatura, il flusso diventa “turbolento”. Queste zone a rischio di aterosi presentano uno stress di taglio sulla parete medio nel tempo basso (spesso <0,4 Pa) e un elevato indice di taglio oscillatorio, con la direzione della forza di attrito che si inverte durante il ciclo cardiaco. Nelle regioni a flusso disturbato, l’endotelio subisce un cambiamento fenotipico: le giunzioni strette si allentano, consentendo una maggiore transcitosi delle LDL nell’intima; l’espressione di VCAM-1, ICAM-1, l'E-selectina e l'MCP-1 catturano i monociti e le cellule T circolanti; specie reattive dell'ossigeno La produzione di radicali liberi aumenta a causa dell'attivazione della NADPH ossidasi; e l'asse protettivo KLF2/eNOS viene soppresso.
Lo studio pionieristico di fluidodinamica computazionale condotto da Ku e colleghi sulla biforcazione carotidea umana ha evidenziato una stretta corrispondenza spaziale tra le regioni a basso taglio e l’ispessimento intimale: si tratta dello studio empirico fondante della teoria emodinamica dell’aterogenesi [71]. Questo schema si ripete in ogni punto di ramificazione dell’albero arterioso: i segmenti prossimali dell’arteria coronaria anteriore sinistra (LAD) e dell’arteria coronaria circumscrizionale sinistra (LCx), il bulbo carotideo, la biforcazione dell’aorta addominale e gli osti delle arterie renali presentano tutti questa vulnerabilità dipendente dalla geometria.
4.2 Comportamento cellulare nel microambiente della placca
Una volta trattenuto nell’intima, l’LDL subisce una modificazione ossidativa ad opera della mieloperossidasi, della lipossigenasi e delle specie reattive dell’ossigeno. LDL ossidate viene riconosciuto dai recettori scavenger (CD36, SR-A) presenti sulle cellule residenti e su quelle appena reclutate macrofagi, che lo interiorizzano e diventano cellule schiumose. Nelle lesioni subcliniche in fase iniziale, la morte delle cellule schiumose è controbilanciata da efferocitosi — l’eliminazione delle cellule apoptotiche da parte dei macrofagi circostanti — ma man mano che il microambiente diventa sempre più tossico, l’efferocitosi cessa di funzionare, i detriti apoptotici e necrotici si accumulano e un centro necrotico forme. Le cellule muscolari lisce vascolari (VSMC) passano contemporaneamente da un fenotipo contrattile a uno sintetico, migrando dalla media all’intima, dove secernono una sostanza ricca di collagene cappuccio fibroso che inizialmente stabilizza la lesione. L’equilibrio tra la riparazione con ispessimento della capsula e l’infiammazione con espansione del nucleo determina se una placca rimane stabile o progredisce verso uno stato di vulnerabilità [82], [83], [84].
5. La disfunzione endoteliale come prima lesione rilevabile
La disfunzione endoteliale precede qualsiasi lesione strutturale rilevabile mediante spessore intima-media carotideo (CIMT), il calcolo del calcio coronarico o l’angiografia. Si tratta di un fenomeno funzionale, dinamico e parzialmente reversibile — e rappresenta quindi la prima finestra temporale praticabile per un intervento precoce.
5.1 Dilatazione mediata dal flusso
Bracciale dilatazione mediata dal flusso, misurato mediante ecografia dopo 5 minuti con il bracciale applicato sull’avambraccio occlusione, quantifica la vasodilatazione endotelio-dipendente (mediata in gran parte dall’ossido nitrico). Una FMD più bassa è associata a un aumento del rischio cardiovascolare, ma la FMD dipende dal protocollo utilizzato e non esiste un unico valore soglia universale applicabile a tutti i laboratori; valori inferiori a circa il 5–7% sono comunemente considerati anomali in ambito di ricerca. Nello Studio Multietnico sull’Aterosclerosi, la FMD ha fornito informazioni prognostiche indipendenti aggiuntive rispetto al rischio di Framingham e al CIMT [33]. La FMD risulta compromessa nei soggetti con livelli di LDL anche solo leggermente elevati, insulina resistenza, non trattata ipertensione, oppure l'esposizione cronica all'inquinamento atmosferico da particolato.
5.2 Indice di iperemia reattiva
L'indice di iperemia reattiva (RHI), misurato in modo non invasivo mediante pletismografia digitale (EndoPAT), riflette la microvascolarizzazione funzione endoteliale nel polpastrello dopo iperemia reattiva. In alcune coorti selezionate è stata utilizzata una soglia dell’indice di iperemia reattiva (RHI) pari a circa 1,67 per identificare la disfunzione endoteliale coronarica o l’aterosclerosi coronarica in fase precoce; la sensibilità e la specificità dipendono dalla popolazione e dallo standard di riferimento [34]. Il RHI è indipendente dall'operatore, presenta una buona riproducibilità ed è stato utilizzato come parametro di valutazione in studi clinici sugli interventi farmacologici e sullo stile di vita.
5.3 Degradazione del glicocalice
Il glicocalice endoteliale è uno strato superficiale gelatinoso di 0,5–3 μm composto da proteoglicani (eptaran solfato, solfato di condroitina), glicoproteine (sindecano-1) e plasma adsorbito proteine. Modula la transcitosi delle LDL, il “rolling” dei leucociti e la meccanotrasduzione dello stress da taglio. Glicocalice degradazione — causata dall’LDL ossidato, iperglicemia, il TNF-α e le specie reattive dell’ossigeno — espone le molecole di adesione e aumenta il flusso di lipoproteine nell’intima. L’assottigliamento del glicocalice, rilevabile mediante imaging sublinguale a campo oscuro sidestream e dall’aumento plasmatico di sindecano-1 e acido ialuronico, si verifica prima di una compromissione misurabile della FMD ed è tra le prime anomalie rilevabili nella malattia subclinica [35], [36].
5.4 Disfunzione microvascolare che precede la malattia macrovascolare
Riserva di flusso coronarico (CFR) inferiore a 2,0 di tomografia ad emissione di positroni, un valore inferiore a 2,5 misurato con Doppler transtoracico o inferiore a 2,0 misurato con risonanza magnetica cardiaca è un fattore predittivo indipendente di eventi cardiovascolari anche in assenza di malattia epicardica ostruttiva. La disfunzione endoteliale microvascolare può verificarsi in presenza di coronarie normali angiografie, costituendo la base della sindrome di ischemia con non ostruttivo arterie coronarie (INOCA), di cui si parla nella Sezione 8 [37].
6. Mappatura anatomica della malattia vascolare subclinica
L'aterosclerosi è una malattia sistemica ma non uniforme, che colpisce preferibilmente specifiche sedi anatomiche caratterizzate da una geometria complessa e da un flusso alterato. Una mappatura precisa dei letti vascolari rivela uno schema prevedibile e dipendente dalla geometria nella localizzazione delle placche.
6.1 Letti cerebrovascolari e cervicali
A livello del collo, la biforcazione carotidea e il tratto prossimale dell’arteria carotide interna rappresentano i siti principali di sviluppo precoce della placca, a causa della separazione del flusso, del ricircolo e del basso taglio oscillatorio a livello del bulbo carotideo. All’interno del cranio, la malattia si osserva più frequentemente nell’arteria carotide interna intracranica (sifone carotideo) e nei segmenti prossimali dei rami principali del circolo di Willis. Le serie autoptiche indicano che l’aterosclerosi intracranica segue quella extracranica con un ritardo di circa 15-20 anni; le lesioni stabili sono più comuni nell’arteria carotide interna (ICA), mentre lesioni più dinamiche e progressive si riscontrano nell’arteria cerebrale media (MCA), nell’arteria cerebrale anteriore (ACA) e nelle arterie cerebrali posteriori.
È importante sottolineare che, malattia aterosclerotica intracranica (ICAD) rappresenta circa il 9% di ictus nelle popolazioni bianche, mentre rappresenta dal 30 al 50 per cento degli ictus nelle popolazioni dell'Asia orientale, afroamericane e ispaniche [73], [74]. Questa disparità razziale persiste anche dopo aver tenuto conto dei fattori tradizionali fattori di rischio, il che suggerisce il coinvolgimento di fattori genetici e strutturali. Lo studio SAMMPRIS ha dimostrato che la terapia medica è superiore all'impianto di stent nel trattamento dell'ICAD sintomatica con stenosi ≥70% [73].
6.2 Vascolarizzazione coronarica e aorta
L’aterosclerosi coronarica ha tipicamente origine nei segmenti prossimali delle arterie epicardiche; l’arteria coronaria anteriore sinistra (LAD) prossimale presenta la più alta prevalenza di placche — in particolare nei primi 40 mm — a causa del suo angolo di origine acuto e dell’elevata turbolenza del flusso generata alle biforcazioni dei rami diagonali e settali. Le biforcazioni dell’arteria coronaria anteriore sinistra (LAD) con le diagonali, dell’arteria coronaria sinistra circumscrizionale (LCx) con le marginali ottuse e dell’arteria coronaria destra (RCA) con l’arteria discendente posteriore mostrano tutte una predilezione per le pareti laterali a basso taglio dei rami laterali.
Lo studio “The Pathobiological Determinants of Atherosclerosis in Youth” (PDAY) ha confermato che strie lipidiche e si riscontrano lesioni in rilievo nelle arterie coronarie di individui di età compresa tra i 15 e i 34 anni. Nell’aorta si osserva un netto gradiente di suscettibilità: l’aorta addominale è colpita in modo più grave rispetto all’aorta toracica, con la maggiore concentrazione di placche che si riscontra nell’aorta addominale distale e a livello della biforcazione aortica.
6.3 Arterie renali e mesenteriche
La stenosi aterosclerotica dell’arteria renale (ARAS) rappresenta circa il 90% dei casi di stenosi dell’arteria renale e interessa principalmente gli osti delle arterie renali e i 2 cm prossimali dell’arteria renale principale. Al contrario, la displasia fibromuscolare, che rappresenta il restante ≈10%, colpisce tipicamente i segmenti medi e distali o i rami intrarenali. Anche la patologia dell’arteria mesenterica — che coinvolge il tronco celiaco e le arterie mesenteriche superiore e inferiore — si manifesta più spesso in corrispondenza delle origini aortiche, dove la turbolenza del flusso è maggiore.
6.4 Arterie degli arti inferiori e del bacino
La malattia arteriosa periferica segue un decorso prevedibile che va dalle arterie elastiche a quelle muscolari. L’aterosclerosi si manifesta tipicamente prima nelle arterie elastiche sovrainguinali (aorta e arterie iliache) per poi progredire verso le arterie muscolari infrainguinali (femorali, poplitee e tibiali). La malattia vascolare pelvica coinvolge spesso l’arteria pudenda interna (IPA), dove sono state documentate stenosi o occlusioni significative in circa il 54% degli uomini sottoposti a screening per malattia coronarica — una prevalenza straordinaria che riflette il calibro ridotto e l’esposizione comune a fattori di rischio di questi vasi. I rami distali dell’arteria ipogastrica interna (IPA), comprese le arterie cavernose, sono particolarmente vulnerabili a causa del loro diametro ridotto (0,5–1 mm), come illustrato nella Sezione 9.
7. Differenziazione tra aterosclerosi delle grandi arterie e malattia dei piccoli vasi cerebrali
La distinzione tra aterosclerosi classica e malattia dei piccoli vasi cerebrali (cSVD) è fondamentale per comprendere i diversi meccanismi alla base delle lesioni vascolari in tutto il corpo umano.
7.1 Perché le arteriole penetranti non sviluppano l’aterosclerosi classica
Le arteriole penetranti (di diametro compreso tra 40 e 200 μm) che irrorano le strutture cerebrali profonde — gangli della base, talamo, capsula interna e sostanza bianca periventricolare — non presentano l’eccentricità, placche ricche di lipidi tipica dell’aterosclerosi dei grandi vasi. Tre fattori strutturali e biologici spiegano questa divergenza:
In primo luogo, la semplicità strutturale: questi vasi sono privi della struttura lamellare a più strati e delle lamine elastiche interne ed esterne ben definite che caratterizzano l’architettura classica della placca. In secondo luogo, barriera emato-encefalica specializzazione: la cellule endoteliali Questi vasi sono componenti specializzati dell’unità neurovascolare, con giunzioni strette formate da claudina-5, occludina e ZO-1, sostenute da periciti, piedi terminali degli astrociti e da un ambiente metabolico unico che differisce fondamentalmente da quello dei vasi sistemici. In terzo luogo, l’assenza di vasa vasorum: questi vasi dipendono interamente dalla diffusione luminale ed esterna e non possiedono quella rete microvascolare intrinseca che nelle arterie più grandi può essere cooptata per il nutrimento della placca.
7.2 Lo spettro delle patologie dei piccoli vasi
Anziché la classica aterosclerosi, le arteriole penetranti sviluppano una serie distinta di patologie denominate collettivamente “malattia dei piccoli vasi cerebrali”. La lipoialinosi, originariamente caratterizzata da C. Miller Fisher come «disorganizzazione segmentaria della parete arteriolare», comporta l’accumulo di aggregati cerosi e vetrosi di lipidi e proteine all’interno della parete vascolare, la necrosi fibrinoide delle cellule muscolari lisce della media e il restringimento del lume. È causata principalmente dall’ipertensione cronica ed è il principale substrato degli infarti lacunari nelle arteriole lenticolostriate, talamoperforanti e pontine penetranti.
L’arteriolosclerosi iperplastica comporta un ispessimento concentrico della parete, simile alla “buccia di cipolla”, dovuto alla proliferazione della muscolatura liscia e alla duplicazione della membrana basale, ed è più caratteristica dell’ipertensione maligna o accelerata. Il microateroma si riferisce a lesioni occlusive nei vasi penetranti di calibro maggiore (200–800 μm); queste condividono alcune caratteristiche con l’aterosclerosi (cellule schiumose, ritenzione lipidica) ma si verificano tipicamente all’origine prossimale del vaso perforante e riflettono l’estensione della malattia delle grandi arterie nei rami.
Angiopatia amiloide cerebrale (CAA) comporta un deposito progressivo di β-amiloide (Aβ) — prevalentemente Aβ40 e, in misura minore, Aβ42 — nella media e nell’avventizia delle arteriole corticali e leptomeningee (di calibro tipicamente inferiore a 2 mm). La CAA è indipendente dall’ipertensione ed è uno dei principali fattori che contribuiscono alle microemorragie lobari, alla siderosi superficiale e all’emorragia subaracnoidea della convessità [23], [24]. La cSVD in stadio patologico avanzato presenta spesso una transizione dalla disfunzione endoteliale alla compromissione della barriera emato-encefalica (BBB): la compromissione della BBB consente a componenti sierici tossici — fibrinogeno, IgG, complemento — di extravasare nel cervello, innescando infiammazione perivascolare, “dilatazione forzata” e accumulo di tessuto connettivo che rende i vasi a valle vulnerabili ai danni causati dall’alta pressione.
8. Dati relativi alle prime fasi della vita e traiettorie longitudinali del rischio
8.1 Napoli/FELIC: striature adipose fetali
La prima lesione aterosclerotica documentata nell’uomo è di origine fetale. Napoli e colleghi, nello studio FELIC (Fate of Early Lesions in Children), hanno dimostrato che nell’intima aortica dei feti si formano striature lipidiche, con un accumulo intimale di LDL e la sua ossidazione che precedono il reclutamento dei monociti. La formazione di striature adipose fetali è risultata notevolmente accentuata dall’ipercolesterolemia materna durante la gravidanza, suggerendo che l’ambiente lipidico materno determini la vulnerabilità vascolare della prole decenni prima della comparsa della malattia clinica [52].
Queste osservazioni hanno trasformato la concezione dell'aterosclerosi da malattia della mezza età a malattia che accompagna l'intero arco della vita, con esordio già in utero, in cui l'ambiente prenatale determina il decorso del successivo accumulo di LDL nell'intima.
8.2 PDAY e lo studio Bogalusa Heart Study
Il Studio PDAY ha eseguito autopsie standardizzate su oltre 3.000 individui di età compresa tra i 15 e i 34 anni deceduti per trauma, catalogando la prevalenza e l’estensione delle striature adipose e delle lesioni in rilievo nelle arterie coronarie e nell’aorta. Le striature adipose erano presenti praticamente in tutte le aorte e nelle coronarie della maggioranza dei soggetti già verso la fine dei vent’anni; le lesioni in rilievo comparivano in circa il 20 per cento degli uomini di età compresa tra i 30 e i 34 anni. Lo studio ha sviluppato il punteggio di rischio PDAY, che ha dimostrato che il fumo, colesterolo non-HDL, e l'ipertensione nei giovani costituisce un forte fattore predittivo di calcificazione avanzata decenni più tardi.
Il Studio sul cuore di Bogalusa hanno esteso queste osservazioni a una coorte longitudinale basata sulla comunità, dimostrando che i fattori di rischio misurati tra i 5 e i 17 anni predicono la morbilità subclinica in età adulta. Berenson e colleghi, analizzando i dati autoptici relativi a 204 giovani di età compresa tra i 2 e i 39 anni deceduti per trauma, hanno documentato la presenza di striature adipose aortiche in circa la metà dei bambini di età compresa tra i 2 e i 15 anni, percentuale che sale a quasi il 100% all’età di 21 anni; strie adipose coronariche nell’8% dei bambini di età compresa tra i 2 e i 15 anni e nel 69% di quelli di età compresa tra i 26 e i 39 anni; e lesioni coronariche in rilievo nel 3% dei soggetti di età compresa tra i 6 e i 15 anni e nel 30% di quelli di età compresa tra i 26 e i 39 anni. Il numero di fattori di rischio cardiovascolare era direttamente correlato all’estensione sia delle striature adipose che delle placche fibrose [53].
8.3 Lo studio CARDIA
Lo studio CARDIA (Coronary Artery Risk Development in Young Adults) ha seguito 5.115 partecipanti di età compresa tra i 18 e i 30 anni per oltre 35 anni. Diversi risultati hanno influenzato l'attuale approccio alla cardiologia preventiva. Innanzitutto, l'esposizione prolungata a livelli anche solo moderatamente elevati di colesterolo LDL e pressione sanguigna negli anni Venti e Trenta contribuisce al rischio di ASCVD indipendentemente dai livelli di rischio registrati in età più avanzata. In secondo luogo, al 25° anno (età media 50 anni), circa il 27,7% dei partecipanti presentava calcio coronarico rilevabile e circa il 53% presentava calcio aortico addominale. In terzo luogo, i partecipanti che hanno adottato abitudini salutari — dieta, esercizio fisico, smettere di fumare, mantenimento del peso — durante la giovane età adulta presentavano una incidenza significativamente inferiore di malattia subclinica nella mezza età, con riduzioni assolute del rischio di eventi sostanzialmente superiori a quelle ottenibili con un intervento nella mezza età.
8.4 Aterosclerosi pediatrica e adolescenziale: ipercolesterolemia familiare
L’ipercolesterolemia familiare eterozigote (HeFH; prevalenza ≈1:250) si manifesta con livelli di LDL-C compresi tra 190 e 400 mg/dL fin dalla nascita, a causa di varianti patogene in LDLR, APOB o, più raramente, PCSK9. Se non trattata, l’HeFH comporta un rischio di cardiopatia coronarica (CHD) pari a circa il 50% entro i 50 anni negli uomini. Il CIMT risulta significativamente elevato nei bambini affetti da HeFH già all’età di 8–10 anni. Lo studio di riferimento condotto da Wiegman e colleghi ha dimostrato che l’inizio della terapia con statine tra gli 8 e i 18 anni normalizzava la progressione del CIMT rispetto ai coetanei [54]. Il follow-up ventennale di quella coorte (Luirink e colleghi) ha dimostrato che il trattamento precoce con statine riduceva il rischio di infarto miocardico di circa il 75% rispetto ai genitori non trattati — una delle prove più evidenti in qualsiasi campo della medicina del fatto che un intervento precoce e prolungato possa modificare radicalmente il decorso di una malattia determinata geneticamente [55].
9. Impatto funzionale della malattia vascolare subclinica negli adulti giovani e di mezza età
L'aterosclerosi subclinica viene spesso definita “silenziosa”, ma ricerche approfondite dimostrano l’esistenza di deficit funzionali misurabili ben prima che vengano raggiunte le soglie cliniche tradizionali.
9.1 Funzioni cognitive e declino neurovascolare
Nella coorte CARDIA, livelli più elevati di CAC e di calcio nell’aorta addominale all’età compresa tra i 43 e i 55 anni erano significativamente associati a punteggi peggiori nei test di velocità psicomotoria (Digit Symbol Substitution Test), attenzione sostenuta e memoria verbale. Questa relazione persiste anche dopo aver tenuto conto di età, sesso, istruzione e fattori di rischio tradizionali, suggerendo che le lesioni calcificate avanzate nella mezza età riflettano uno stress vascolare accumulato nel corso della vita che influisce anche sulla microvascolatura cerebrale e sull’integrità della sostanza bianca. È stato riscontrato che l’intelligenza all’età di 19 anni è inversamente correlata allo stato delle placche carotidee all’età di 60 anni, un’associazione probabilmente mediata dall’influenza a lungo termine delle capacità cognitive sullo status socioeconomico, sull’accesso all’assistenza sanitaria e adesione a uno stile di vita sano.
9.2 Capacità aerobica e tolleranza all'esercizio fisico
La relazione tra attività fisica e malattia subclinica è bidirezionale. Elevata efficienza cardiorespiratoria nella prima età adulta protegge dallo sviluppo della CAC e dall’aumento dello spessore intima-media carotideo (CIMT) da 15 a 25 anni dopo. Al contrario, la presenza di aterosclerosi subclinica compromette leggermente la tolleranza all’esercizio fisico: la malattia subclinica riduce la riserva vascolare — ovvero la capacità delle arterie di dilatarsi e aumentare il flusso durante lo sforzo massimo — contribuendo a un affaticamento precoce e a una riduzione del V̇O₂ di picco. Gli individui con scarsa capacità cardiorespiratoria hanno una probabilità da due a tre volte maggiore di morire prematuramente per ASCVD, anche a parità di fattori di rischio tradizionali.
9.3 Sonno, affaticamento e umore
Una durata del sonno estrema (8 ore) e una scarsa qualità soggettiva del sonno sono associate a una maggiore prevalenza di CAC e a una maggiore velocità dell’onda di polso. L’irregolarità nella durata del sonno — con variazioni superiori a 120 minuti nell’arco di una settimana — è collegata a una prevalenza maggiore del 33% di un elevato carico di CAC. Il disallineamento circadiano favorisce un’infiammazione cronica di basso grado e l’attivazione del sistema nervoso simpatico, predisponendo gli individui all’aterosclerosi subclinica. Sebbene i nessi causali diretti con i disturbi dell’umore siano ancora in fase di definizione, la combinazione di affaticamento di origine vascolare, disturbi del sonno e infiammazione cronica contribuisce a una riduzione della qualità della vita.
9.4 La disfunzione erettile come evento sentinella: l’ipotesi delle dimensioni delle arterie
La disfunzione erettile (DE) è spesso la prima manifestazione clinica di una malattia vascolare sistemica. L’arteria pudenda interna (1–2 mm) e i suoi rami cavernosi (0,5–1 mm) sono notevolmente più piccoli delle arterie coronarie prossimali (3–4 mm), della carotide interna (5–7 mm) o dell’arteria femorale (6–8 mm). Secondo l’ipotesi delle dimensioni arteriose formulata da Montorsi e colleghi, un’aterosclerosi equivalente carico di placca produce stenosi emodinamicamente significativa inizialmente nei vasi di piccolo calibro, per cui la circolazione cavernosa raggiunge la soglia di compromissione sintomatica anni prima rispetto alla circolazione coronarica [80].
Negli uomini affetti da disfunzione erettile di origine vascolare si riscontra una prevalenza nettamente più elevata di coronaropatia asintomatica; lo studio COBRA ha riportato che la disfunzione erettile di origine vascolare precedeva l’insorgenza sintomatica della coronaropatia di circa 3 anni in media (intervallo da 2 a 5 anni) [80]. Questa correlazione temporale rende la disfunzione erettile un indicatore clinicamente rilevante: ogni uomo che si presenta con una disfunzione erettile di origine vascolare deve essere sottoposto a una valutazione formale del rischio cardiovascolare, che spesso comprende il calcolo del punteggio CAC, il profilo lipidico con apoB e Lp(a), nonché la valutazione della necessità di una terapia antiaggregante piastrinica e ipolipemizzante.
9.5 Funzionalità renale e riserva renale
Nei giovani adulti non ipertesi, la funzionalità renale (stimata filtrazione glomerulare (velocità di filtrazione glomerulare stimata, eGFR) è associato in modo indipendente a rigidezza arteriosa misurata in base alla velocità dell'onda di polso brachiale-tibiale (baPWV). Analisi di mediazione indica che l’eGFR media la relazione tra la pressione sistolica e pressione sanguigna diastolica e l'aterosclerosi subclinica, in particolare negli uomini, il che suggerisce che l'ipertensione influenzi la salute cardiovascolare in parte attraverso una riduzione precoce della riserva renale, con conseguenti alterazioni endocrine e ossidative che accelerano la progressione dell'aterosclerosi.
10. Differenze legate al sesso nell’aterosclerosi subclinica
Le malattie cardiovascolari sono state storicamente studiate in coorti a prevalenza maschile, e il riconoscimento di fenotipi femminili distinti ha subito un ritardo di decenni rispetto alle conoscenze biologiche corrispondenti. Diversi meccanismi determinano differenze specifiche per sesso nella malattia subclinica.
10.1 Disfunzione microvascolare coronarica
Le donne sono colpite in misura sproporzionata da disfunzione microvascolare coronarica (CMD), che rappresenta il meccanismo dominante dell’ischemia nel 50–60 per cento delle donne affette da angina e con arterie coronariche non ostruttive. Lo studio Women’s Ischemia Syndrome Evaluation (WISE) ha identificato la CMD come un importante fenotipo subclinico specifico per sesso, con implicazioni prognostiche equivalenti a quelle della CAD ostruttiva [38].
10.2 INOCA e MINOCA
Per ischemia con arterie coronariche non ostruttive (INOCA) si intende un’ischemia sintomatica in presenza di una stenosi coronarica inferiore al 50%; circa il 70% dei pazienti è costituito da donne. L’infarto miocardico con arterie coronarie non ostruttive (MINOCA) si riferisce a un infarto miocardico con stenosi inferiore al 50%, rappresenta il 5–15% di tutti gli infarti miocardici ed è da due a tre volte più comune nelle donne che negli uomini. I meccanismi includono disfunzione microvascolare, erosione della placca (anziché rottura), vasospasmo epicardico e dissezione spontanea dell’arteria coronaria. La diagnosi richiede test funzionali coronarici invasivi — prova di provocazione con acetilcolina, riserva di flusso indotta dall’adenosina e imaging intravascolare — modalità che, al di fuori dei centri specializzati, non sono ancora disponibili in modo uniforme [39].
10.3 La gravidanza come test da sforzo vascolare
Esiti sfavorevoli della gravidanza — preeclampsia, ipertensione gestazionale, diabete gestazionale, il parto pretermine — comportano un aumento da 2 a 4 volte del rischio di eventi cardiovascolari nel corso della vita. La gravidanza è ormai riconosciuta come un “processo fisiologico stress test” che mette in luce disfunzioni vascolari e metaboliche latenti; la preeclampsia, in particolare, è associata a un aumento dello spessore intima-media carotideo (CIMT), a un aumento della velocità di onda pulsatoria (PWV) e a un’alterazione della funzione endoteliale da anni a decenni dopo la gravidanza di riferimento [40]. Una dichiarazione scientifica dell’American Heart Association del 2020 raccomanda di includere l’anamnesi della gravidanza nella valutazione di routine del rischio cardiovascolare nelle donne.
10.4 Transizione menopausale e progressione subclinica accelerata
Lo studio “Study of Women’s Health Across the Nation” (SWAN) ha evidenziato un’accelerazione della progressione dello spessore intima-media carotideo (CIMT) e dell’irrigidimento arterioso durante la fase tardiva della perimenopausa e quella iniziale della postmenopausa, con una progressione mediana del CIMT che è quasi raddoppiata nell’anno precedente e in quello successivo all’ultima mestruazione. Estrogeni La sospensione del farmaco elimina i suoi effetti tonificanti sul metabolismo dei lipidi, sulla funzione endoteliale e sul fenotipo della muscolatura liscia vascolare. I risultati dello studio SWAN hanno portato a riconoscere che il menopausa La transizione rappresenta un periodo delicato per prevenzione primaria piuttosto che un punto di riferimento statico successivo all'evento [41].
10.5 Dissecazione spontanea dell'arteria coronaria
Dissezione coronarica spontanea (SCAD) è responsabile di una quota sproporzionata di sindromi coronariche acute nelle giovani donne: oltre il 90% dei casi di SCAD si verifica nelle donne, in particolare nel periodo peripartum e in quelle di età compresa tra i 40 e i 55 anni. Circa la metà dei pazienti affetti da SCAD presenta una displasia fibromuscolare concomitante. La SCAD non è di natura aterosclerotica, ma la sua identificazione ha ridefinito la diagnosi differenziale dell’infarto miocardico nelle giovani donne [42].
| Fenotipo | A prevalenza femminile? | Meccanismo | Rilevamento |
| INOCA | Sì (~70%) | Disfunzione microvascolare; vasospasmo | Provocazione con acetilcolina; CFR |
| MINOCA | Sì (2–3 volte) | Erosione della placca; SCAD; vasospasmo | OCT; IVUS |
| SCAD | Sì (>90%) | Ematoma intramurale nella parete coronarica | Angiografia coronarica + OCT |
| Le conseguenze della preeclampsia | Riservato alle donne | Sensibilizzazione endoteliale; rischio di ipertensione | Pressione arteriosa a vita; CIMT |
| CIMT accelerato dalla menopausa | Sì | Sospensione degli estrogeni | CIMT seriale; PWV |
Tabella 3. Fenotipi subclinici e clinici delle malattie cardiovascolari caratterizzati da una prevalenza femminile. CFR, riserva di flusso coronarico; OCT, tomografia a coerenza ottica; IVUS, ecografia intravascolare; SCAD, dissezione spontanea dell'arteria coronaria; CIMT, carotide spessore intima-media; PWV, velocità dell'onda di polso.
11. L’interfaccia vascolare-neurodegenerativa: aterosclerosi e morbo di Alzheimer
La tradizionale distinzione binaria tra demenza vascolare e morbo di Alzheimer (AD) risulta sempre più insostenibile. I fattori vascolari — sia l’aterosclerosi dei grandi vasi che la malattia dei piccoli vasi — sono ormai riconosciuti come fattori determinanti nello sviluppo e nel decorso della patologia dell’AD, e una parte consistente dei casi di AD diagnosticati clinicamente presenta, all’autopsia, una patologia mista di origine vascolare e neurodegenerativa.
11.1 Oligemia e clearance dell'amiloide
L’aterosclerosi grave del circolo di Willis è significativamente più diffusa nei cervelli affetti da Alzheimer rispetto ai controlli della stessa fascia d’età. La ridotta perfusione cerebrale — “oligemia” piuttosto che ischemia conclamata — facilita l’accumulo di β-amiloide (Aβ) sia aumentando la sua produzione sia compromettendone l’eliminazione attraverso le vie perivascolari e glinfatiche. L’Aβ stesso è vasoattivo, provoca la costrizione delle arterie cerebrali e aggrava ulteriormente lo stato oligemico in un ciclo autoalimentante di deterioramento neurovascolare.
11.2 Barriera emato-encefalica e danno all’ippocampo
Recenti studi hanno dimostrato che l’aterosclerosi sistemica è associata alla patologia amiloide e tau, mediata da una disfunzione della barriera emato-encefalica nell’ippocampo [23]. Il danno vascolare induce l’apoptosi delle cellule endoteliali e della muscolatura liscia, aggravando l’angiopatia amiloide cerebrale e favorendo l’accumulo perivascolare di tau. I macrofagi presenti nelle placche aterosclerotiche possono trasformare la proteina precursore dell’amiloide derivata dalle piastrine in Aβ40 e Aβ42, fornendo un collegamento biologico diretto tra l’aterosclerosi sistemica indotta dall’ApoB e le malattie neurodegenerative.
12. L’infiammazione nell’aterogenesi subclinica
12.1 hs-CRP e rischio infiammatorio residuo
Proteina C-reattiva ad alta sensibilità (hs-CRP) integra la via di segnalazione dell'interleuchina-6 a monte ed è stato convalidato come un predittore indipendente di eventi vascolari in Giove e numerose sperimentazioni successive [28]. Nei pazienti in terapia con statine, “rischio infiammatorio residuo” — definita come hs-CRP ≥2 mg/L nonostante un livello di LDL <70 mg/dL — rimane un potente fattore predittivo di eventi ricorrenti; in molte coorti di prevenzione secondaria, il rischio infiammatorio residuo supera ormai il rischio residuo colesterolo rischio in termini di entità [29].
12.2 L'asse IL-1β / IL-6: CANTOS
Il Canakinumab Antinfiammatorio Trombosi Studio sui risultati (Canti) ha fornito prove randomizzate del fatto che intervenire sull’infiammazione, in assenza di qualsiasi effetto di riduzione dell’LDL, può ridurre gli eventi cardiovascolari. Il canakinumab — un anticorpo monoclonale contro l’IL-1β — ha ridotto l’outcome primario eventi avversi cardiovascolari maggiori (MACE) di circa il 15% alla dose di 150 mg senza ridurre il colesterolo LDL, con il massimo beneficio nei soggetti che hanno registrato la maggiore riduzione di IL-6 [30]. Lo studio conferma la conclusione secondo cui la segnalazione infiammatoria contribuisce al ripetersi degli eventi attraverso meccanismi non pienamente spiegati dalla sola riduzione del colesterolo LDL, e identifica il inflammasoma NLRP3 → L'asse IL-1β → IL-6 → CRP come bersaglio terapeutico clinicamente accessibile. L'aterosclerosi è oggi meglio definita come una malattia guidata da processi paralleli e parzialmente indipendenti — la ritenzione delle particelle di apoB e l'attivazione del sistema immunitario innato — entrambi i quali possono essere affrontati per ottenere una riduzione ottimale degli eventi.
12.3 Ematopoiesi clonale a potenziale indeterminato
L’emopoiesi clonale a potenziale indeterminato (CHIP) si riferisce alla presenza di mutazioni somatiche acquisite nelle cellule staminali ematopoietiche — più comunemente nei geni DNMT3A, TET2, ASXL1 e JAK2 — in assenza di una neoplasia ematologica conclamata. La CHIP è rilevabile in meno dell’1% dei giovani adulti, ma in circa il 10% delle persone di età superiore ai 70 anni. Jaiswal e colleghi hanno dimostrato che i portatori di CHIP presentano un rischio circa doppio di malattia coronarica e di infarto miocardico precoce (di 5–10 anni) [31]. Dal punto di vista meccanicistico, le cellule mieloidi mutanti secernono quantità eccessive di IL-1β e IL-6, accelerando l’infiammazione vascolare; in linea con ciò, diversi studi hanno riportato un maggiore carico aterosclerotico subclinico o una maggiore progressione della malattia nei portatori di CHIP, sebbene l’entità dell’effetto vari a seconda della mutazione, della coorte e dell’endpoint di imaging. Il CHIP rappresenta un importante asse emergente di rischio cardiovascolare che non viene rilevato dalla misurazione tradizionale dei fattori di rischio.
12.4 Rapporto neutrofili/linfociti
Il rapporto neutrofili/linfociti (NLR), facilmente calcolabile a partire da qualsiasi emocromo completo, è un indicatore economico dell’infiammazione sistemica. Le revisioni sistematiche e le meta-analisi associano un NLR più elevato a un aumento del rischio cardiovascolare e a un’aterosclerosi subclinica accelerata, ma i valori soglia variano a seconda della popolazione e del contesto clinico; la soglia dell’NLR comunemente citata, >3,0, è meglio considerata come un valore soglia nel contesto della ricerca piuttosto che come una soglia diagnostica approvata dalle linee guida [32].
13. La lipoproteina (a) come fattore di rischio causale indipendente
13.1 Prove genetiche e mendeliane
La lipoproteina (a) [Lp(a)] è determinata prevalentemente a livello genetico dalle variazioni presenti nel locus LPA sul cromosoma 6q26-q27. La Copenhagen General Population Study hanno dimostrato una relazione dose-risposta graduale tra la variazione del numero di copie del kringle IV-2 dell'LPA e il rischio di infarto miocardico; studi di randomizzazione mendeliana hanno confermato la causalità con effetti per unità superiori a quelli del colesterolo LDL [20], [21], [27].
13.2 Meccanismi di patogenicità
L'Lp(a) è costituita da una particella simile all'LDL (una molecola di apoB-100, colesterolo, fosfolipidi) legata in modo covalente tramite un singolo ponte disolfuro tra la Cys4326 dell'apoB e la Cys4057 dell'apolipoproteina (a) [apo(a)]. L’apo(a) è strutturalmente omologa a plasminogeno, che presenta 10 ripetizioni del dominio kringle IV e un unico dominio kringle V, ma è privo di attività proteolitica. Convergono diversi meccanismi di patogenicità:
In primo luogo, l’Lp(a) è il principale vettore dei fosfolipidi ossidati sulle lipoproteine apoB; circa l’85% degli OxPL plasmatici associati all’apoB è legato all’Lp(a). Gli OxPL attivano le cellule endoteliali, i monociti e piastrine [22]. In secondo luogo, il sito di legame alla lisina kringle IV-10 dell’apo(a) entra in competizione con il plasminogeno per la fibrina, compromettendo fibrinolisi e rendendo l'Lp(a) protrombotico [23]. In terzo luogo, l’Lp(a) induce l’espressione di IL-6, IL-8 e MCP-1 nelle cellule vascolari, contribuendo al fenotipo pro-infiammatorio. In quarto luogo, l’Lp(a) è associata alla calcificazione valvola aortica stenosi, con dati di randomizzazione mendeliana che ne stabiliscono un nesso causale [24].
13.3 Prevalenza e implicazioni cliniche
Circa il 20% della popolazione mondiale presenta livelli di Lp(a) superiori a 50 mg/dL (>125 nmol/L), soglia oltre la quale il rischio cardiovascolare risulta significativamente elevato; circa 1 persona su 5 colpita da infarto miocardico prematuro presenta livelli elevati di Lp(a) [25], [26]. La distribuzione varia a seconda dell'origine etnica: è più elevata tra gli africani occidentali, intermedia tra gli europei e più bassa tra gli asiatici orientali.
I livelli elevati di Lp(a) dovrebbero essere considerati un fattore di rischio causale indipendente che può coesistere con l'assenza, la presenza lieve o avanzata di calcio coronarico. Nello studio MESA e nel Dallas Heart Study, sia i livelli elevati di Lp(a) che il CAC sono risultati associati in modo indipendente al rischio di ASCVD, e i partecipanti che presentavano sia livelli elevati di Lp(a) che un CAC ≥100 hanno mostrato il rischio più elevato osservato [87]. La misurazione una tantum dell’Lp(a) è ora raccomandata dalle attuali linee guida dell’EAS/ESC e dall’aggiornamento mirato del 2024 della National Lipid Association sull’Lp(a) nella pratica clinica [25], [86]. La valutazione della malattia subclinica dovrebbe tenere conto dei fenotipi determinati dall’Lp(a) quando si riscontrano un indice di calcificazione coronarica (CAC), un carico di placca, una calcificazione della valvola aortica o eventi sproporzionati rispetto ai fattori di rischio tradizionali. Terapie emergenti — oligonucleotidi antisenso (pelacarsen) e gli agenti siRNA mirati all’mRNA dell’LPA — possono ridurre l’Lp(a) dell’80–98 per cento e sono attualmente oggetto di studi clinici di fase 3 sugli esiti cardiovascolari.
14. Contributi microvascolari e rarefazione capillare
14.1 Perdita di densità capillare nell'ipertensione
Rarefazione capillare — una riduzione del numero di capillari irrorati per unità di volume tissutale — è una caratteristica distintiva dell’ipertensione essenziale e precede lo sviluppo di un aumento permanente della pressione arteriosa. Antonios e colleghi hanno dimostrato una riduzione di circa il 14% nella regione dorsale delle dita densità capillare nei pazienti ipertesi rispetto a quelli normotesi [56]. La rarefazione aumenta la resistenza vascolare periferica e contribuisce alla disfunzione d’organo a carico dei reni, della retina e del cuore.
14.2 Disfunzione microvascolare coronarica
La disfunzione microvascolare coronarica (CMD) colpisce circa la metà delle donne con dolore toracico e un quarto degli uomini. La diagnosi si basa su una riserva di flusso coronarico 25, misurato con tecnica invasiva. La prognosi a lungo termine è preoccupante: anche in assenza di malattia epicardica ostruttiva, la CMD raddoppia il rischio di eventi cardiovascolari maggiori (MACE). Il Studio ISCHEMIA Lo studio secondario e gli studi di prosecuzione WISE-CVD hanno dimostrato che la CMD è un’entità clinicamente rilevante [37], [38].
14.3 La microvascolatura retinica come finestra
Il restringimento delle arteriole retiniche — quantificato dal rapporto arteriole/venule più basso rilevato alla fundoscopia o mediante angiografia a tomografia a coerenza ottica — è un fattore predittivo di eventi cardiovascolari indipendentemente dai fattori di rischio tradizionali. La retina è l’unico letto vascolare direttamente visualizzabile in vivo e fornisce un’indicazione non invasiva dello stato di salute microvascolare sistemico [57].
15. Meccanismi di progressione asintomatica: rimodellamento di Glagov e placca vulnerabile
15.1 Il rimodellamento verso l'esterno e il fenomeno di Glagov
Nel 1987, Glagov e colleghi hanno dimostrato che le arterie coronarie umane subiscono un processo di rimodellamento in due fasi in risposta all’accumulo di placca. Nella fase compensatoria, mentre l’area della placca rimane inferiore a circa il 40% dell’area delimitata dalla lamina elastica interna, l’area vascolare totale aumenta in modo tale che l’area del lume rimanga approssimativamente costante o addirittura aumenti leggermente [77]. Questo rimodellamento esterno consente la coesistenza di un carico di placca consistente senza alcuna limitazione del flusso ematico a riposo — e quindi senza sintomi né anomalie rilevabili mediante luminografia standard. Solo nella fase di invasione, quando l’area della placca supera circa il 40% dell’area dello strato interno-epiteliale (IEL), il vaso diventa incapace di espandersi ulteriormente e il lume inizia a restringersi rapidamente. Questa dinamica biologica spiega perché l’angiografia coronarica sottostimi sistematicamente il carico di placca e perché una singola angiografia coronarica negativa non escluda una malattia subclinica clinicamente significativa.
15.2 Riserva di flusso e copertura
Il sistema cardiovascolare possiede una notevole riserva funzionale. Nei vasi coronarici e renali, il flusso sanguigno a riposo viene in genere mantenuto fino a quando la stenosi non supera il 60–70 per cento del diametro luminale; nei vasi che irrorano i muscoli scheletrici, le riserve di flusso sono ancora più elevate. La lenta progressione della malattia subclinica spesso consente lo sviluppo di circolazione collaterale — vie vascolari alternative che aggirano le lesioni ostruttive — mascherando ulteriormente la malattia primaria e contribuendo al decorso asintomatico.
15.3 Il concetto di placca vulnerabile
Non tutte le placche sono ugualmente pericolose. La classificazione di Virmani–Stary ha definito la “fibroateroma a cappuccio sottile” (TCFA) come una placca con una copertura fibrosa di spessore inferiore a 65 μm che ricopre un’ampia nucleo necrotico ricco di lipidi (>10% di volume della placca), con infiltrazione di macrofagi nella capsula, emorragia intraplaque e rimodellamento positivo (verso l’esterno) [81], [82]. Lo studio PROSPECT ha utilizzato l’ecografia intravascolare a tre vasi con istologia virtuale per caratterizzare 697 pazienti con sindromi coronariche acute e ha dimostrato che lesioni responsabili tra gli eventi successivi, predominavano i TCFA con carico di placca ≥70% e area luminale minima ≤4,0 mm² [72].
| Funzionalità | Soglia | Rapporto di rischio per MACE |
| Spessore del rivestimento fibroso | <65 μm (TCFA) | ≈5–7× |
| Volume del nucleo necrotico | >10% di volume della placca | ≈2–3× |
| Carica di placca | Sezione trasversale ≥70% | ≈5× (PROSPECT) |
| Area luminale minima (IVUS) | ≤4,0 mm² | ≈3× |
| Rimodellamento positivo indice | ≥1,10 | ≈2,5× |
| Placca a bassa attenuazione (CCTA) | <30 HU | ≈2,5–3× |
| Insegna a forma di portatovagliolo (CCTA) | Qualitativo | ≈5× |
Tabella 4. Caratteristiche della placca vulnerabile e rapporti di rischio approssimativi per eventi cardiovascolari avversi maggiori. Intervalli ricavati dai dati degli studi PROSPECT, ICONIC, SCOT-HEART e CRISP-CT [63], [64], [65], [67], [72].
16. Velocità dell'onda di polso, rigidità arteriosa e calcificazione vascolare
16.1 Due fenotipi distinti di calcificazione
La calcificazione vascolare non è un fenomeno omogeneo. Coesistono due fenotipi distinti, caratterizzati da meccanismi, prognosi e implicazioni terapeutiche differenti. La calcificazione intimale si verifica all’interno delle placche aterosclerotiche ricche di lipidi ed è il substrato quantificato con il metodo di Agatston. punteggio di calcio delle arterie coronarie; è determinata dall’apoB e permette di prevedere gli eventi. La calcificazione mediale, descritta classicamente da Mönckeberg, si verifica all’interno della tunica media indipendentemente dai lipidi ed è determinata dalla transdifferenziazione osteogenica delle cellule muscolari lisce vascolari; è particolarmente evidente in malattia renale cronica, di tipo 2 diabete, e l'invecchiamento [58].
16.2 Frammentazione dell'elastina
Aortico elastina ha un’emivita di circa 70 anni ed è sostanzialmente non rinnovabile nel sistema vascolare adulto. Lo stress meccanico ciclico, l’attività delle MMP-2/MMP-9 e gli enzimi elastolitici quali le catepsine S e K causano la frammentazione dell’elastina, che aumenta direttamente la velocità dell’onda di polso. La perdita di elasticità dell’elastina trasferisce il carico meccanico al collagene — una fibra da 100 a 1000 volte più rigida dell’elastina — determinando il progressivo irrigidimento aortico caratteristico di invecchiamento vascolare.
16.3 Cristallizzazione del fosfato di calcio
Nella CKD, l’iperfosfatemia induce l’apoptosi delle cellule muscolari lisce vascolari (VSMC) e il rilascio di vescicole della matrice, che fungono da nuclei per la formazione di cristalli di idrossiapatite. Il pirofosfato, la fetuina-A e la proteina Gla della matrice sono inibitori fisiologici i cui livelli diminuiscono con l’età e in presenza di CKD. La klotho — una proteina transmembrana e circolante espressa nel rene che funge da co-recettore per l’FGF23 — diminuisce con l’età, e la sua carenza accelera direttamente la calcificazione vascolare. L’FGF23 stesso è associato in modo indipendente a ipertrofia ventricolare sinistra, calcificazione vascolare e mortalità cardiovascolare [58], [59].
16.4 Valori soglia della velocità dell'onda di polso
La velocità dell’onda di polso, il gold standard tra i metodi non invasivi per la misurazione della rigidità arteriosa, presenta soglie prognostiche ben consolidate. La velocità dell’onda di polso carotido-femorale (cfPWV) è il gold standard; il documento di consenso della Società Europea di Ipertensione/Società Europea di Cardiologia ha stabilito che un valore >10 m/s costituisce la soglia per un rischio cardiovascolare elevato, dopo correzione in base al percorso effettivo dell’onda di polso [60]. La velocità di propagazione dell’onda di polso (PWV) tra il braccio e la caviglia (baPWV), utilizzata prevalentemente nelle popolazioni dell’Asia orientale, presenta una soglia comunemente applicata di >14 m/s per indicare un rischio elevato e di >18 m/s per indicare un grave irrigidimento arterioso [61].
16.5 Indice di aumento e CAVI
L’indice di amplificazione (AIx@75), ricavato dall’analisi dell’onda di polso, riflette la riflessione dell’onda dalla periferia ed è elevato in caso di irrigidimento arterioso; valori superiori al 25% sono associati a un rischio elevato [60]. L’indice vascolare cardio-tibiale (CAVI) è un parametro indipendente dalla pressione arteriosa che misura la rigidità arteriosa; valori superiori a 9 indicano un rischio elevato [62].
17. Modalità di diagnosi delle patologie vascolari subcliniche
17.1 Valutazione del calcio coronarico
TAC cardiaca senza mezzo di contrasto con calcolo del Punteggio di Agatston rimane il test singolo più ampiamente convalidato per la malattia coronarica subclinica. Un valore di CAC pari a zero negli adulti asintomatici è associato a un rischio molto basso di MACE a 10 anni, e il CAC è stato integrato come strumento di valutazione del rischio nelle linee guida AHA/ACC del 2018 sul colesterolo e in quelle ESC/EAS del 2019 dislipidemia linee guida. La dose di radiazioni è pari a circa 1 mSv, paragonabile all'esposizione naturale di fondo per diversi mesi.
17.2 Angiografia coronarica TC e caratteristiche delle placche ad alto rischio
Angiografia coronarica TC (CCTA) fornisce informazioni sulla morfologia dell’intero vaso e consente di identificare caratteristiche delle placche ad alto rischio che non vengono rilevate dal solo punteggio di Agatston. Tali caratteristiche includono placche a bassa attenuazione (<30 HU all’interno della placca, indicativa di un nucleo necrotico ricco di lipidi; HR per MACE ≈2,5–3,0); rimodellamento positivo (indice di rimodellamento ≥1,10); calcificazione a chiazze; e il segno dell’anello di tovagliolo (bassa attenuazione centrale circondata da un bordo di maggiore attenuazione; HR ≈5) [63], [64].
L’analisi quinquennale dello studio SCOT-HEART ha dimostrato che la gestione guidata dalla CCTA ha ridotto l’infarto miocardico fatale e non fatale del 41% rispetto alla terapia standard nei pazienti sintomatici [65]. I registri PROMISE e CONFIRM2 hanno fornito un’ulteriore conferma prognostica.
17.3 Indice di attenuazione del tessuto adiposo pericoronarico
L’indice di attenuazione del tessuto adiposo pericoronarico (FAI), introdotto da Antonopoulos e colleghi, quantifica l’attenuazione TC del tessuto adiposo pericoronarico all’interno di una zona radiale definita. I segmenti coronarici infiammati spostano l’attenuazione adiposa locale verso valori HU meno negativi (meno lipidi, più acqua), riflettendo la segnalazione infiammatoria paracrina tra la placca coronarica e il tessuto adiposo circostante [66]. Lo studio CRISP-CT ha dimostrato che un FAI perivascolare elevato è predittivo di mortalità cardiaca indipendentemente dal carico di placca, con il segnale più forte osservato in caso di FAI elevato intorno alla parte prossimale dell’arteria coronaria destra [67]. Gli indicatori derivati dal FAI sono ora integrati nelle piattaforme commerciali di post-elaborazione; negli Stati Uniti è stata segnalata l’autorizzazione della FDA per alcuni prodotti di questa famiglia (ad es. CaRi-Plaque), mentre CaRi-Heart/FAI-Score ha ottenuto l’autorizzazione normativa in alcuni mercati al di fuori degli Stati Uniti e il suo status normativo negli Stati Uniti è ancora in evoluzione; pertanto, le indicazioni specifiche riportate sull’etichetta devono essere verificate in base al prodotto e alla data.
17.4 CCTA quantitativa basata sull'intelligenza artificiale
L’angiografia coronarica quantitativa (QCT) potenziata dall’intelligenza artificiale e basata sul deep learning (AI-QCT) — come illustrato dalle piattaforme Cleerly e HeartFlow Plaque Analysis — automatizza la segmentazione del volume totale della placca; delle componenti calcificate, non calcificate e a bassa attenuazione; degli indici di rimodellamento; e dell’attenuazione del grasso pericoronarico. Uno studio multicentrico internazionale del 2022 condotto da Lin e colleghi ha convalidato una pipeline di CCTA basata sul deep learning confrontandola con lettori esperti e ha dimostrato una riproducibilità e prestazioni prognostiche favorevoli per la placca, la stenosi e previsione del rischio [88]. I metodi AI-QCT trovano sempre più applicazione in ambito clinico, ma le affermazioni relative a una piattaforma specifica dovrebbero essere supportate da dati di validazione specifici per quella piattaforma.
17.5 Risonanza magnetica delle pareti vascolari
La risonanza magnetica ad alta risoluzione a 3 Tesla della parete vascolare con sequenze “black-blood” (T1 con preparazione DANTE, SPACE, MERGE) consente di visualizzare direttamente la parete arteriosa, permettendo di distinguere l’aterosclerosi intracranica (rabbellamento eccentrico e periferico) dalla vasculite (rabbellamento concentrico) e dalla dissezione (ematoma intramurale). La risonanza magnetica delle pareti vascolari rileva la placca prima del restringimento del lume ed è particolarmente utile nella valutazione della malattia aterosclerotica intracranica [69].
17.6 Tomografia a coerenza ottica
La tomografia a coerenza ottica (OCT) intravascolare fornisce immagini trasversali delle placche coronariche con una risoluzione di 10 μm, consentendo di misurare direttamente lo spessore della capsula fibrosa e di identificare microcalcificazioni, erosione della placca e trombo intracoronarico. L’OCT è la tecnica di imaging di elezione per la caratterizzazione della morfologia della placca nei casi di MINOCA e SCAD.
17.7 Imaging microvascolare ecografico
L'ecografia con mezzo di contrasto e la microscopia a localizzazione ecografica a super-risoluzione (ULM) consentono di visualizzare i vasa vasorum neovascolarizzazione all’interno delle placche carotidee e rilevare la rarefazione microvascolare con una risoluzione dell’ordine dei micron, fornendo un’indicazione funzionale dell’infiammazione della placca e della microcircolazione tissutale [70].
17.8 Spessore intima-media carotidea, indice caviglia-braccio e Doppler renale
Uno spessore intima-media carotideo >0,9 mm (e un IMT focale >1,5 mm indicativo di placca) rilevato mediante ecografia in modalità B ad alta risoluzione è predittivo di eventi cardiovascolari ed è ampiamente utilizzato nella ricerca pediatrica e sull’ipercolesterolemia familiare (FH). Un indice caviglia-braccio 180–200 cm/s a livello dell’ostio renale e un rapporto renale-aortico >3,5 è il test di screening di scelta per la stenosi dell’arteria renale.
| Letto vascolare | Modalità preferita | Parametro chiave / soglia |
| Coronarica | TC senza mezzo di contrasto (Agatston) | Un punteggio CAC >0 indica una malattia subclinica |
| Coronarica | CCTA | LAP, NRS, PR; FAI; volumi delle placche misurati con AI-QCT |
| Carotide | Ecografia | CIMT > 0,9 mm; placca definita come IMT focale > 1,5 mm |
| Arto inferiore | Indice caviglia-braccio | Un valore ABI <0,9 indica una PAD significativa |
| Cervello (grande) | Risonanza magnetica della parete vascolare | Ispessimento eccentrico della parete; accentuazione del contrasto |
| Sistemico | Velocità dell'onda di polso | cfPWV >10 m/s; baPWV >14 m/s |
| Renale | Ecografia duplex / MRA | PSV >180–200 cm/s; rapporto reno-aortico >3,5 |
| Endoteliale | FMD brachiale; EndoPAT RHI | FMD <7%; RHI <1,67 |
Tabella 5. Modalità di imaging e fisiologiche preferite per l'individuazione della malattia vascolare subclinica nell'intero albero arterioso. CAC, calcio coronarico; CCTA, angiografia coronarica TC; LAP, placca a bassa attenuazione; NRS, segno dell'anello di tovagliolo; PR, rimodellamento positivo; FAI, indice di attenuazione del grasso pericoronarico; AI-QCT, TC coronarica quantitativa AI; CIMT, spessore intima-media carotideo; PWV, velocità dell’onda di polso; FMD, dilatazione mediata dal flusso; RHI, indice di iperemia reattiva.
18. Fattori genetici e rischio poligenico
18.1 Il locus 9p21
Il locus 9p21.3 è stato identificato nel 2007, tramite un’analisi di associazione genomica, come la prima regione di suscettibilità alla cardiopatia coronarica (CHD) replicata in modo robusto. Ciascun allele di rischio comporta un aumento del rischio di CHD pari a circa il 25%, indipendentemente da tutti i fattori di rischio tradizionali noti. Il locus contiene l’RNA non codificante lungo ANRIL e si trova in posizione adiacente ai geni oncosoppressori CDKN2A/CDKN2B; il meccanismo proposto prevede una disregolazione della proliferazione e della senescenza della muscolatura liscia vascolare [75].
18.2 Varianti dei geni LDLR, APOB e PCSK9
L'ipercolesterolemia familiare è causata da varianti patogene nel gene LDLR (oltre 2.000 mutazioni descritte), nel gene APOB (R3500Q, la variante canonica dell'apoB difettosa familiare) o, più raramente, da varianti con guadagno di funzione nel gene PCSK9. La prevalenza dell’ipercolesterolemia familiare eterozigote è di circa 1 su 250 nella maggior parte delle popolazioni; quella dell’ipercolesterolemia familiare omozigote è di circa 1 su 300.000. Le varianti con perdita di funzione nel gene PCSK9 (R46L, Y142X, C679X) riducono i livelli di LDL nel corso dell’intera vita e determinano una riduzione del rischio di cardiopatia coronarica (CHD) compresa tra il 30 e l’88 per cento [12].
18.3 Punteggi di rischio poligenico
Khera e colleghi hanno realizzato un punteggio di rischio poligenico comprendente 6,6 milioni di varianti e ha dimostrato che l’8% della popolazione con i valori più elevati presenta un rischio di cardiopatia coronarica (CHD) triplicato — un effetto di entità equivalente a quella dell’ipercolesterolemia familiare monogenica (FH). Punteggi poligenici forniscono informazioni prognostiche aggiuntive rispetto ai fattori di rischio tradizionali e alle varianti mendeliane e vengono sempre più spesso integrate nei modelli di stratificazione del rischio a più livelli [76].
19. Reversibilità legata allo stile di vita e regressione della placca: i dati clinici
Una questione fondamentale per il medico clinico è se l’aterosclerosi subclinica, una volta insorta, possa essere invertita. I dati disponibili, provenienti da studi randomizzati e serie di casi basati su tecniche di imaging, avvalorano la conclusione secondo cui, con una riduzione sufficiente dell’esposizione alle particelle di apoB e dell’infiammazione, è possibile ottenere una regressione sia funzionale che strutturale della placca.
19.1 Lo studio Lifestyle Heart Trial (Ornish)
Lo studio Lifestyle Heart Trial ha assegnato in modo randomizzato 48 pazienti con coronaropatia (CAD) documentata angiograficamente a un intervento globale sullo stile di vita o alle cure standard. L’intervento combinava una dieta a base di alimenti vegetali integrali (WFPB) (≈10% delle calorie provenienti dai grassi), esercizio aerobico, gestione dello stress attraverso lo yoga e la meditazione, sostegno di gruppo e smettere di fumare. Angiografia coronarica quantitativa a 1 anno è emersa una percentuale media stenosi diametricale è scesa dal 40,0% al 37,8% nel gruppo sperimentale, mentre nel gruppo di controllo si è registrata un’aumento dal 42,7% al 46,1% (p < 0,001 tra i gruppi) [43]. Al follow-up di 5 anni, il gruppo sperimentale ha mostrato una regressione costante al 37,3%, contro una progressione del 51,9% nel gruppo di controllo, con un numero di casi circa 2,5 volte inferiore eventi cardiaci nel gruppo di intervento [44]. Lo studio Lifestyle Heart Trial è uno dei più noti interventi randomizzati incentrati sullo stile di vita che hanno dimostrato regressione angiografica dell'aterosclerosi coronarica.
19.2 La serie di casi di Esselstyn
Esselstyn e colleghi hanno seguito in modo prospettico 198 pazienti consecutivi, auto-selezionati, affetti da CAD accertata che hanno adottato una dieta WFPB priva di oli. Di questi, 177 (89,4%) hanno mantenuto l’aderenza alla dieta per un periodo medio di follow-up di 3,7 anni. I pazienti aderenti hanno registrato un tasso di recidiva dello 0,6%, mentre quelli non aderenti hanno registrato un tasso del 62%; inoltre, diversi pazienti hanno mostrato una regressione coronarica documentata angiograficamente. I limiti principali sono ben noti: l’assenza di un gruppo di controllo parallelo, la selezione autonoma dei partecipanti, gli effetti di selezione legati all’aderenza alla dieta e l’affidamento all’accertamento degli esiti basato sulle cartelle cliniche. I risultati vanno interpretati come dati di supporto e fonte di ipotesi, in linea con le evidenze delle sperimentazioni intensive sullo stile di vita sopra citate, piuttosto che come prova che l’intervento WFPB sia straordinariamente efficace [45].
19.3 STARS e lo studio di Heidelberg
Lo studio STARS (St Thomas’ Atherosclerosis Regression Study) ha assegnato in modo randomizzato 90 uomini affetti da coronaropatia (CAD) a uno dei seguenti gruppi: terapia standard, dieta ipolipemizzante o dieta associata a colestiramina. L’angiografia quantitativa a 39 mesi ha evidenziato una regressione nel 38% del gruppo sottoposto a dieta, nel 33% del gruppo sottoposto a dieta più farmaco e solo nel 4% dei pazienti sottoposti a terapia standard, con una progressione rispettivamente nel 15%, nel 12% e nel 46% [46]. Lo studio di Heidelberg (Schuler e colleghi) ha dimostrato che, grazie a un intervento multifattoriale che combinava una dieta a basso contenuto di grassi e un programma di esercizio fisico strutturato, si è osservata una riduzione della progressione angiografica e una modesta regressione a un anno [47].
19.4 Studi clinici sulla regressione indotta da statine e inibitori della PCSK9 documentata mediante IVUS
A partire dallo studio REVERSAL del 2004, l’ecografia intravascolare ha consentito una quantificazione ad alta risoluzione delle variazioni in volume percentuale di ateroma (PAV) e volume totale di ateroma in risposta alla terapia ipolipemizzante. Il set di dati cumulativi evidenzia una chiara relazione dose-risposta: un livello di LDL progressivamente più basso durante il trattamento determina una regressione della placca progressivamente maggiore.
| Processo | Anno | Terapia | LDL raggiunto | Risultato |
| Stile di vita e cuore | 1990, 1998 | Dieta WFPB + stile di vita multimodale | ≈95 mg/dL | Stenosi −7,91 TP9T (relativa); circa 2,5 volte meno eventi |
| Serie Esselstyn | 1999, 2014 | Dieta WFPB senza oli | Variabile; riduzione intensiva dei livelli di LDL | 0,61 eventi ricorrenti TP9T nei partecipanti in media nell'arco di 3,7 anni; non controllati, autoselezionati |
| STARS | 1992 | Dieta ± colestiramina | ≈125 mg/dL | Regressione 38% rispetto alla terapia standard 4% |
| INVERSIONE | 2004 | Atorvastatina 80 mg | 79 mg/dL | Stabile PAV (Δ −0,4%) |
| ASTEROIDE | 2006 | Rosuvastatina 40 mg | 60,8 mg/dL | PAV −0,98%, TAV −6,8% |
| Saturno | 2011 | Rosuva 40 contro Atorva 80 | 62 / 70 mg/dL | PAV −1,22% / −0,99% |
| GLAGOV | 2016 | Evolocumab + statina | 36,6 mg/dL | PAV −0,95% rispetto a +0,05% |
| PACMAN-AMI | 2022 | Alirocumab + statina | 23,5 mg/dL | PAV −2.13%; ↑ spessore della capsula fibrosa |
| HUYGENS | 2022 | Evolocumab + statina | 28,1 mg/dL | Spessore del rivestimento fibroso +42,7 μm |
Tabella 6. Studi sulla regressione della placca verificata mediante imaging, organizzati in base all’intensità dell’intervento e ai livelli di LDL-C durante il trattamento. PAV, percentuale ateroma volume; TAV, volume totale dell'ateroma; WFPB, dieta a base di alimenti vegetali integrali [14], [15], [16], [17], [43], [44], [45], [46], [48], [49].
Lo studio REVERSAL ha dimostrato che la progressione della malattia si è sostanzialmente arrestata a livelli di LDL ≈79 mg/dL con una terapia a base di statine ad alto dosaggio [14]. Lo studio ASTEROID è stato il primo a dimostrare una chiara regressione — riduzione del PAV dello 0,98% e del TAV del 6,8% — con un livello di LDL durante il trattamento pari a 60,8 mg/dL in presenza di rosuvastatina 40 mg [15]. Lo studio SATURN ha esteso il confronto per includere l'atorvastatina da 80 mg [16]. Lo studio GLAGOV ha assegnato in modo randomizzato 968 pazienti in terapia ottimizzata con statine al trattamento con evolocumab o placebo e ha evidenziato una regressione del PAV dello 0,95% nel braccio trattato con evolocumab, con un livello di LDL durante il trattamento pari a 36,6 mg/dL [17]. Lo studio PACMAN-AMI, condotto su pazienti nel periodo post-acuto di infarto miocardico, ha dimostrato una riduzione del PAV del 2,13% e una concomitante stabilizzazione della morfologia della placca — aumento dello spessore della calotta fibrosa, diminuzione del pool lipidico — con un livello di LDL durante il trattamento pari a 23,5 mg/dL con alirocumab in aggiunta a statina ad alta intensità [48]. HUYGENS, utilizzando la tecnica OCT per misurare direttamente lo spessore della capsula fibrosa, ha dimostrato un aumento di 42,7 μm in presenza di un livello di LDL in terapia pari a 28,1 mg/dL — trasformando molte placche da TCFA a placche con capsula spessa fibroateroma classificazione [49].
Il messaggio complessivo che emerge da questi studi è che la regressione e la stabilizzazione della placca sono state osservate ripetutamente in seguito a una riduzione intensiva del colesterolo LDL, specialmente quando il livello di colesterolo LDL raggiunto è ben al di sotto dei 70 mg/dL; l’entità della regressione varia a seconda del carico di placca basale, della modalità di imaging, del rapporto apoB/colesterolo LDL raggiunto e della terapia di base.
19.5 La fase subclinica come finestra temporale ottimale per l’intervento
Una volta che... placca vulnerabile una volta formatasi — con il suo nucleo necrotico, la sottile capsula fibrosa e il rimodellamento positivo — anche una terapia aggressiva può ridurre e stabilizzare il rischio, ma non elimina tutti gli eventi residui, nemmeno a livelli molto bassi di LDL-C raggiunti [18]. Al contrario, prevenzione primordiale — Prevenire il primo evento di transcitosi-ritenzione mantenendo bassa l’esposizione all’apoB per tutto l’arco della vita — si avvicina maggiormente all’ampio beneficio osservato nel corso della vita negli stati caratterizzati da livelli geneticamente più bassi di LDL. L’implicazione pratica è diretta: iniziare presto, abbassare i livelli in misura sufficiente e mantenere il controllo dei fattori di rischio a tempo indeterminato.
19.6 Il paradosso del CAC
È stato osservato che la terapia con statine aumenta il volume di calcio coronarico pur riducendo i tassi di eventi. Ciò non indica necessariamente una progressione dannosa: le statine possono aumentare la densità di calcio della placca (un marcatore associato alla guarigione e alla stabilizzazione) riducendo al contempo la componente vulnerabile e ricca di lipidi della placca. Poiché il punteggio di Agatston pondera la densità del calcio (assegnando punteggi più elevati al calcio più denso), una lesione stabilizzata può determinare un punteggio di Agatston più elevato anche se il rischio di eventi diminuisce. Il punteggio di densità e volume del CAC, sviluppato da Criqui e colleghi, affronta questo paradosso dimostrando che, a parità di punteggio totale di Agatston, una maggiore densità del CAC predice un minor numero di eventi [50], [51]. L'implicazione clinica è che il calcolo seriale del punteggio CAC durante la terapia con statine deve essere interpretato tenendo conto della densità e della morfologia, e non solo del numero di Agatston.
20. Sintesi e implicazioni per la pratica
L’aterosclerosi subclinica non è uno stato passivo legato all’invecchiamento, bensì una sindrome biologica attiva e progressiva con conseguenze misurabili nella prima età adulta — e, sempre più spesso, nell’infanzia e persino in utero. L’insieme delle prove scientifiche qui esaminate avvalora diverse conclusioni integrate.
In primo luogo, l’aterogenesi è causalmente determinata dalle lipoproteine contenenti apoB. La convergenza delle prove provenienti da studi di randomizzazione mendeliana, genetica familiare e studi randomizzati, in circa venti linee di indagine indipendenti, stabilisce la causalità dell’apoB con un rigore senza pari nella maggior parte dei settori della medicina. Il rischio è proporzionale all’integrale dell’esposizione alle particelle di apoB nel corso del tempo. Ne consegue che la prevenzione primordiale — ovvero il mantenimento di bassi livelli di apoB per tutto l’arco della vita — determina la massima riduzione possibile degli eventi.
In secondo luogo, alcune vie parallele non lipidiche amplificano o modulano l'aterogenesi indotta dall'apoB. L'Lp(a), l'infiammazione (NLRP3 → IL-1β → IL-6 → CRP), l’emopoiesi clonale, l’ipertensione, la disregolazione glicemica e l’irrigidimento arterioso contribuiscono ciascuno con componenti di rischio meccanisticamente distinte. Una prevenzione completa tiene conto di tutti questi assi, non solo del colesterolo LDL.
In terzo luogo, la divergenza tra l’aterosclerosi delle grandi arterie e la malattia dei piccoli vasi cerebrali riflette una soglia strutturale ed emodinamica fondamentale. La complessità della parete vascolare e la presenza dei vasa vasorum consentono la formazione di placche con nucleo lipidico; l’architettura più semplice delle arteriole penetranti favorisce invece la lipoialinosi, il microateroma e l’angiopatia amiloide. Ogni patologia presenta un proprio profilo di fattori di rischio e un approccio terapeutico ottimale.
In quarto luogo, il “silenzio clinico” della malattia subclinica è mantenuto dal rimodellamento adattativo — il fenomeno di Glagov — e dalla riserva fisiologica in termini di capacità di flusso. Questo silenzio viene regolarmente interrotto da sottili cali funzionali nella velocità di elaborazione cognitiva, nella regolarità del sonno, nella tolleranza all’esercizio fisico e nella funzione erettile. Questi segnali funzionali, se correttamente riconosciuti, offrono un’opportunità clinicamente sfruttabile per intervenire anni prima che si verifichi il primo evento manifesto.
In quinto luogo, i fenotipi specifici per sesso — INOCA, MINOCA, SCAD, effetti residui della preeclampsia, progressione del CIMT accelerata dalla menopausa — sono stati storicamente sottodiagnosticati e richiedono percorsi clinici dedicati.
In sesto luogo, i dati clinici — a partire dallo studio Lifestyle Heart Trial fino ai recenti studi di regressione basati sull’IVUS con Inibitori di PCSK9 — avvalora la conclusione secondo cui l’aterosclerosi subclinica, se trattata precocemente e in modo aggressivo, è parzialmente reversibile. È possibile stabilizzare la placca, ispessire la capsula fibrosa e ridurre l’incidenza degli eventi. Sia le diete a base di alimenti vegetali integrali sia la terapia farmacologica per la riduzione del colesterolo LDL producono una regressione nei rispettivi contesti di studio; un intervento globale sullo stile di vita integra, anziché sostituire, un’adeguata terapia farmacologica.
La prospettiva sul corso della vita offerta da Napoli/FELIC, Bogalusa, PDAY, CARDIA, MESA e dall’esperimento naturale sui Tsimane trasmette un messaggio concreto: l’integrità vascolare nella terza età si fonda sull’esposizione ai fattori di rischio durante la giovinezza. La diagnosi precoce tramite il punteggio CAC, la velocità dell’onda di polso, la risonanza magnetica della parete vascolare, l’indice di infiammazione arteriosa (FAI) e le emergenti tecniche di imaging potenziate dall’intelligenza artificiale, combinata con una gestione aggressiva dei fattori di rischio che tenga conto di apoB, Lp(a), l’infiammazione, la pressione arteriosa, la glicemia, il sonno, la forma fisica e l’esposizione al tabacco, offre la possibilità concreta di ridurre la morbilità cardiovascolare fino alla fine della vita. L’obiettivo della cardiologia preventiva non è più quello di posticipare di un decennio il primo evento, bensì l’eliminazione della malattia aterosclerotica clinica come causa abituale di sofferenza umana.
Riferimenti
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60(25):2631-2639. doi:10.1016/j.jacc.2012.09.017
- Ference BA, Kastelein JJP, Catapano AL. Lipids and Lipoproteins in 2020. JAMA. 2020;324(6):595-596. doi:10.1001/jama.2020.5685
- Ference BA, Robinson JG, Brook RD, et al. Variation in PCSK9 and HMGCR and Risk of Cardiovascular Disease and Diabetes. N Engl J Med. 2016;375(22):2144-2153. doi:10.1056/NEJMoa1604304
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Marston NA, Giugliano RP, Melloni GEM, et al. Association of Apolipoprotein B-Containing Lipoproteins and Risk of Myocardial Infarction in Individuals With and Without Atherosclerosis: Distinguishing Between Particle Concentration, Type, and Content. JAMA Cardiol. 2022;7(3):250-256. doi:10.1001/jamacardio.2021.5083
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Ference BA, Bhatt DL, Catapano AL, et al. Association of Genetic Variants Related to Combined Exposure to Lower Low-Density Lipoproteins and Lower Systolic Blood Pressure With Lifetime Risk of Cardiovascular Disease. JAMA. 2019;322(14):1381-1391. doi:10.1001/jama.2019.14120
- Vogel RA. The new cholesterol guidelines: finally more light than heat. J Am Coll Cardiol. 2014;64(9):920-921. doi:10.1016/j.jacc.2014.06.1168
- Domanski MJ, Tian X, Wu CO, et al. Time Course of LDL Cholesterol Exposure and Cardiovascular Disease Event Risk. J Am Coll Cardiol. 2020;76(13):1507-1516. doi:10.1016/j.jacc.2020.07.059
- Kaplan H, Thompson RC, Trumble BC, et al. Coronary atherosclerosis in indigenous South American Tsimane: a cross-sectional cohort study. Lancet. 2017;389(10080):1730-1739. doi:10.1016/S0140-6736(17)30752-3
- Pontzer H, Wood BM, Raichlen DA. Hunter-gatherers as models in public health. Obes Rev. 2018;19 Suppl 1:24-35. doi:10.1111/obr.12785
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Stitziel NO, Khera AV, Wang X, et al. ANGPTL3 Deficiency and Protection Against Coronary Artery Disease. J Am Coll Cardiol. 2017;69(16):2054-2063. doi:10.1016/j.jacc.2017.02.030
- Nissen SE, Tuzcu EM, Schoenhagen P, et al. Effect of intensive compared with moderate lipid-lowering therapy on progression of coronary atherosclerosis: a randomized controlled trial. JAMA. 2004;291(9):1071-1080. doi:10.1001/jama.291.9.1071
- Nissen SE, Nicholls SJ, Sipahi I, et al. Effect of very high-intensity statin therapy on regression of coronary atherosclerosis: the ASTEROID trial. JAMA. 2006;295(13):1556-1565. doi:10.1001/jama.295.13.jpc60002
- Nicholls SJ, Ballantyne CM, Barter PJ, et al. Effect of two intensive statin regimens on progression of coronary disease. N Engl J Med. 2011;365(22):2078-2087. doi:10.1056/NEJMoa1110874
- Nicholls SJ, Puri R, Anderson T, et al. Effect of Evolocumab on Progression of Coronary Disease in Statin-Treated Patients: The GLAGOV Randomized Clinical Trial. JAMA. 2016;316(22):2373-2384. doi:10.1001/jama.2016.16951
- Gaba P, O’Donoghue ML, Park JG, et al. Association Between Achieved Low-Density Lipoprotein Cholesterol Levels and Long-Term Cardiovascular and Safety Outcomes: An Analysis of FOURIER-OLE. Circulation. 2023;147(16):1192-1203. doi:10.1161/CIRCULATIONAHA.122.063399
- Borén J, Chapman MJ, Krauss RM, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights: a consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2020;41(24):2313-2330. doi:10.1093/eurheartj/ehz962
- Kamstrup PR, Tybjaerg-Hansen A, Steffensen R, Nordestgaard BG. Genetically elevated lipoprotein(a) and increased risk of myocardial infarction. JAMA. 2009;301(22):2331-2339. doi:10.1001/jama.2009.801
- Clarke R, Peden JF, Hopewell JC, et al. Genetic variants associated with Lp(a) lipoprotein level and coronary disease. N Engl J Med. 2009;361(26):2518-2528. doi:10.1056/NEJMoa0902604
- Tsimikas S. A Test in Context: Lipoprotein(a): Diagnosis, Prognosis, Controversies, and Emerging Therapies. J Am Coll Cardiol. 2017;69(6):692-711. doi:10.1016/j.jacc.2016.11.042
- Koschinsky ML, Marcovina SM. Structure-function relationships in apolipoprotein(a): insights into lipoprotein(a) assembly and pathogenicity. Curr Opin Lipidol. 2004;15(2):167-174. doi:10.1097/00041433-200404000-00009
- Thanassoulis G, Campbell CY, Owens DS, et al. Genetic associations with valvular calcification and aortic stenosis. N Engl J Med. 2013;368(6):503-512. doi:10.1056/NEJMoa1109034
- Kronenberg F, Mora S, Stroes ESG, et al. Lipoprotein(a) in atherosclerotic cardiovascular disease and aortic stenosis: a European Atherosclerosis Society consensus statement. Eur Heart J. 2022;43(39):3925-3946. doi:10.1093/eurheartj/ehac361
- Nordestgaard BG, Chapman MJ, Ray K, et al. Lipoprotein(a) as a cardiovascular risk factor: current status. Eur Heart J. 2010;31(23):2844-2853. doi:10.1093/eurheartj/ehq386
- Kamstrup PR, Benn M, Tybjaerg-Hansen A, Nordestgaard BG. Extreme lipoprotein(a) levels and risk of myocardial infarction in the general population: the Copenhagen City Heart Study. Circulation. 2008;117(2):176-184. doi:10.1161/CIRCULATIONAHA.107.715698
- Ridker PM, Danielson E, Fonseca FA, et al. Rosuvastatin to prevent vascular events in men and women with elevated C-reactive protein. N Engl J Med. 2008;359(21):2195-2207. doi:10.1056/NEJMoa0807646
- Ridker PM. How Common Is Residual Inflammatory Risk?. Circ Res. 2017;120(4):617-619. doi:10.1161/CIRCRESAHA.116.310527
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914
- Jaiswal S, Natarajan P, Silver AJ, et al. Clonal Hematopoiesis and Risk of Atherosclerotic Cardiovascular Disease. N Engl J Med. 2017;377(2):111-121. doi:10.1056/NEJMoa1701719
- Bhat T, Teli S, Rijal J, et al. Neutrophil to lymphocyte ratio and cardiovascular diseases: a review. Expert Rev Cardiovasc Ther. 2013;11(1):55-59. doi:10.1586/erc.12.159
- Yeboah J, Folsom AR, Burke GL, et al. Predictive value of brachial flow-mediated dilation for incident cardiovascular events in a population-based study: the multi-ethnic study of atherosclerosis. Circulation. 2009;120(6):502-509. doi:10.1161/CIRCULATIONAHA.109.864801
- Bonetti PO, Pumper GM, Higano ST, Holmes DR Jr, Kuvin JT, Lerman A. Noninvasive identification of patients with early coronary atherosclerosis by assessment of digital reactive hyperemia. J Am Coll Cardiol. 2004;44(11):2137-2141. doi:10.1016/j.jacc.2004.08.062
- van den Berg BM, Spaan JA, Rolf TM, Vink H. Atherogenic region and diet diminish glycocalyx dimension and increase intima-to-media ratios at murine carotid artery bifurcation. Am J Physiol Heart Circ Physiol. 2006;290(2):H915-H920. doi:10.1152/ajpheart.00051.2005
- Becker BF, Chappell D, Bruegger D, Annecke T, Jacob M. Therapeutic strategies targeting the endothelial glycocalyx: acute deficits, but great potential. Cardiovasc Res. 2010;87(2):300-310. doi:10.1093/cvr/cvq137
- Taqueti VR, Di Carli MF. Coronary Microvascular Disease Pathogenic Mechanisms and Therapeutic Options: JACC State-of-the-Art Review. J Am Coll Cardiol. 2018;72(21):2625-2641. doi:10.1016/j.jacc.2018.09.042
- Shaw LJ, Bairey Merz CN, Pepine CJ, et al. Insights from the NHLBI-Sponsored Women’s Ischemia Syndrome Evaluation (WISE) Study: Part I: gender differences in traditional and novel risk factors, symptom evaluation, and gender-optimized diagnostic strategies. J Am Coll Cardiol. 2006;47(3 Suppl):S4-S20. doi:10.1016/j.jacc.2005.01.072
- Tamis-Holland JE, Jneid H, Reynolds HR, et al. Contemporary Diagnosis and Management of Patients With Myocardial Infarction in the Absence of Obstructive Coronary Artery Disease: A Scientific Statement From the American Heart Association. Circulation. 2019;139(18):e891-e908. doi:10.1161/CIR.0000000000000670
- Bellamy L, Casas JP, Hingorani AD, Williams DJ. Pre-eclampsia and risk of cardiovascular disease and cancer in later life: systematic review and meta-analysis. BMJ. 2007;335(7627):974. doi:10.1136/bmj.39335.385301.BE
- El Khoudary SR, Aggarwal B, Beckie TM, et al. Menopause Transition and Cardiovascular Disease Risk: Implications for Timing of Early Prevention: A Scientific Statement From the American Heart Association. Circulation. 2020;142(25):e506-e532. doi:10.1161/CIR.0000000000000912
- Hayes SN, Kim ESH, Saw J, et al. Spontaneous Coronary Artery Dissection: Current State of the Science: A Scientific Statement From the American Heart Association. Circulation. 2018;137(19):e523-e557. doi:10.1161/CIR.0000000000000564
- Ornish D, Brown SE, Scherwitz LW, et al. Can lifestyle changes reverse coronary heart disease? The Lifestyle Heart Trial. Lancet. 1990;336(8708):129-133. doi:10.1016/0140-6736(90)91656-u
- Ornish D, Scherwitz LW, Billings JH, et al. Intensive lifestyle changes for reversal of coronary heart disease. JAMA. 1998;280(23):2001-2007. doi:10.1001/jama.280.23.2001
- Esselstyn CB Jr, Gendy G, Doyle J, Golubic M, Roizen MF. A way to reverse CAD?. J Fam Pract. 2014;63(7):356-364b.
- Watts GF, Lewis B, Brunt JN, et al. Effects on coronary artery disease of lipid-lowering diet, or diet plus cholestyramine, in the St Thomas’ Atherosclerosis Regression Study (STARS). Lancet. 1992;339(8793):563-569. doi:10.1016/0140-6736(92)90863-x
- Schuler G, Hambrecht R, Schlierf G, et al. Regular physical exercise and low-fat diet. Effects on progression of coronary artery disease. Circulation. 1992;86(1):1-11. doi:10.1161/01.cir.86.1.1
- Räber L, Ueki Y, Otsuka T, et al. Effect of Alirocumab Added to High-Intensity Statin Therapy on Coronary Atherosclerosis in Patients With Acute Myocardial Infarction: The PACMAN-AMI Randomized Clinical Trial. JAMA. 2022;327(18):1771-1781. doi:10.1001/jama.2022.5218
- Nicholls SJ, Kataoka Y, Nissen SE, et al. Effect of Evolocumab on Coronary Plaque Phenotype and Burden in Statin-Treated Patients Following Myocardial Infarction. JACC Cardiovasc Imaging. 2022;15(7):1308-1321. doi:10.1016/j.jcmg.2022.03.002
- Criqui MH, Denenberg JO, Ix JH, et al. Calcium density of coronary artery plaque and risk of incident cardiovascular events. JAMA. 2014;311(3):271-278. doi:10.1001/jama.2013.282535
- Henein M, Granåsen G, Wiklund U, et al. High dose and long-term statin therapy accelerate coronary artery calcification. Int J Cardiol. 2015;184:581-586. doi:10.1016/j.ijcard.2015.02.072
- Napoli C, D’Armiento FP, Mancini FP, et al. Fatty streak formation occurs in human fetal aortas and is greatly enhanced by maternal hypercholesterolemia. Intimal accumulation of low density lipoprotein and its oxidation precede monocyte recruitment into early atherosclerotic lesions. J Clin Invest. 1997;100(11):2680-2690. doi:10.1172/JCI119813
- Berenson GS, Srinivasan SR, Bao W, Newman WP 3rd, Tracy RE, Wattigney WA. Association between multiple cardiovascular risk factors and atherosclerosis in children and young adults. The Bogalusa Heart Study. N Engl J Med. 1998;338(23):1650-1656. doi:10.1056/NEJM199806043382302
- Wiegman A, Hutten BA, de Groot E, et al. Efficacy and safety of statin therapy in children with familial hypercholesterolemia: a randomized controlled trial. JAMA. 2004;292(3):331-337. doi:10.1001/jama.292.3.331
- Luirink IK, Wiegman A, Kusters DM, et al. 20-Year Follow-up of Statins in Children with Familial Hypercholesterolemia. N Engl J Med. 2019;381(16):1547-1556. doi:10.1056/NEJMoa1816454
- Antonios TF, Singer DR, Markandu ND, Mortimer PS, MacGregor GA. Rarefaction of skin capillaries in borderline essential hypertension suggests an early structural abnormality. Hypertension. 1999;34(4 Pt 1):655-658. doi:10.1161/01.hyp.34.4.655
- Wong TY, Klein R, Sharrett AR, et al. Retinal arteriolar narrowing and risk of coronary heart disease in men and women. The Atherosclerosis Risk in Communities Study. JAMA. 2002;287(9):1153-1159. doi:10.1001/jama.287.9.1153
- Demer LL, Tintut Y. Vascular calcification: pathobiology of a multifaceted disease. Circulation. 2008;117(22):2938-2948. doi:10.1161/CIRCULATIONAHA.107.743161
- Gutiérrez OM, Mannstadt M, Isakova T, et al. Fibroblast growth factor 23 and mortality among patients undergoing hemodialysis. N Engl J Med. 2008;359(6):584-592. doi:10.1056/NEJMoa0706130
- Van Bortel LM, Laurent S, Boutouyrie P, et al. Expert consensus document on the measurement of aortic stiffness in daily practice using carotid-femoral pulse wave velocity. J Hypertens. 2012;30(3):445-448. doi:10.1097/HJH.0b013e32834fa8b0
- Munakata M. Brachial-Ankle Pulse Wave Velocity: Background, Method, and Clinical Evidence. Pulse (Basel). 2016;3(3-4):195-204. doi:10.1159/000443740
- Shirai K, Utino J, Otsuka K, Takata M. A novel blood pressure-independent arterial wall stiffness parameter; cardio-ankle vascular index (CAVI). J Atheroscler Thromb. 2006;13(2):101-107. doi:10.5551/jat.13.101
- Motoyama S, Ito H, Sarai M, et al. Plaque Characterization by Coronary Computed Tomography Angiography and the Likelihood of Acute Coronary Events in Mid-Term Follow-Up. J Am Coll Cardiol. 2015;66(4):337-346. doi:10.1016/j.jacc.2015.05.069
- Maurovich-Horvat P, Ferencik M, Voros S, Merkely B, Hoffmann U. Comprehensive plaque assessment by coronary CT angiography. Nat Rev Cardiol. 2014;11(7):390-402. doi:10.1038/nrcardio.2014.60
- SCOT-HEART Investigators, Newby DE, Adamson PD, et al. Coronary CT Angiography and 5-Year Risk of Myocardial Infarction. N Engl J Med. 2018;379(10):924-933. doi:10.1056/NEJMoa1805971
- Antonopoulos AS, Sanna F, Sabharwal N, et al. Detecting human coronary inflammation by imaging perivascular fat. Sci Transl Med. 2017;9(398):eaal2658. doi:10.1126/scitranslmed.aal2658
- Oikonomou EK, Marwan M, Desai MY, et al. Non-invasive detection of coronary inflammation using computed tomography and prediction of residual cardiovascular risk (the CRISP CT study): a post-hoc analysis of prospective outcome data. Lancet. 2018;392(10151):929-939. doi:10.1016/S0140-6736(18)31114-0
- Min JK, Leipsic J, Pencina MJ, et al. Diagnostic accuracy of fractional flow reserve from anatomic CT angiography. JAMA. 2012;308(12):1237-1245. doi:10.1001/2012.jama.11274
- Kang N, Qiao Y, Wasserman BA. Essentials for Interpreting Intracranial Vessel Wall MRI Results: State of the Art. Radiology. 2021;300(3):492-505. doi:10.1148/radiol.2021204096
- Christensen-Jeffries K, Couture O, Dayton PA, et al. Super-resolution Ultrasound Imaging. Ultrasound Med Biol. 2020;46(4):865-891. doi:10.1016/j.ultrasmedbio.2019.11.013
- Ku DN, Giddens DP, Zarins CK, Glagov S. Pulsatile flow and atherosclerosis in the human carotid bifurcation. Positive correlation between plaque location and low oscillating shear stress. Arteriosclerosis. 1985;5(3):293-302. doi:10.1161/01.atv.5.3.293
- Stone GW, Maehara A, Lansky AJ, et al. A prospective natural-history study of coronary atherosclerosis. N Engl J Med. 2011;364(3):226-235. doi:10.1056/NEJMoa1002358
- Chimowitz MI, Lynn MJ, Derdeyn CP, et al. Stenting versus aggressive medical therapy for intracranial arterial stenosis. N Engl J Med. 2011;365(11):993-1003. doi:10.1056/NEJMoa1105335
- Wang Y, Meng R, Liu G, et al. Intracranial atherosclerotic disease. Neurobiol Dis. 2019;124:118-132. doi:10.1016/j.nbd.2018.11.008
- Helgadottir A, Thorleifsson G, Manolescu A, et al. A common variant on chromosome 9p21 affects the risk of myocardial infarction. Science. 2007;316(5830):1491-1493. doi:10.1126/science.1142842
- Khera AV, Chaffin M, Aragam KG, et al. Genome-wide polygenic scores for common diseases identify individuals with risk equivalent to monogenic mutations. Nat Genet. 2018;50(9):1219-1224. doi:10.1038/s41588-018-0183-z
- Glagov S, Weisenberg E, Zarins CK, Stankunavicius R, Kolettis GJ. Compensatory enlargement of human atherosclerotic coronary arteries. N Engl J Med. 1987;316(22):1371-1375. doi:10.1056/NEJM198705283162204
- Wolinsky H, Glagov S. A lamellar unit of aortic medial structure and function in mammals. Circ Res. 1967;20(1):99-111. doi:10.1161/01.res.20.1.99
- Okita Y. An intimal cylinder in the descending aorta. J Thorac Cardiovasc Surg. 2015;150(3):e35-e36. doi:10.1016/j.jtcvs.2015.06.043
- Montorsi P, Ravagnani PM, Galli S, et al. Association between erectile dysfunction and coronary artery disease. Role of coronary clinical presentation and extent of coronary vessels involvement: the COBRA trial. Eur Heart J. 2006;27(22):2632-2639. doi:10.1093/eurheartj/ehl142
- Fuster V, Moreno PR, Fayad ZA, Corti R, Badimon JJ. Atherothrombosis and high-risk plaque: part I: evolving concepts. J Am Coll Cardiol. 2005;46(6):937-954. doi:10.1016/j.jacc.2005.03.074
- Virmani R, Burke AP, Farb A, Kolodgie FD. Pathology of the vulnerable plaque. J Am Coll Cardiol. 2006;47(8 Suppl):C13-C18. doi:10.1016/j.jacc.2005.10.065
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications. Circulation. 2007;116(16):1832-1844. doi:10.1161/CIRCULATIONAHA.106.676890
- Hansson GK. Inflammation, atherosclerosis, and coronary artery disease. N Engl J Med. 2005;352(16):1685-1695. doi:10.1056/NEJMra043430
- Gimbrone MA Jr, García-Cardeña G. Endothelial Cell Dysfunction and the Pathobiology of Atherosclerosis. Circ Res. 2016;118(4):620-636. doi:10.1161/CIRCRESAHA.115.306301
- Koschinsky ML, Bajaj A, Boffa MB, et al. A focused update to the 2019 NLA scientific statement on use of lipoprotein(a) in clinical practice. J Clin Lipidol. 2024;18(3):e308-e319. doi:10.1016/j.jacl.2024.03.001
- Mehta A, Vasquez N, Ayers CR, et al. Independent Association of Lipoprotein(a) and Coronary Artery Calcification With Atherosclerotic Cardiovascular Risk. J Am Coll Cardiol. 2022;79(8):757-768. doi:10.1016/j.jacc.2021.11.058
- Lin A, Manral N, McElhinney P, et al. Deep learning-enabled coronary CT angiography for plaque and stenosis quantification and cardiac risk prediction: an international multicentre study. Lancet Digit Health. 2022;4(4):e256-e265. doi:10.1016/S2589-7500(22)00022-X

