Progression physiopathologique et impact fonctionnel systémique de l'athérosclérose subclinique
Une analyse du parcours de vie de la jeunesse à l'âge mûr
Résumé
athéromateux maladie cardiovasculaire (maladie cardiovasculaire athérogène) reste la principale cause de mortalité dans le monde, et ses manifestations cliniques représentent l'aboutissement tardif d'une trajectoire biologique qui commence des décennies plus tôt — souvent dès la vie fœtale et certainement dès la deuxième décennie. Cette revue intègre la biologie vasculaire structurale, l'hémodynamique, la causalité lipidique, inflammation, les phénotypes spécifiques au sexe, la neurodégénérescence et la réversibilité liée au mode de vie dans un cadre unifié pour la compréhension athérosclérose subclinique en tant que maladie active, progressive et modifiable. Nous examinons l'hétérogénéité régionale de l'architecture de la paroi artérielle et le rôle de vasa vasorum, la divergence des grosses artères athérosclérose des déterminants hémodynamiques de la petite angiopathie cérébrale plaque la localisation, et les données longitudinales provenant de PDAY, Bogalusa, CARDIA, MESA, et la série fœtale FELIC qui ancre l'initiation de la maladie dès le début de la vie. Nous synthétisons les données probantes de la randomisation mendélienne, de la génétique des populations et des essais d'intervention établissant apolipoprotéine contenant du B lipoprotéines en tant que moteur causal nécessaire de athérogenèse, et nous situons la Lp(a), l'inflammation, l'hématopoïèse clonale, dysfonction endothéliale, la raréfactions microvasculaire et la rigidification artérielle dans ce cadre. Nous concluons par l'imagerie et biomarqueur des outils permettant la détection pendant la longue fenêtre préclinique, les phénotypes spécifiques au sexe qui ont historiquement été sous-reconnu, et les données d'essais — plus éminemment le Essai sur le mode de vie et le cœur, la série de cas d'Esselstyn, STARS et l'étude documentée par IVUS statine et les essais de régression par les inhibiteurs de PCSK9 (INVERSION, ASTÉROÏDE, SATURNE, GLAGOV, PACMAN-AMI, Huygens) — étayant la conclusion selon laquelle l'athérosclérose subclinique est, lorsqu'elle est prise en charge de manière précoce et agressive, une maladie réversible.
Mots-clés
Athérosclérose subclinique ; apolipoprotéine B; lipoprotéine(a); dysfonction endothéliale ; vasa vasorum ; maladie des petits vaisseaux cérébraux ; coronaire artère calcium; vitesse de l'onde de pouls; régression de la plaque; produit brut alimentation à base de plantes.
1. Introduction
L'émergence d'une maladie cardiovasculaire athéroscléreuse clinique est l'aboutissement d'une trajectoire biologique silencieuse sur plusieurs décennies qui commence souvent dès la deuxième décennie de vie — et dans le cas des fœtus exposés à des conditions maternelles hypercholestérolémie, même avant la naissance. L'athérosclérose subclinique fait référence à la présence d'altérations structurelles de la paroi artérielle — y compris épaississement intimal, la rétention de lipoprotéines, l'accumulation de cellules spumeuses et la formation précoce de plaques — qui précèdent les manifestations symptomatiques évidentes telles que angine, infarctus du myocarde, accident vasculaire cérébral ischémique, une claudication intermittente ou une démence vasculaire. Cette progression silencieuse est régie par une interaction étroite entre forces hémodynamiques, variations structurelles de la paroi artérielle, flux de lipoprotéines, activation immunitaire et stress métabolique.
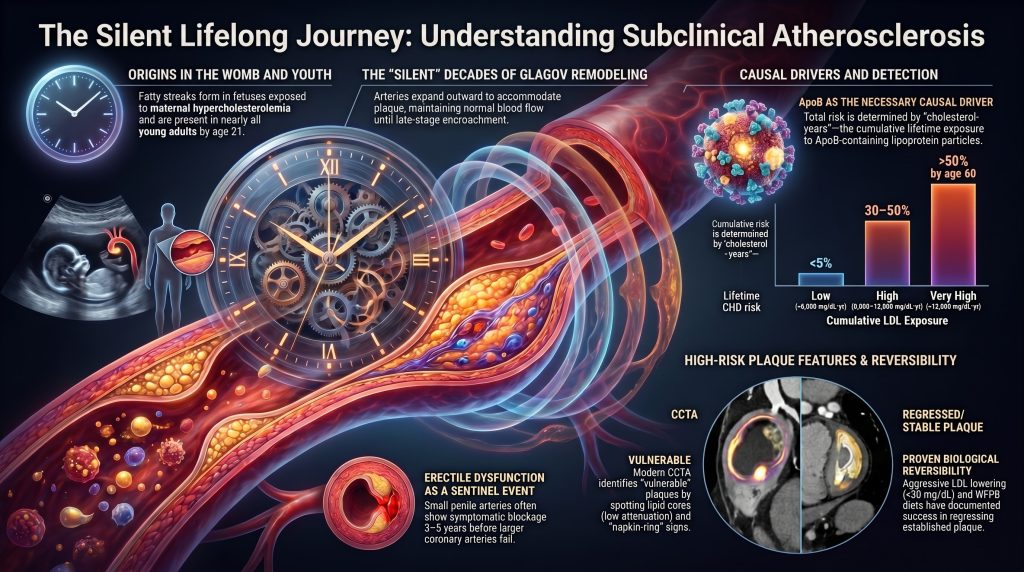
Bien que traditionnellement perçue comme une maladie de la sénescence, les études de cohorte longitudinales et les données d'autopsie ont fondamentalement déplacé l'attention vers les jeunes adultes et les adolescents, révélant que de subtils déficits fonctionnels quotidiens — allant d'une vitesse de traitement cognitif amoindrie à une altération de la réserve rénale et érectile — apparaissent bien avant que les seuils cliniques traditionnels du diagnostic ne soient atteints. La formulation la plus rigoureuse de ce concept tout au long de la vie est l'exposition cumulative ou “années-cholestérol” modèle dans lequel l'intégrale de la concentration plasmatique des particules d'apoB au fil du temps prédit à la fois le moment et la gravité des événements cliniques [7], [9].
Cette revue fournit une synthèse complète de la physiopathologie, de la distribution anatomique et des conséquences fonctionnelles de la maladie vasculaire subclinique dans l'ensemble de l'arbre artériel humain, en accordant une attention particulière à (i) la biologie divergente de l'athérosclérose des grandes artères et de la cerebral small vessel disease ; (ii) la centralité causale des lipoprotéines contenant de l'apoB et la contribution de la Lp(a), de l'inflammation et de l'hématopoïèse clonale ; (iii) les phénotypes spécifiques au sexe ; (iv) les modalités de détection émergentes ; et (v) les données probantes issues d'essais cliniques selon lesquelles la maladie subclinique est réversible lorsqu'elle est prise en charge de manière précoce et agressive.
2. Les lipoprotéines contenant l'apolipoprotéine B comme facteur causal nécessaire
2.1 La synthèse par randomisation mendélienne
Randomisation mendélienne (MR) fournit l'une des formes d'inférence causale les plus rigoureuses disponibles en dehors essais contrôlés randomisés. En exploitant l'allocation aléatoire des allèles à la conception, les études Mendelian Randomization estiment l'effet à long terme d'une exposition déterminée génétiquement, non confondue par causalité inverse, des covariables liées au mode de vie ou à une erreur de mesure. Ference et ses collègues ont analysé 50 polymorphismes de neuf gènes liés aux LDL chez 312 321 participants et ont établi que chaque diminution génétique du LDL-C de 1 mmol/L (≈38,7 mg/dL) confère un risque relatif réduction d'environ 54,5 pour cent pour maladie coronarienne — un effet environ trois fois plus grand par unité LDL que celle des statines initiées au milieu de la vie1].
Le relation dose-réponse est log-linéaire sans seuil détectable, ce qui étaye un modèle d'exposition cumulative. Une deuxième étude de MR utilisant des polymorphismes dans PCSK9, HMGCR, et NPC1L1 ont démontré que la réduction du risque est étroitement liée à l'importance et à la durée de la baisse du C-LDL, ce qui étaye la conclusion que l'exposition cumulée à vie aux lipoprotéines contenant de l'apoB est un déterminant central de l'athérogenèse, tandis que la voie moléculaire spécifique par laquelle le C-LDL est abaissé a moins d'importance pour la réduction du risque de MASC3]. Une déclaration de consensus de la Société européenne d'athérosclérose de 2017 a examiné plus de 200 études génétiques, épidémiologiques prospectives et d'intervention randomisées et a conclu que les LDL remplissent les Critères de Bradford Hill pour la causalité dans les MCVASC4], et la mise à jour de l'EAS de 2020 a étendu cette conclusion aux lipoprotéines contenant de l'apoB en général [19].
2.2 L'ApoB en tant que particule unificatrice
Chaque particule lipoprotéique athérogène majeure — VLDL, IDL, LDL, Lp(a) et chylomicron les résidus — transportent une seule molécule d'apolipoprotéine B : apoB-100 pour les particules d'origine hépatique et apoB-48 pour les restes intestinaux. ApoB par conséquent, compte particules athérogènes, tandis que le LDL-C mesure une cargaison dont le rapport avec le transporteur varie selon l'état métabolique. Dans le UK Biobank analyse de 389 529 participants, l'apoB était le principal prédicteur d'infarctus du myocarde ; le LDL-C et le non-HDL-C ont perdu leur signification statistique après ajustement pour l'apoB5]. Dans les états de discordance — où le taux de LDL-C est normal mais le nombre de particules est élevé, comme dans syndrome métabolique et résistance à l'insuline — l'apoB révèle un risque athérogène substantiel qu'une stratégie basée uniquement sur le LDL-C ignorerait6].
2.3 Exposition cumulée et le concept de “ cholestérol-années ”
Le modèle d'exposition cumulative traite le risque de MVSAs (maladies cardiovasculaires athérogènes) comme une fonction de l'intégrale de la concentration plasmatique de LDL-C au fil du temps, analogue à “paquets-années”pour le tabac. Plusieurs analyses étayent une relation dose-temps entre l'exposition au LDL-C et les événements de MCVA. Le “ seuil ” de la maladie cliniquement apparente chez les hommes a été décrit dans certaines analyses comme étant d'environ 5 000 mg/dL·ans — par exemple, un LDL de 125 mg/dL pendant 40 ans, ce qui correspond à l'âge d'environ 50 ans dans les populations occidentales modernes —, mais la valeur exacte en LDL-ans à laquelle la maladie clinique apparaît dépend du modèle et doit être présentée à titre indicatif plutôt que comme une limite biologique universelle [7], [9].
Le “ LDL années-plaques”Le cadre reformule la prévention de manière quantitative autour de la charge cumulative. Par exemple, un LDL à vie de 70 mg/dL × 80 ans donne environ 5 600 mg/dL·ans ; un LDL de 130 mg/dL × 50 ans donne environ 6 500 mg/dL·ans ; et l'hétérozygote non traité hypercholestérolémie familiale les patients ayant un taux de LDL de 250 mg/dL dépassent les seuils illustratifs courants dès le début de la trentaine. Ces calculs sont utiles pour communiquer la biologie de la dose en fonction du temps et pour expliquer pourquoi l'hypercholestérolémie familiale hétérozygote non traitée comporte un risque élevé de coronaropathie tout au long de la vie, mais ils ne doivent pas être présentés comme des seuils de risque individuel validés [7], [8], [9].
| Catégorie | Exposition cumulée au LDL | Trajectoire approximative | Risque à vie illustratif de coronaropathie |
| Faible | <5 000 mg/dL·an | LDL 70 × 70 ans | <5% |
| Intermédiaire | 5 000 à 8 000 mg/dL·an | LDL 100 × 60 ans | 10–20% |
| Haut | 8 000–12 000 mg/dL·an | LDL 130 × 65 ans | 30–50% |
| Très élevé | >12 000 mg/dL·an | LDL 190 × 65 ans (HéFH) | >50% à l'âge de 60 ans |
Tableau 1. Catégories illustratives d'exposition cumulative au LDL-cholestérol et risque approximatif de maladie coronarienne au cours de la vie. Adapté de Ference et al. et Domanski et al. [7], [8], [9]. Ces catégories sont des aides à la communication illustratives et non des seuils de risque individuel validés par des lignes directrices.
2.4 Tsimane et Hadza : L'expérience naturelle d'un taux de LDL bas tout au long de la vie
Kaplan et ses collègues ont examiné les scores de CAC chez 705 Tsimane chasseurs-cueilleurs-horticulteurs de l'Amazonie bolivienne âgés de 40 à 94 ans. Le LDL-C moyen était de 91 mg/dL, et 85 pour cent des adultes de 40 ans et plus présentaient un score calcique coronaire (CAC) de zéro, contre environ 50 pour cent des adultes américains du même âge dans l'étude MESA. Soixante-cinq pour cent des personnes de plus de 75 ans avaient un CAC de zéro — le niveau le plus bas d'athérosclérose coronarienne jamais mesuré dans une population — et seulement 8 pour cent avaient un CAC ≥ 100, contre plus de 50 pour cent dans les populations américaines du même âge [10].
Cette expérience naturelle étaye la conclusion que le maintien d'un taux de C-LDL relativement bas tout au long de la vie, combiné à une activité physique élevée et à un niveau minimal tabagisme, est associé à une très faible prévalence de coronaropathie calcification. Il ne faut pas présenter cela comme prouvant que le LDL-C ≤90 mg/dL élimine pratiquement l'athérome coronarien, car le phénotype Tsimane reflète de multiples expositions tout au long de la vie et non le LDL-C de manière isolée. Les Hadza de Tanzanie ont été décrits comme une population de chasseurs-cueilleurs physiquement active présentant des caractéristiques cardiométaboliques favorables dans les études disponibles, mais aucune imagerie directe du CAC n'a été réalisée dans ce groupe ; les conclusions concernant l'absence de coronaropathie clinique chez les Hadza sont donc déductives plutôt que directes11].
2.5 Faible taux de LDL génétique à vie : PCSK9 et ANGPTL3
Cohen et ses collègues ont identifié des mutations naturelles de perte de fonction dans PCSK9 (R46L, Y142X, C679X) qui abaissent le LDL de 15 à 40 pour cent tout au long de la vie. Les porteurs de certains variants ont présenté d'importantes réductions des événements coronariens, les estimations les plus frappantes — incluant des réductions avoisinant 88 pour cent pour certains variants — reflétant des tailles d'effet qui varient selon le variant et l'ascendance.12]. De telles tailles d'effet dépassent de loin ce que toute intervention pharmacologique initiée au milieu de la vie peut atteindre. De même, les variants homozygotes de perte de fonction dans ANGPTL3 produire une hypobêta-lipoprotéinémie avec des LDL très bas et triglycérides; les séries épidémiologiques décrivent un risque d'ASCVD nettement réduit et favorable profils lipidiques chez de tels porteurs, bien que les taux d'événements n'aient pas été quantifiés dans des cohortes randomisées [13].
Ces expériences génétiques établissent une condition aux limites utile : lorsque la charge à vie en particules d'apoB est génétiquement faible, l'athérosclérose apparaît nettement supprimée même sans intervention pharmacologique. Le mimétisme pharmacologique de ces phénotypes — par le biais d'anticorps monoclonaux anti-PCSK9, d'agents ARNsi et d'inhibiteurs de l'ANGPTL3 — a démontré une réduction additive des événements en plus d'un traitement par statines. Les analyses de FOURIER et l'extension ouverte de l'étude FOURIER met en évidence des taux d'événements progressivement plus faibles chez les patients atteignant de très faibles taux de LDL, y compris un LDL < 20 mg/dL, sans signal de sécurité excessif sur le suivi disponible18].
2.6 Pourquoi un LDL très bas et soutenu réduit nettement l'athérogenèse
Endothéliale transcytose de LDL dans le intima est dépendant de la concentration, et la rétention médiée par les protéoglycanes — le paradigme de la réponse à la rétention de Tabas, Williams et Borén — devient moins probable à mesure que le flux de particules d'apoB diminue [83]. Les nouveau-nés ont un LDL-C ≈30 mg/dL, et l'athérosclerose lésions ne sont généralement pas détectés à ce stade ; cela doit être interprété comme la preuve qu'un C-LDL très bas tout au long de la vie est incompatible avec les étapes précoces de l'athérogenèse à l'échelle d'une population, plutôt que comme l'affirmation que l'athérosclérose est biologiquement impossible pour une valeur de C-LDL donnée. Les cohortes présentant un C-LDL < 70 mg/dL tout au long de la vie (perte de fonction de PCSK9, perte de fonction d'ANGPTL3, hypercholestérolémie familiale traitée) démontrent des réductions marquées des taux d'événements, avec une régression de la plaque documentée par IVUS à un C-LDL sous traitement < 60 mg/dL dans le cadre des essais REVERSAL, ASTEROID, SATURN et GLAGOV [14], [15], [16], [17].
FOURIER-OLE étendu évocumab suivi pendant une médiane d'environ 5 ans et a rapporté une réduction continue des événements à un LDL sous traitement <20 mg/dL sans signal de sécurité excessif sur le suivi disponible18]. Une démonstration formelle de relation dose-effet sans qu'un plateau à ces taux très bas de LDL n'ait été fermement établi, mais les données disponibles concordent avec un bénéfice continu et une absence de toxicité compensatoire jusqu'aux taux de LDL les plus bas atteints à ce jour dans les populations des essais.
2.7 Reconnaissance et réfutation de la position des sceptiques du LDL
Un petit groupe d'auteurs — principalement Ravnskov, Diamond et Kendrick — ont soutenu que le LDL n'est pas causal, citant des études observationnelles menées auprès de populations âgées dans lesquelles le LDL semble non prédictif (le soi-disant “paradoxe lipidique”). Les réfutations standard sont bien établies. Premièrement, la causalité inverse domine en fin de vie : la maladie chronique, la malabsorption et la fragilité abaissent le LDL, biaisant ainsi l'association LDL-mortalité dans les analyses transversales. Deuxièmement, biais du survivant sélectionne les individus protégés génétiquement parmi ceux qui atteignent l'âge de 80 ans avec un LDL élevé. Troisièmement, l'atténuation du risque relatif avec l'âge n'implique pas l'atténuation de risque absolu; le taux d'événements absolus augmente considérablement avec l'âge. Quatrièmement, les preuves génétiques et pharmacologiques se renforcent mutuellement à travers environ vingt axes de recherche indépendants, satisfaisant ainsi les critères de triangulation pour la causalité [4], [6], [19]. La position sceptique reposepresque entièrement sur des données d'observation tout en ignorant les preuves convergentes de la génétique et des essais randomisés.
3. Déterminants structurels et rôle des vasa vasorum dans l'athérogenèse
3.1 Profondeur critique et unité lamellaire
Dans les artères systémiques de gros calibre, les besoins métaboliques de la paroi épaisse dépassent la capacité de simple diffusion d'oxygène à partir de lumens. La “ profondeur critique ” est définie comme la limite physiologique de la diffusion de l'oxygène et des nutriments à partir du sang luminal, établie par Geiringer à environ 0,5 mm (≈500 μm), soit approximativement 29 à 30 unités lamellaires de la paroi médiale [78], [79]. Chaque unité lamellaire est constituée d'une lame élastique et de sa couche associée de cellules musculaires lisses et matrice extracellulaire, d'une épaisseur d'environ 15 µm. Les segments de paroi plus épais que ce seuil nécessitent un réseau microvasculaire intrinsèque — les vasa vasorum — pour maintenir la viabilité de la média externe et adventice.
Les vasa vasorum sont classés en vasa vasorum interna, qui naissent directement de la lumière artérielle, et vasa vasorum externa, qui proviennent de branches distantes et pénètrent dans l'adventice. Les recherches de Geiringer ont établi que les vasa vasorum sont abondants dans l'adventice et le tiers externe de la média, tandis que les ≈0,5 mm internes (≈30 unités lamellaires) de la paroi restent avasculaires et sont approvisionnés uniquement par diffusion luminale [79]. Lorsque la paroi s'épaissit en raison d'une plaque athéroscléreuse ou d'une hyperplasie hypertensive, la distance de diffusion augmente, générant un environnement hypoxique dans les couches plus profondes. L'hypoxie déclenche une signalisation angiogénique dépendante de HIF-1α, conduisant à la prolifération des vasa vasorum qui peuvent pénétrer dans la lame élastique interne et entrer dans la plaque elle-même, où ils servent à la fois de conduits pour les cellules inflammatoires et de sources fragiles de hémorragie intra-plaque.
3.2 Vascularisation extracrânienne vs intracrânienne
Le système vasculaire intracrânien présente un profil architectural unique par rapport à la circulation systémique. Les artères intracrâniennes saines se caractérisent par une média plus fine, une adventice moins abondante et une relative rareté d'éléments élastiques fibres; beaucoup manquent d'une lame élastique externe bien définie. Une caractéristique distinctive majeure est que les vaisseaux intracrâniens baignent dans le liquide céphalorachidien, riche en nutriments, qui assure un soutien métabolique par diffusion externe et compense en partie l'absence relative de vasa vasorum au début de la vie.
Les études modernes d'autopsie et d'imagerie ont affiné la vision historique selon laquelle les vasa vasorum sont absents dans le cerveau. Dans une série d'autopsies de 50 cas, des vasa vasorum ont été identifiés chez 72 pour cent des patients, localisés principalement dans la tunica adventitia. Leur distribution est nettement non uniforme : les vasa vasorum se trouvent plus fréquemment dans les segments proximaux — les artères vertébrales, l'artère basilaire et la portion intracrânienne de l'artère interne artère carotide — que dans les segments distaux tels que les artères cérébrales moyennes ou antérieures. Bien que l'athérosclérose puisse survenir en l'absence de vasa vasorum, leur développement est fortement associé à la progression de la maladie intracrânienne : dans l'artère vertébrale intracrânienne, la présence de vasa vasorum adventitiels est corrélée à une charge de plaque plus importante, à une calcification intra-plaque plus dense et à une sténose luminale plus sévère sténose.
| Type de navire | Épaisseur de paroi | Vasa vasorum (début de vie) | Source nutritionnelle |
| Aorte / grand systémique | >1,0 mm (souvent 1,5–2,0 mm) | Abondant dans l'adventice et la média externe | Diffusion luminale + Vrai-Vrai |
| Carotide extracrânienne | ≈0,6–1,0 mm | Présent dans l'adventice | Diffusion luminale + Vrai-Vrai |
| ACI / artère vertébrale intracrânienne | ≈0,2–0,3 mm | Clairsemé ; principalement les segments proximaux | Diffusion luminale + LCR |
| ACM / ACA distale | < 0,2 mm ; dépourvu de LVE | Absent ou rare | Diffusion luminale + LCR |
| Artérioles pénétrantes | 40–200 µm de diamètre | Absent | Diffusion luminale + liquide interstitiel |
Tableau 2. Architecture comparée de l'épaisseur de la paroi artérielle, de la densité des vasa vasorum et de la source nutritionnelle dans les circulations systémique et cérébrale. EEL, lame élastique externe ; ICA, artère carotide interne ; VA, artère vertébrale ; MCA, artère cérébrale moyenne ; ACA, artère cérébrale antérieure ; VV, vasa vasorum ; CSF, liquide céphalo-rachidien.
4. Forces hémodynamiques et localisation de la plaque
4.1 Contrainte de cisaillement laminaire versus perturbée
La nature focale de l'athérosclérose est dictée par l'interaction entre le flux sanguin et la géométrie artérielle. Le endothélium sert de mécanosenseur, traduisant le stress physique en signalisation biologique par l'intermédiaire des cils primaires, des intégrines et du glycocalyx mécanotransduction, et les canaux ioniques (notamment Piezo1 et TRPV4). Dans les segments artériels droits, le flux est laminaire, générant un débit élevé et unidirectionnel contrainte de cisaillement à la paroi (typiquement 1–7 Pa, ou 10–70 dyn/cm²). Cet environnement maintient un phénotype endothélial athérorésistant caractérisé par une activation soutenue de oxyde nitrique synthase endothéliale (eNOS), la phosphorylation des facteurs de transcription KLF2 et KLF4 et la suppression de la signalisation NF-κB, avec pour résultat que oxyde nitrique la production est élevée, adhésion leucocytaire est supprimée, et la perméabilité intimale reste faible85].
En revanche, au niveau des points de ramification, des bifurcations et des zones à forte courbure, le flux devient “ perturbé ”. Ces zones athéroprones subissent une contrainte de cisaillement pariétale moyenne dans le temps faible (souvent < 0,4 Pa) et un indice de cisaillement oscillatoire élevé, la direction de la force de friction s'inversant au cours du cycle cardiaque. Dans les régions à flux perturbé, l'endothélium subit un changement phénotypique : les jonctions serrées se relâchant, ce qui permet une transcytose accrue des LDL dans l'intima ; l'expression de VCAM-1, ICAM-1, la sélectine E et le MCP-1 capturent les monocytes et les lymphocytes T circulants ; espèces réactives de l'oxygène la production augmente par l'activation de la NADPH oxydase ; et l'axe protecteur KLF2/eNOS est supprimé.
L'étude fondatrice de dynamique des fluides computationnelle menée par Ku et ses collègues au niveau de la bifurcation carotidienne humaine a démontré une étroite concordance spatiale entre les régions à faible cisaillement et l'épaississement intimal — l'étude empirique fondatrice de la théorie hémodynamique de l'athérogenèse [71]. Ce schéma se répète à chaque point de ramification de l'arbre artériel : les segments proximaux de l'IVA et de la circonflexe, le bulbe carotidien, la bifurcation de l'aorte abdominale et les ostiums des artères rénales présentent tous cette vulnérabilité liée à la géométrie.
4.2 Comportement cellulaire dans le microenvironnement de la plaque
Une fois retenues dans l'intima, les LDL subissent une modification oxydative par la myéloperoxydase, la lipoxygénase et les espèces réactives de l'oxygène. LDL oxydées est reconnu par les récepteurs charognards (CD36, SR-A) sur les cellules résidentes et nouvellement recrutées macrophages, qui l'intériorisent et deviennent cellules spumeuses. Dans les lésions infracliniques précoces, la mort des cellules spumeuses est compensée par efferocytose — l'élimination des cellules apoptotiques par les macrophages voisins — mais à mesure que le micro-environnement devient de plus en plus toxique, l'effocytose échoue, les débris apoptotiques et nécrotiques s'accumulent, et un cœur nécrotique formes. Les cellules musculaires lisses vasculaires (CMLV) passent simultanément d'un phénotype contractile à un phénotype synthétique, migrant de la média vers l'intima où elles sécrètent une matrice riche en collagène chape fibreux qui stabilise initialement la lésion. L'équilibre entre la réparation par épaississement de la coque et l'inflammation élargissant le cœur détermine si une plaque reste stable ou progresse vers la vulnérabilité82], [83], [84].
5. La dysfonction endothéliale comme la plus ancienne lésion détectable
La dysfonction endothéliale précède toute lésion structurelle détectable par épaisseur intima-média carotidienne (CIMT), le score calcique coronarien ou l’angiographie. Ce processus est fonctionnel, dynamique et partiellement réversible ; il constitue donc la première occasion concrète d’intervenir à un stade précoce.
5.1 Dilatation induite par le débit
Brachial dilatation médiée par le flux, mesurée par échographie après avoir laissé le brassard en place sur l'avant-bras pendant 5 minutes occlusion, permet de quantifier la vasodilatation dépendante de l’endothélium (principalement médiée par l’oxyde nitrique). Une FMD plus faible est associée à un risque cardiovasculaire accru, mais la FMD dépend du protocole utilisé et il n’existe pas de seuil universel applicable à tous les laboratoires ; les valeurs inférieures à environ 5 à 7 % sont généralement considérées comme anormales dans le contexte de la recherche. Dans l’étude multiethnique sur l’athérosclérose (Multi-Ethnic Study of Atherosclerosis), la FMD a apporté des informations pronostiques indépendantes allant au-delà du risque de Framingham et de l’épaisseur intima-media carotidienne (CIMT) [33]. La fonction FMD est altérée chez les sujets présentant un taux de LDL même légèrement élevé, insuline résistance, non traitée hypertension, ou une exposition chronique à la pollution atmosphérique par les particules.
5.2 Indice d'hyperémie réactive
L'indice d'hyperémie réactive (RHI), mesuré de manière non invasive par pléthysmographie digitale (EndoPAT), reflète l'activité microvasculaire fonction endothéliale au niveau du bout du doigt après une hyperémie réactive. Un seuil d'indice d'hyperémie réactive (RHI) d'environ 1,67 a été utilisé pour identifier un dysfonctionnement endothélial coronarien ou une athérosclérose coronarienne précoce dans certaines cohortes ; la sensibilité et la spécificité dépendent de la population et de la norme de référence [34]. Le RHI est indépendant de l'opérateur, présente une bonne reproductibilité et a été utilisé comme critère d'évaluation dans des essais portant sur des interventions liées au mode de vie et des interventions pharmacologiques.
5.3 Dégradation du glycocalyx
Le glycocalyx endothélial est une couche superficielle de type gel, d'une épaisseur comprise entre 0,5 et 3 μm, composée de protéoglycanes (héparane sulfate, sulfate de chondroïtine), des glycoprotéines (syndécane-1) et du plasma adsorbé protéines. Il module la transcytose des LDL, le « rolling » des leucocytes et la mécanotransduction de la contrainte de cisaillement. Glycocalyx dégradation — induite par le LDL oxydé, hyperglycémie, le TNF-α et les espèces réactives de l'oxygène — expose les molécules d'adhésion et augmente le flux de lipoprotéines au niveau de l'intima. L’amincissement du glycocalyx, détectable par imagerie sublinguale en champ sombre à flux latéral et par une élévation des taux plasmatiques de syndécane-1 et d’hyaluronane, survient avant toute altération mesurable de la FMD et figure parmi les anomalies les plus précoces détectables dans la maladie subclinique [35], [36].
5.4 Dysfonctionnement microvasculaire précédant une maladie macrovasculaire
Réserve de débit coronaire (CFR) inférieur à 2,0 par tomographie par émission de positons, inférieur à 2,5 selon le Doppler transthoracique, ou inférieur à 2,0 selon l'imagerie par résonance magnétique cardiaque, est un facteur prédictif indépendant d'événements cardiovasculaires, même en l'absence de maladie épicardique obstructive. Un dysfonctionnement endothélial microvasculaire peut survenir en présence de coronaires normaux angiographies, constituant le terrain propice au syndrome de ischémie avec non obstructif artères coronaires (INOCA), abordé dans la section 8 [37].
6. Cartographie anatomique des maladies vasculaires subcliniques
L'athérosclérose est une maladie systémique mais non homogène, qui touche de préférence certaines zones anatomiques caractérisées par une géométrie complexe et une circulation perturbée. Une cartographie précise des lits vasculaires met en évidence un schéma prévisible, dépendant de la géométrie, de la localisation des plaques.
6.1 Lits cérébrovasculaires et cervicaux
Au niveau du cou, la bifurcation carotidienne et le segment proximal de l’artère carotide interne constituent les principaux sites de formation précoce de plaques, en raison de la séparation du flux, de la recirculation et du faible cisaillement oscillatoire au niveau du bulbe carotidien. Au sein du crâne, la maladie est le plus souvent observée au niveau de l’artère carotide interne intracrânienne (siphon carotidien) et des segments proximaux des principales branches du cercle de Willis. Des séries d’autopsies indiquent que l’athérosclérose intracrânienne survient environ 15 à 20 ans après la maladie extracrânienne ; les lésions stables sont plus fréquentes au niveau de l’artère carotide interne, tandis que des lésions plus dynamiques et progressives sont observées au niveau de l’artère cérébrale moyenne, de l’artère cérébrale antérieure et des artères cérébrales postérieures.
Il est important de noter que, maladie athéosclérotique intracrânienne représente environ 9 % de cajoleries chez les populations blanches, mais 30 à 50 % des AVC chez les populations d'Asie de l'Est, noires et hispaniques [73], [74]. Cette disparité raciale persiste après prise en compte des facteurs traditionnels facteurs de risque, ce qui suggère des facteurs génétiques et structurels sous-jacents. L’essai SAMMPRIS a démontré que la prise en charge médicale était supérieure à la pose d’un stent dans le cas d’une ICAD symptomatique présentant une sténose ≥ 70 % [73].
6.2 Réseau vasculaire coronaire et aorte
L’athérosclérose coronaire débute généralement dans les segments proximaux des artères épicardiques, l’artère descendante antérieure gauche (LAD) proximale présentant la prévalence de plaques la plus élevée — en particulier au cours des 40 premiers millimètres — en raison de son angle d’origine très aigu et des importantes perturbations du flux générées au niveau des bifurcations des branches diagonales et septales. Les bifurcations de l’artère interventriculaire antérieure gauche (AIVG) avec les branches diagonales, de l’artère circonflexe gauche (ACG) avec les branches marginales obtuses, et de l’artère coronaire droite (ACD) avec l’artère descendante postérieure présentent toutes une prédilection pour les parois latérales à faible cisaillement des branches latérales.
L'étude « Pathobiological Determinants of Atherosclerosis in Youth » (PDAY) a confirmé que stries lipidiques et des lésions en relief sont présentes dans les artères coronaires de personnes âgées de 15 à 34 ans seulement. Au niveau de l'aorte, on observe un gradient de susceptibilité bien marqué : l'aorte abdominale est plus gravement touchée que l'aorte thoracique, la concentration la plus élevée de plaques se situant dans la partie distale de l'aorte abdominale et au niveau de la bifurcation aortique.
6.3 Artères rénales et mésentériques
La sténose athéroscléreuse de l'artère rénale (ARAS) représente environ 90 % des cas de sténose de l'artère rénale et touche principalement les ostiums des artères rénales et les 2 cm proximaux de l'artère rénale principale. En revanche, la dysplasie fibromusculaire, qui représente les quelque 10 % restants, touche généralement les segments moyens et distaux ou les branches intrarénales. La pathologie des artères mésentériques — touchant le tronc cœliaque et les artères mésentériques supérieure et inférieure — survient également le plus souvent au niveau de leur origine aortique, là où la turbulence du flux est la plus importante.
6.4 Artères des membres inférieurs et du bassin
La maladie artérielle périphérique suit une évolution prévisible, touchant d’abord les artères élastiques puis les artères musculaires. L’athérosclérose apparaît généralement en premier lieu dans les artères élastiques supra-inguinales (aorte et artères iliaques) avant de se propager aux artères musculaires infra-inguinales (artères fémorales, poplitées et tibiales). Les maladies vasculaires pelviennes touchent fréquemment l’artère pudendale interne (API), où une sténose ou une occlusion importante a été constatée chez environ 54 % des hommes ayant subi un dépistage pour maladie coronarienne — une prévalence exceptionnelle qui s’explique par le petit calibre de ces vaisseaux et leur exposition commune à des facteurs de risque. Les branches distales de l’artère pénienne interne (API), y compris les artères caverneuses, sont particulièrement vulnérables en raison de leur petit diamètre (0,5 à 1 mm), comme indiqué dans la section 9.
7. Différenciation entre l'athérosclérose des grosses artères et la maladie des petits vaisseaux cérébraux
La distinction entre l'athérosclérose classique et maladie des petits vaisseaux cérébraux (cSVD) est essentiel pour comprendre les mécanismes divergents des lésions vasculaires dans l'organisme humain.
7.1 Pourquoi les artérioles pénétrantes ne développent-elles pas d'athérosclérose classique ?
Les artérioles pénétrantes (de 40 à 200 μm de diamètre) qui irriguent les structures profondes du cerveau — ganglions de la base, thalamus, capsule interne et substance blanche périventriculaire — ne présentent pas de caractéristiques excentriques, plaques riches en lipides caractéristique de l'athérosclérose des gros vaisseaux. Trois facteurs structurels et biologiques expliquent cette divergence :
Premièrement, la simplicité structurelle : ces vaisseaux ne présentent ni la structure lamellaire multicouche, ni les couches élastiques internes et externes bien définies qui caractérisent l'architecture classique de la plaque. Deuxièmement, barrière hémato-encéphalique spécialisation : la cellules endothéliales Ces vaisseaux constituent des composants spécialisés de l’unité neurovasculaire, dotés de jonctions serrées formées par la claudine-5, l’occludine et la ZO-1, soutenues par des péricytes, les pieds terminaux des astrocytes et un environnement métabolique unique qui diffère fondamentalement de celui des vaisseaux systémiques. Troisièmement, l’absence de vasa vasorum : ces vaisseaux dépendent entièrement de la diffusion luminale et externe et ne possèdent pas le réseau microvasculaire intrinsèque pouvant être mobilisé pour l’alimentation des plaques dans les artères de plus grand calibre.
7.2 L'éventail des pathologies des petits vaisseaux
Au lieu d’une athérosclérose classique, les artérioles pénétrantes développent un ensemble distinct de pathologies désignées collectivement sous le nom de “ maladie des petits vaisseaux cérébraux ”. La lipohyalinose, initialement décrite par C. Miller Fisher comme une « désorganisation segmentaire de la paroi artériolaire », se caractérise par une accumulation d’agrégats cireux et vitreux de lipides et de protéines au sein de la paroi vasculaire, une nécrose fibrinoïde des cellules musculaires lisses de la couche médiane et un rétrécissement de la lumière. Elle est principalement due à l’hypertension chronique et constitue le principal substrat des infarctus lacunaires au niveau des artérioles lenticulostriées, thalamoperforantes et pontiques pénétrantes.
L’artériolosclérose hyperplasique se caractérise par un épaississement concentrique de la paroi, de type “ peau d’oignon ”, dû à la prolifération des muscles lisses et à la duplication de la membrane basale ; elle est plus typique d’une hypertension maligne ou accélérée. Le microathérome désigne des lésions occlusives touchant les vaisseaux pénétrants de plus grand calibre (200 à 800 μm) ; celles-ci partagent certaines caractéristiques avec l’athérosclérose (cellules spumeuses, rétention lipidique), mais se situent généralement au niveau de l’origine proximale de la perforante et reflètent la propagation de la pathologie des grosses artères vers leurs ramifications.
Angiopathie amyloïde cérébrale (CAA) Elle se caractérise par un dépôt progressif de β-amyloïde (Aβ) — principalement de l'Aβ40 et, dans une moindre mesure, de l'Aβ42 — dans la média et l'adventice des artérioles corticales et leptoméningées (dont le calibre est généralement inférieur à 2 mm). La CAA est indépendante de l’hypertension et constitue un facteur majeur de microhémorragies lobaires, de sidérose superficielle et d’hémorragie sous-arachnoïdienne de la convexité [23], [24]. La cSVD à un stade pathologique avancé s'accompagne souvent d'une transition d'un dysfonctionnement endothélial à une rupture de la barrière hémato-encéphalique (BHE) : la défaillance de la BHE permet à des composants sériques toxiques — fibrinogène, IgG, complément — de s'extravaser dans le cerveau, déclenchant une inflammation périvasculaire, une “ dilatation forcée ” et une accumulation de tissu conjonctif qui rend les vaisseaux en aval vulnérables aux lésions dues à une pression élevée.
8. Données relatives aux premières années de vie et trajectoires de risque longitudinales
8.1 Naples/FELIC : stries graisseuses fœtales
La première lésion athéroscléreuse documentée chez l’être humain est fœtale. Napoli et ses collègues, dans le cadre de l’étude FELIC (Fate of Early Lesions in Children), ont démontré que des stries graisseuses se forment dans l’intima aortique des fœtus, l’accumulation de LDL dans l’intima et son oxydation précédant le recrutement des monocytes. La formation de stries graisseuses chez le fœtus était fortement accentuée par l'hypercholestérolémie maternelle pendant la grossesse, ce qui suggère que l'environnement lipidique maternel conditionne la vulnérabilité vasculaire de la progéniture plusieurs décennies avant l'apparition de la maladie clinique [52].
Ces observations ont bouleversé la conception de l'athérosclérose, qui n'est plus considérée comme une maladie touchant les personnes d'âge mûr, mais comme une maladie qui évolue tout au long de la vie et dont les origines remontent à la période prénatale, l'environnement prénatal déterminant la trajectoire de l'accumulation ultérieure de LDL dans l'intima.
8.2 Le PDAY et l'étude Bogalusa Heart Study
Le Étude PDAY a réalisé des autopsies standardisées sur plus de 3 000 personnes âgées de 15 à 34 ans décédées des suites d'un traumatisme, afin de répertorier la prévalence et l'étendue des stries graisseuses et des lésions en relief dans les artères coronaires et l'aorte. Des stries graisseuses étaient présentes dans pratiquement toutes les aortes et dans les artères coronaires d’une majorité de sujets dès la fin de la vingtaine ; des lésions en relief apparaissaient chez environ 20 % des hommes âgés de 30 à 34 ans. L’étude a permis de mettre au point le score de risque PDAY, qui a démontré que le tabagisme, cholestérol non-HDL, et l'hypertension chez les jeunes est un facteur prédictif important d'une calcification avancée plusieurs décennies plus tard.
Le Étude cardiaque de Bogalusa ont étendu ces observations à une cohorte longitudinale issue de la population générale, démontrant que les facteurs de risque mesurés entre 5 et 17 ans permettent de prédire une morbidité subclinique à l'âge adulte. Berenson et ses collègues, à partir de données d’autopsie portant sur 204 jeunes âgés de 2 à 39 ans décédés des suites d’un traumatisme, ont mis en évidence des stries graisseuses aortiques chez environ la moitié des enfants âgés de 2 à 15 ans, ce pourcentage atteignant près de 100 % à l’âge de 21 ans ; des stries graisseuses coronariennes chez 8 % des enfants âgés de 2 à 15 ans et chez 69 % des personnes âgées de 26 à 39 ans ; et des lésions coronariennes surélevées chez 3 % des personnes âgées de 6 à 15 ans et chez 30 % des personnes âgées de 26 à 39 ans. Le nombre de facteurs de risque cardiovasculaires était directement corrélé à l’étendue tant des stries graisseuses que des plaques fibreuses [53].
8.3 L'étude CARDIA
L'étude CARDIA (Coronary Artery Risk Development in Young Adults) a suivi 5 115 participants âgés de 18 à 30 ans pendant plus de 35 ans. Plusieurs résultats ont influencé la cardiologie préventive moderne. Premièrement, une exposition prolongée à un taux de cholestérol LDL (LDL-C) même modérément élevé et tension artérielle au cours des années 20 et 30 contribue au risque d’ASCVD indépendamment des niveaux de risque observés plus tard dans la vie. Deuxièmement, à l’année 25 (âge moyen de 50 ans), environ 27,7 % des participants présentaient un dépôt calcique détectable au niveau des artères coronaires et environ 53 % présentaient un dépôt calcique au niveau de l’aorte abdominale. Troisièmement, les participants ayant adopté des habitudes saines — alimentation, activité physique, sevrage tabagique, maintien du poids — au début de l’âge adulte présentaient significativement moins de maladies subcliniques à l’âge mûr, avec des réductions absolues du risque d’événements nettement supérieures à celles que peuvent permettre les interventions menées à l’âge mûr.
8.4 Athérosclérose chez l'enfant et l'adolescent : hypercholestérolémie familiale
L'hypercholestérolémie familiale hétérozygote (HeFH ; prévalence ≈ 1 sur 250) se caractérise par un taux de LDL-C compris entre 190 et 400 mg/dL dès la naissance, conséquence de variants pathogènes dans LDLR, l’APOB ou, plus rarement, la PCSK9. En l’absence de traitement, l’HeFH entraîne un risque de maladie coronarienne d’environ 50 % chez les hommes avant l’âge de 50 ans. L’épaisseur intima-média carotidienne (CIMT) est significativement élevée chez les enfants atteints d’HeFH dès l’âge de 8 à 10 ans. L’essai clinique de référence mené par Wiegman et ses collègues a démontré que l’instauration d’un traitement par statines entre 8 et 18 ans normalisait la progression de la CIMT par rapport à celle de leurs pairs [54]. Le suivi sur 20 ans de cette cohorte (Luirink et ses collaborateurs) a montré qu’un traitement précoce aux statines réduisait le risque d’infarctus du myocarde d’environ 75 % par rapport aux parents non traités — ce qui constitue l’une des démonstrations les plus solides, tous domaines médicaux confondus, que l’intervention précoce et soutenue peut modifier fondamentalement l’évolution d’une maladie d’origine génétique [55].
9. Impact fonctionnel des maladies vasculaires subcliniques chez les adultes jeunes et d'âge moyen
L'athérosclérose subclinique est souvent qualifiée de “ silencieuse ”, mais des recherches rigoureuses démontrent l'existence de déficits fonctionnels mesurables bien avant que les seuils cliniques traditionnels ne soient atteints.
9.1 Fonctions cognitives et déclin neurovasculaire
Dans la cohorte CARDIA, des niveaux plus élevés de CAC et de calcification de l’aorte abdominale entre 43 et 55 ans étaient significativement associés à de moins bons résultats aux tests d’évaluation de la vitesse psychomotrice (test de substitution des symboles numériques), de l’attention soutenue et de la mémoire verbale. Cette relation persiste après ajustement en fonction de l’âge, du sexe, du niveau d’éducation et des facteurs de risque traditionnels, ce qui suggère que les lésions calcifiées avancées à l’âge mûr reflètent une vie entière de stress vasculaire qui affecte également la microvascularisation cérébrale et l’intégrité de la substance blanche. Il a été démontré que l’intelligence à l’âge de 19 ans est inversement corrélée à l’état des plaques carotidiennes à l’âge de 60 ans, une association probablement médiée par l’influence à long terme des capacités cognitives sur le statut socio-économique, l’accès aux soins de santé et adhésion à des modes de vie sains.
9.2 Capacité aérobie et tolérance à l'effort
La relation entre l'activité physique et les maladies subcliniques est bidirectionnelle. Un niveau élevé aptitude cardiorespiratoire au début de l'âge adulte protège contre le développement d'une calcification coronarienne (CAC) et contre l'augmentation de l'épaisseur intima-média carotidienne (CIMT) 15 à 25 ans plus tard. À l’inverse, la présence d’une athérosclérose subclinique altère subtilement la tolérance à l’effort : la maladie subclinique réduit la réserve vasculaire — c’est-à-dire la capacité des artères à se dilater et à augmenter le débit sanguin lors d’un effort maximal —, ce qui contribue à une fatigue plus précoce et à une diminution de la V̇O₂ maximale. Les personnes présentant une faible capacité cardiorespiratoire ont deux à trois fois plus de risques de décéder prématurément d’une maladie cardiovasculaire atheroscléreuse (ASCVD), même lorsque l’on tient compte des facteurs de risque traditionnels.
9.3 Sommeil, fatigue et humeur
Les durées de sommeil extrêmes ( 8 heures) et une mauvaise qualité subjective du sommeil sont associées à une prévalence accrue du CAC et à une vitesse d’onde de pouls plus élevée. L’irrégularité de la durée du sommeil — variation supérieure à 120 minutes au cours d’une semaine — est liée à une prévalence supérieure de 33 % d’une charge élevée de CAC. Le dérèglement circadien entraîne une inflammation chronique de faible intensité et une activation du système nerveux sympathique, prédisposant les individus à une athérosclérose subclinique. Bien que les liens de causalité directs avec les troubles de l’humeur soient encore en cours d’élucidation, la combinaison de la fatigue d’origine vasculaire, des troubles du sommeil et de l’inflammation chronique contribue à une diminution de la qualité de vie.
9.4 La dysfonction érectile en tant qu'événement sentinelle : l'hypothèse de la taille des artères
La dysfonction érectile (DE) est souvent la première manifestation clinique d’une maladie vasculaire systémique. L’artère pudendale interne (1 à 2 mm) et ses branches caverneuses (0,5 à 1 mm) sont nettement plus petites que les artères coronaires proximales (3 à 4 mm), l’artère carotide interne (5 à 7 mm) ou l’artère fémorale (6 à 8 mm). Selon l’hypothèse de la taille des artères formulée par Montorsi et ses collègues, une athérosclérose équivalente charge athéromateuse produit sténose hémodynamiquement significative dans les petits vaisseaux en premier lieu, de sorte que la circulation caverneuse atteint le seuil de déficience symptomatique plusieurs années avant la circulation coronaire [80].
Les hommes souffrant de dysfonction érectile d'origine vasculaire présentent une prévalence nettement plus élevée de coronaropathie subclinique ; l'étude COBRA a montré que la dysfonction érectile d'origine vasculaire précédait l'apparition des symptômes de la coronaropathie de près de 3 ans en moyenne (intervalle de 2 à 5 ans) [80]. Ce lien temporel fait de la dysfonction érectile un indicateur cliniquement exploitable : tout homme présentant une dysfonction érectile d’origine vasculaire doit faire l’objet d’une évaluation formelle du risque cardiovasculaire, comprenant souvent un score de calcification coronarienne (CAC), un bilan lipidique avec dosage de l’apoB et de la Lp(a), ainsi que l’envisagement d’un traitement antiplaquettaire et hypolipidémiant.
9.5 Fonction rénale et réserve rénale
Chez les jeunes adultes non hypertendus, la fonction rénale (estimée filtration glomérulaire (débit, eGFR) est associé de manière indépendante à rigidité artérielle mesurée par la vitesse de propagation de l'onde de pouls entre le bras et la cheville (baPWV). Analyse de médiation indique que le DFG est un facteur intermédiaire dans la relation entre la pression systolique et pression artérielle diastolique et l'athérosclérose subclinique, en particulier chez les hommes, ce qui suggère que l'hypertension artérielle influe sur la santé cardiovasculaire en partie par une diminution précoce de la réserve rénale, accompagnée de modifications endocriniennes et oxydatives secondaires qui accélèrent la progression de l'athérosclérose.
10. Différences liées au sexe dans l'athérosclérose subclinique
Les maladies cardiovasculaires ont traditionnellement fait l'objet d'études menées sur des cohortes à prédominance masculine, et la reconnaissance de phénotypes féminins distincts a pris des décennies de retard par rapport aux connaissances biologiques correspondantes. Plusieurs mécanismes sont à l'origine des différences spécifiques au sexe observées dans les formes subcliniques de la maladie.
10.1 Dysfonctionnement microvasculaire coronaire
Les femmes sont touchées de manière disproportionnée par dysfonctionnement microvasculaire coronaire (DMC), qui constitue le mécanisme dominant de l’ischémie chez 50 à 60 % des femmes souffrant d’angine de poitrine et présentant des artères coronaires non obstructives. L’étude WISE (Women’s Ischemia Syndrome Evaluation) a établi que la CMD était un phénotype subclinique majeur spécifique au sexe, dont les implications pronostiques sont équivalentes à celles d’une coronaropathie obstructive [38].
10.2 INOCA et MINOCA
L'ischémie avec artères coronaires non obstructives (INOCA) désigne une ischémie symptomatique en présence d'une sténose coronarienne inférieure à 50 % ; environ 70 % des patients sont des femmes. L'infarctus du myocarde avec artères coronaires non obstructives (MINOCA) désigne un infarctus du myocarde associé à une sténose inférieure à 50 % ; il représente 5 à 15 % de l'ensemble des infarctus du myocarde et est deux à trois fois plus fréquent chez les femmes que chez les hommes. Les mécanismes en cause comprennent dysfonctionnement microvasculaire, érosion de la plaque dentaire (plutôt qu’une rupture), un vasospasme épicardique et une dissection spontanée d’une artère coronaire. Le diagnostic nécessite des examens fonctionnels coronariens invasifs — test de provocation à l’acétylcholine, réserve de débit induite par l’adénosine et imagerie intravasculaire —, des techniques dont la disponibilité reste inégale en dehors des centres spécialisés [39].
10.3 La grossesse comme test de stress vasculaire
Issues défavorables de la grossesse — prééclampsie, hypertension gestationnelle, diabète gestationnel, l'accouchement prématuré — entraînent une augmentation de 2 à 4 fois du risque d'événements cardiovasculaires au cours de la vie. La grossesse est désormais reconnue comme un “ processus physiologique » test de résistance” qui révèle des dysfonctionnements vasculaires et métaboliques latents ; la prééclampsie, en particulier, est associée à une augmentation de l'épaisseur intima-média carotidienne (CIMT), à une accélération de la vitesse de propagation de l'onde de pouls (PWV) et à une altération de la fonction endothéliale, des années, voire des décennies après la grossesse d'index [40]. Une prise de position scientifique publiée en 2020 par l'American Heart Association recommande d'intégrer les antécédents de grossesse dans l'évaluation systématique du risque cardiovasculaire chez les femmes.
10.4 Transition vers la ménopause et progression subclinique accélérée
L'étude « Study of Women’s Health Across the Nation » (SWAN) a mis en évidence une progression accélérée de l'épaisseur intima-média carotidienne (CIMT) et un durcissement artériel au cours de la fin de la périménopause et du début de la postménopause, la progression médiane de la CIMT ayant pratiquement doublé entre l'année précédant et l'année suivant les dernières règles. Œstrogène Le sevrage supprime ses effets tonifiants sur le métabolisme lipidique, la fonction endothéliale et le phénotype des muscles lisses vasculaires. Les résultats de l'étude SWAN ont permis de reconnaître que le ménopause La transition est une période de vulnérabilité pour prévention primaire plutôt qu'un point de terminaison statique post-événement [41].
10.5 Dissection spontanée d'une artère coronaire
Dissection coronaire spontanée (DCS) est à l'origine d'une part disproportionnée de syndromes coronariens aigus chez les jeunes femmes : plus de 90 % des cas de SCAD concernent des femmes, en particulier pendant la période périnatale et chez celles âgées de 40 à 55 ans. Environ la moitié des patientes atteintes de SCAD présentent une dysplasie fibromusculaire concomitante. La SCAD n’est pas d’origine athéroscléreuse, mais sa mise en évidence a bouleversé le diagnostic différentiel de l’infarctus du myocarde chez les jeunes femmes [42].
| Phénotype | À prédominance féminine ? | Mécanisme | Détection |
| INOCA | Oui (~70%) | Dysfonctionnement microvasculaire ; vasospasme | Test de provocation à l'acétylcholine ; CFR |
| MINOCA | Oui (2 à 3 fois) | Érosion de la plaque ; SCAD ; vasospasme | OCT ; IVUS |
| SCAD | Oui (>90%) | Hématome intramural de la paroi coronaire | Angiographie coronarienne + OCT |
| Les séquelles de la prééclampsie | Réservé aux femmes | Sensibilisation endothéliale ; risque d'hypertension artérielle | Tension artérielle au cours de la vie ; épaisseur intima-media carotidienne (CIMT) |
| Épaisseur de la membrane interne et média (CIMT) accélérée par la ménopause | Oui | Sevrage œstrogénique | CIMT en série ; PWV |
Tableau 3. Phénotypes subcliniques et cliniques des maladies cardiovasculaires, qui touchent principalement les femmes. CFR : réserve de débit coronaire ; OCT :, tomographie par cohérence optique; IVUS, échographie intravasculaire; SCAD, dissection spontanée d'une artère coronaire ; CIMT, épaisseur intima-média carotidienne épaisseur intima-media; PWV, vitesse de l'onde de pouls.
11. L'interface vasculaire-neurodégénérative : l'athérosclérose et la maladie d'Alzheimer
La distinction binaire traditionnelle entre la démence vasculaire et la maladie d'Alzheimer (MA) est de plus en plus difficile à maintenir. Les facteurs vasculaires — tant l’athérosclérose des gros vaisseaux que la maladie des petits vaisseaux — sont désormais reconnus comme des facteurs clés dans le développement et l’évolution de la pathologie de la MA, et une part importante des cas de MA diagnostiqués cliniquement présente, à l’autopsie, une pathologie mixte à la fois vasculaire et neurodégénérative.
11.1 Oligémie et élimination de l'amyloïde
L’athérosclérose sévère du cercle de Willis est nettement plus fréquente dans les cerveaux atteints de la maladie d’Alzheimer que chez les témoins du même âge. La diminution de la perfusion cérébrale — une “ oligémie ” plutôt qu’une ischémie franche — favorise l’accumulation de β-amyloïde (Aβ) en augmentant sa production et en entravant son élimination par les voies périvasculaires et glymphatiques. L’Aβ est lui-même vasoactif : il provoque une constriction des artères cérébrales et aggrave encore l’état d’oligémie dans un cercle vicieux de dégradation neurovasculaire.
11.2 Barrière hémato-encéphalique et lésions de l'hippocampe
Des travaux récents ont montré que l'athérosclérose systémique est associée à une pathologie amyloïde et tau induite par un dysfonctionnement de la barrière hémato-encéphalique dans l'hippocampe [23]. Les lésions vasculaires entraînent l'apoptose des cellules endothéliales et des cellules musculaires lisses, ce qui aggrave l'angiopathie amyloïde cérébrale et favorise l'accumulation périvasculaire de la protéine tau. Les macrophages présents dans les plaques athéroscléreuses peuvent transformer la protéine précurseur de l’amyloïde dérivée des plaquettes en Aβ40 et Aβ42, établissant ainsi un lien biologique direct entre l’athérosclérose systémique induite par l’ApoB et les maladies neurodégénératives.
12. L'inflammation dans l'athérogenèse subclinique
12.1 CRP haute sensibilité et risque inflammatoire résiduel
Protéine C-réactive à haute sensibilité (hs-CRP) intègre la voie de signalisation en amont de l'interleukine-6 et a été validé comme un facteur prédictif indépendant des événements vasculaires dans Jupiter et plusieurs essais ultérieurs [28]. Chez les patients sous statines, “risque inflammatoire résiduel” — défini par un taux de hs-CRP ≥ 2 mg/L malgré un taux de LDL < 70 mg/dL — reste un facteur prédictif puissant de récidive ; dans de nombreuses cohortes de prévention secondaire, le risque inflammatoire résiduel dépasse désormais le risque résiduel cholestérol risque en termes d'ampleur [29].
12.2 L'axe IL-1β / IL-6 : CANTOS
Le Canakinumab Anti-inflammatoire Thrombose Étude sur les résultats (Chants) a fourni des données issues d’essais randomisés montrant que le fait de cibler l’inflammation, même en l’absence d’effet réducteur sur le taux de LDL, peut réduire les événements cardiovasculaires. Le canakinumab — un anticorps monoclonal dirigé contre l’IL-1β — a réduit le critère principal événements cardiovasculaires indésirables majeurs (MACE) d'environ 15 % à la dose de 150 mg sans réduire le LDL-C, le bénéfice le plus important étant observé chez les patients présentant la plus forte réduction de IL-6 [30]. Cette étude confirme la conclusion selon laquelle la signalisation inflammatoire contribue à la survenue d’événements récurrents par le biais de mécanismes qui ne s’expliquent pas entièrement par la seule réduction du LDL-C, et elle met en évidence le inflammasome NLRP3 → L'axe IL-1β → IL-6 → CRP en tant que cible thérapeutique cliniquement exploitable. L'athérosclérose est aujourd'hui mieux appréhendée comme une maladie résultant de processus parallèles et partiellement indépendants — la rétention des particules d'apoB et l'activation de l'immunité innée — qui peuvent tous deux être ciblés pour réduire au mieux le risque d'événements.
12.3 Hématopoïèse clonale au potentiel indéterminé
L'hématopoïèse clonale à potentiel indéterminé (CHIP) désigne la présence de mutations somatiques acquises dans les cellules souches hématopoïétiques — le plus souvent dans les gènes DNMT3A, TET2, ASXL1 et JAK2 — sans malignité hématologique manifeste. Le CHIP est détectable chez moins de 1 % des jeunes adultes, mais chez environ 10 % des personnes âgées de plus de 70 ans. Jaiswal et ses collègues ont démontré que les porteurs du CHIP présentent un risque environ deux fois plus élevé de maladie coronarienne et d’infarctus du myocarde précoce (de 5 à 10 ans plus tôt) [31]. Sur le plan mécanistique, les cellules myéloïdes mutantes sécrètent un excès d’IL-1β et d’IL-6, ce qui accélère l’inflammation vasculaire ; dans le même ordre d’idées, plusieurs études ont fait état d’une charge athéroscléreuse subclinique plus importante ou d’une progression plus marquée chez les porteurs du CHIP, bien que l’ampleur de ces effets varie en fonction de la mutation, de la cohorte et du critère d’évaluation par imagerie. Le CHIP représente un axe majeur et émergent du risque cardiovasculaire qui n’est pas détecté par les mesures traditionnelles des facteurs de risque.
12.4 Rapport neutrophiles/lymphocytes
Le rapport neutrophiles/lymphocytes (NLR), facilement calculable à partir de n'importe quelle numération globulaire complète, est un marqueur peu coûteux de l'inflammation systémique. Les revues de littérature et les méta-analyses associent un NLR élevé à un risque cardiovasculaire accru et à une accélération de l’athérosclérose subclinique, mais les seuils varient selon la population et le contexte clinique ; le seuil de NLR > 3,0, souvent cité, doit être considéré comme un seuil applicable dans un contexte de recherche plutôt que comme un seuil diagnostique recommandé par les directives [32].
13. La lipoprotéine (a) en tant que facteur de risque causal indépendant
13.1 Preuves génétiques et mendéliennes
La lipoprotéine (a) [Lp(a)] est principalement déterminée génétiquement par des variations au niveau du locus LPA situé sur le chromosome 6q26-q27. La Étude de la population générale de Copenhague ont mis en évidence une relation dose-réponse progressive entre la variation du nombre de copies du kringle IV-2 du LPA et le risque d’infarctus du myocarde ; des études de randomisation mendélienne ont confirmé cette causalité, avec des amplitudes d’effet par unité supérieures à celles du LDL-C [20], [21], [27].
13.2 Mécanismes de pathogénicité
La Lp(a) est constituée d'une particule de type LDL (une molécule d'apoB-100, du cholestérol, des phospholipides) liée de manière covalente par un seul pont disulfure entre la Cys4326 de l'apoB et la Cys4057 de l'apolipoprotéine (a) [apo(a)]. L'apo(a) est structurellement homologue à plasminogène, qui possède 10 répétitions de type « kringle IV » et un seul domaine « kringle V », mais qui ne présente aucune activité protéolytique. Plusieurs mécanismes de pathogénicité s'y rejoignent :
Tout d'abord, la Lp(a) est le principal vecteur des phospholipides oxydés sur les lipoprotéines apoB ; environ 85 % des OxPL plasmatiques associés à l'apoB sont liés à la Lp(a). Les OxPL activent les cellules endothéliales, les monocytes et plaquettes [22]. Deuxièmement, le site de liaison à la lysine « kringle IV-10 » de l’apo(a) entre en compétition avec le plasminogène pour la fibrine, ce qui entrave fibrinolyse et rendant la Lp(a) prothrombotique [23]. Troisièmement, la Lp(a) induit l'expression de l'IL-6, de l'IL-8 et de la MCP-1 dans les cellules vasculaires, contribuant ainsi au phénotype pro-inflammatoire. Quatrièmement, la Lp(a) est associée à la calcification valvule aortique sténose, les données issues de la randomisation mendélienne établissant un lien de causalité [24].
13.3 Prévalence et implications cliniques
Environ 20 % de la population mondiale présente un taux de Lp(a) supérieur à 50 mg/dl (supérieur à 125 nmol/L), seuil au-delà duquel le risque cardiovasculaire est considérablement accru ; environ une personne sur cinq ayant subi un infarctus du myocarde prématuré présente un taux élevé de Lp(a) [25], [26]. La répartition varie selon l'origine ethnique : elle est la plus élevée chez les Africains de l'Ouest, intermédiaire chez les Européens et la plus faible chez les Asiatiques de l'Est.
Une Lp(a) élevée doit être considérée comme un facteur de risque causal indépendant pouvant coexister avec une absence, une faible présence ou un stade avancé de calcification des artères coronaires. Dans les études MESA et Dallas Heart Study, un taux élevé de Lp(a) et la calcification coronarienne (CAC) étaient chacun associés de manière indépendante au risque de maladie cardiovasculaire atheroscléreuse (ASCVD), et les participants présentant à la fois un taux élevé de Lp(a) et une CAC ≥ 100 présentaient le risque le plus élevé observé [87]. La mesure ponctuelle du Lp(a) est désormais recommandée par les recommandations actuelles de l’EAS/ESC ainsi que par la mise à jour ciblée de 2024 de la National Lipid Association concernant le Lp(a) dans la pratique clinique [25], [86]. L'évaluation d'une maladie subclinique doit tenir compte des phénotypes liés à la Lp(a) lorsque le CAC, la charge plaque, la calcification de la valve aortique ou les événements sont disproportionnés par rapport aux facteurs de risque traditionnels. Nouveaux traitements — oligonucléotides antisens (pelacarsen) et les agents à base d'ARNsi ciblant l'ARNm du LPA — peuvent réduire le taux de Lp(a) de 80 à 98 % et font actuellement l'objet d'essais cliniques de phase III portant sur les résultats cardiovasculaires.
14. Contributions microvasculaires et raréfaction capillaire
14.1 Perte de densité capillaire en cas d'hypertension
Raréfaction capillaire — une diminution du nombre de capillaires perfusés par unité de volume tissulaire — est une caractéristique typique de l’hypertension artérielle essentielle et précède l’apparition d’une élévation persistante de la pression artérielle. Antonios et ses collègues ont mis en évidence une diminution d’environ 14 % au niveau du dos des doigts densité capillaire chez les personnes hypertendues par rapport aux personnes normotendues [56]. La raréfaction augmente la résistance vasculaire périphérique et contribue à un dysfonctionnement des organes, notamment des reins, de la rétine et du cœur.
14.2 Dysfonctionnement microvasculaire coronaire
Le dysfonctionnement microvasculaire coronaire (DMC) touche environ la moitié des femmes souffrant de douleurs thoraciques et un quart des hommes. Le diagnostic repose sur une réserve de débit coronaire 25 mesuré par voie invasive. Le pronostic à long terme est inquiétant : même en l’absence de maladie épicardique obstructive, la CMD double le risque d’événements cardiovasculaires majeurs (MACE). Le Essai ISCHEMIA L'étude secondaire et les études de suivi WISE-CVD ont permis d'établir que la CMD est une entité cliniquement importante [37], [38].
14.3 La microvascularisation rétinienne : une fenêtre sur l'organisme
Le rétrécissement des artérioles rétiniennes — quantifié par un rapport artérioles/veinules plus faible à l'examen du fond de l'œil ou par angiographie par tomographie par cohérence optique — permet de prédire les événements cardiovasculaires indépendamment des facteurs de risque traditionnels. La rétine est le seul lit vasculaire directement visualisable in vivo et fournit une évaluation non invasive de la santé microvasculaire systémique [57].
15. Mécanismes de progression asymptomatique : remodelage de Glagov et plaque vulnérable
15.1 Le remodelage externe et le phénomène de Glagov
En 1987, Glagov et ses collaborateurs ont démontré que les artères coronaires humaines subissaient un processus de remodelage en deux phases en réponse à l'accumulation de plaque. Au cours de la phase compensatoire, tant que la surface de la plaque reste inférieure à environ 40 % de la surface délimitée par la lame élastique interne, la surface totale du vaisseau augmente de telle sorte que la surface de la lumière reste à peu près constante, voire augmente légèrement [77]. Ceci remodelage excentrique permet à une charge plaque importante de coexister sans restriction du débit sanguin au repos — et donc sans symptômes ni anomalie visible à la luminographie standard. Ce n’est qu’au stade d’empiètement, lorsque la surface de la plaque dépasse environ 40 % de la surface de la couche interne-épithéliale (IEL), que le vaisseau devient incapable de se dilater davantage et que la lumière commence à se rétrécir rapidement. Ce mécanisme biologique explique pourquoi l’angiographie coronarienne sous-estime systématiquement la charge de plaque et pourquoi une seule angiographie coronarienne négative n’exclut pas la présence d’une maladie subclinique cliniquement significative.
15.2 Réserve de flux et garantie
Le système cardiovasculaire dispose d’une réserve fonctionnelle importante. Au niveau des bassins coronaires et rénaux, le débit sanguin au repos est généralement maintenu jusqu’à ce que la sténose dépasse 60 à 70 % du diamètre luminal ; au niveau des bassins des muscles squelettiques, les réserves de débit sont encore plus élevées. La progression lente de la maladie subclinique permet souvent le développement de circulation collatérale — des voies vasculaires alternatives qui contournent les lésions obstructives — masquant ainsi davantage la maladie sous-jacente et contribuant à son évolution asymptomatique.
15.3 Le concept de plaque vulnérable
Toutes les plaques ne présentent pas le même degré de dangerosité. La classification de Virmani-Stary a défini la “fibroathérome à coque fine” (TCFA) : plaque recouverte d’une couche fibreuse d’une épaisseur inférieure à 65 μm, recouvrant une grande cœur nécrotique riche en lipides (> 10 % de volume de la plaque dentaire), avec infiltration de macrophages au niveau de la couche superficielle, hémorragie intraplaque et remodelage positif (vers l'extérieur) [81], [82]. L'essai PROSPECT a utilisé l'échographie intravasculaire tripartite associée à l'histologie virtuelle pour caractériser 697 patients atteints de syndromes coronariens aigus et a montré que lésions coupables Les événements ultérieurs concernaient principalement des TCFA présentant une charge de plaque ≥ 70 % et une surface luminale minimale ≤ 4,0 mm² [72].
| Fonctionnalité | Seuil | Rapport des risques instantanés pour MACE |
| Épaisseur de la couche fibreuse | < 65 μm (TCFA) | ≈5 à 7 fois |
| Volume du noyau nécrotique | >10% de volume de plaque | ≈2 à 3 fois |
| Charge de plaque dentaire | Section transversale ≥70% | ≈5× (PROSPECT) |
| Surface minimale de la lumière (IVUS) | ≤ 4,0 mm² | ≈3× |
| Remodelage positif index | ≥ 1,10 | ≈2,5× |
| Plaque à faible atténuation (CCTA) | <30 HU | ≈2,5 à 3 fois |
| Panneau « Ronds de serviette » (CCTA) | Qualitatif | ≈5× |
Tableau 4. Caractéristiques des plaques vulnérables et rapports de risque approximatifs pour les événements cardiovasculaires indésirables majeurs. Intervalles synthétisés à partir des données des études PROSPECT, ICONIC, SCOT-HEART et CRISP-CT [63], [64], [65], [67], [72].
16. Vitesse d'onde de pouls, rigidité artérielle et calcification vasculaire
16.1 Deux phénotypes distincts de calcification
La calcification vasculaire n'est pas un phénomène homogène. Deux phénotypes distincts coexistent, caractérisés par des mécanismes, des pronostics et des implications thérapeutiques différents. La calcification intimale se produit au sein des plaques athéroscléreuses riches en lipides et constitue le substrat quantifié par la méthode d'Agatston. score calcique coronarien; elle est induite par l'apoB et permet de prédire l'apparition d'événements. La calcification médiale, décrite classiquement par Mönckeberg, se produit au sein de la tunique moyenne indépendamment des lipides et résulte de la transdifférenciation ostéogénique des cellules musculaires lisses vasculaires ; elle est particulièrement marquée dans maladie rénale chronique, de type 2 diabète, et le vieillissement [58].
16.2 Fragmentation de l'élastine
Aortique élastine a une demi-vie d’environ 70 ans et est pratiquement non renouvelable dans le système vasculaire adulte. Les contraintes mécaniques cycliques, l’activité des MMP-2 et MMP-9, ainsi que les enzymes élastolytiques telles que les cathepsines S et K, provoquent une fragmentation de l’élastine qui augmente directement la vitesse de l’onde de pouls. La perte de la capacité de rebond de l’élastine transfère la charge mécanique au collagène — une fibre 100 à 1 000 fois plus rigide que l’élastine —, ce qui entraîne le raidissement progressif de l’aorte caractéristique de vieillissement vasculaire.
16.3 Cristallisation du phosphate de calcium
Dans l’insuffisance rénale chronique (IRC), l’hyperphosphatémie induit l’apoptose des cellules musculaires lisses vasculaires (VSMC) et la libération de vésicules matricielles, qui servent de noyaux de cristallisation à l’hydroxyapatite. Le pyrophosphate, la fétuine-A et la protéine Gla matricielle sont des inhibiteurs physiologiques dont les taux diminuent avec l’âge et en cas d’IRC. La klotho — une protéine transmembranaire et circulante exprimée dans les reins qui sert de corécepteur au FGF23 — diminue avec l’âge, et une carence en klotho accélère directement la calcification vasculaire. Le FGF23 lui-même est indépendamment associé à hypertrophie ventriculaire gauche, la calcification vasculaire et la mortalité cardiovasculaire [58], [59].
16.4 Seuils de vitesse d'onde pulsée
La vitesse de l'onde de pouls, référence absolue en matière de mesure non invasive de la rigidité artérielle, présente des seuils pronostiques bien établis. La vitesse de l'onde de pouls carotidienne-fémorale (cfPWV) constitue la référence absolue ; le document de consensus de la Société européenne d'hypertension et de la Société européenne de cardiologie a établi un seuil de > 10 m/s pour un risque cardiovasculaire élevé, après correction tenant compte du trajet réel de l'onde de pouls [60]. La vitesse de propagation de l'onde de pouls bras-cheville (baPWV), principalement utilisée chez les populations d’Asie de l’Est, s’accompagne généralement d’un seuil de > 14 m/s pour un risque élevé et de > 18 m/s pour un durcissement artériel sévère [61].
16.5 Indice d'augmentation et CAVI
L'indice d'augmentation (AIx@75), calculé à partir de l'analyse de l'onde de pouls, reflète la réflexion de l'onde provenant de la périphérie et est élevé en cas de raideur artérielle ; des valeurs supérieures à 25 % sont associées à un risque accru [60]. L'indice vasculaire cardio-cheville (CAVI) est un indicateur de la rigidité artérielle indépendant de la pression artérielle ; des valeurs supérieures à 9 indiquent un risque accru [62].
17. Méthodes de dépistage des maladies vasculaires subcliniques
17.1 Évaluation du score calcique des artères coronaires
Scanner cardiaque sans produit de contraste avec calcul de la Score d'Agatston reste le test unique le plus largement validé pour le dépistage de la maladie coronarienne subclinique. Un CAC nul chez les adultes asymptomatiques est associé à un risque très faible de MACE à 10 ans, et le CAC est intégré comme outil d’évaluation des risques dans les recommandations 2018 de l’AHA/ACC sur le cholestérol et dans celles de l’ESC/EAS de 2019 dyslipidémie recommandations. La dose de rayonnement est d'environ 1 mSv, ce qui correspond à l'exposition au rayonnement naturel de fond pendant plusieurs mois.
17.2 Angiographie coronarienne par tomodensitométrie et caractéristiques des plaques à haut risque
Angiographie coronaire par tomodensitométrie (CCTA) permet d’évaluer la morphologie globale du vaisseau et d’identifier les caractéristiques des plaques à haut risque qui ne sont pas détectées par le seul score d’Agatston. Ces caractéristiques comprennent : une plaque à faible atténuation (< 30 HU au sein de la plaque, indiquant un noyau nécrotique riche en lipides ; HR pour les MACE ≈ 2,5–3,0) ; un remodelage positif (indice de remodelage ≥ 1,10) ; une calcification par taches ; et le signe de l'anneau de serviette (faible atténuation centrale entourée d’un anneau d’atténuation plus élevée ; HR ≈ 5) [63], [64].
L'analyse SCOT-HEART, menée sur cinq ans, a démontré que la prise en charge guidée par l'angioscanner cardiovasculaire réduisait de 41 % les infarctus du myocarde mortels et non mortels par rapport aux soins standard chez les patients symptomatiques [65]. Les registres PROMISE et CONFIRM2 ont permis de valider davantage ces données pronostiques.
17.3 Indice d'atténuation de la graisse péricoronaire
L'indice d'atténuation adipeuse péricoronaire (FAI), introduit par Antonopoulos et ses collaborateurs, quantifie l'atténuation tomodensitométrique du tissu adipeux péricoronaire au sein d'une zone radiale définie. Les segments coronaires enflammés modifient l'atténuation locale du tissu adipeux vers des valeurs HU moins négatives (moins de lipides, plus d'eau), ce qui reflète la signalisation inflammatoire paracrine entre la plaque coronaire et le tissu adipeux environnant [66]. L'étude CRISP-CT a démontré qu'un indice FAI périvasculaire élevé permettait de prédire la mortalité cardiaque indépendamment de la charge plaque, le signal le plus fort étant observé en cas d'indice FAI élevé au niveau de la partie proximale de l'artère coronaire droite [67]. Les indicateurs dérivés de la FAI sont désormais intégrés dans des plateformes commerciales de post-traitement ; aux États-Unis ont été accordées pour certains produits de cette gamme (par exemple, CaRi-Plaque), tandis que CaRi-Heart/FAI-Score bénéficie d’une autorisation réglementaire sur certains marchés hors des États-Unis et que son statut réglementaire reste en évolution aux États-Unis ; il convient donc de vérifier les allégations spécifiques figurant sur l’étiquetage en fonction du produit et de la date.
17.4 CCTA quantitative par IA
L’angiographie coronarienne quantitative par tomodensitométrie (AI-QCT), optimisée par l’intelligence artificielle et l’apprentissage profond — comme en témoignent les plateformes d’analyse des plaques Cleerly et HeartFlow — automatise la segmentation du volume total des plaques ; des composantes calcifiées, non calcifiées et à faible atténuation ; des indices de remodelage ; et de l’atténuation de la graisse péricoronaire. Une étude internationale multicentrique menée en 2022 par Lin et ses collègues a validé un pipeline de CCTA basé sur l’apprentissage profond par rapport à des lecteurs experts et a démontré une reproductibilité et des performances pronostiques favorables pour la plaque, la sténose et prédiction des risques [88]. Les méthodes d'AI-QCT sont de plus en plus utilisées en milieu clinique, mais les allégations spécifiques à chaque plateforme doivent être étayées par des données de validation propres à celle-ci.
17.5 IRM des parois vasculaires
L'IRM haute résolution à 3 teslas de la paroi vasculaire, avec des séquences « black-blood » (T1 préparée par DANTE, SPACE, MERGE), permet de visualiser directement la paroi artérielle, ce qui permet de différencier l'athérosclérose intracrânienne (renforcement excentrique et périphérique) de la vascularite (renforcement concentrique) et de la dissection (hématome intramural). L'IRM de la paroi vasculaire détecte la plaque avant le rétrécissement de la lumière et s'avère particulièrement utile pour évaluer la maladie athéroscléreuse intracrânienne [69].
17.6 Tomographie par cohérence optique
La tomographie par cohérence optique (OCT) intravasculaire permet d'obtenir des images en coupe transversale des plaques coronariennes avec une résolution de 10 μm ; elle permet de mesurer directement l'épaisseur de la calotte fibreuse et d'identifier microcalcifications, l'érosion de la plaque et la formation d'un thrombus intracoronaire. L'OCT est la technique d'imagerie de choix pour caractériser la morphologie de la plaque dans les cas de MINOCA et de SCAD.
17.7 Imagerie microvasculaire par ultrasons
L'échographie avec contraste et la microscopie de localisation par ultrasons à super-résolution (ULM) permettent de visualiser les vasa vasorum néovascularisation au sein des plaques carotidiennes et de détecter la raréfaction microvasculaire avec une résolution de l'ordre du micron, fournissant ainsi une évaluation fonctionnelle de l'inflammation de la plaque et de la microcirculation tissulaire [70].
17.8 Épaisseur intima-média carotidienne, indice cheville-bras et doppler rénal
Une épaisseur intima-média carotidienne > 0,9 mm (et une IMT focale > 1,5 mm, indiquant la présence d’une plaque) mesurée par échographie en mode B haute résolution permet de prédire les événements cardiovasculaires et est largement utilisée dans la recherche en pédiatrie et sur l’hypercholestérolémie familiale (HF). Un indice cheville-bras 180–200 cm/s au niveau de l'ostium rénal et un rapport rénal-aortique > 3,5, est le test de dépistage de choix pour la sténose de l'artère rénale.
| Lit vasculaire | Modalité privilégiée | Paramètre clé / seuil |
| Coronarien | TDM sans produit de contraste (Agatston) | Un score CAC > 0 indique une maladie subclinique |
| Coronarien | CCTA | LAP, NRS, PR ; FAI ; volumes des plaques AI-QCT |
| Carotidienne | Échographie | CIMT > 0,9 mm ; plaque définie comme une IMT focale > 1,5 mm |
| Membre inférieur | Indice cheville-bras | Un indice ABI inférieur à 0,9 indique une artériopathie oblitérante des membres inférieurs (AOMI) significative |
| Cerveau (grand) | IRM de la paroi vasculaire | Épaississement excentrique de la paroi ; rehaussement par produit de contraste |
| Systémique | Vitesse d'onde de pouls | cfPWV > 10 m/s ; baPWV > 14 m/s |
| Rénal | Échographie duplex / IRM vasculaire | PSV > 180–200 cm/s ; rapport rénal-aortique > 3,5 |
| Endothéliale | FMD brachiale ; EndoPAT RHI | FMD < 7% ; RHI < 1,67 |
Tableau 5. Modalités d’imagerie et d’évaluation physiologique privilégiées pour la détection des maladies vasculaires subcliniques dans l’ensemble de l’arbre artériel. CAC : calcium coronarien ; CCTA : angiographie coronarienne par tomodensitométrie ; LAP : plaque à faible atténuation ; NRS : signe de l’anneau de serviette ; PR : remodelage positif ; FAI, indice d’atténuation de la graisse péricoronaire ; AI-QCT, tomodensitométrie coronarienne quantitative par AI ; CIMT, épaisseur intima-média carotidienne ; PWV, vitesse de l’onde de pouls ; FMD, dilatation médiée par le flux ; RHI, indice d’hyperémie réactive.
18. Facteurs génétiques et risque polygénique
18.1 Le locus 9p21
Le locus situé sur le chromosome 9p21.3 a été identifié en 2007, grâce à une étude d’association pangénomique, comme la première région de susceptibilité à la cardiopathie ischémique (CI) ayant fait l’objet d’une réplication solide. Chaque allèle de risque entraîne une augmentation d’environ 25 % du risque de CI, indépendamment de tous les facteurs de risque traditionnels connus. Ce locus contient l’ARN non codant long ANRIL et est situé à proximité des gènes suppresseurs de tumeurs CDKN2A/CDKN2B ; le mécanisme proposé implique une dérégulation de la prolifération et de la sénescence des cellules musculaires lisses vasculaires [75].
18.2 Variants des gènes LDLR, APOB et PCSK9
L'hypercholestérolémie familiale est due à des variants pathogènes du gène LDLR (plus de 2 000 mutations répertoriées), du gène APOB (R3500Q, le variant canonique de l'apoB défectueuse familiale) ou, plus rarement, à des variants à gain de fonction du gène PCSK9. La prévalence de l’hypercholestérolémie familiale hétérozygote est d’environ 1 sur 250 dans la plupart des populations ; celle de la forme homozygote est d’environ 1 sur 300 000. Les variants de perte de fonction du gène PCSK9 (R46L, Y142X, C679X) réduisent le taux de LDL tout au long de la vie et entraînent une diminution de 30 à 88 % du risque de cardiopathie coronarienne [12].
18.3 Scores de risque polygéniques
Khera et ses collègues ont mis au point un score de risque polygénique comprenant 6,6 millions de variants, et a démontré que les 8 % de la population les plus exposés présentent un risque de cardiopathie ischémique trois fois plus élevé — un effet d'une ampleur équivalente à celle de l'hypercholestérolémie familiale monogénique. Scores polygéniques apportent des informations pronostiques supplémentaires par rapport aux facteurs de risque traditionnels et aux variants mendéliens, et sont de plus en plus intégrées dans des modèles de stratification du risque à plusieurs niveaux [76].
19. Réversibilité liée au mode de vie et régression de la plaque dentaire : les résultats des essais cliniques
Une question centrale pour le clinicien est de savoir si l’athérosclérose subclinique peut être inversée une fois qu’elle s’est installée. Les données issues d’essais randomisés et de séries de cas, fondées sur l’imagerie, permettent de conclure qu’une réduction suffisante de l’exposition aux particules d’apoB et de l’inflammation permet d’obtenir une régression à la fois fonctionnelle et structurelle de la plaque.
19.1 L'étude Lifestyle Heart Trial (Ornish)
L'étude « Lifestyle Heart Trial » a randomisé 48 patients présentant une coronaropathie confirmée par angiographie pour qu'ils bénéficient soit d'une intervention globale sur le mode de vie, soit des soins habituels. L'intervention combinait un régime alimentaire à base d'aliments végétaux non transformés (WFPB) (environ 10 % des calories provenant des lipides), exercice aérobie, la gestion du stress grâce au yoga et à la méditation, le soutien de groupe et l'aide au sevrage tabagique. Angiographie coronaire quantitative à 1 an, on observait un pourcentage moyen de sténose diamétrale a diminué, passant de 40,0 % à 37,8 % dans le groupe expérimental, contre une augmentation de 42,7 % à 46,1 % dans le groupe témoin (p < 0,001 entre les groupes) [43]. Au bout de 5 ans de suivi, le groupe expérimental a continué à afficher une régression, avec un taux de 37,3 %, tandis que le groupe témoin a connu une progression, avec un taux de 51,9 %, soit environ 2,5 fois moins de accidents cardiaques dans le groupe d'intervention [44]. L'étude Lifestyle Heart Trial figure parmi les interventions randomisées les plus connues portant sur le mode de vie et visant à démontrer régression angiographique de l'athérosclérose coronarienne.
19.2 La série de cas d'Esselstyn
Esselstyn et ses collaborateurs ont suivi de manière prospective 198 patients consécutifs, auto-sélectionnés, atteints d’une coronaropathie avérée et ayant adopté un régime alimentaire à base de plantes, sans huile (WFPB). Parmi eux, 177 (89,4 %) ont respecté ce régime pendant une durée moyenne de suivi de 3,7 ans. Les patients ayant respecté le régime ont présenté un taux de récidive de 0,6 %, tandis que les patients n'ayant pas respecté le régime ont présenté un taux de récidive de 62 % ; plusieurs patients ont par ailleurs présenté une régression coronarienne confirmée par angiographie. Les principales limites sont bien connues : l’absence d’un groupe témoin concomitant, le caractère volontaire de la participation, les effets de sélection liés à l’observance et le recours à l’évaluation des résultats à partir des dossiers médicaux. Ces résultats doivent être considérés comme des éléments de soutien et de formulation d’hypothèses, en cohérence avec les données issues des essais intensifs sur le mode de vie mentionnés ci-dessus, plutôt que comme une preuve de l’efficacité unique de l’intervention WFPB [45].
19.3 STARS et l'essai de Heidelberg
L'étude STARS (St Thomas’ Atherosclerosis Regression Study) a randomisé 90 hommes atteints de coronaropathie entre les soins habituels, un régime hypolipidémiant ou un régime associé à la cholestyramine. Une angiographie quantitative réalisée au bout de 39 mois a montré une régression chez 38 % des patients du groupe « régime alimentaire », 33 % de ceux du groupe « régime alimentaire + médicament » et seulement 4 % des patients sous soins habituels, tandis qu’une progression a été observée respectivement chez 15 %, 12 % et 46 % d’entre eux [46]. L'étude Heidelberg (Schuler et ses collaborateurs) a démontré, grâce à une intervention multifactorielle associant un régime pauvre en graisses et un programme d'activité physique structuré, une réduction de la progression angiographique et une régression modérée à un an [47].
19.4 Essais cliniques évaluant la régression, mise en évidence par IVUS, sous statines et inhibiteurs de la PCSK9
Depuis le lancement de l'étude REVERSAL en 2004, l'échographie intravasculaire a permis une quantification en haute résolution des modifications de volume d'athérome en pourcentage (PAV) et volume total d'athérome en réponse à un traitement hypolipidémiant. L'ensemble des données cumulées met en évidence une relation dose-réponse claire : plus le taux de LDL sous traitement diminue progressivement, plus la régression de la plaque est importante.
| Version d'essai | Année | Thérapie | Taux de LDL atteint | Résultat |
| Mode de vie et cœur | 1990, 1998 | Régime alimentaire à base de plantes (WFPB) + mode de vie multimodal | ≈95 mg/dL | Sténose −7,91 TP9T (relative) ; environ 2,5 fois moins d'événements |
| Série Esselstyn | 1999, 2014 | Régime alimentaire WFPB sans huile | Variable ; réduction intensive du taux de LDL | 0,61 TP9T : événements récurrents chez les participants assidus sur une période moyenne de 3,7 ans ; étude non contrôlée, à sélection spontanée |
| STARS | 1992 | Régime alimentaire ± cholestyramine | ≈125 mg/dL | Rétrécissement du 38% par rapport aux soins habituels du 4% |
| INVERSION | 2004 | Atorvastatine 80 mg | 79 mg/dL | PAV stable (Δ −0,41 TP9T) |
| ASTÉROÏDE | 2006 | Rosuvastatine 40 mg | 60,8 mg/dl | PAV −0,98%, TAV −6,8% |
| SATURNE | 2011 | Rosuva 40 contre Atorva 80 | 62 / 70 mg/dL | PAV −1,22% / −0,99% |
| GLAGOV | 2016 | Évolocumab + statine | 36,6 mg/dL | PAV −0,95% contre +0,05% |
| PACMAN-AMI | 2022 | Alirocumab + statine | 23,5 mg/dL | PAV −2,13% ; ↑ épaisseur de la couche fibreuse |
| Huygens | 2022 | Évolocumab + statine | 28,1 mg/dL | Épaisseur de la couche fibreuse : +42,7 μm |
Tableau 6. Essais cliniques sur la régression des plaques vérifiée par imagerie, classés selon l'intensité de l'intervention et le taux de LDL-C sous traitement. PAV : pourcentage athérome volume ; TAV, volume total d'athérome ; WFPB, alimentation à base d'aliments végétaux non transformés [14], [15], [16], [17], [43], [44], [45], [46], [48], [49].
L'étude REVERSAL a montré que la progression de la maladie était pratiquement stoppée à un taux de LDL d'environ 79 mg/dL grâce à un traitement à forte dose de statines [14]. L'étude ASTEROID a été la première à mettre en évidence une régression nette — une réduction de 0,98 % du PAV et de 6,8 % du TAV — avec un taux de LDL sous traitement de 60,8 mg/dL sous rosuvastatine à 40 mg [15]. L'étude SATURN a élargi la comparaison pour y inclure l'atorvastatine à 80 mg [16]. L'étude GLAGOV a randomisé 968 patients sous traitement optimisé par statines pour recevoir soit de l'évolocumab, soit placebo et a mis en évidence une régression du PAV de 0,95 % dans le groupe sous évolocumab, avec un taux de LDL sous traitement de 36,6 mg/dL [17]. L'étude PACMAN-AMI, menée chez des patients ayant subi un infarctus du myocarde aigu, a mis en évidence une réduction de 2,13 % de la PAV ainsi qu'une stabilisation concomitante de la morphologie de la plaque — augmentation de l'épaisseur de la calotte fibreuse, diminution de la masse lipidique — avec un taux de LDL sous traitement de 23,5 mg/dL, grâce à l'alirocumab en complément de statine à haute intensité [48]. HUYGENS, en utilisant l'OCT pour mesurer directement l'épaisseur de la couche fibreuse, a mis en évidence une augmentation de 42,7 μm pour un taux de LDL de 28,1 mg/dL en cours de traitement — ce qui a entraîné le passage de nombreuses plaques de la catégorie TCFA à celle des plaques à couche épaisse fibroathérome classification [49].
Le message global qui se dégage de ces essais est que la régression et la stabilisation des plaques ont été observées à plusieurs reprises lors d'une réduction intensive du taux de LDL-C, en particulier lorsque le taux de LDL-C atteint est nettement inférieur à 70 mg/dL ; l'ampleur de cette régression varie en fonction de la charge plaque initiale, de la technique d'imagerie utilisée, du rapport apoB/LDL-C atteint et du traitement de fond.
19.5 La phase subclinique : la fenêtre d'intervention optimale
Autrefois, un plaque vulnérable une fois formée — avec son noyau nécrotique, sa fine couche fibreuse et son remodelage positif —, même un traitement agressif peut réduire et stabiliser le risque, mais n’élimine pas tous les événements résiduels, même lorsque le taux de LDL-C atteint est très bas [18]. À l'inverse, prévention primordiale — Le fait d’empêcher le premier épisode de transcytose et de rétention en maintenant une faible exposition à l’apoB tout au long de la vie — se rapproche davantage du bénéfice important observé sur l’ensemble de la durée de vie chez les personnes présentant un taux de LDL génétiquement plus bas. L’implication pratique est claire : commencer tôt, réduire suffisamment les taux et maintenir indéfiniment le contrôle des facteurs de risque.
19.6 Le paradoxe du CAC
On a observé que le traitement par statines augmentait le volume de calcium coronaire tout en réduisant les taux d’événements. Cela n’indique pas nécessairement une évolution néfaste : les statines peuvent augmenter la densité calcique de la plaque (un marqueur associé à la cicatrisation et à la stabilisation) tout en réduisant la composante vulnérable et riche en lipides de la plaque. Comme le score d’Agatston pondère la densité calcique (en attribuant des scores plus élevés au calcium plus dense), une lésion en voie de stabilisation peut donner lieu à un score d’Agatston plus élevé, même si le risque d’événement diminue. Le score de densité et de volume du CAC, développé par Criqui et ses collègues, résout ce paradoxe en démontrant que, pour un score d’Agatston total donné, une densité plus élevée du CAC est prédictive d’un nombre plus faible d’événements [50], [51]. Cela implique, sur le plan clinique, que les évaluations successives du score CAC au cours d'un traitement par statines doivent être interprétées en tenant compte de la densité et de la morphologie, et non pas uniquement de l'indice d'Agatston.
20. Synthèse et implications pour la pratique
L'athérosclérose subclinique n'est pas un état passif lié au vieillissement, mais un syndrome biologique actif et progressif dont les conséquences sont mesurables dès le début de l'âge adulte — et, de plus en plus, dès l'enfance, voire in utero. L'ensemble des données examinées ici permet de tirer plusieurs conclusions globales.
Premièrement, l’athérogenèse est causée de manière déterminante par les lipoprotéines contenant de l’apoB. La convergence des données issues de la randomisation mendélienne, de l’étude génétique familiale et des essais randomisés, provenant d’une vingtaine de lignes de recherche indépendantes, établit la causalité de l’apoB avec une rigueur inégalée dans la plupart des domaines de la médecine. Le risque est proportionnel à l’intégrale de l’exposition aux particules d’apoB au fil du temps. Il en découle que la prévention primordiale — c’est-à-dire le maintien d’un faible taux d’apoB tout au long de la vie — permet d’obtenir la réduction la plus importante possible du nombre d’événements.
Deuxièmement, des voies parallèles non lipidiques amplifient ou modulent l'athérogenèse induite par l'apoB. La Lp(a), l'inflammation (NLRP3 → IL-1β → IL-6 → CRP), l'hématopoïèse clonale, l'hypertension, le dérèglement glycémique et le durcissement artériel constituent chacun des facteurs de risque dont les mécanismes d'action sont distincts. Une prévention globale prend en compte l'ensemble de ces axes, et pas uniquement le LDL.
Troisièmement, la divergence entre l’athérosclérose des grosses artères et la maladie des petits vaisseaux cérébraux reflète un seuil structurel et hémodynamique fondamental. La complexité de la paroi vasculaire et la présence de vasa vasorum permettent la formation de plaques à noyau lipidique ; l’architecture plus simple des artérioles pénétrantes favorise en revanche la lipohyalinose, le microathérome et l’angiopathie amyloïde. Chaque pathologie présente son propre profil de facteurs de risque et son approche thérapeutique optimale.
Quatrièmement, le “ silence clinique ” de la maladie subclinique est entretenu par un remodelage adaptatif — le phénomène de Glagov — et par la réserve physiologique en termes de capacité circulatoire. Ce silence est régulièrement rompu par de légers déclins fonctionnels au niveau de la vitesse de traitement cognitif, de la régularité du sommeil, de la tolérance à l'effort et de la fonction érectile. Ces signaux fonctionnels, s’ils sont correctement identifiés, offrent une fenêtre d’intervention cliniquement exploitable plusieurs années avant l’apparition du premier événement manifeste.
Cinquièmement, les phénotypes spécifiques à chaque sexe — INOCA, MINOCA, SCAD, effets résiduels de la prééclampsie, progression de l'épaisseur intima-média carotidienne (CIMT) accélérée par la ménopause — ont longtemps été sous-diagnostiqués et nécessitent des parcours cliniques dédiés.
Sixièmement, les données issues des essais cliniques — depuis le Lifestyle Heart Trial jusqu'aux essais récents de régression par IVUS avec Inhibiteurs de PCSK9 — corrobore la conclusion selon laquelle l’athérosclérose subclinique est, lorsqu’elle est traitée précocement et de manière intensive, partiellement réversible. Il est possible de stabiliser les plaques, d’épaissir les capsules fibreuses et de réduire le taux d’événements. Les régimes alimentaires à base d’aliments végétaux non transformés et les traitements pharmacologiques visant à réduire le taux de LDL entraînent tous deux une régression dans le cadre de leurs essais respectifs ; une intervention globale sur le mode de vie vient compléter, plutôt que remplacer, un traitement pharmacologique approprié.
La perspective sur l'ensemble du cycle de vie offerte par les études Napoli/FELIC, Bogalusa, PDAY, CARDIA, MESA et l'expérience naturelle des Tsimane véhicule un message concret : l'intégrité vasculaire à un âge avancé repose sur l'exposition aux facteurs de risque durant la jeunesse. Un dépistage précoce grâce au score CAC, à la vitesse de l'onde de pouls, à l’IRM de la paroi vasculaire, à l’indice de frottement aorto-iliaque (FAI) et aux nouvelles techniques d’imagerie assistées par IA, associé à une prise en charge rigoureuse des facteurs de risque tels que l’apoB, la Lp(a), l’inflammation, la tension artérielle, la glycémie, le sommeil, la condition physique et l’exposition au tabac, offre la possibilité réaliste de repousser la morbidité cardiovasculaire jusqu’à la toute fin de la vie. L’objectif de la cardiologie préventive n’est plus de retarder le premier événement de dix ans ; il s’agit désormais d’éliminer la maladie athéroscléreuse clinique en tant que cause courante de souffrance humaine.
Références
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60(25):2631-2639. doi:10.1016/j.jacc.2012.09.017
- Ference BA, Kastelein JJP, Catapano AL. Lipids and Lipoproteins in 2020. JAMA. 2020;324(6):595-596. doi:10.1001/jama.2020.5685
- Ference BA, Robinson JG, Brook RD, et al. Variation in PCSK9 and HMGCR and Risk of Cardiovascular Disease and Diabetes. N Engl J Med. 2016;375(22):2144-2153. doi:10.1056/NEJMoa1604304
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Marston NA, Giugliano RP, Melloni GEM, et al. Association of Apolipoprotein B-Containing Lipoproteins and Risk of Myocardial Infarction in Individuals With and Without Atherosclerosis: Distinguishing Between Particle Concentration, Type, and Content. JAMA Cardiol. 2022;7(3):250-256. doi:10.1001/jamacardio.2021.5083
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Ference BA, Bhatt DL, Catapano AL, et al. Association of Genetic Variants Related to Combined Exposure to Lower Low-Density Lipoproteins and Lower Systolic Blood Pressure With Lifetime Risk of Cardiovascular Disease. JAMA. 2019;322(14):1381-1391. doi:10.1001/jama.2019.14120
- Vogel RA. The new cholesterol guidelines: finally more light than heat. J Am Coll Cardiol. 2014;64(9):920-921. doi:10.1016/j.jacc.2014.06.1168
- Domanski MJ, Tian X, Wu CO, et al. Time Course of LDL Cholesterol Exposure and Cardiovascular Disease Event Risk. J Am Coll Cardiol. 2020;76(13):1507-1516. doi:10.1016/j.jacc.2020.07.059
- Kaplan H, Thompson RC, Trumble BC, et al. Coronary atherosclerosis in indigenous South American Tsimane: a cross-sectional cohort study. Lancet. 2017;389(10080):1730-1739. doi:10.1016/S0140-6736(17)30752-3
- Pontzer H, Wood BM, Raichlen DA. Hunter-gatherers as models in public health. Obes Rev. 2018;19 Suppl 1:24-35. doi:10.1111/obr.12785
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Stitziel NO, Khera AV, Wang X, et al. ANGPTL3 Deficiency and Protection Against Coronary Artery Disease. J Am Coll Cardiol. 2017;69(16):2054-2063. doi:10.1016/j.jacc.2017.02.030
- Nissen SE, Tuzcu EM, Schoenhagen P, et al. Effect of intensive compared with moderate lipid-lowering therapy on progression of coronary atherosclerosis: a randomized controlled trial. JAMA. 2004;291(9):1071-1080. doi:10.1001/jama.291.9.1071
- Nissen SE, Nicholls SJ, Sipahi I, et al. Effect of very high-intensity statin therapy on regression of coronary atherosclerosis: the ASTEROID trial. JAMA. 2006;295(13):1556-1565. doi:10.1001/jama.295.13.jpc60002
- Nicholls SJ, Ballantyne CM, Barter PJ, et al. Effect of two intensive statin regimens on progression of coronary disease. N Engl J Med. 2011;365(22):2078-2087. doi:10.1056/NEJMoa1110874
- Nicholls SJ, Puri R, Anderson T, et al. Effect of Evolocumab on Progression of Coronary Disease in Statin-Treated Patients: The GLAGOV Randomized Clinical Trial. JAMA. 2016;316(22):2373-2384. doi:10.1001/jama.2016.16951
- Gaba P, O’Donoghue ML, Park JG, et al. Association Between Achieved Low-Density Lipoprotein Cholesterol Levels and Long-Term Cardiovascular and Safety Outcomes: An Analysis of FOURIER-OLE. Circulation. 2023;147(16):1192-1203. doi:10.1161/CIRCULATIONAHA.122.063399
- Borén J, Chapman MJ, Krauss RM, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights: a consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2020;41(24):2313-2330. doi:10.1093/eurheartj/ehz962
- Kamstrup PR, Tybjaerg-Hansen A, Steffensen R, Nordestgaard BG. Genetically elevated lipoprotein(a) and increased risk of myocardial infarction. JAMA. 2009;301(22):2331-2339. doi:10.1001/jama.2009.801
- Clarke R, Peden JF, Hopewell JC, et al. Genetic variants associated with Lp(a) lipoprotein level and coronary disease. N Engl J Med. 2009;361(26):2518-2528. doi:10.1056/NEJMoa0902604
- Tsimikas S. A Test in Context: Lipoprotein(a): Diagnosis, Prognosis, Controversies, and Emerging Therapies. J Am Coll Cardiol. 2017;69(6):692-711. doi:10.1016/j.jacc.2016.11.042
- Koschinsky ML, Marcovina SM. Structure-function relationships in apolipoprotein(a): insights into lipoprotein(a) assembly and pathogenicity. Curr Opin Lipidol. 2004;15(2):167-174. doi:10.1097/00041433-200404000-00009
- Thanassoulis G, Campbell CY, Owens DS, et al. Genetic associations with valvular calcification and aortic stenosis. N Engl J Med. 2013;368(6):503-512. doi:10.1056/NEJMoa1109034
- Kronenberg F, Mora S, Stroes ESG, et al. Lipoprotein(a) in atherosclerotic cardiovascular disease and aortic stenosis: a European Atherosclerosis Society consensus statement. Eur Heart J. 2022;43(39):3925-3946. doi:10.1093/eurheartj/ehac361
- Nordestgaard BG, Chapman MJ, Ray K, et al. Lipoprotein(a) as a cardiovascular risk factor: current status. Eur Heart J. 2010;31(23):2844-2853. doi:10.1093/eurheartj/ehq386
- Kamstrup PR, Benn M, Tybjaerg-Hansen A, Nordestgaard BG. Extreme lipoprotein(a) levels and risk of myocardial infarction in the general population: the Copenhagen City Heart Study. Circulation. 2008;117(2):176-184. doi:10.1161/CIRCULATIONAHA.107.715698
- Ridker PM, Danielson E, Fonseca FA, et al. Rosuvastatin to prevent vascular events in men and women with elevated C-reactive protein. N Engl J Med. 2008;359(21):2195-2207. doi:10.1056/NEJMoa0807646
- Ridker PM. How Common Is Residual Inflammatory Risk?. Circ Res. 2017;120(4):617-619. doi:10.1161/CIRCRESAHA.116.310527
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914
- Jaiswal S, Natarajan P, Silver AJ, et al. Clonal Hematopoiesis and Risk of Atherosclerotic Cardiovascular Disease. N Engl J Med. 2017;377(2):111-121. doi:10.1056/NEJMoa1701719
- Bhat T, Teli S, Rijal J, et al. Neutrophil to lymphocyte ratio and cardiovascular diseases: a review. Expert Rev Cardiovasc Ther. 2013;11(1):55-59. doi:10.1586/erc.12.159
- Yeboah J, Folsom AR, Burke GL, et al. Predictive value of brachial flow-mediated dilation for incident cardiovascular events in a population-based study: the multi-ethnic study of atherosclerosis. Circulation. 2009;120(6):502-509. doi:10.1161/CIRCULATIONAHA.109.864801
- Bonetti PO, Pumper GM, Higano ST, Holmes DR Jr, Kuvin JT, Lerman A. Noninvasive identification of patients with early coronary atherosclerosis by assessment of digital reactive hyperemia. J Am Coll Cardiol. 2004;44(11):2137-2141. doi:10.1016/j.jacc.2004.08.062
- van den Berg BM, Spaan JA, Rolf TM, Vink H. Atherogenic region and diet diminish glycocalyx dimension and increase intima-to-media ratios at murine carotid artery bifurcation. Am J Physiol Heart Circ Physiol. 2006;290(2):H915-H920. doi:10.1152/ajpheart.00051.2005
- Becker BF, Chappell D, Bruegger D, Annecke T, Jacob M. Therapeutic strategies targeting the endothelial glycocalyx: acute deficits, but great potential. Cardiovasc Res. 2010;87(2):300-310. doi:10.1093/cvr/cvq137
- Taqueti VR, Di Carli MF. Coronary Microvascular Disease Pathogenic Mechanisms and Therapeutic Options: JACC State-of-the-Art Review. J Am Coll Cardiol. 2018;72(21):2625-2641. doi:10.1016/j.jacc.2018.09.042
- Shaw LJ, Bairey Merz CN, Pepine CJ, et al. Insights from the NHLBI-Sponsored Women’s Ischemia Syndrome Evaluation (WISE) Study: Part I: gender differences in traditional and novel risk factors, symptom evaluation, and gender-optimized diagnostic strategies. J Am Coll Cardiol. 2006;47(3 Suppl):S4-S20. doi:10.1016/j.jacc.2005.01.072
- Tamis-Holland JE, Jneid H, Reynolds HR, et al. Contemporary Diagnosis and Management of Patients With Myocardial Infarction in the Absence of Obstructive Coronary Artery Disease: A Scientific Statement From the American Heart Association. Circulation. 2019;139(18):e891-e908. doi:10.1161/CIR.0000000000000670
- Bellamy L, Casas JP, Hingorani AD, Williams DJ. Pre-eclampsia and risk of cardiovascular disease and cancer in later life: systematic review and meta-analysis. BMJ. 2007;335(7627):974. doi:10.1136/bmj.39335.385301.BE
- El Khoudary SR, Aggarwal B, Beckie TM, et al. Menopause Transition and Cardiovascular Disease Risk: Implications for Timing of Early Prevention: A Scientific Statement From the American Heart Association. Circulation. 2020;142(25):e506-e532. doi:10.1161/CIR.0000000000000912
- Hayes SN, Kim ESH, Saw J, et al. Spontaneous Coronary Artery Dissection: Current State of the Science: A Scientific Statement From the American Heart Association. Circulation. 2018;137(19):e523-e557. doi:10.1161/CIR.0000000000000564
- Ornish D, Brown SE, Scherwitz LW, et al. Can lifestyle changes reverse coronary heart disease? The Lifestyle Heart Trial. Lancet. 1990;336(8708):129-133. doi:10.1016/0140-6736(90)91656-u
- Ornish D, Scherwitz LW, Billings JH, et al. Intensive lifestyle changes for reversal of coronary heart disease. JAMA. 1998;280(23):2001-2007. doi:10.1001/jama.280.23.2001
- Esselstyn CB Jr, Gendy G, Doyle J, Golubic M, Roizen MF. A way to reverse CAD?. J Fam Pract. 2014;63(7):356-364b.
- Watts GF, Lewis B, Brunt JN, et al. Effects on coronary artery disease of lipid-lowering diet, or diet plus cholestyramine, in the St Thomas’ Atherosclerosis Regression Study (STARS). Lancet. 1992;339(8793):563-569. doi:10.1016/0140-6736(92)90863-x
- Schuler G, Hambrecht R, Schlierf G, et al. Regular physical exercise and low-fat diet. Effects on progression of coronary artery disease. Circulation. 1992;86(1):1-11. doi:10.1161/01.cir.86.1.1
- Räber L, Ueki Y, Otsuka T, et al. Effect of Alirocumab Added to High-Intensity Statin Therapy on Coronary Atherosclerosis in Patients With Acute Myocardial Infarction: The PACMAN-AMI Randomized Clinical Trial. JAMA. 2022;327(18):1771-1781. doi:10.1001/jama.2022.5218
- Nicholls SJ, Kataoka Y, Nissen SE, et al. Effect of Evolocumab on Coronary Plaque Phenotype and Burden in Statin-Treated Patients Following Myocardial Infarction. JACC Cardiovasc Imaging. 2022;15(7):1308-1321. doi:10.1016/j.jcmg.2022.03.002
- Criqui MH, Denenberg JO, Ix JH, et al. Calcium density of coronary artery plaque and risk of incident cardiovascular events. JAMA. 2014;311(3):271-278. doi:10.1001/jama.2013.282535
- Henein M, Granåsen G, Wiklund U, et al. High dose and long-term statin therapy accelerate coronary artery calcification. Int J Cardiol. 2015;184:581-586. doi:10.1016/j.ijcard.2015.02.072
- Napoli C, D’Armiento FP, Mancini FP, et al. Fatty streak formation occurs in human fetal aortas and is greatly enhanced by maternal hypercholesterolemia. Intimal accumulation of low density lipoprotein and its oxidation precede monocyte recruitment into early atherosclerotic lesions. J Clin Invest. 1997;100(11):2680-2690. doi:10.1172/JCI119813
- Berenson GS, Srinivasan SR, Bao W, Newman WP 3rd, Tracy RE, Wattigney WA. Association between multiple cardiovascular risk factors and atherosclerosis in children and young adults. The Bogalusa Heart Study. N Engl J Med. 1998;338(23):1650-1656. doi:10.1056/NEJM199806043382302
- Wiegman A, Hutten BA, de Groot E, et al. Efficacy and safety of statin therapy in children with familial hypercholesterolemia: a randomized controlled trial. JAMA. 2004;292(3):331-337. doi:10.1001/jama.292.3.331
- Luirink IK, Wiegman A, Kusters DM, et al. 20-Year Follow-up of Statins in Children with Familial Hypercholesterolemia. N Engl J Med. 2019;381(16):1547-1556. doi:10.1056/NEJMoa1816454
- Antonios TF, Singer DR, Markandu ND, Mortimer PS, MacGregor GA. Rarefaction of skin capillaries in borderline essential hypertension suggests an early structural abnormality. Hypertension. 1999;34(4 Pt 1):655-658. doi:10.1161/01.hyp.34.4.655
- Wong TY, Klein R, Sharrett AR, et al. Retinal arteriolar narrowing and risk of coronary heart disease in men and women. The Atherosclerosis Risk in Communities Study. JAMA. 2002;287(9):1153-1159. doi:10.1001/jama.287.9.1153
- Demer LL, Tintut Y. Vascular calcification: pathobiology of a multifaceted disease. Circulation. 2008;117(22):2938-2948. doi:10.1161/CIRCULATIONAHA.107.743161
- Gutiérrez OM, Mannstadt M, Isakova T, et al. Fibroblast growth factor 23 and mortality among patients undergoing hemodialysis. N Engl J Med. 2008;359(6):584-592. doi:10.1056/NEJMoa0706130
- Van Bortel LM, Laurent S, Boutouyrie P, et al. Expert consensus document on the measurement of aortic stiffness in daily practice using carotid-femoral pulse wave velocity. J Hypertens. 2012;30(3):445-448. doi:10.1097/HJH.0b013e32834fa8b0
- Munakata M. Brachial-Ankle Pulse Wave Velocity: Background, Method, and Clinical Evidence. Pulse (Basel). 2016;3(3-4):195-204. doi:10.1159/000443740
- Shirai K, Utino J, Otsuka K, Takata M. A novel blood pressure-independent arterial wall stiffness parameter; cardio-ankle vascular index (CAVI). J Atheroscler Thromb. 2006;13(2):101-107. doi:10.5551/jat.13.101
- Motoyama S, Ito H, Sarai M, et al. Plaque Characterization by Coronary Computed Tomography Angiography and the Likelihood of Acute Coronary Events in Mid-Term Follow-Up. J Am Coll Cardiol. 2015;66(4):337-346. doi:10.1016/j.jacc.2015.05.069
- Maurovich-Horvat P, Ferencik M, Voros S, Merkely B, Hoffmann U. Comprehensive plaque assessment by coronary CT angiography. Nat Rev Cardiol. 2014;11(7):390-402. doi:10.1038/nrcardio.2014.60
- SCOT-HEART Investigators, Newby DE, Adamson PD, et al. Coronary CT Angiography and 5-Year Risk of Myocardial Infarction. N Engl J Med. 2018;379(10):924-933. doi:10.1056/NEJMoa1805971
- Antonopoulos AS, Sanna F, Sabharwal N, et al. Detecting human coronary inflammation by imaging perivascular fat. Sci Transl Med. 2017;9(398):eaal2658. doi:10.1126/scitranslmed.aal2658
- Oikonomou EK, Marwan M, Desai MY, et al. Non-invasive detection of coronary inflammation using computed tomography and prediction of residual cardiovascular risk (the CRISP CT study): a post-hoc analysis of prospective outcome data. Lancet. 2018;392(10151):929-939. doi:10.1016/S0140-6736(18)31114-0
- Min JK, Leipsic J, Pencina MJ, et al. Diagnostic accuracy of fractional flow reserve from anatomic CT angiography. JAMA. 2012;308(12):1237-1245. doi:10.1001/2012.jama.11274
- Kang N, Qiao Y, Wasserman BA. Essentials for Interpreting Intracranial Vessel Wall MRI Results: State of the Art. Radiology. 2021;300(3):492-505. doi:10.1148/radiol.2021204096
- Christensen-Jeffries K, Couture O, Dayton PA, et al. Super-resolution Ultrasound Imaging. Ultrasound Med Biol. 2020;46(4):865-891. doi:10.1016/j.ultrasmedbio.2019.11.013
- Ku DN, Giddens DP, Zarins CK, Glagov S. Pulsatile flow and atherosclerosis in the human carotid bifurcation. Positive correlation between plaque location and low oscillating shear stress. Arteriosclerosis. 1985;5(3):293-302. doi:10.1161/01.atv.5.3.293
- Stone GW, Maehara A, Lansky AJ, et al. A prospective natural-history study of coronary atherosclerosis. N Engl J Med. 2011;364(3):226-235. doi:10.1056/NEJMoa1002358
- Chimowitz MI, Lynn MJ, Derdeyn CP, et al. Stenting versus aggressive medical therapy for intracranial arterial stenosis. N Engl J Med. 2011;365(11):993-1003. doi:10.1056/NEJMoa1105335
- Wang Y, Meng R, Liu G, et al. Intracranial atherosclerotic disease. Neurobiol Dis. 2019;124:118-132. doi:10.1016/j.nbd.2018.11.008
- Helgadottir A, Thorleifsson G, Manolescu A, et al. A common variant on chromosome 9p21 affects the risk of myocardial infarction. Science. 2007;316(5830):1491-1493. doi:10.1126/science.1142842
- Khera AV, Chaffin M, Aragam KG, et al. Genome-wide polygenic scores for common diseases identify individuals with risk equivalent to monogenic mutations. Nat Genet. 2018;50(9):1219-1224. doi:10.1038/s41588-018-0183-z
- Glagov S, Weisenberg E, Zarins CK, Stankunavicius R, Kolettis GJ. Compensatory enlargement of human atherosclerotic coronary arteries. N Engl J Med. 1987;316(22):1371-1375. doi:10.1056/NEJM198705283162204
- Wolinsky H, Glagov S. A lamellar unit of aortic medial structure and function in mammals. Circ Res. 1967;20(1):99-111. doi:10.1161/01.res.20.1.99
- Okita Y. An intimal cylinder in the descending aorta. J Thorac Cardiovasc Surg. 2015;150(3):e35-e36. doi:10.1016/j.jtcvs.2015.06.043
- Montorsi P, Ravagnani PM, Galli S, et al. Association between erectile dysfunction and coronary artery disease. Role of coronary clinical presentation and extent of coronary vessels involvement: the COBRA trial. Eur Heart J. 2006;27(22):2632-2639. doi:10.1093/eurheartj/ehl142
- Fuster V, Moreno PR, Fayad ZA, Corti R, Badimon JJ. Atherothrombosis and high-risk plaque: part I: evolving concepts. J Am Coll Cardiol. 2005;46(6):937-954. doi:10.1016/j.jacc.2005.03.074
- Virmani R, Burke AP, Farb A, Kolodgie FD. Pathology of the vulnerable plaque. J Am Coll Cardiol. 2006;47(8 Suppl):C13-C18. doi:10.1016/j.jacc.2005.10.065
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications. Circulation. 2007;116(16):1832-1844. doi:10.1161/CIRCULATIONAHA.106.676890
- Hansson GK. Inflammation, atherosclerosis, and coronary artery disease. N Engl J Med. 2005;352(16):1685-1695. doi:10.1056/NEJMra043430
- Gimbrone MA Jr, García-Cardeña G. Endothelial Cell Dysfunction and the Pathobiology of Atherosclerosis. Circ Res. 2016;118(4):620-636. doi:10.1161/CIRCRESAHA.115.306301
- Koschinsky ML, Bajaj A, Boffa MB, et al. A focused update to the 2019 NLA scientific statement on use of lipoprotein(a) in clinical practice. J Clin Lipidol. 2024;18(3):e308-e319. doi:10.1016/j.jacl.2024.03.001
- Mehta A, Vasquez N, Ayers CR, et al. Independent Association of Lipoprotein(a) and Coronary Artery Calcification With Atherosclerotic Cardiovascular Risk. J Am Coll Cardiol. 2022;79(8):757-768. doi:10.1016/j.jacc.2021.11.058
- Lin A, Manral N, McElhinney P, et al. Deep learning-enabled coronary CT angiography for plaque and stenosis quantification and cardiac risk prediction: an international multicentre study. Lancet Digit Health. 2022;4(4):e256-e265. doi:10.1016/S2589-7500(22)00022-X

