Progressão fisiopatológica e impacto funcional sistêmico da aterosclerose subclínica
Uma análise do curso de vida, da juventude até a meia-idade
Resumo
Aterosclerótico doença cardiovascular (ASCVD) continua sendo a principal causa de mortalidade em todo o mundo, e suas manifestações clínicas representam o desfecho, em estágio avançado, de uma trajetória biológica que se inicia décadas antes — muitas vezes ainda na vida fetal e, certamente, já na segunda década de vida. Esta revisão integra a biologia vascular estrutural, a hemodinâmica, a causalidade lipídica, inflamação, fenótipos específicos de cada sexo, neurodegeneração e reversibilidade relacionada ao estilo de vida em um quadro unificado para a compreensão aterosclerose subclínica como uma doença ativa, progressiva e modificável. Analisamos a heterogeneidade regional na arquitetura da parede arterial e o papel de vasa vasorum, a divergência das grandes artérias aterosclerose decorrente da doença dos pequenos vasos cerebrais, os determinantes hemodinâmicos de placa localização e as evidências longitudinais de PDAY, Bogalusa, Cárdia, MESA, e a série fetal FELIC, que aponta o início da doença para os primeiros anos de vida. Sintetizamos as evidências provenientes de estudos de randomização mendeliana, genética populacional e ensaios de intervenção que estabelecem apolipoproteína Contendo B– lipoproteínas como o fator causal necessário para aterogênese, e consideramos a Lp(a), a inflamação, a hematopoiese clonal, disfunção endotelial, rarefação microvascular e rigidez arterial nesse contexto. Concluímos com as técnicas de imagem e biomarcador ferramentas que permitem a detecção durante o longo período pré-clínico, os fenótipos específicos de cada sexo que, historicamente, têm sido subestimados e as evidências de ensaios clínicos — com destaque para o Lifestyle Heart Trial, a série de casos de Esselstyn, o STARS e os casos documentados por IVUS estatina e estudos de regressão com inibidores da PCSK9 (REVERSÃO, ASTEROIDE, Saturno, GLAGOV, PACMAN-AMI, Huygens) — o que corrobora a conclusão de que a aterosclerose subclínica é, quando tratada precocemente e de forma agressiva, uma doença reversível.
Palavras-chave
Aterosclerose subclínica; apolipoproteína B; lipoproteína(a); disfunção endotelial; vasa vasorum; doença dos pequenos vasos cerebrais; coronária artéria cálcio; velocidade de onda de pulso; regressão de placa; alimentos integrais dieta à base de plantas.
1. Introdução
O surgimento da ASCVD clínica é o resultado de uma trajetória biológica silenciosa, que se estende por várias décadas e que, muitas vezes, tem início na segunda década de vida — e, no caso de fetos expostos à exposição materna hipercolesterolemia, mesmo antes do nascimento. A aterosclerose subclínica refere-se à presença de alterações estruturais na parede arterial — incluindo espessamento intimal, retenção de lipoproteínas, acúmulo de células espumosas e formação precoce de placas — que precedem manifestações sintomáticas evidentes, tais como angina, infarto do miocárdio, acidente vascular cerebral isquêmico, claudicação periférica ou demência vascular. Essa progressão silenciosa é determinada por uma interação estreitamente ligada entre forças hemodinâmicas, variações estruturais na parede arterial, fluxo de lipoproteínas, ativação imunológica e estresse metabólico.
Embora tradicionalmente enquadrada como uma doença da senescência, estudos de coorte longitudinais e dados de autópsias mudaram fundamentalmente o foco para adultos jovens e adolescentes, revelando que déficits funcionais sutis do dia a dia — que vão desde a diminuição da velocidade de processamento cognitivo até o comprometimento da reserva renal e erétil — surgem muito antes que os limiares clínicos tradicionais para o diagnóstico sejam atingidos. A formulação mais rigorosa desse conceito de ciclo de vida é a exposição cumulativa ou “anos de colesterol” modelo, no qual a integral da concentração de partículas de apoB no plasma ao longo do tempo prevê tanto o momento quanto a gravidade dos eventos clínicos [7], [9].
Esta revisão apresenta uma síntese abrangente da fisiopatologia, distribuição anatômica e consequências funcionais da doença vascular subclínica em toda a árvore arterial humana, com atenção especial a (i) a biologia divergente da aterosclerose das grandes artérias e da doença dos pequenos vasos cerebrais; (ii) a centralidade causal das lipoproteínas contendo apoB e a contribuição da Lp(a), da inflamação e da hematopoiese clonal; (iii) fenótipos específicos por sexo; (iv) novas modalidades de detecção; e (v) as evidências provenientes de ensaios clínicos de que a doença subclínica é reversível quando tratada precocemente e de forma agressiva.
2. Lipoproteínas contendo apolipoproteína B como fator causal necessário
2.1 A síntese da randomização mendeliana
Randomização mendeliana (MR) oferece uma das formas mais rigorosas de inferência causal disponíveis fora de ensaios clínicos randomizados. Ao aproveitar a alocação aleatória de alelos na concepção, os estudos de MR estimam o efeito ao longo da vida de uma exposição determinada geneticamente, sem interferência de causalidade reversa, covariáveis relacionadas ao estilo de vida ou erro de medição. Ference e seus colegas analisaram 50 polimorfismos em nove genes relacionados ao LDL em 312.321 participantes e constataram que cada 1 mmol/L (≈38,7 mg/dL) de redução genética do LDL-C confere um risco relativo redução de aproximadamente 54,5% para doença cardíaca coronariana — um efeito aproximadamente três vezes maior por unidade LDL do que o das estatinas iniciadas na meia-idade [1].
O relação dose-resposta é log-linear, sem limiar detectável, o que corrobora um modelo de exposição cumulativa. Um segundo estudo de ressonância magnética utilizando polimorfismos em PCSK9, HMGCR, e NPC1L1 demonstrou que a redução do risco está intimamente relacionada à magnitude e à duração da redução do LDL-C, corroborando a conclusão de que a exposição integrada ao longo da vida às lipoproteínas contendo apoB é um determinante central da aterogênese, enquanto a via molecular específica pela qual o LDL-C é reduzido é menos importante para a redução do risco de ASCVD [3]. Uma Declaração de Consenso da Sociedade Europeia de Aterosclerose, de 2017, analisou mais de 200 estudos genéticos, epidemiológicos prospectivos e de intervenção randomizada e concluiu que o LDL cumpre o Critérios de Bradford Hill para a causalidade na ASCVD [4], e a atualização do EAS de 2020 estendeu essa conclusão às lipoproteínas que contêm apoB em geral [19].
2.2 A ApoB como partícula unificadora
Cada partícula importante de lipoproteína aterogênica — VLDL, IDL, LDL, Lp(a) e quilomícro resíduos — transporta uma única molécula de apolipoproteína B: apoB-100 para partículas de origem hepática e apoB-48 para remanescentes intestinais. ApoB portanto, conta partículas aterogênicas, enquanto o LDL-C mede uma carga cuja proporção em relação ao transportador varia de acordo com o estado metabólico. No UK Biobank Na análise de 389.529 participantes, a apoB foi o principal fator preditivo de infarto do miocárdio; o LDL-C e o não-HDL-C perderam significância estatística após o ajuste para a apoB [5]. Em situações de discordância — nos casos em que o LDL-C está dentro da normalidade, mas o número de partículas é elevado, como em síndrome metabólica e resistência à insulina — A apoB revela um risco aterogênico substancial que uma estratégia baseada apenas no LDL-C não detectaria [6].
2.3 Exposição cumulativa e o conceito de “anos-colesterol”
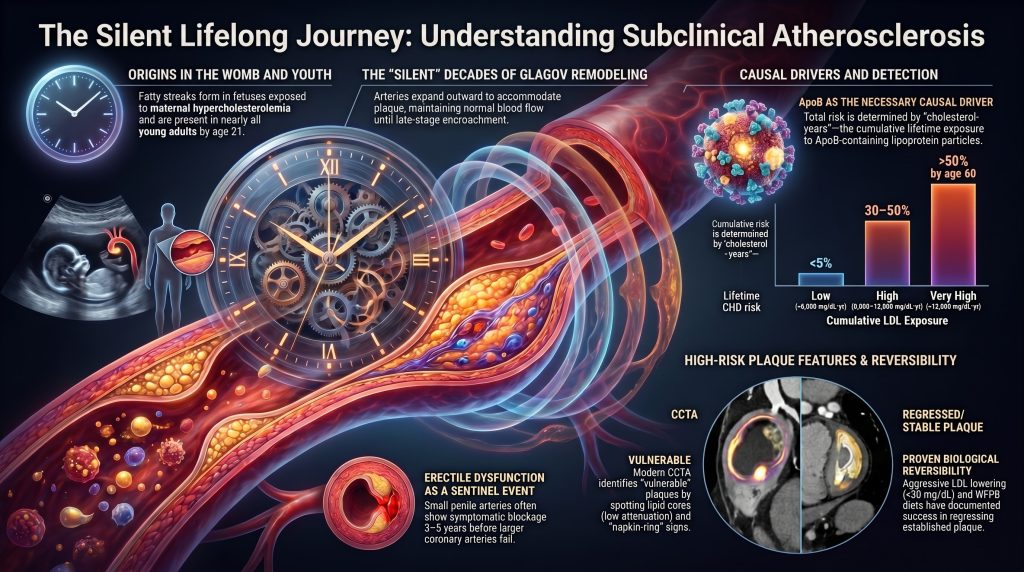
O modelo de exposição cumulativa considera o risco de ASCVD como uma função da integral da concentração plasmática de LDL-C ao longo do tempo, de forma análoga a “maços-ano” para o tabaco. Várias análises corroboram uma relação dose-tempo entre a exposição ao LDL-C e eventos de ASCVD. O “limite” para a doença clinicamente evidente em homens foi descrito em algumas análises como sendo de aproximadamente 5.000 mg/dL·anos — por exemplo, LDL 125 mg/dL × 40 anos, o que corresponde a uma idade de aproximadamente 50 anos nas populações ocidentais atuais — mas o valor exato de LDL-ano no qual a doença clínica se manifesta depende do modelo e deve ser apresentado como ilustrativo, e não como um limite biológico universal [7], [9].
O “LDL” anos-placa” Esse modelo reestrutura a prevenção de forma quantitativa com base na carga cumulativa. Por exemplo, um nível de LDL de 70 mg/dL ao longo da vida × 80 anos resulta em ≈5.600 mg/dL·anos; um nível de LDL de 130 mg/dL × 50 anos resulta em ≈6.500 mg/dL·anos; e a heterozigose não tratada hipercolesterolemia familiar Pacientes com LDL de 250 mg/dL ultrapassam os limites ilustrativos comuns já no início dos trinta anos. Esses cálculos são úteis para explicar a relação entre dose e tempo e para esclarecer por que a HF heterozigótica não tratada acarreta um alto risco de doença cardíaca coronariana (DCC) ao longo da vida, mas não devem ser apresentados como limites validados de risco individual [7], [8], [9].
| Categoria | Exposição cumulativa ao LDL | Trajetória aproximada | Risco ilustrativo de doença cardíaca coronariana ao longo da vida |
| Baixo | <5.000 mg/dL·ano | LDL 70 × 70 anos | <5% |
| Intermediário | 5.000–8.000 mg/dL·ano | LDL 100 × 60 anos | 10–20% |
| Alto | 8.000–12.000 mg/dL·ano | LDL 130 × 65 anos | 30–50% |
| Muito alto | >12.000 mg/dL·ano | LDL 190 × 65 anos (HeFH) | >50% aos 60 anos |
Tabela 1. Categorias ilustrativas de exposição cumulativa ao colesterol LDL e risco aproximado de doença cardíaca coronariana ao longo da vida. Adaptado de Ference et al. e Domanski et al. [7], [8], [9]. Essas categorias são recursos ilustrativos de comunicação, e não limites de risco individual validados por diretrizes.
2.4 Tsimane e Hadza: o experimento natural do baixo nível de LDL ao longo da vida
Kaplan e seus colegas examinaram os índices de CAC em 705 Tsimane caçadores-coletores e horticultores da Amazônia boliviana com idades entre 40 e 94 anos. A média de LDL-C foi de 91 mg/dL, e 85% dos adultos com 40 anos ou mais apresentavam um CAC igual a zero, em comparação com aproximadamente 50% dos adultos norte-americanos de idade semelhante no estudo MESA. Sessenta e cinco por cento das pessoas com mais de 75 anos apresentavam um CAC igual a zero — o nível mais baixo de aterosclerose coronariana já medido em qualquer população — e apenas 8% apresentavam um CAC ≥100, contra mais de 50% em populações norte-americanas da mesma faixa etária [10].
Esse experimento natural corrobora a conclusão de que manter níveis relativamente baixos de LDL-C ao longo da vida, aliado a alta atividade física e ao mínimo de tabagismo, está associado a uma prevalência muito baixa de doença coronariana calcificação. Isso não deve ser interpretado como prova de que o LDL-C ≤90 mg/dL elimina praticamente a aterosclerose coronariana, pois o fenótipo dos Tsimane reflete múltiplas exposições ao longo da vida e não apenas o LDL-C isoladamente. Os Hadza da Tanzânia têm sido descritos como uma população de caçadores-coletores fisicamente ativa, com características cardiometabólicas favoráveis nos estudos disponíveis; no entanto, não foram realizadas imagens diretas do CAC nesse grupo; as conclusões sobre a ausência de doença coronariana clínica nos Hadza são, portanto, inferenciais e não diretas [11].
2.5 Baixos níveis genéticos de LDL ao longo da vida: PCSK9 e ANGPTL3
Cohen e seus colegas identificaram mutações de perda de função de ocorrência natural no gene PCSK9 (R46L, Y142X, C679X) que reduzem o LDL em 15 a 40 por cento ao longo da vida. Portadores de variantes selecionadas apresentaram grandes reduções nos eventos de doença cardíaca coronariana, com as estimativas mais impressionantes — incluindo reduções próximas a 88% para algumas variantes — refletindo tamanhos de efeito que variam de acordo com a variante e a ascendência [12]. Esses tamanhos de efeito superam em muito o que qualquer intervenção farmacológica iniciada na meia-idade pode alcançar. Da mesma forma, variantes homozigotas com perda de função em ANGPTL3 provocam hipobetalipoproteinemia com níveis muito baixos de LDL e triglicerídeos; séries epidemiológicas descrevem uma redução acentuada do risco de ASCVD e resultados favoráveis perfis lipídicos nessas populações portadoras, embora as taxas de ocorrência não tenham sido quantificadas em coortes randomizadas [13].
Essas experiências genéticas estabelecem uma condição limite útil: quando a carga de partículas de apoB ao longo da vida é geneticamente baixa, a aterosclerose apresenta-se marcadamente suprimida, mesmo sem intervenção farmacológica. A imitação farmacológica desses fenótipos — por meio de anticorpos monoclonais contra a PCSK9, agentes de siRNA e inibidores da ANGPTL3 — demonstrou uma redução adicional de eventos, além da terapia com estatinas. Análises de Fourier e o estudo de extensão aberto FOURIER aponta para taxas de eventos progressivamente menores entre os pacientes que alcançaram níveis muito baixos de LDL, incluindo LDL <20 mg/dL, sem que se tenha observado qualquer sinal de risco adicional durante o período de acompanhamento disponível [18].
2.6 Por que a manutenção de níveis muito baixos de LDL reduz significativamente a aterogênese
Endotelial transcitose do LDL para o íntima é dependente da concentração, e a retenção mediada por proteoglicanos — o paradigma “resposta à retenção” de Tabas, Williams e Borén — torna-se menos provável à medida que o fluxo de partículas de apoB diminui [83]. Os recém-nascidos apresentam LDL-C ≈30 mg/dL e aterosclerose lesões normalmente não são detectados nessa fase; isso deve ser interpretado como evidência de que níveis muito baixos de LDL-C ao longo da vida são incompatíveis com os estágios iniciais da aterogênese em escala populacional, e não como uma afirmação de que a aterosclerose seja biologicamente impossível para qualquer valor específico de LDL-C. Coortes com LDL <70 mg/dL ao longo da vida (PCSK9 LOF, ANGPTL3 LOF, HF tratada) demonstram reduções acentuadas nas taxas de eventos, com regressão da placa documentada por IVUS com LDL <60 mg/dL durante o tratamento nos ensaios REVERSAL, ASTEROID, SATURN e GLAGOV [14], [15], [16], [17].
FOURIER-OLE estendido evolocumabe acompanhamento com mediana de aproximadamente 5 anos e relataram redução contínua dos eventos em pacientes com LDL <20 mg/dL durante o tratamento, sem sinais de risco adicional ao longo do período de acompanhamento disponível [18]. Uma demonstração formal de dose-resposta A ausência de um platô nesses níveis muito baixos de LDL ainda não foi definitivamente comprovada, mas os dados disponíveis são consistentes com um benefício contínuo e ausência de toxicidade compensatória até os níveis mais baixos de LDL alcançados nas populações de estudos clínicos até o momento.
2.7 Reconhecimento e refutação da posição cética em relação ao LDL
Um pequeno grupo de autores — com destaque para Ravnskov, Diamond e Kendrick — tem defendido que o LDL não tem relação causal, citando estudos observacionais em populações idosas nos quais o LDL parece não ter valor preditivo (o chamado “paradoxo lipídico”). As refutações padrão são bem conhecidas. Em primeiro lugar, a causalidade reversa predomina na terceira idade: doenças crônicas, má absorção e fragilidade reduzem o LDL, distorcendo a associação entre LDL e mortalidade em análises transversais. Em segundo lugar, viés de sobrevivência seleciona indivíduos geneticamente protegidos entre aqueles que atingem os 80 anos com níveis elevados de LDL. Em terceiro lugar, a redução do risco relativo com a idade não implica redução do risco absoluto; a taxa absoluta de ocorrência aumenta drasticamente com a idade. Em quarto lugar, as evidências genéticas e farmacológicas se corroboram mutuamente em cerca de vinte linhas de investigação independentes, atendendo aos critérios de triangulação para a causalidade [4], [6], [19]. A posição cética baseia-se quase inteiramente em dados observacionais, ao mesmo tempo em que ignora as evidências convergentes provenientes de estudos genéticos e de ensaios clínicos randomizados.
3. Determinantes estruturais e o papel da vasa vasorum na aterogênese
3.1 Profundidade crítica e a unidade lamelar
Nas artérias sistêmicas de grande calibre, as demandas metabólicas da parede espessa excedem a capacidade de difusão simples de oxigênio a partir do lúmen. A “profundidade crítica” é definida como o limite fisiológico da difusão de oxigênio e nutrientes a partir do sangue luminal, estabelecido por Geiringer em aproximadamente 0,5 mm (≈500 μm), ou cerca de 29–30 unidades lamelares da parede medial [78], [79]. Cada unidade lamelar é composta por uma lâmina elástica e sua camada associada de células musculares lisas e matriz extracelular, com cerca de 15 μm de espessura. Segmentos de parede mais espessos do que esse limite exigem uma rede microvascular intrínseca — a vasa vasorum — para manter a viabilidade da média externa e adventícia.
Os vasa vasorum são classificados em vasa vasorum interna, que se originam diretamente do lúmen arterial, e vasa vasorum externa, que se originam de ramos distais e penetram na adventícia. As investigações de Geiringer estabeleceram que os vasa vasorum são abundantes na adventícia e no terço externo da média, enquanto o terço interno ≈0,5 mm (≈30 unidades lamelares) da parede permanece avascular e é irrigado exclusivamente por difusão luminal [79]. Quando a parede se torna mais espessa devido à placa aterosclerótica ou à hiperplasia hipertensiva, a distância de difusão aumenta, gerando um ambiente hipóxico nas camadas mais profundas. A hipóxia desencadeia a sinalização angiogênica dependente do HIF-1α, levando à proliferação de vasa vasorum que podem penetrar na lâmina elástica interna e entrar na própria placa, onde atuam tanto como condutos para células inflamatórias quanto como fontes frágeis de hemorragia intraplaca.
3.2 Irrigação vascular extracraniana versus intracraniana
A vasculatura intracraniana apresenta um perfil arquitetônico único em comparação com a circulação sistêmica. As artérias intracranianas saudáveis são caracterizadas por uma túnica média mais fina, uma adventícia menos abundante e uma relativa escassez de fibras elásticas fibras; muitos não possuem uma lâmina elástica externa bem definida. Uma característica distintiva fundamental é que os vasos intracranianos estão imersos no líquido cefalorraquidiano, rico em nutrientes, o que proporciona suporte metabólico por meio da difusão externa e compensa, em parte, a relativa ausência de vasa vasorum nas primeiras fases da vida.
Estudos modernos de autópsia e imagem refinaram a visão histórica de que os vasa vasorum estão ausentes no cérebro. Em uma série de autópsias envolvendo 50 casos, os vasa vasorum foram identificados em 72% dos pacientes, localizados principalmente na túnica adventícia. Sua distribuição é marcadamente não uniforme: os vasa vasorum são encontrados com maior frequência nos segmentos proximais — as artérias vertebrais, a artéria basilar e a porção intracraniana da artéria interna artéria carótida — do que em segmentos distais, como as artérias cerebrais médias ou anteriores. Embora a aterosclerose possa ocorrer na ausência de vasa vasorum, seu desenvolvimento está fortemente associado à progressão da doença intracraniana: na artéria vertebral intracraniana, a presença de vasa vasorum adventicia está correlacionada com maior carga de placa, calcificação intraplaca mais densa e estenose luminal mais grave estenose.
| Tipo de embarcação | Espessura da parede | Vasa vasorum (fase inicial da vida) | Fonte nutricional |
| Aorta / sistêmico de grande porte | >1,0 mm (geralmente 1,5–2,0 mm) | Abundantes na adventícia e na camada média externa | Difusão luminal + VV |
| Carótida extracraniana | ≈0,6–1,0 mm | Presente na adventícia | Difusão luminal + VV |
| ICA/VA intracraniana | ≈0,2–0,3 mm | Espalhados; principalmente nos segmentos proximais | Difusão luminal + LCR |
| MCA distal / ACA | <0,2 mm; não possui EEL | Ausente ou raro | Difusão luminal + LCR |
| Arteríolas penetrantes | 40–200 μm de diâmetro | Ausente | Difusão luminal + líquido intersticial |
Tabela 2. Arquitetura comparativa da espessura da parede arterial, da densidade dos vasa vasorum e da fonte nutricional nas circulações sistêmica e cerebral. EEL, lâmina elástica externa; ACI, artéria carótida interna; AV, artéria vertebral; ACM, artéria cerebral média; ACI, artéria cerebral anterior; VV, vasa vasorum; LCR, líquido cefalorraquidiano.
4. Forças hemodinâmicas e localização da placa
4.1 Tensão de cisalhamento laminar versus turbulenta
A natureza focal da aterosclerose é determinada pela interação entre o fluxo sanguíneo e a geometria arterial. A endotélio atua como um mecanosensor, convertendo o estresse físico em sinalização biológica por meio dos cílios primários, das integrinas e da glicocálix mecanotransdução, e canais iônicos (notadamente Piezo1 e TRPV4). Em segmentos arteriais retos, o fluxo é laminar, gerando alta pressão unidirecional tensão de cisalhamento na parede (normalmente 1–7 Pa, ou 10–70 dyn/cm²). Esse ambiente mantém um fenótipo endotelial aterorresistente, caracterizado pela ativação sustentada de sintase endotelial de óxido nítrico (eNOS), a fosforilação dos fatores de transcrição KLF2 e KLF4 e a supressão da sinalização do NF-κB, o que resulta em óxido nítrico a produção é elevada, adesão leucocitária é suprimida, e a permeabilidade da íntima permanece baixa [85].
Em contrapartida, em pontos de ramificação, bifurcações e áreas de alta curvatura, o fluxo torna-se “perturbado”. Essas zonas propensas à aterosclerose apresentam baixo estresse de cisalhamento na parede, calculado como média temporal (frequentemente <0,4 Pa), e alto índice de cisalhamento oscilatório, com a direção da força de atrito se invertendo durante o ciclo cardíaco. Em regiões de fluxo perturbado, o endotélio sofre uma mudança fenotípica: as junções estreitas se afrouxam, permitindo maior transcitose de LDL para a íntima; a expressão de VCAM-1, ICAM-1, a E-selectina e o MCP-1 capturam monócitos e células T circulantes; espécies reativas de oxigênio a produção de NADPH aumenta por meio da ativação da NADPH oxidase; e o eixo protetor KLF2/eNOS é suprimido.
O estudo pioneiro de dinâmica de fluidos computacional realizado por Ku e colegas na bifurcação carotídea humana demonstrou uma estreita concordância espacial entre regiões de baixo cisalhamento e espessamento da íntima — o estudo empírico fundador da teoria hemodinâmica da aterogênese [71]. Esse padrão se repete em todos os pontos de ramificação da árvore arterial: os segmentos proximais da artéria coronária anterior esquerda (LAD) e da artéria coronária circunflexa (LCx), o bulbo carotídeo, a bifurcação da aorta abdominal e os óstios das artérias renais apresentam essa vulnerabilidade dependente da geometria.
4.2 Comportamento celular no microambiente da placa
Uma vez retida na íntima, a LDL sofre modificações oxidativas causadas pela mieloperoxidase, pela lipoxigenase e pelas espécies reativas de oxigênio. LDL oxidadas é reconhecido pelos receptores scavenger (CD36, SR-A) presentes nas células residentes e nas recém-recrutadas macrófagos, que o internalizam e se tornam células espumosas. Nas lesões subclínicas iniciais, a morte das células espumosas é contrabalançada por eferocitose — a remoção de células apoptóticas pelos macrófagos vizinhos — mas, à medida que o microambiente se torna cada vez mais tóxico, a eferocitose falha, os detritos apoptóticos e necróticos se acumulam e um núcleo necrótico formas. As células musculares lisas vasculares (VSMCs) passam simultaneamente de um fenótipo contrátil para um fenótipo sintético, migrando da média para a íntima, onde secretam uma substância rica em colágeno cápula fibrosa que, inicialmente, estabiliza a lesão. O equilíbrio entre a reparação por espessamento da camada superficial e a inflamação que expande o núcleo determina se uma placa permanece estável ou evolui para um estado de vulnerabilidade [82], [83], [84].
5. A disfunção endotelial como a lesão detectável mais precoce
A disfunção endotelial precede qualquer lesão estrutural detectável por espessura íntima-média da carótida (CIMT), pontuação de cálcio nas artérias coronárias ou angiografia. É funcional, dinâmico e parcialmente reversível — e, portanto, representa a janela prática mais precoce para uma intervenção primordial.
5.1 Dilatação mediada pelo fluxo
Braquial dilatação mediada pelo fluxo (DMF), medida por ultrassom após a colocação de um manguito no antebraço por 5 minutos oclusão, quantifica a vasodilatação dependente do endotélio (em grande parte mediada pelo óxido nítrico). Uma FMD mais baixa está associada a maior risco cardiovascular, mas a FMD depende do protocolo utilizado e não há um único valor-limite universal válido para todos os laboratórios; valores abaixo de aproximadamente 5 a 7 por cento são comumente considerados anormais em contextos de pesquisa. No Estudo Multiétnico de Aterosclerose, a FMD acrescentou informações prognósticas independentes além do risco de Framingham e da CIMT [33]. A FMD está comprometida em indivíduos com níveis de LDL mesmo que levemente elevados, insulina resistência, não tratada hipertensão, ou a exposição crônica à poluição atmosférica por partículas.
5.2 Índice de hiperemia reativa
O índice de hiperemia reativa (RHI), medido de forma não invasiva por pletismografia digital (EndoPAT), reflete a microvascular função endotelial na ponta do dedo após hiperemia reativa. Um limiar de RHI em torno de 1,67 tem sido utilizado para identificar disfunção endotelial coronariana ou aterosclerose coronariana precoce em coortes selecionadas; a sensibilidade e a especificidade dependem da população e do padrão-referência [34]. O RHI é independente do operador, apresenta boa reprodutibilidade e tem sido utilizado como desfecho em estudos de intervenção sobre estilo de vida e farmacológica.
5.3 Degradação do glicocálix
O glicocálice endotelial é uma camada superficial semelhante a um gel, com espessura de 0,5 a 3 μm, composta por proteoglicanos (heparan sulfato, sulfato de condroitina), glicoproteínas (sindecano-1) e plasma adsorvido proteínas. Ele modula a transcitosis do LDL, o rolamento dos leucócitos e a mecanotransdução do esforço de cisalhamento. Glicocálix degradação — provocada pelo LDL oxidado, hiperglicemia, TNF-α e espécies reativas de oxigênio — expõe moléculas de adesão e aumenta o fluxo de lipoproteínas na íntima. O afinamento do glicocalix, detectável por imagem sublingual de campo escuro em fluxo lateral e por níveis elevados de sindecano-1 e hialuronano no plasma, ocorre antes do comprometimento mensurável da FMD e está entre as primeiras anormalidades detectáveis na doença subclínica [35], [36].
5.4 Disfunção microvascular que antecede a doença macrovascular
Reserva de fluxo coronariano (CFR) abaixo de 2,0 por tomografia por emissão de pósitrons, um valor inferior a 2,5 pelo Doppler transtorácico ou inferior a 2,0 pela ressonância magnética cardíaca é um fator preditivo independente de eventos cardiovasculares, mesmo na ausência de doença epicárdica obstrutiva. A disfunção endotelial microvascular pode ocorrer com coronárias normais angiografias, constituindo o substrato para a síndrome de isquemia com não obstrutiva artérias coronárias (INOCA), abordado na Seção 8 [37].
6. Mapeamento anatômico da doença vascular subclínica
A aterosclerose é uma doença sistêmica, mas não uniforme, que se manifesta preferencialmente em locais anatômicos específicos caracterizados por geometria complexa e fluxo alterado. O mapeamento preciso em diferentes leitos vasculares revela um padrão previsível de localização das placas, dependente da geometria.
6.1 Leitos cerebrovasculares e cervicais
No pescoço, a bifurcação carotídea e o segmento proximal da artéria carótida interna são os principais locais de desenvolvimento precoce de placas, devido à separação do fluxo, à recirculação e ao baixo cisalhamento oscilatório no bulbo carotídeo. Dentro do crânio, a doença é observada com maior frequência na artéria carótida interna intracraniana (sifão carotídeo) e nos segmentos proximais dos principais ramos do círculo de Willis. Séries de autópsias indicam que a aterosclerose intracraniana surge aproximadamente 15 a 20 anos depois da doença extracraniana; lesões estáveis são mais comuns na artéria carótida interna (ACI), enquanto lesões mais dinâmicas e progressivas são encontradas na artéria cerebral média (ACM), na artéria cerebral anterior (ACA) e nas artérias cerebrais posteriores.
É importante ressaltar que, doença aterosclerótica intracraniana (ICAD) representa aproximadamente 9% de derrames nas populações brancas, mas de 30% a 50% dos derrames nas populações do Leste Asiático, negras e hispânicas [73], [74]. Essa disparidade racial persiste após o ajuste para fatores tradicionais fatores de risco, sugerindo contribuições genéticas e estruturais subjacentes. O estudo SAMMPRIS demonstrou que o tratamento médico é superior à implantação de stent para a ICAD sintomática com estenose ≥70% [73].
6.2 Vasculatura coronariana e aorta
A aterosclerose coronariana geralmente se inicia nos segmentos proximais das artérias epicárdicas, sendo que a artéria descendente anterior esquerda (DAE) proximal apresenta a maior prevalência de placas — particularmente nos primeiros 40 mm — devido ao seu ângulo de origem agudo e à elevada perturbação do fluxo gerada nas bifurcações dos ramos diagonal e septal. As bifurcações da artéria descendente anterior esquerda (DAE) com as diagonais, da artéria circunflexa esquerda (ACX) com as marginais obtusas e da artéria coronária direita (ACD) com a artéria descendente posterior apresentam, todas, predileção pelas paredes laterais de baixo cisalhamento dos ramos laterais.
O estudo “Determinantes Patobiológicos da Aterosclerose na Juventude” (PDAY) confirmou que estrias gordurosas e lesões em relevo estão presentes nas artérias coronárias de indivíduos com idades entre 15 e 34 anos. Na aorta, existe um claro gradiente de suscetibilidade: a aorta abdominal é mais gravemente afetada do que a aorta torácica, com a maior concentração de placas ocorrendo na aorta abdominal distal e na bifurcação aórtica.
6.3 Artérias renais e mesentéricas
A estenose aterosclerótica da artéria renal (ARAS) é responsável por aproximadamente 90% dos casos de estenose da artéria renal e envolve principalmente os óstios das artérias renais e os 2 cm proximais da artéria renal principal. Em contrapartida, a displasia fibromuscular, responsável pelos cerca de 10% restantes, afeta tipicamente os segmentos médio e distal ou os ramos intrarenais. A doença da artéria mesentérica — que envolve o tronco celíaco e as artérias mesentéricas superior e inferior — também ocorre com maior frequência nas origens aórticas, onde a turbulência do fluxo é maior.
6.4 Artérias dos membros inferiores e da pelve
A doença arterial periférica segue uma progressão previsível, das artérias elásticas para as musculares. A aterosclerose geralmente surge primeiro nas artérias elásticas suprainguinais (aorta e ilíacas), antes de progredir para as artérias musculares infrainguinais (femoral, poplítea e tibial). A doença vascular pélvica frequentemente envolve a artéria pudenda interna (API), onde estenoses ou oclusões significativas foram documentadas em aproximadamente 54% dos homens submetidos a exames de triagem para doença arterial coronariana — uma prevalência extraordinária que reflete o pequeno calibre e a exposição comum a fatores de risco desses vasos. Os ramos distais da artéria peniana interna (API), incluindo as artérias cavernosas, são particularmente suscetíveis devido ao seu pequeno diâmetro (0,5–1 mm), conforme discutido na Seção 9.
7. Diferenciação entre aterosclerose das grandes artérias e doença dos pequenos vasos cerebrais
A distinção entre a aterosclerose clássica e doença dos pequenos vasos cerebrais (cSVD) é fundamental para compreender os mecanismos divergentes da lesão vascular em todo o corpo humano.
7.1 Por que as arteríolas penetrantes não desenvolvem aterosclerose clássica
As arteríolas penetrantes (40–200 μm de diâmetro) que irrigam as estruturas profundas do cérebro — gânglios basais, tálamo, cápsula interna e substância branca periventricular — não apresentam o caráter excêntrico, placas ricas em lipídios característica da aterosclerose dos grandes vasos. Três fatores estruturais e biológicos explicam essa divergência:
Em primeiro lugar, a simplicidade estrutural: esses vasos não apresentam a estrutura lamelar de múltiplas camadas nem as lâminas elásticas internas e externas bem definidas que sustentam a arquitetura clássica da placa. Em segundo lugar, barreira hematoencefálica especialização: a células endoteliais Esses vasos são componentes especializados da unidade neurovascular, com junções apertadas formadas por claudina-5, ocludina e ZO-1, sustentadas por pericitos, pés terminais dos astrócitos e um ambiente metabólico único que difere fundamentalmente dos vasos sistêmicos. Em terceiro lugar, a ausência de vasa vasorum: esses vasos dependem inteiramente da difusão luminal e externa e não possuem a rede microvascular intrínseca que pode ser cooptada para a nutrição da placa nas artérias maiores.
7.2 O espectro da patologia dos pequenos vasos
Em vez da aterosclerose clássica, as arteríolas penetrantes desenvolvem um conjunto distinto de patologias, coletivamente denominadas “doença dos pequenos vasos cerebrais”. A lipohialinose, originalmente caracterizada por C. Miller Fisher como “desorganização segmentar da parede arteriolar”, envolve o acúmulo de agregados lipídicos e proteicos cerosos e vítreos na parede do vaso, necrose fibrinoide das células musculares lisas da camada média e estreitamento da luz do vaso. Ela é causada principalmente pela hipertensão crônica e é o principal substrato dos infartos lacunares nas arteríolas lenticuloestriadas, talamoperfurantes e penetrantes pontinas.
A arteriolosclerose hiperplásica envolve um espessamento concêntrico da parede, semelhante às “camadas de uma cebola”, devido à proliferação do músculo liso e à duplicação da membrana basal, sendo mais característica da hipertensão maligna ou acelerada. O microateroma refere-se a lesões oclusivas em vasos penetrantes maiores (200–800 μm); essas lesões compartilham algumas características com a aterosclerose (células espumosas, retenção lipídica), mas ocorrem tipicamente na origem proximal do vaso perfurante e refletem a propagação da doença das grandes artérias para os ramos.
Angiopatia amilóide cerebral (CAA) envolve a deposição progressiva de β-amilóide (Aβ) — predominantemente Aβ40 e, em menor grau, Aβ42 — na média e na adventícia das arteríolas corticais e leptomeníngeas (normalmente com calibre <2 mm). A CAA é independente da hipertensão e é um dos principais fatores que contribuem para microhemorragias lobares, siderose superficial e hemorragia subaracnóidea da convexidade [23], [24]. A cSVD em estágio patológico avançado frequentemente apresenta uma transição da disfunção endotelial para a ruptura da BHE: a falha da BHE permite que componentes séricos tóxicos — fibrinogênio, IgG, complemento — se extravasem para o cérebro, desencadeando inflamação perivascular, “dilatação forçada” e acúmulo de tecido conjuntivo, o que deixa os vasos a jusante vulneráveis a danos causados pela alta pressão.
8. Evidências do início da vida e trajetórias longitudinais de risco
8.1 Napoli/FELIC: Estrias gordurosas fetais
A lesão aterosclerótica mais precoce documentada em seres humanos ocorre na fase fetal. Napoli e colegas, no estudo FELIC (Fate of Early Lesions in Children), demonstraram que se formam estrias gordurosas na íntima aórtica de fetos, sendo que o acúmulo de LDL na íntima e sua oxidação precedem o recrutamento de monócitos. A formação de estrias gordurosas fetais foi significativamente intensificada pela hipercolesterolemia materna durante a gravidez, sugerindo que o ambiente lipídico materno programa a vulnerabilidade vascular dos filhos décadas antes do surgimento da doença clínica [52].
Essas observações transformaram a concepção da aterosclerose, que passou de uma doença da meia-idade para uma doença que acompanha todo o curso da vida, com início ainda no útero, sendo que o ambiente pré-natal determina a trajetória do acúmulo subsequente de LDL na íntima.
8.2 O PDAY e o Estudo Cardíaco de Bogalusa
O Estudo PDAY realizou autópsias padronizadas em mais de 3.000 indivíduos com idades entre 15 e 34 anos que faleceram por traumatismo, catalogando a prevalência e a extensão das estrias gordurosas e das lesões elevadas nas artérias coronárias e na aorta. As estrias gordurosas estavam presentes em praticamente todas as aortas e nas artérias coronárias da maioria dos indivíduos já no final dos 20 anos; lesões elevadas apareceram em aproximadamente 20% dos homens com idades entre 30 e 34 anos. O estudo desenvolveu o escore de risco PDAY, que demonstrou que o tabagismo, colesterol não-HDL, e a hipertensão na juventude é um forte indicador de calcificação avançada décadas mais tarde.
O Estudo do Coração de Bogalusa estenderam essas observações a uma coorte longitudinal baseada na comunidade, demonstrando que os fatores de risco medidos entre os 5 e os 17 anos de idade predizem a morbidade subclínica na idade adulta. Berenson e colegas, com base em dados de autópsias de 204 jovens com idades entre 2 e 39 anos que faleceram por trauma, documentaram estrias gordurosas aórticas em aproximadamente metade das crianças com idades entre 2 e 15 anos, número que aumentou para quase 100% aos 21 anos; estrias gordurosas coronárias em 8% das crianças de 2 a 15 anos e em 69% daquelas de 26 a 39 anos; e lesões coronárias elevadas em 3% das crianças de 6 a 15 anos e em 30% daquelas de 26 a 39 anos. O número de fatores de risco cardiovasculares apresentou correlação direta com a extensão tanto das estrias gordurosas quanto das placas fibrosas [53].
8.3 O Estudo CARDIA
O estudo “Coronary Artery Risk Development in Young Adults” (CARDIA) acompanhou 5.115 participantes com idades entre 18 e 30 anos ao longo de mais de 35 anos de acompanhamento. Várias descobertas moldaram a cardiologia preventiva contemporânea. Em primeiro lugar, a exposição prolongada a níveis mesmo que modestamente elevados de LDL-C e pressão arterial durante as décadas de 20 e 30 contribui para o risco de ASCVD independentemente dos níveis de risco observados mais tarde na vida. Em segundo lugar, no 25º ano (idade média de 50 anos), aproximadamente 27,7% dos participantes apresentavam cálcio detectável nas artérias coronárias e aproximadamente 53% apresentavam cálcio na aorta abdominal. Em terceiro lugar, os participantes que adotaram hábitos saudáveis — alimentação, exercícios físicos, cessação do tabagismo, manutenção do peso — durante a idade adulta jovem apresentaram significativamente menos doenças subclínicas na meia-idade, com reduções absolutas no risco de eventos substancialmente maiores do que aquelas que uma intervenção na meia-idade pode alcançar.
8.4 Aterosclerose em crianças e adolescentes: hipercolesterolemia familiar
A hipercolesterolemia familiar heterozigótica (HeFH; prevalência ≈1:250) se manifesta com níveis de LDL-C entre 190 e 400 mg/dL desde o nascimento, em decorrência de variantes patogênicas em LDLR, APOB ou, raramente, PCSK9. Se não for tratada, a HeFH acarreta um risco de cerca de 50% de doença cardíaca coronariana (DCC) aos 50 anos nos homens. A espessura da parede carotídea (CIMT) apresenta-se significativamente elevada em crianças com HeFH entre os 8 e 10 anos. O estudo marcante de Wiegman e colegas demonstrou que o início do tratamento com estatinas entre os 8 e 18 anos normalizou a progressão da CIMT em comparação com os pares [54]. O acompanhamento de 20 anos dessa coorte (Luirink e colegas) mostrou que o tratamento precoce com estatinas reduziu o risco de infarto do miocárdio em aproximadamente 75% em comparação com os pais não tratados — uma das evidências mais sólidas em qualquer área da medicina de que uma intervenção precoce e sustentada pode alterar fundamentalmente a trajetória de uma doença determinada geneticamente [55].
9. Impacto funcional da doença vascular subclínica em adultos jovens e de meia-idade
A aterosclerose subclínica é frequentemente descrita como “silenciosa”, mas pesquisas rigorosas demonstram déficits funcionais mensuráveis muito antes que os limiares clínicos tradicionais sejam atingidos.
9.1 Função cognitiva e deterioração neurovascular
Na coorte CARDIA, níveis mais elevados de CAC e de cálcio na aorta abdominal entre 43 e 55 anos estiveram significativamente associados a piores resultados em testes de velocidade psicomotora (Teste de Substituição de Símbolos Digitais), atenção sustentada e memória verbal. Essa relação persiste após o ajuste para idade, sexo, escolaridade e fatores de risco tradicionais, sugerindo que lesões calcificadas avançadas na meia-idade refletem uma vida inteira de estresse vascular que também afeta a microvasculatura cerebral e a integridade da substância branca. Verificou-se que a inteligência aos 19 anos apresenta correlação inversa com o estado das placas carotídeas aos 60 anos, uma associação provavelmente mediada pela influência de longo prazo da capacidade cognitiva sobre o status socioeconômico, o acesso à saúde e adesão para estilos de vida saudáveis.
9.2 Capacidade aeróbica e tolerância ao exercício
A relação entre atividade física e doenças subclínicas é bidirecional. Níveis elevados aptidão cardiorrespiratória na idade adulta jovem protege contra o desenvolvimento de CAC e o aumento da CIMT 15 a 25 anos depois. Por outro lado, a presença de aterosclerose subclínica prejudica sutilmente a tolerância ao exercício: a doença subclínica reduz a reserva vascular — a capacidade das artérias de se dilatarem e aumentarem o fluxo durante o pico de esforço —, contribuindo para a fadiga precoce e a redução do pico de V̇O₂. Indivíduos com baixa aptidão cardiorrespiratória têm duas a três vezes mais chances de morrer prematuramente de ASCVD, mesmo quando comparados com base nos fatores de risco tradicionais.
9.3 Sono, fadiga e humor
Durações extremas do sono (8 horas) e baixa qualidade subjetiva do sono estão associadas ao aumento da prevalência de CAC e a uma maior velocidade da onda de pulso. A irregularidade na duração do sono — variação superior a 120 minutos ao longo de uma semana — está relacionada a uma prevalência 33% maior de carga elevada de CAC. O desalinhamento circadiano promove inflamação crônica de baixo grau e ativação do sistema nervoso simpático, predispondo os indivíduos à aterosclerose subclínica. Embora as ligações causais diretas com transtornos de humor ainda estejam sendo investigadas, a combinação de fadiga de origem vascular, distúrbios do sono e inflamação crônica contribui para a redução da qualidade de vida.
9.4 A disfunção erétil como evento sentinela: a hipótese do calibre arterial
A disfunção erétil (DE) costuma ser a primeira manifestação clínica de uma doença vascular sistêmica. A artéria pudenda interna (1–2 mm) e seus ramos cavernosos (0,5–1 mm) são significativamente menores do que as artérias coronárias proximais (3–4 mm), a carótida interna (5–7 mm) ou a artéria femoral (6–8 mm). De acordo com a hipótese do tamanho das artérias formulada por Montorsi e colegas, a aterosclerose equivalente carga de placa produz estenose hemodinamicamente significativa primeiramente nos pequenos vasos, de modo que a circulação cavernosa atinge o limiar de comprometimento sintomático anos antes da circulação coronariana [80].
Homens com disfunção erétil vascular apresentam uma prevalência significativamente maior de doença arterial coronariana subclínica; o estudo COBRA relatou que a disfunção erétil vascular precedeu o início sintomático da doença arterial coronariana por uma média de aproximadamente 3 anos (variação de 2 a 5 anos) [80]. Essa relação temporal torna a DE um indicador sentinela clinicamente relevante: todo homem que apresente DE de origem vascular deve ser submetido a uma avaliação formal do risco cardiovascular, que geralmente inclui a pontuação de CAC, o perfil lipídico com apoB e Lp(a), e a consideração de terapia antiplaquetária e hipolipemiante.
9.5 Função renal e reserva renal
Em adultos jovens não hipertensos, a função renal (estimada filtração glomerular taxa de filtração glomerular estimada (eGFR) está associada de forma independente a rigidez arterial medida pela velocidade da onda de pulso braquial-tibial (baPWV). Análise de mediação indica que a eGFR medeia a relação entre a pressão sistólica e pressão arterial diastólica e a aterosclerose subclínica, especialmente em homens, o que sugere que a pressão arterial elevada influencia a saúde cardiovascular, em parte por meio da redução precoce da reserva renal, com alterações endócrinas e oxidativas secundárias que aceleram a progressão da aterosclerose.
10. Diferenças específicas por sexo na aterosclerose subclínica
As doenças cardiovasculares têm sido historicamente estudadas em coortes predominantemente masculinas, e o reconhecimento de fenótipos femininos distintos ficou décadas atrás em relação aos aspectos biológicos correspondentes. Vários mecanismos geram diferenças específicas de gênero na doença subclínica.
10.1 Disfunção microvascular coronariana
As mulheres são afetadas de forma desproporcional por disfunção microvascular coronária (CMD), que é o mecanismo dominante da isquemia em 50 a 60 por cento das mulheres com angina e artérias coronárias não obstrutivas. O estudo Women’s Ischemia Syndrome Evaluation (WISE) estabeleceu a CMD como um importante fenótipo subclínico específico do sexo, com implicações prognósticas equivalentes às da DAC obstrutiva [38].
10.2 INOCA e MINOCA
A isquemia com artérias coronárias não obstrutivas (INOCA) refere-se à isquemia sintomática na presença de estenose coronariana <50%; aproximadamente 70% dos pacientes são mulheres. O infarto do miocárdio com artérias coronárias não obstrutivas (MINOCA) refere-se ao infarto do miocárdio com estenose inferior a 50 por cento, é responsável por 5 a 15 por cento de todos os infartos do miocárdio e é duas a três vezes mais comum em mulheres do que em homens. Os mecanismos incluem disfunção microvascular, erosão da placa bacteriana (em vez de ruptura), vasoespasmo epicárdico e dissecção espontânea da artéria coronária. O diagnóstico requer exames funcionais coronários invasivos — teste de provocação com acetilcolina, reserva de fluxo induzida por adenosina e imagem intravascular — modalidades que ainda não estão amplamente disponíveis fora de centros especializados [39].
10.3 A gravidez como teste de esforço vascular
Resultados adversos na gravidez — pré-eclâmpsia, hipertensão gestacional, diabetes gestacional, parto prematuro — aumentam em 2 a 4 vezes o risco de eventos cardiovasculares ao longo da vida. Atualmente, a gravidez é reconhecida como um “processo fisiológico” teste de estresse” que revela disfunções vasculares e metabólicas latentes; a pré-eclâmpsia, em particular, está associada a um CIMT elevado, aumento da PWV e alteração da função endotelial anos ou décadas após a gravidez inicial [40]. Uma declaração científica da American Heart Association de 2020 recomenda a inclusão do histórico de gravidez na avaliação de rotina do risco cardiovascular para mulheres.
10.4 Transição para a menopausa e progressão subclínica acelerada
O Estudo sobre a Saúde da Mulher em Todo o País (SWAN) demonstrou uma progressão acelerada da espessura da parede intima-media (CIMT) e do endurecimento arterial durante o final da perimenopausa e o início da pós-menopausa, com a progressão mediana da CIMT praticamente dobrando no período entre o ano anterior e o ano posterior à última menstruação. Estrogênio A suspensão do tratamento elimina seus efeitos tônicos sobre o metabolismo lipídico, a função endotelial e o fenótipo do músculo liso vascular. Os resultados do estudo SWAN levaram ao reconhecimento de que o menopausa A transição é um período de vulnerabilidade para prevenção primária em vez de um endpoint estático pós-evento [41].
10.5 Dissecção espontânea da artéria coronária
Dissecção espontânea da artéria coronária (DEAC) é responsável por uma parcela desproporcional de síndromes coronarianas agudas em mulheres jovens: mais de 90% dos casos de SCAD ocorrem em mulheres, principalmente no período periparto e naquelas com idades entre 40 e 55 anos. Aproximadamente metade dos pacientes com SCAD apresenta displasia fibromuscular concomitante. A SCAD não é aterosclerótica, mas sua identificação reformulou o diagnóstico diferencial do infarto do miocárdio em mulheres jovens [42].
| Fenótipo | Com predominância feminina? | Mecanismo | Detecção |
| INOCA | Sim (~70%) | Disfunção microvascular; vasoespasmo | Provocação com acetilcolina; CFR |
| MINOCA | Sim (2–3 vezes) | Erosão da placa; SCAD; vasoespasmo | OCT; IVUS |
| SCAD | Sim (>90%) | Hematoma intramural na parede coronária | Angiografia coronária + OCT |
| O legado da pré-eclâmpsia | Somente para mulheres | Sensibilização endotelial; risco de hipertensão | Pressão arterial ao longo da vida; CIMT |
| Espessura da membrana interna e média (CIMT) acelerada pela menopausa | Sim | Retirada do estrogênio | CIMT em série; PWV |
Tabela 3. Fenótipos subclínicos e clínicos de doenças cardiovasculares com predominância feminina. CFR, reserva de fluxo coronariano; OCT, tomografia de coerência óptica; IVUS, ultrassom intravascular; SCAD, dissecção espontânea da artéria coronária; CIMT, carótida espessura intimal-medial; PWV, velocidade da onda de pulso.
11. A interface vascular-neurodegenerativa: aterosclerose e doença de Alzheimer
A distinção binária histórica entre demência vascular e doença de Alzheimer (DA) está se tornando cada vez mais insustentável. Fatores vasculares — tanto a aterosclerose dos grandes vasos quanto a doença dos pequenos vasos — são hoje reconhecidos como fatores centrais no desenvolvimento e na evolução da patologia da DA, e uma parcela substancial dos casos clinicamente diagnosticados de DA apresenta, na autópsia, uma patologia mista, vascular e neurodegenerativa.
11.1 Oligemia e eliminação de amiloide
A aterosclerose grave do círculo de Willis é significativamente mais prevalente em cérebros com DA do que em controles da mesma faixa etária. A redução da perfusão cerebral — “oligemia”, em vez de isquemia franca — facilita o acúmulo de β-amilóide (Aβ), tanto aumentando sua produção quanto prejudicando sua eliminação pelas vias perivasculares e glinfáticas. O próprio Aβ é vasoativo, causando constrição das artérias cerebrais e agravando ainda mais o estado de oligemia em um ciclo auto-reforçador de deterioração neurovascular.
11.2 Barreira hematoencefálica e lesão hipocampal
Estudos recentes demonstraram que a aterosclerose sistêmica está associada à patologia amilóide e tau, mediada pela disfunção da barreira hematoencefálica no hipocampo [23]. O dano vascular provoca a apoptose das células endoteliais e do músculo liso, agravando a angiopatia amilóide cerebral e promovendo o acúmulo perivascular de tau. Os macrófagos presentes nas placas ateroscleróticas podem processar a proteína precursora de amilóide derivada das plaquetas, transformando-a em Aβ40 e Aβ42, o que estabelece uma ligação biológica direta entre a aterosclerose sistêmica induzida pela ApoB e as doenças neurodegenerativas.
12. Inflamação na aterogênese subclínica
12.1 hs-CRP e risco inflamatório residual
Proteína C-reativa de alta sensibilidade (hs-PCR) integra a via de sinalização da interleucina-6 a montante e foi validado como um preditor independente de eventos vasculares em Júpiter e vários julgamentos subsequentes [28]. Em pacientes tratados com estatinas, “risco inflamatório residual” — definido como hs-CRP ≥ 2 mg/L, apesar do LDL < 70 mg/dL — continua sendo um poderoso fator preditivo de eventos recorrentes; em muitas coortes de prevenção secundária, o risco inflamatório residual agora excede o risco residual colesterol risco em termos de magnitude [29].
12.2 O eixo IL-1β/IL-6: CANTOS
O Canacinumabe Anti-inflamatório Trombose Estudo de resultados (CANTOS) apresentou evidências de um estudo randomizado de que o tratamento direcionado à inflamação, mesmo na ausência de qualquer efeito redutor do LDL, pode reduzir os eventos cardiovasculares. O canakinumab — um anticorpo monoclonal contra a IL-1β — reduziu o desfecho primário eventos cardiovasculares adversos maiores O desfecho (MACE) foi reduzido em aproximadamente 15% com a dose de 150 mg, sem diminuir o LDL-C, sendo que o maior benefício foi observado nos pacientes que apresentaram a maior redução em IL-6 [30]. O estudo corrobora a conclusão de que a sinalização inflamatória contribui para a recorrência de eventos por meio de mecanismos que não são totalmente explicados apenas pela redução do LDL-C, e identifica o Inflamassomo NLRP3 → Eixo IL-1β → IL-6 → CRP como alvo terapêutico clinicamente viável. Atualmente, a aterosclerose é melhor entendida como uma doença impulsionada por processos paralelos e parcialmente independentes — a retenção de partículas de apoB e a ativação do sistema imunológico inato —, os quais podem ser abordados para uma redução ideal dos eventos.
12.3 Hematopoiese clonal de potencial indeterminado
A hematopoiese clonal de potencial indeterminado (CHIP) refere-se à presença de mutações somáticas adquiridas em células-tronco hematopoiéticas — mais comumente nos genes DNMT3A, TET2, ASXL1 e JAK2 — sem malignidade hematológica evidente. A CHIP é detectável em menos de 1% dos adultos jovens, mas em aproximadamente 10% dos indivíduos com mais de 70 anos. Jaiswal e colegas demonstraram que portadores de CHIP apresentam um risco aproximadamente duas vezes maior de doença cardíaca coronariana e infarto do miocárdio precoce (em 5 a 10 anos) [31]. Do ponto de vista mecanístico, as células mieloides mutantes secretam excesso de IL-1β e IL-6, acelerando a inflamação vascular; em consonância com isso, vários estudos relataram maior carga aterosclerótica subclínica ou progressão da doença em portadores de CHIP, embora a magnitude dos efeitos varie de acordo com a mutação, a coorte e o desfecho de imagem. O CHIP representa um importante eixo emergente de risco cardiovascular que não é detectado pela avaliação tradicional dos fatores de risco.
12.4 Relação neutrófilos/linfócitos
A relação neutrófilos/linfócitos (NLR), facilmente calculável a partir de qualquer hemograma completo, é um marcador de baixo custo da inflamação sistêmica. Revisões e metanálises associam uma NLR mais elevada ao aumento do risco cardiovascular e à aceleração da aterosclerose subclínica, mas os valores-limite variam de acordo com a população e o contexto clínico; o limiar de NLR comumente citado de >3,0 deve ser considerado, preferencialmente, como um valor-limite no contexto de pesquisa, e não como um limiar diagnóstico endossado por diretrizes [32].
13. A lipoproteína (a) como fator de risco causal independente
13.1 Evidências genéticas e mendelianas
A lipoproteína (a) [Lp(a)] é determinada predominantemente por fatores genéticos, por meio de variações no locus LPA, localizado no cromossomo 6q26-q27. A Estudo da População Geral de Copenhague demonstraram uma relação dose-resposta gradual entre a variação no número de cópias do kringle IV-2 do LPA e o risco de infarto do miocárdio; estudos de randomização mendeliana confirmaram a causalidade, com tamanhos de efeito por unidade maiores do que os do LDL-C [20], [21], [27].
13.2 Mecanismos de patogenicidade
A Lp(a) consiste em uma partícula semelhante à LDL (uma molécula de apoB-100, colesterol, fosfolipídios) ligada covalentemente por meio de uma única ligação dissulfeto entre a Cys4326 da apoB e a Cys4057 da apolipoproteína (a) [apo(a)]. A apo(a) é estruturalmente homóloga à plasminogênio, possuindo 10 repetições do tipo kringle IV e um único domínio kringle V, mas sem atividade proteolítica. Vários mecanismos de patogenicidade convergem:
Em primeiro lugar, a Lp(a) é a principal transportadora de fosfolipídios oxidados nas lipoproteínas de apoB; aproximadamente 85% dos OxPL plasmáticos associados à apoB estão ligados à Lp(a). Os OxPL ativam as células endoteliais, os monócitos e plaquetas [22]. Em segundo lugar, o sítio de ligação à lisina kringle IV-10 da apo(a) compete com o plasminogênio pela fibrina, prejudicando fibrinólise e tornando o Lp(a) protrombótico [23]. Em terceiro lugar, a Lp(a) induz a expressão de IL-6, IL-8 e MCP-1 nas células vasculares, contribuindo para o fenótipo pró-inflamatório. Em quarto lugar, a Lp(a) está associada à calcificação valva aórtica estenose, com dados de randomização mendeliana estabelecendo uma relação causal [24].
13.3 Prevalência e implicações clínicas
Aproximadamente 20% da população mundial apresenta níveis de Lp(a) >50 mg/dL (>125 nmol/L), o limiar acima do qual o risco cardiovascular está significativamente elevado; aproximadamente 1 em cada 5 indivíduos com infarto do miocárdio prematuro apresenta níveis elevados de Lp(a) [25], [26]. A distribuição varia de acordo com a ascendência: é mais elevada entre os africanos ocidentais, intermediária entre os europeus e mais baixa entre os asiáticos orientais.
A Lp(a) elevada deve ser considerada um fator de risco causal independente que pode coexistir com ausência, níveis leves ou avançados de cálcio nas artérias coronárias. Nos estudos MESA e Dallas Heart Study, a Lp(a) elevada e o CAC foram, cada um de forma independente, associados ao risco de ASCVD, e os participantes com Lp(a) elevada e CAC ≥100 apresentaram o maior risco observado [87]. A medição única da Lp(a) é agora recomendada pelas diretrizes atuais da EAS/ESC e pela atualização específica de 2024 da Associação Nacional de Lipídios sobre a Lp(a) na prática clínica [25], [86]. A avaliação da doença subclínica deve levar em consideração os fenótipos associados à Lp(a) quando o CAC, a carga de placa, a calcificação da válvula aórtica ou eventos ocorrerem de forma desproporcional em relação aos fatores de risco tradicionais. Terapias emergentes — oligonucleotídeos antissenso (pelacarsen) e agentes de siRNA direcionados ao mRNA do LPA — podem reduzir a Lp(a) em 80 a 98 por cento e estão atualmente em ensaios clínicos de fase 3 para avaliação de resultados cardiovasculares.
14. Contribuições microvasculares e rarefação capilar
14.1 Perda de densidade capilar na hipertensão
Rarefação capilar — uma redução no número de capilares perfundidos por unidade de volume de tecido — é uma característica marcante da hipertensão essencial e precede o desenvolvimento de elevação fixa da pressão arterial. Antonios e colegas demonstraram uma redução de aproximadamente 14% na região dorsal dos dedos densidade capilar em hipertensos em comparação com normotensos [56]. A rarefação aumenta a resistência vascular periférica e contribui para a disfunção de órgãos como os rins, a retina e o coração.
14.2 Disfunção microvascular coronária
A disfunção microvascular coronariana (DMC) afeta aproximadamente metade das mulheres com dor no peito e um quarto dos homens. O diagnóstico se baseia em uma reserva de fluxo coronariano 25, medido por meio de exame invasivo. O prognóstico a longo prazo é preocupante: mesmo na ausência de doença epicárdica obstrutiva, a CMD dobra o risco de eventos cardiovasculares graves (MACE). O Estudo ISCHEMIA O subestudo e os estudos de continuação do WISE-CVD estabeleceram a CMD como uma entidade clinicamente importante [37], [38].
14.3 A microvasculatura retiniana como uma janela
O estreitamento das arteríolas da retina — quantificado pela menor relação arteríola/venúla na fundoscopia ou pela angiografia por tomografia de coerência óptica — prediz eventos cardiovasculares independentemente dos fatores de risco tradicionais. A retina é o único leito vascular diretamente visualizável in vivo e fornece uma avaliação não invasiva da saúde microvascular sistêmica [57].
15. Mecanismos de progressão assintomática: remodelação de Glagov e placa vulnerável
15.1 A remodelação externa e o fenômeno de Glagov
Glagov e colegas, em 1987, demonstraram que as artérias coronárias humanas passam por um processo de remodelação em duas etapas em resposta ao acúmulo de placa. Na fase compensatória, enquanto a área da placa permanece inferior a aproximadamente 40% da área delimitada pela lâmina elástica interna, a área total do vaso aumenta de tal forma que a área do lúmen permanece aproximadamente constante ou até mesmo aumenta ligeiramente [77]. Este remodelação externa permite que uma carga substancial de placa coexista sem restrição do fluxo sanguíneo em repouso — e, portanto, sem sintomas e sem anormalidades na luminografia padrão. Somente na fase de invasão, quando a área da placa excede ≈40% da área da camada interna-epitelial (IEL), o vaso se torna incapaz de se expandir ainda mais, e o lúmen começa a se estreitar rapidamente. Essa biologia explica por que a angiografia coronária subestima sistematicamente a carga de placa e por que um único exame angiográfico coronário negativo não exclui a presença de doença subclínica clinicamente significativa.
15.2 Reserva de fluxo e garantia
O sistema cardiovascular possui uma reserva funcional considerável. Nos leitos coronariano e renal, o fluxo sanguíneo em repouso é normalmente mantido até que a estenose ultrapasse 60–70 por cento do diâmetro luminal; nos leitos do músculo esquelético, as reservas de fluxo são ainda maiores. A progressão lenta da doença subclínica frequentemente permite o desenvolvimento de circulação colateral — vias vasculares alternativas que contornam lesões obstrutivas — mascarando ainda mais a doença primária e contribuindo para o curso assintomático.
15.3 O conceito de placa vulnerável
Nem todas as placas são igualmente perigosas. A classificação de Virmani–Stary definiu a “fibroateroma de teto fino” (TCFA) como uma placa com uma camada fibrosa com espessura inferior a 65 μm sobrepondo-se a uma grande núcleo necrótico rico em lipídios (>10% de volume da placa), com infiltração de macrófagos na capa, hemorragia intraplaca e remodelação positiva (para fora) [81], [82]. O estudo PROSPECT utilizou ultrassom intravascular de três vasos com histologia virtual para caracterizar 697 pacientes com síndromes coronarianas agudas e demonstrou que lesões culpadas dos eventos subsequentes foram predominantemente TCFA com carga de placa ≥70% e área mínima do lúmen ≤4,0 mm² [72].
| Recurso | Limite | Razão de risco para a MACE |
| Espessura da camada fibrosa | <65 μm (TCFA) | ≈5–7× |
| Volume do núcleo necrótico | >10% de volume de placa | ≈2–3× |
| Carga de placa | Seção transversal ≥70% | ≈5× (PROSPECT) |
| Área mínima do lúmen (IVUS) | ≤4,0 mm² | ≈3× |
| Remodelação positiva índice | ≥1,10 | ≈2,5× |
| Placa de baixa atenuação (CCTA) | <30 HU | ≈2,5–3× |
| Placa no anel de guardanapo (CCTA) | Qualitativo | ≈5× |
Tabela 4. Características da placa vulnerável e razões de risco aproximadas para eventos cardiovasculares adversos graves. Intervalos sintetizados a partir dos dados dos estudos PROSPECT, ICONIC, SCOT-HEART e CRISP-CT [63], [64], [65], [67], [72].
16. Velocidade da onda de pulso, rigidez arterial e calcificação vascular
16.1 Dois fenótipos distintos de calcificação
A calcificação vascular não é um fenômeno homogêneo. Coexistem dois fenótipos distintos, com mecanismos, prognósticos e implicações terapêuticas diferentes. A calcificação intimal ocorre dentro de placas ateroscleróticas ricas em lipídios e é o substrato quantificado pelo método de Agatston escore de cálcio das artérias coronárias; é induzida pela apoB e permite prever eventos. A calcificação medial, descrita classicamente por Mönckeberg, ocorre na túnica média independentemente dos lipídios e é induzida pela transdiferenciação osteogênica das células do músculo liso vascular; é mais proeminente em doença renal crônica, tipo 2 diabetes, e o envelhecimento [58].
16.2 Fragmentação da elastina
Aórtico elastina possui meia-vida de aproximadamente 70 anos e é essencialmente não renovável na vasculatura adulta. O estresse mecânico cíclico, a atividade das MMP-2/MMP-9 e enzimas elastolíticas, como as catepsinas S e K, causam a fragmentação da elastina, o que aumenta diretamente a velocidade da onda de pulso. A perda da elasticidade da elastina transfere a carga mecânica para o colágeno — uma fibra de 100 a 1.000 vezes mais rígida que a elastina —, produzindo o endurecimento aórtico progressivo característico de envelhecimento vascular.
16.3 Cristalização do fosfato de cálcio
Na DRC, a hiperfosfatemia induz a apoptose das células musculares da parede vascular (VSMC) e a liberação de vesículas da matriz, que dão origem à formação de cristais de hidroxiapatita. O pirofosfato, a fetuína-A e a proteína Gla da matriz são inibidores fisiológicos cujos níveis diminuem com a idade e na DRC. A klotho — uma proteína transmembranar e circulante expressa no rim que atua como co-receptor do FGF23 — diminui com a idade, e a deficiência de klotho acelera diretamente a calcificação vascular. O próprio FGF23 está independentemente associado a hipertrofia ventricular esquerda, calcificação vascular e mortalidade cardiovascular [58], [59].
16.4 Valores-limite da velocidade da onda de pulso
A velocidade da onda de pulso, a medida não invasiva de referência para a rigidez arterial, possui limites prognósticos bem estabelecidos. A velocidade da onda de pulso carótida-femoral (cfPWV) é o padrão-ouro; o documento de consenso da Sociedade Europeia de Hipertensão/Sociedade Europeia de Cardiologia estabeleceu >10 m/s como o limiar para risco cardiovascular elevado após correção para o trajeto real da onda de pulso [60]. A velocidade de onda de pulso braquial-tombinho (baPWV), utilizada predominantemente em populações do Leste Asiático, tem um limiar comumente aplicado de >14 m/s para risco elevado e >18 m/s para rigidez arterial grave [61].
16.5 Índice de Aumento e CAVI
O índice de aumento (AIx@75), derivado da análise da onda de pulso, reflete a reflexão da onda proveniente da periferia e apresenta valores elevados no endurecimento arterial; valores >25% estão associados a risco elevado [60]. O índice vascular cardio-tombilho (CAVI) é uma medida da rigidez arterial independente da pressão arterial, sendo que valores >9 indicam risco elevado [62].
17. Modalidades de detecção de doenças vasculares subclínicas
17.1 Avaliação do índice de cálcio nas artérias coronárias
Tomografia computadorizada do coração sem contraste, com cálculo do Escore de Agatston continua sendo o exame único mais amplamente validado para a detecção de doença coronariana subclínica. Um CAC igual a zero em adultos assintomáticos indica um risco muito baixo de MACE em 10 anos, e o CAC foi incorporado como ferramenta de avaliação de risco nas diretrizes de colesterol da AHA/ACC de 2018 e na ESC/EAS de 2019 dislipidemia diretrizes. A dose de radiação é de aproximadamente 1 mSv, comparável à exposição à radiação de fundo natural durante vários meses.
17.2 Angiografia coronária por tomografia computadorizada e características de placas de alto risco
Angiotomografia coronariana (CCTA) fornece a morfologia completa do vaso e a capacidade de identificar características de placas de alto risco que não são captadas apenas pela pontuação de Agatston. Essas características incluem placa de baixa atenuação (<30 HU no interior da placa, indicando núcleo necrótico rico em lipídios; HR para MACE ≈2,5–3,0); remodelação positiva (índice de remodelação ≥1,10); calcificação pontual; e o sinal do “anel de guardanapo” (baixa atenuação central cercada por uma borda de maior atenuação; HR ≈5) [63], [64].
A análise de cinco anos do estudo SCOT-HEART demonstrou que o tratamento orientado pela CCTA reduziu o infarto do miocárdio (IM) fatal e não fatal em 41% em comparação com o tratamento padrão em pacientes sintomáticos [65]. Os registros PROMISE e CONFIRM2 forneceram uma validação prognóstica adicional.
17.3 Índice de atenuação da gordura pericoronária
O índice de atenuação da gordura pericoronária (FAI), introduzido por Antonopoulos e colegas, quantifica a atenuação tomográfica do tecido adiposo pericoronário dentro de uma zona radial definida. Segmentos coronários inflamados deslocam a atenuação adiposa local para valores de HU menos negativos (menos lipídicos, mais aquosos), refletindo a sinalização inflamatória parácrina entre a placa coronária e a gordura circundante [66]. O estudo CRISP-CT demonstrou que um FAI perivascular elevado é um fator preditivo de mortalidade cardíaca independentemente da carga de placa, sendo que o sinal mais forte foi observado para valores elevados de FAI na região proximal da artéria coronária direita [67]. As métricas derivadas do FAI agora estão incorporadas em plataformas comerciais de pós-processamento; nos EUA foi relatada a aprovação da FDA para alguns produtos dessa família (por exemplo, o CaRi-Plaque), enquanto o CaRi-Heart/FAI-Score possui aprovação regulatória em mercados selecionados fora dos EUA e ainda se encontra em processo de regulamentação nos Estados Unidos; portanto, as alegações específicas de rotulagem devem ser verificadas por produto e data.
17.4 CCTA quantitativa com IA
A angiografia coronária por tomografia computadorizada quantitativa aprimorada por IA e aprendizado profundo (AI-QCT) — exemplificada pelas plataformas Cleerly e HeartFlow Plaque Analysis — automatiza a segmentação do volume total da placa; componentes calcificados, não calcificados e de baixa atenuação; índices de remodelação; e atenuação da gordura pericoronária. Um estudo multicêntrico internacional de 2022, conduzido por Lin e colegas, validou um fluxo de trabalho de CCTA baseado em aprendizado profundo em comparação com leitores especialistas e demonstrou reprodutibilidade e desempenho prognóstico favoráveis para placa, estenose e previsão de risco [88]. Os métodos de AI-QCT são cada vez mais utilizados clinicamente, mas as alegações específicas de cada plataforma devem ser comprovadas por dados de validação próprios dessa plataforma.
17.5 Ressonância magnética da parede vascular
A ressonância magnética de alta resolução de 3 Tesla da parede vascular, com sequências de sangue preto (T1 com preparação DANTE, SPACE, MERGE), visualiza diretamente a parede arterial, permitindo diferenciar a aterosclerose intracraniana (realce excêntrico e periférico) da vasculite (realce concêntrico) e da dissecção (hematoma intramural). A ressonância magnética da parede vascular detecta a placa antes do estreitamento luminal e é particularmente valiosa na avaliação da doença aterosclerótica intracraniana [69].
17.6 Tomografia de Coerência Óptica
A tomografia de coerência óptica (OCT) intravascular fornece imagens transversais das placas coronárias com resolução de 10 μm, sendo capaz de medir diretamente a espessura da capa fibrosa e identificar microcalcificações, erosão da placa e trombo intracoronário. A OCT é a modalidade de imagem de escolha para a caracterização da morfologia da placa em casos de MINOCA e SCAD.
17.7 Imagem microvascular por ultrassom
A ultrassonografia com contraste e a microscopia de localização por ultrassom de super-resolução (ULM) visualizam os vasa vasorum neovascularização dentro das placas carotídeas e detectar a rarefação microvascular com resolução na escala de mícrons, fornecendo uma avaliação funcional da inflamação da placa e da microcirculação tecidual [70].
17.8 Espessura da íntima-média carotídea, índice tornozelo-braço e Doppler renal
A espessura íntima-média carotídea >0,9 mm (e IMT focal >1,5 mm, o que define a presença de placa) na ultrassonografia em modo B de alta resolução prediz eventos cardiovasculares e é amplamente utilizada em pesquisas pediátricas e sobre hipercolesterolemia familiar (HF). O índice tornozelo-braço 180–200 cm/s no óstio renal e relação renal-aórtica >3,5 é o exame de triagem de escolha para estenose da artéria renal.
| Leito vascular | Modalidade preferida | Parâmetro-chave / limite |
| Coronário | TC sem contraste (Agatston) | Um índice CAC > 0 indica doença subclínica |
| Coronário | CCTA | LAP, NRS, PR; FAI; volumes das placas por AI-QCT |
| Carótida | Ultrassom | CIMT > 0,9 mm; placa definida como IMT focal > 1,5 mm |
| Membro inferior | Índice tornozelo-braquial | Um ABI <0,9 indica DAP significativa |
| Cérebro (grande) | Ressonância magnética da parede dos vasos sanguíneos | Espessamento excêntrico da parede; realce com contraste |
| Sistêmico | Velocidade da onda de pulso | cfPWV > 10 m/s; baPWV > 14 m/s |
| Renal | Ultrassom duplex / ARM | PSV >180–200 cm/s; índice reno-aórtico >3,5 |
| Endotelial | FMD braquial; EndoPAT RHI | FMD <7%; RHI <1,67 |
Tabela 5. Modalidades de imagem e fisiológicas preferidas para a detecção de doença vascular subclínica em toda a árvore arterial. CAC, cálcio nas artérias coronárias; CCTA, angiografia coronária por tomografia computadorizada; LAP, placa de baixa atenuação; NRS, sinal do anel de guardanapo; PR, remodelação positiva; FAI, índice de atenuação da gordura pericoronária; AI-QCT, tomografia computadorizada coronária quantitativa por AI; CIMT, espessura íntima-média carotídea; PWV, velocidade da onda de pulso; FMD, dilatação mediada pelo fluxo; RHI, índice de hiperemia reativa.
18. Fatores genéticos e risco poligênico
18.1 O locus 9p21
O locus 9p21.3 do cromossomo foi identificado por meio de uma análise de associação genômica ampla em 2007 como a primeira região de suscetibilidade à doença cardíaca coronariana (DCC) replicada de forma robusta. Cada alelo de risco confere um aumento de aproximadamente 25% no risco de DCC, independentemente de todos os fatores de risco tradicionais conhecidos. O locus contém o RNA não codificante longo ANRIL e está adjacente aos genes supressores de tumor CDKN2A/CDKN2B; o mecanismo proposto envolve a desregulação da proliferação e da senescência do músculo liso vascular [75].
18.2 Variantes do LDLR, da APOB e da PCSK9
A hipercolesterolemia familiar é causada por variantes patogênicas no LDLR (mais de 2.000 mutações descritas), no APOB (R3500Q, a variante canônica da apoB defeituosa familiar) ou, raramente, por variantes de ganho de função no PCSK9. A prevalência da HF heterozigótica é de aproximadamente 1 em 250 na maioria das populações; a HF homozigótica é de cerca de 1 em 300.000. Variantes de perda de função no PCSK9 (R46L, Y142X, C679X) reduzem o LDL ao longo da vida e conferem reduções de 30 a 88 por cento no risco de doença cardíaca coronariana [12].
18.3 Pontuações de risco poligênico
Khera e seus colegas criaram um escore de risco poligênico que abrange 6,6 milhões de variantes e demonstrou que os 8% com maior risco da população apresentam um risco três vezes maior de doença cardíaca coronariana — um efeito equivalente em magnitude à hipercolesterolemia familiar monogênica. Pontuações poligênicas acrescentam informações prognósticas adicionais além dos fatores de risco tradicionais e das variantes mendelianas e estão sendo cada vez mais incorporadas a modelos de estratificação de risco em múltiplas camadas [76].
19. Reversibilidade do estilo de vida e regressão da placa: as evidências dos estudos clínicos
Uma questão central para o clínico em atividade é se a aterosclerose subclínica pode ser revertida uma vez estabelecida. As evidências disponíveis, provenientes de estudos randomizados e séries de casos baseados em exames de imagem, apoiam a conclusão de que, com redução suficiente da exposição às partículas de apoB e da inflamação, é possível alcançar a regressão funcional e estrutural da placa.
19.1 O Estudo Lifestyle Heart Trial (Ornish)
O Estudo Lifestyle Heart Trial randomizou 48 pacientes com DAC comprovada por angiografia para receber uma intervenção abrangente no estilo de vida ou o tratamento padrão. A intervenção combinou uma dieta à base de alimentos vegetais integrais (WFPB) (≈10% das calorias provenientes de gordura), exercício aeróbico, controle do estresse por meio da ioga e da meditação, apoio em grupo e combate ao tabagismo. Angiografia coronariana quantitativa ao completar 1 ano, apresentou uma porcentagem média de estenose diametral diminuiu de 40,0% para 37,8% no grupo experimental, ao passo que no grupo controle houve um aumento de 42,7% para 46,1% (p < 0,001 entre os grupos) [43]. No acompanhamento de 5 anos, o grupo experimental apresentou regressão contínua para 37,3%, enquanto o grupo controle apresentou progressão para 51,9%, com aproximadamente 2,5 vezes menos eventos cardíacos no grupo de intervenção [44]. O Estudo Lifestyle Heart Trial está entre as intervenções randomizadas sobre estilo de vida mais conhecidas que demonstraram regressão angiográfica da aterosclerose coronariana.
19.2 A Série de Casos de Esselstyn
Esselstyn e colegas realizaram um acompanhamento prospectivo de 198 pacientes consecutivos, auto-selecionados, com DAC estabelecida que adotaram uma dieta WFPB sem óleo. Destes, 177 (89,4%) mantiveram a adesão à dieta durante um período médio de acompanhamento de 3,7 anos. Os pacientes que aderiram à dieta apresentaram uma taxa de recorrência de eventos de 0,6%, enquanto os que não aderiram apresentaram uma taxa de 62%, e vários pacientes apresentaram regressão coronariana documentada por angiografia. As principais limitações são bem reconhecidas: a ausência de um grupo controle concomitante, participantes auto-selecionados, efeitos de seleção relacionados à adesão e dependência da verificação de resultados com base em prontuários. Os resultados são melhor apresentados como dados de apoio e geradores de hipóteses, consistentes com as evidências dos ensaios intensivos sobre estilo de vida mencionadas acima, em vez de como prova de que a intervenção com dieta baseada em alimentos integrais de origem vegetal (WFPB) seja excepcionalmente eficaz [45].
19.3 O STARS e o Estudo de Heidelberg
O Estudo de Regressão da Aterosclerose de St. Thomas (STARS) randomizou 90 homens com DAC para receber cuidados habituais, uma dieta hipolipemiante ou dieta associada à colestiramina. A angiografia quantitativa realizada aos 39 meses mostrou regressão em 38% do grupo da dieta, 33% do grupo da dieta + medicamento e apenas 4% dos pacientes que receberam cuidados habituais, com progressão em 15%, 12% e 46%, respectivamente [46]. O Estudo de Heidelberg (Schuler e colegas) demonstrou, por meio de uma intervenção multifatorial que combinava uma dieta com baixo teor de gordura e exercícios estruturados, uma redução na progressão angiográfica e uma regressão modesta ao fim de 1 ano [47].
19.4 Estudos de regressão com estatinas e inibidores da PCSK9 documentados por IVUS
Desde o estudo REVERSAL, em 2004, o ultrassom intravascular tem proporcionado uma quantificação de alta resolução das alterações em volume percentual de ateroma (PAV) e volume total de ateroma em resposta à terapia hipolipemiante. O conjunto de dados cumulativos estabelece uma clara relação dose-resposta: níveis cada vez mais baixos de LDL durante o tratamento resultam em uma regressão cada vez maior da placa.
| Avaliação | Ano | Terapia | LDL atingido | Resultado |
| Estilo de Vida e Coração | 1990, 1998 | Alimentação à base de alimentos vegetais (WFPB) + estilo de vida multimodal | ≈95 mg/dL | Estenose −7,9% (relativa); cerca de 2,5 vezes menos eventos |
| Série Esselstyn | 1999, 2014 | Dieta WFPB sem óleo | Variável; redução intensiva do LDL | 0,61 TP9T de eventos recorrentes em participantes que mantiveram a adesão ao estudo durante uma média de 3,7 anos; grupo não controlado, auto-selecionado |
| ESTRELAS | 1992 | Dieta ± colestiramina | ≈125 mg/dL | Regressão no grupo 38% versus tratamento habitual no grupo 4% |
| REVERSÃO | 2004 | Atorvastatina 80 mg | 79 mg/dL | PAV estável (Δ −0,4%) |
| ASTEROIDE | 2006 | Rosuvastatina 40 mg | 60,8 mg/dL | PAV −0,98%, TAV −6,8% |
| Saturno | 2011 | Rosuva 40 x Atorva 80 | 62 / 70 mg/dL | PAV −1,22% / −0,99% |
| GLAGOV | 2016 | Evolocumab + estatina | 36,6 mg/dL | PAV −0,95% vs. +0,05% |
| PACMAN-AMI | 2022 | Alirocumabe + estatina | 23,5 mg/dL | PAV −2,13%; ↑ espessura da capa fibrosa |
| Huygens | 2022 | Evolocumab + estatina | 28,1 mg/dL | Espessura da camada fibrosa: +42,7 μm |
Tabela 6. Estudos de regressão da placa verificada por exames de imagem, organizados por intensidade da intervenção e nível de LDL-C durante o tratamento. PAV, porcentagem ateroma volume; TAV, volume total de ateroma; WFPB, alimentação à base de alimentos vegetais integrais [14], [15], [16], [17], [43], [44], [45], [46], [48], [49].
O estudo REVERSAL demonstrou que a progressão da doença foi essencialmente interrompida com níveis de LDL ≈79 mg/dL, com terapia com estatinas em altas doses [14]. O ASTEROID foi o primeiro estudo a demonstrar uma regressão clara — redução de 0,98% no PAV e de 6,8% no TAV — com um nível de LDL durante o tratamento de 60,8 mg/dL com rosuvastatina 40 mg [15]. O estudo SATURN ampliou a comparação para incluir a atorvastatina 80 mg [16]. O estudo GLAGOV randomizou 968 pacientes em terapia otimizada com estatinas para receber evolocumabe ou placebo e demonstrou uma regressão do PAV de 0,95% no grupo tratado com evolocumabe, com nível de LDL durante o tratamento de 36,6 mg/dL [17]. O estudo PACMAN-AMI, em pacientes no pós-infarto agudo do miocárdio, demonstrou uma redução do PAV de 2,13% e uma estabilização concomitante da morfologia da placa — aumento da espessura da capa fibrosa, diminuição do acúmulo lipídico — com níveis de LDL durante o tratamento de 23,5 mg/dL com alirocumabe em associação com estatina de alta intensidade [48]. HUYGENS, utilizando a OCT para medir diretamente a espessura da capa fibrosa, demonstrou um aumento de 42,7 μm com LDL em tratamento de 28,1 mg/dL — o que transformou muitas placas do tipo TCFA em placas de capa espessa fibroateroma classificação [49].
A mensagem geral desses estudos é que a regressão e a estabilização da placa têm sido observadas repetidamente com a redução intensiva do LDL-C, especialmente quando o nível alcançado de LDL-C está bem abaixo de 70 mg/dL; a magnitude da regressão varia de acordo com a carga de placa inicial, a modalidade de imagem, a relação apoB/LDL-C alcançada e a terapia de base.
19.5 A fase subclínica como janela ideal para a intervenção
Certa vez, um placa vulnerável uma vez formada — com seu núcleo necrótico, fina capa fibrosa e remodelação positiva —, mesmo uma terapia agressiva pode reduzir e estabilizar o risco, mas não elimina todos os eventos residuais, mesmo com níveis muito baixos de LDL-C alcançados [18]. Por outro lado, prevenção primordial — a prevenção do primeiro evento de transcitoses e retenção, por meio da manutenção de baixos níveis de exposição à apoB ao longo da vida — aproxima-se mais do grande benefício ao longo da vida observado em estados de LDL geneticamente mais baixo. A implicação prática é direta: comece cedo, reduza os níveis o suficiente e mantenha o controle dos fatores de risco indefinidamente.
19.6 O paradoxo do CAC
Observou-se que a terapia com estatinas aumenta o volume de cálcio coronariano, mesmo ao reduzir as taxas de eventos. Isso não indica necessariamente uma progressão prejudicial: as estatinas podem aumentar a densidade de cálcio da placa (um marcador associado à cicatrização e estabilização) ao mesmo tempo em que reduzem o componente vulnerável e rico em lipídios da placa. Como o escore de Agatston pondera a densidade do cálcio (atribuindo escores mais altos ao cálcio mais denso), uma lesão estabilizada pode apresentar um escore de Agatston mais alto, mesmo que o risco de eventos diminua. A pontuação de densidade e volume de CAC, desenvolvida por Criqui e colegas, aborda esse paradoxo ao demonstrar que, para qualquer pontuação total de Agatston, uma maior densidade de CAC prediz menos eventos [50], [51]. A implicação clínica é que a avaliação serial do CAC durante o tratamento com estatinas deve ser interpretada levando em conta a densidade e a morfologia, e não apenas o índice de Agatston.
20. Síntese e implicações para a prática
A aterosclerose subclínica não é um estado passivo do envelhecimento, mas sim uma síndrome biológica ativa e progressiva, com consequências mensuráveis no início da idade adulta — e, cada vez mais, na infância e até mesmo no útero. O conjunto de evidências analisado aqui sustenta várias conclusões integradas.
Em primeiro lugar, a aterogênese é causalmente impulsionada pelas lipoproteínas contendo apoB. A convergência de evidências provenientes de randomização mendeliana, estudos genéticos familiares e ensaios clínicos randomizados, em aproximadamente vinte linhas de investigação independentes, estabelece a causalidade da apoB com um rigor inigualável na maioria das áreas da medicina. O risco é proporcional à integral da exposição às partículas de apoB ao longo do tempo. O corolário é que a prevenção primordial — manter baixos níveis de apoB ao longo da vida — resulta na maior redução possível de eventos.
Em segundo lugar, vias paralelas não lipídicas amplificam ou modulam a aterogênese induzida pela apoB. A Lp(a), a inflamação (NLRP3 → IL-1β → IL-6 → CRP), a hematopoiese clonal, a hipertensão, a desregulação glicêmica e o endurecimento arterial contribuem, cada um à sua maneira, com componentes de risco mecanicamente distintos. A prevenção abrangente aborda todos esses eixos, e não apenas o LDL.
Em terceiro lugar, a divergência entre a aterosclerose das grandes artérias e a doença dos pequenos vasos cerebrais reflete um limiar estrutural e hemodinâmico fundamental. A complexidade da parede vascular e a presença de vasa vasorum permitem a formação de placas com núcleo lipídico; já a arquitetura mais simples das arteríolas penetrantes favorece, em vez disso, a lipohialinose, o microateroma e a angiopatia amilóide. Cada patologia possui seu próprio perfil de fatores de risco e abordagem terapêutica ideal.
Em quarto lugar, o “silêncio clínico” da doença subclínica é mantido pela remodelação adaptativa — a Fenômeno de Glagov — e pela reserva fisiológica na capacidade de fluxo. Esse silêncio é regularmente interrompido por sutis deteriorações funcionais na velocidade do processamento cognitivo, na regularidade do sono, na tolerância ao exercício e na função erétil. Esses sinais funcionais, quando devidamente reconhecidos, oferecem uma janela de oportunidade clinicamente aproveitável para intervenção anos antes do primeiro evento manifesto.
Em quinto lugar, fenótipos específicos de cada sexo — INOCA, MINOCA, SCAD, efeitos residuais da pré-eclâmpsia e progressão da espessura da membrana interna e média da carótida (CIMT) acelerada pela menopausa — têm sido historicamente subdiagnosticados e exigem protocolos clínicos específicos.
Em sexto lugar, as evidências clínicas — desde o Estudo Lifestyle Heart até os estudos modernos de regressão com IVUS, com Inibidores da PCSK9 — corrobora a conclusão de que a aterosclerose subclínica é, quando tratada precocemente e de forma agressiva, parcialmente reversível. É possível estabilizar a placa, aumentar a espessura da cápsula fibrosa e reduzir as taxas de eventos. Tanto os padrões alimentares baseados em alimentos integrais de origem vegetal quanto a redução farmacológica do LDL produzem regressão em seus respectivos contextos de estudo; a intervenção abrangente no estilo de vida complementa, em vez de substituir, a terapia farmacológica adequada.
A perspectiva do curso de vida proporcionada pelos estudos Napoli/FELIC, Bogalusa, PDAY, CARDIA, MESA e pelo experimento natural dos Tsimane traz uma mensagem prática: a integridade vascular na terceira idade é determinada pelas exposições a fatores de risco na juventude. A detecção precoce por meio da pontuação de CAC, velocidade da onda de pulso, ressonância magnética da parede vascular, FAI e técnicas emergentes de imagem auxiliadas por IA, combinada com o controle agressivo dos fatores de risco — abrangendo apoB, Lp(a), inflamação, pressão arterial, glicemia, sono, aptidão física e exposição ao tabaco, oferece a possibilidade realista de adiar a morbidade cardiovascular até o fim da vida. O objetivo da cardiologia preventiva não é mais adiar o primeiro evento por uma década; é a eliminação da doença aterosclerótica clínica como causa rotineira de sofrimento humano.
Referências
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60(25):2631-2639. doi:10.1016/j.jacc.2012.09.017
- Ference BA, Kastelein JJP, Catapano AL. Lipids and Lipoproteins in 2020. JAMA. 2020;324(6):595-596. doi:10.1001/jama.2020.5685
- Ference BA, Robinson JG, Brook RD, et al. Variation in PCSK9 and HMGCR and Risk of Cardiovascular Disease and Diabetes. N Engl J Med. 2016;375(22):2144-2153. doi:10.1056/NEJMoa1604304
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Marston NA, Giugliano RP, Melloni GEM, et al. Association of Apolipoprotein B-Containing Lipoproteins and Risk of Myocardial Infarction in Individuals With and Without Atherosclerosis: Distinguishing Between Particle Concentration, Type, and Content. JAMA Cardiol. 2022;7(3):250-256. doi:10.1001/jamacardio.2021.5083
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Ference BA, Bhatt DL, Catapano AL, et al. Association of Genetic Variants Related to Combined Exposure to Lower Low-Density Lipoproteins and Lower Systolic Blood Pressure With Lifetime Risk of Cardiovascular Disease. JAMA. 2019;322(14):1381-1391. doi:10.1001/jama.2019.14120
- Vogel RA. The new cholesterol guidelines: finally more light than heat. J Am Coll Cardiol. 2014;64(9):920-921. doi:10.1016/j.jacc.2014.06.1168
- Domanski MJ, Tian X, Wu CO, et al. Time Course of LDL Cholesterol Exposure and Cardiovascular Disease Event Risk. J Am Coll Cardiol. 2020;76(13):1507-1516. doi:10.1016/j.jacc.2020.07.059
- Kaplan H, Thompson RC, Trumble BC, et al. Coronary atherosclerosis in indigenous South American Tsimane: a cross-sectional cohort study. Lancet. 2017;389(10080):1730-1739. doi:10.1016/S0140-6736(17)30752-3
- Pontzer H, Wood BM, Raichlen DA. Hunter-gatherers as models in public health. Obes Rev. 2018;19 Suppl 1:24-35. doi:10.1111/obr.12785
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Stitziel NO, Khera AV, Wang X, et al. ANGPTL3 Deficiency and Protection Against Coronary Artery Disease. J Am Coll Cardiol. 2017;69(16):2054-2063. doi:10.1016/j.jacc.2017.02.030
- Nissen SE, Tuzcu EM, Schoenhagen P, et al. Effect of intensive compared with moderate lipid-lowering therapy on progression of coronary atherosclerosis: a randomized controlled trial. JAMA. 2004;291(9):1071-1080. doi:10.1001/jama.291.9.1071
- Nissen SE, Nicholls SJ, Sipahi I, et al. Effect of very high-intensity statin therapy on regression of coronary atherosclerosis: the ASTEROID trial. JAMA. 2006;295(13):1556-1565. doi:10.1001/jama.295.13.jpc60002
- Nicholls SJ, Ballantyne CM, Barter PJ, et al. Effect of two intensive statin regimens on progression of coronary disease. N Engl J Med. 2011;365(22):2078-2087. doi:10.1056/NEJMoa1110874
- Nicholls SJ, Puri R, Anderson T, et al. Effect of Evolocumab on Progression of Coronary Disease in Statin-Treated Patients: The GLAGOV Randomized Clinical Trial. JAMA. 2016;316(22):2373-2384. doi:10.1001/jama.2016.16951
- Gaba P, O’Donoghue ML, Park JG, et al. Association Between Achieved Low-Density Lipoprotein Cholesterol Levels and Long-Term Cardiovascular and Safety Outcomes: An Analysis of FOURIER-OLE. Circulation. 2023;147(16):1192-1203. doi:10.1161/CIRCULATIONAHA.122.063399
- Borén J, Chapman MJ, Krauss RM, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights: a consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2020;41(24):2313-2330. doi:10.1093/eurheartj/ehz962
- Kamstrup PR, Tybjaerg-Hansen A, Steffensen R, Nordestgaard BG. Genetically elevated lipoprotein(a) and increased risk of myocardial infarction. JAMA. 2009;301(22):2331-2339. doi:10.1001/jama.2009.801
- Clarke R, Peden JF, Hopewell JC, et al. Genetic variants associated with Lp(a) lipoprotein level and coronary disease. N Engl J Med. 2009;361(26):2518-2528. doi:10.1056/NEJMoa0902604
- Tsimikas S. A Test in Context: Lipoprotein(a): Diagnosis, Prognosis, Controversies, and Emerging Therapies. J Am Coll Cardiol. 2017;69(6):692-711. doi:10.1016/j.jacc.2016.11.042
- Koschinsky ML, Marcovina SM. Structure-function relationships in apolipoprotein(a): insights into lipoprotein(a) assembly and pathogenicity. Curr Opin Lipidol. 2004;15(2):167-174. doi:10.1097/00041433-200404000-00009
- Thanassoulis G, Campbell CY, Owens DS, et al. Genetic associations with valvular calcification and aortic stenosis. N Engl J Med. 2013;368(6):503-512. doi:10.1056/NEJMoa1109034
- Kronenberg F, Mora S, Stroes ESG, et al. Lipoprotein(a) in atherosclerotic cardiovascular disease and aortic stenosis: a European Atherosclerosis Society consensus statement. Eur Heart J. 2022;43(39):3925-3946. doi:10.1093/eurheartj/ehac361
- Nordestgaard BG, Chapman MJ, Ray K, et al. Lipoprotein(a) as a cardiovascular risk factor: current status. Eur Heart J. 2010;31(23):2844-2853. doi:10.1093/eurheartj/ehq386
- Kamstrup PR, Benn M, Tybjaerg-Hansen A, Nordestgaard BG. Extreme lipoprotein(a) levels and risk of myocardial infarction in the general population: the Copenhagen City Heart Study. Circulation. 2008;117(2):176-184. doi:10.1161/CIRCULATIONAHA.107.715698
- Ridker PM, Danielson E, Fonseca FA, et al. Rosuvastatin to prevent vascular events in men and women with elevated C-reactive protein. N Engl J Med. 2008;359(21):2195-2207. doi:10.1056/NEJMoa0807646
- Ridker PM. How Common Is Residual Inflammatory Risk?. Circ Res. 2017;120(4):617-619. doi:10.1161/CIRCRESAHA.116.310527
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914
- Jaiswal S, Natarajan P, Silver AJ, et al. Clonal Hematopoiesis and Risk of Atherosclerotic Cardiovascular Disease. N Engl J Med. 2017;377(2):111-121. doi:10.1056/NEJMoa1701719
- Bhat T, Teli S, Rijal J, et al. Neutrophil to lymphocyte ratio and cardiovascular diseases: a review. Expert Rev Cardiovasc Ther. 2013;11(1):55-59. doi:10.1586/erc.12.159
- Yeboah J, Folsom AR, Burke GL, et al. Predictive value of brachial flow-mediated dilation for incident cardiovascular events in a population-based study: the multi-ethnic study of atherosclerosis. Circulation. 2009;120(6):502-509. doi:10.1161/CIRCULATIONAHA.109.864801
- Bonetti PO, Pumper GM, Higano ST, Holmes DR Jr, Kuvin JT, Lerman A. Noninvasive identification of patients with early coronary atherosclerosis by assessment of digital reactive hyperemia. J Am Coll Cardiol. 2004;44(11):2137-2141. doi:10.1016/j.jacc.2004.08.062
- van den Berg BM, Spaan JA, Rolf TM, Vink H. Atherogenic region and diet diminish glycocalyx dimension and increase intima-to-media ratios at murine carotid artery bifurcation. Am J Physiol Heart Circ Physiol. 2006;290(2):H915-H920. doi:10.1152/ajpheart.00051.2005
- Becker BF, Chappell D, Bruegger D, Annecke T, Jacob M. Therapeutic strategies targeting the endothelial glycocalyx: acute deficits, but great potential. Cardiovasc Res. 2010;87(2):300-310. doi:10.1093/cvr/cvq137
- Taqueti VR, Di Carli MF. Coronary Microvascular Disease Pathogenic Mechanisms and Therapeutic Options: JACC State-of-the-Art Review. J Am Coll Cardiol. 2018;72(21):2625-2641. doi:10.1016/j.jacc.2018.09.042
- Shaw LJ, Bairey Merz CN, Pepine CJ, et al. Insights from the NHLBI-Sponsored Women’s Ischemia Syndrome Evaluation (WISE) Study: Part I: gender differences in traditional and novel risk factors, symptom evaluation, and gender-optimized diagnostic strategies. J Am Coll Cardiol. 2006;47(3 Suppl):S4-S20. doi:10.1016/j.jacc.2005.01.072
- Tamis-Holland JE, Jneid H, Reynolds HR, et al. Contemporary Diagnosis and Management of Patients With Myocardial Infarction in the Absence of Obstructive Coronary Artery Disease: A Scientific Statement From the American Heart Association. Circulation. 2019;139(18):e891-e908. doi:10.1161/CIR.0000000000000670
- Bellamy L, Casas JP, Hingorani AD, Williams DJ. Pre-eclampsia and risk of cardiovascular disease and cancer in later life: systematic review and meta-analysis. BMJ. 2007;335(7627):974. doi:10.1136/bmj.39335.385301.BE
- El Khoudary SR, Aggarwal B, Beckie TM, et al. Menopause Transition and Cardiovascular Disease Risk: Implications for Timing of Early Prevention: A Scientific Statement From the American Heart Association. Circulation. 2020;142(25):e506-e532. doi:10.1161/CIR.0000000000000912
- Hayes SN, Kim ESH, Saw J, et al. Spontaneous Coronary Artery Dissection: Current State of the Science: A Scientific Statement From the American Heart Association. Circulation. 2018;137(19):e523-e557. doi:10.1161/CIR.0000000000000564
- Ornish D, Brown SE, Scherwitz LW, et al. Can lifestyle changes reverse coronary heart disease? The Lifestyle Heart Trial. Lancet. 1990;336(8708):129-133. doi:10.1016/0140-6736(90)91656-u
- Ornish D, Scherwitz LW, Billings JH, et al. Intensive lifestyle changes for reversal of coronary heart disease. JAMA. 1998;280(23):2001-2007. doi:10.1001/jama.280.23.2001
- Esselstyn CB Jr, Gendy G, Doyle J, Golubic M, Roizen MF. A way to reverse CAD?. J Fam Pract. 2014;63(7):356-364b.
- Watts GF, Lewis B, Brunt JN, et al. Effects on coronary artery disease of lipid-lowering diet, or diet plus cholestyramine, in the St Thomas’ Atherosclerosis Regression Study (STARS). Lancet. 1992;339(8793):563-569. doi:10.1016/0140-6736(92)90863-x
- Schuler G, Hambrecht R, Schlierf G, et al. Regular physical exercise and low-fat diet. Effects on progression of coronary artery disease. Circulation. 1992;86(1):1-11. doi:10.1161/01.cir.86.1.1
- Räber L, Ueki Y, Otsuka T, et al. Effect of Alirocumab Added to High-Intensity Statin Therapy on Coronary Atherosclerosis in Patients With Acute Myocardial Infarction: The PACMAN-AMI Randomized Clinical Trial. JAMA. 2022;327(18):1771-1781. doi:10.1001/jama.2022.5218
- Nicholls SJ, Kataoka Y, Nissen SE, et al. Effect of Evolocumab on Coronary Plaque Phenotype and Burden in Statin-Treated Patients Following Myocardial Infarction. JACC Cardiovasc Imaging. 2022;15(7):1308-1321. doi:10.1016/j.jcmg.2022.03.002
- Criqui MH, Denenberg JO, Ix JH, et al. Calcium density of coronary artery plaque and risk of incident cardiovascular events. JAMA. 2014;311(3):271-278. doi:10.1001/jama.2013.282535
- Henein M, Granåsen G, Wiklund U, et al. High dose and long-term statin therapy accelerate coronary artery calcification. Int J Cardiol. 2015;184:581-586. doi:10.1016/j.ijcard.2015.02.072
- Napoli C, D’Armiento FP, Mancini FP, et al. Fatty streak formation occurs in human fetal aortas and is greatly enhanced by maternal hypercholesterolemia. Intimal accumulation of low density lipoprotein and its oxidation precede monocyte recruitment into early atherosclerotic lesions. J Clin Invest. 1997;100(11):2680-2690. doi:10.1172/JCI119813
- Berenson GS, Srinivasan SR, Bao W, Newman WP 3rd, Tracy RE, Wattigney WA. Association between multiple cardiovascular risk factors and atherosclerosis in children and young adults. The Bogalusa Heart Study. N Engl J Med. 1998;338(23):1650-1656. doi:10.1056/NEJM199806043382302
- Wiegman A, Hutten BA, de Groot E, et al. Efficacy and safety of statin therapy in children with familial hypercholesterolemia: a randomized controlled trial. JAMA. 2004;292(3):331-337. doi:10.1001/jama.292.3.331
- Luirink IK, Wiegman A, Kusters DM, et al. 20-Year Follow-up of Statins in Children with Familial Hypercholesterolemia. N Engl J Med. 2019;381(16):1547-1556. doi:10.1056/NEJMoa1816454
- Antonios TF, Singer DR, Markandu ND, Mortimer PS, MacGregor GA. Rarefaction of skin capillaries in borderline essential hypertension suggests an early structural abnormality. Hypertension. 1999;34(4 Pt 1):655-658. doi:10.1161/01.hyp.34.4.655
- Wong TY, Klein R, Sharrett AR, et al. Retinal arteriolar narrowing and risk of coronary heart disease in men and women. The Atherosclerosis Risk in Communities Study. JAMA. 2002;287(9):1153-1159. doi:10.1001/jama.287.9.1153
- Demer LL, Tintut Y. Vascular calcification: pathobiology of a multifaceted disease. Circulation. 2008;117(22):2938-2948. doi:10.1161/CIRCULATIONAHA.107.743161
- Gutiérrez OM, Mannstadt M, Isakova T, et al. Fibroblast growth factor 23 and mortality among patients undergoing hemodialysis. N Engl J Med. 2008;359(6):584-592. doi:10.1056/NEJMoa0706130
- Van Bortel LM, Laurent S, Boutouyrie P, et al. Expert consensus document on the measurement of aortic stiffness in daily practice using carotid-femoral pulse wave velocity. J Hypertens. 2012;30(3):445-448. doi:10.1097/HJH.0b013e32834fa8b0
- Munakata M. Brachial-Ankle Pulse Wave Velocity: Background, Method, and Clinical Evidence. Pulse (Basel). 2016;3(3-4):195-204. doi:10.1159/000443740
- Shirai K, Utino J, Otsuka K, Takata M. A novel blood pressure-independent arterial wall stiffness parameter; cardio-ankle vascular index (CAVI). J Atheroscler Thromb. 2006;13(2):101-107. doi:10.5551/jat.13.101
- Motoyama S, Ito H, Sarai M, et al. Plaque Characterization by Coronary Computed Tomography Angiography and the Likelihood of Acute Coronary Events in Mid-Term Follow-Up. J Am Coll Cardiol. 2015;66(4):337-346. doi:10.1016/j.jacc.2015.05.069
- Maurovich-Horvat P, Ferencik M, Voros S, Merkely B, Hoffmann U. Comprehensive plaque assessment by coronary CT angiography. Nat Rev Cardiol. 2014;11(7):390-402. doi:10.1038/nrcardio.2014.60
- SCOT-HEART Investigators, Newby DE, Adamson PD, et al. Coronary CT Angiography and 5-Year Risk of Myocardial Infarction. N Engl J Med. 2018;379(10):924-933. doi:10.1056/NEJMoa1805971
- Antonopoulos AS, Sanna F, Sabharwal N, et al. Detecting human coronary inflammation by imaging perivascular fat. Sci Transl Med. 2017;9(398):eaal2658. doi:10.1126/scitranslmed.aal2658
- Oikonomou EK, Marwan M, Desai MY, et al. Non-invasive detection of coronary inflammation using computed tomography and prediction of residual cardiovascular risk (the CRISP CT study): a post-hoc analysis of prospective outcome data. Lancet. 2018;392(10151):929-939. doi:10.1016/S0140-6736(18)31114-0
- Min JK, Leipsic J, Pencina MJ, et al. Diagnostic accuracy of fractional flow reserve from anatomic CT angiography. JAMA. 2012;308(12):1237-1245. doi:10.1001/2012.jama.11274
- Kang N, Qiao Y, Wasserman BA. Essentials for Interpreting Intracranial Vessel Wall MRI Results: State of the Art. Radiology. 2021;300(3):492-505. doi:10.1148/radiol.2021204096
- Christensen-Jeffries K, Couture O, Dayton PA, et al. Super-resolution Ultrasound Imaging. Ultrasound Med Biol. 2020;46(4):865-891. doi:10.1016/j.ultrasmedbio.2019.11.013
- Ku DN, Giddens DP, Zarins CK, Glagov S. Pulsatile flow and atherosclerosis in the human carotid bifurcation. Positive correlation between plaque location and low oscillating shear stress. Arteriosclerosis. 1985;5(3):293-302. doi:10.1161/01.atv.5.3.293
- Stone GW, Maehara A, Lansky AJ, et al. A prospective natural-history study of coronary atherosclerosis. N Engl J Med. 2011;364(3):226-235. doi:10.1056/NEJMoa1002358
- Chimowitz MI, Lynn MJ, Derdeyn CP, et al. Stenting versus aggressive medical therapy for intracranial arterial stenosis. N Engl J Med. 2011;365(11):993-1003. doi:10.1056/NEJMoa1105335
- Wang Y, Meng R, Liu G, et al. Intracranial atherosclerotic disease. Neurobiol Dis. 2019;124:118-132. doi:10.1016/j.nbd.2018.11.008
- Helgadottir A, Thorleifsson G, Manolescu A, et al. A common variant on chromosome 9p21 affects the risk of myocardial infarction. Science. 2007;316(5830):1491-1493. doi:10.1126/science.1142842
- Khera AV, Chaffin M, Aragam KG, et al. Genome-wide polygenic scores for common diseases identify individuals with risk equivalent to monogenic mutations. Nat Genet. 2018;50(9):1219-1224. doi:10.1038/s41588-018-0183-z
- Glagov S, Weisenberg E, Zarins CK, Stankunavicius R, Kolettis GJ. Compensatory enlargement of human atherosclerotic coronary arteries. N Engl J Med. 1987;316(22):1371-1375. doi:10.1056/NEJM198705283162204
- Wolinsky H, Glagov S. A lamellar unit of aortic medial structure and function in mammals. Circ Res. 1967;20(1):99-111. doi:10.1161/01.res.20.1.99
- Okita Y. An intimal cylinder in the descending aorta. J Thorac Cardiovasc Surg. 2015;150(3):e35-e36. doi:10.1016/j.jtcvs.2015.06.043
- Montorsi P, Ravagnani PM, Galli S, et al. Association between erectile dysfunction and coronary artery disease. Role of coronary clinical presentation and extent of coronary vessels involvement: the COBRA trial. Eur Heart J. 2006;27(22):2632-2639. doi:10.1093/eurheartj/ehl142
- Fuster V, Moreno PR, Fayad ZA, Corti R, Badimon JJ. Atherothrombosis and high-risk plaque: part I: evolving concepts. J Am Coll Cardiol. 2005;46(6):937-954. doi:10.1016/j.jacc.2005.03.074
- Virmani R, Burke AP, Farb A, Kolodgie FD. Pathology of the vulnerable plaque. J Am Coll Cardiol. 2006;47(8 Suppl):C13-C18. doi:10.1016/j.jacc.2005.10.065
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications. Circulation. 2007;116(16):1832-1844. doi:10.1161/CIRCULATIONAHA.106.676890
- Hansson GK. Inflammation, atherosclerosis, and coronary artery disease. N Engl J Med. 2005;352(16):1685-1695. doi:10.1056/NEJMra043430
- Gimbrone MA Jr, García-Cardeña G. Endothelial Cell Dysfunction and the Pathobiology of Atherosclerosis. Circ Res. 2016;118(4):620-636. doi:10.1161/CIRCRESAHA.115.306301
- Koschinsky ML, Bajaj A, Boffa MB, et al. A focused update to the 2019 NLA scientific statement on use of lipoprotein(a) in clinical practice. J Clin Lipidol. 2024;18(3):e308-e319. doi:10.1016/j.jacl.2024.03.001
- Mehta A, Vasquez N, Ayers CR, et al. Independent Association of Lipoprotein(a) and Coronary Artery Calcification With Atherosclerotic Cardiovascular Risk. J Am Coll Cardiol. 2022;79(8):757-768. doi:10.1016/j.jacc.2021.11.058
- Lin A, Manral N, McElhinney P, et al. Deep learning-enabled coronary CT angiography for plaque and stenosis quantification and cardiac risk prediction: an international multicentre study. Lancet Digit Health. 2022;4(4):e256-e265. doi:10.1016/S2589-7500(22)00022-X

