Traitement hypolipidémiant précoce tout au long de la vie
Optimisation de la durée de vie Apolipoprotéine Exposition B pour prévenir l'athérosclérose Maladie cardiovasculaire
Résumé
La maladie cardiovasculaire athérogène (MCV) reste la principale cause de décès dans le monde, représentant environ 19,8 millions de décès en 2022. 1, 2 Un ensemble convergent de preuves physiopathologiques, épidémiologiques, génétiques et randomisées indique que l'apolipoprotéine B (ApoB)-contenant lipoprotéines sont considérés, dans le cadre du modèle de réponse à la rétention et selon les données génétiques actuelles, comme les agents initiateurs nécessaires de athérogenèsela maladie commence lorsque ces particules sont retenues dans l'artère intima, provoquant une réponse inflammatoire chronique et inadaptée qui s'accumule silencieusement au fil des décennies. 3, 4, 12 Parce que la lésion artérielle est un produit cumulatif de la concentration de particules athérogènes et la durée d'exposition — quantifiée pour cholestérol LDL comme cumulatif“Années-LDL-C”et étendu conceptuellement au nombre de particules comme“Années-ApoB”—le moment de l'intervention a autant de conséquences que son intensité. Les études de randomisation mendélienne suggèrent qu'une exposition à vie, génétiquement médiée, à un LDL-C plus faible est associée à une protection coronarienne nettement plus importante par unité de différence que celle observée lors du suivi plus court d'essais où le traitement pharmacologique est instauré plus tard dans la vie. 13, 14 Ceci revue narrative synthétise la littérature primaire sous-tendant cet argument tout au long de la vie ; évalue les preuves quantitatives de la réduction de l'ApoB par le mode de vie et les traitements pharmacologiques ; détaille la pharmacologie comparée de statine et des agents non statiniques ; et évalue le profil d'effets indésirables du traitement hypolipémiant. Les données probantes disponibles favorisent une prise en compte plus précoce d'une baisse prolongée de l'apoB, avec une intensité de traitement individualisée selon exposition cumulative, le risque absolu de MCVAs, les comorbidités, les préférences des patients et la balance entre les bénéfices attendus et les préjudices.
Cet article est un revue narrative des données mécanistiques, génétiques, d'essais randomisés et de recommandations sur l'exposition cumulative à l'apoB et le risque cardiovasculaire. Ce n'est pas un revue systématique ou méta-analyse et ne comprend pas d'évaluation formelle du risque de biais ; ses conclusions doivent être interprétées à la lumière des biais éventuels de sélection et d'accentuation inhérents au format narratif. 53
Mots-clés apolipoprotéine B; LDL cholestérol; athérosclérose; réponse-exposition ; exposition cumulée ; Randomisation mendélienne; prévention primaire; statines; PCSK9 inhibition; inclisiran; lipoprotéine(a).
Méthodes et champ d'application
Il s'agit d'une revue narrative ; le compte rendu ci-dessous est fourni par souci de transparence plutôt que comme une revendication de méthodologie de revue systématique. 53, 54 La littérature étayant chaque section a été identifiée par des recherches ciblées dans PubMed/MEDLINE et la Cochrane Library, complétées par les listes de références des principales directives de sociétés savantes et par la recherche manuelle d'essais cliniques phares, pour les documents disponibles jusqu'au début de 2026. La priorité a été accordée aux sources primaires —essais contrôlés randomisés, mendélienne randomisation études, méta-analyses sur données individuelles de patients et méta-analyses au niveau des études, ainsi que documents de lignes directrices officielles—au détriment des revues et sources tertiaires ; lorsqu'une source primaire n'était pas accessible dans son intégralité, des résumés évalués par des pairs ou le rapport d'essai officiel ont été utilisés. Les valeurs quantitatives rapportées dans les tableaux récapitulatifs ont été extraites des essais primaires cités ou des documents de lignes directrices et font l'objet de notes de bas de page renvoyant à ces sources au niveau de l'estimation individuelle ; les catégories comparatives qualitatives (par exemple, la propension relative aux symptômes musculaires) sont explicitement étiquetées comme des synthèses interprétatives plutôt que comme des échelles de classement validées. Aucun protocole officiel de compte rendu de revue systématique (par exemple, PRISMA 2020, une directive de rapport pour les examens systématiques) ou un instrument d'évaluation structuré des examens (par exemple, AMSTAR 2 ou ROBIS, qui évaluent la qualité des examens systématiques) a été appliqué, et aucun score formel du risque de biais des études primaires individuelles n'a été réalisé ; la sélection des données probantes reflète nécessairement un jugement éditorial. Il s'agit d'une limite reconnue du format narratif, qui est abordée à nouveau dans la section des Limites. 53, 54
1. Base biologique de la causalité des lipoprotéines contenant l'apolipoprotéine B
La maladie cardiovasculaire athérogène est la principale cause de mortalité dans le monde. 1, 2 Des décennies de recherche physiopathologique, épidémiologique et génétique ont établi que les lipoprotéines contenant de l'apolipoprotéine B (ApoB) sont considérées comme le facteur initiateur nécessaire de l'athérogenèse dans le cadre actuellement accepté de la réponse à la rétention : ce sont les agents dont rétention sous-endothéliale déclenche la maladie, alors même que de nombreux autres processus biologiques —dysfonction endothéliale, écoulement perturbé, hypertension, hyperglycémie, stress oxydatif, et la signalisation inflammatoire—influencent la façon dont le résultat plaque progresse une fois que la rétention a eu lieu. 3, 12, 55 L'initiation de l'athérosclérose est régie par hypothèse de réponse à la rétention, d'abord formalisée par Williams et Tabas, puis développée par des travaux contemporains sur la rétention et la modification des lipoprotéines. 3, 4 Selon ce cadre, le principal événement déclencheur est la rétention sous-endothéliale de lipoprotéines contenant de l'ApoB dans la tunique intime des segments artériels susceptibles. 3, 4 Crucialment, la formulation originale a démontré que les stimuli prédisposants — qu'ils soient hémodynamiques, inflammatoires ou métaboliques — en l'absence d'un apport abondant de lipoprotéines athérogènes, sont insuffisants pour initier la maladie. La rétention est la première étape non redondante, sans laquelle les processus en aval ne produisent pas athérome; ce n'est cependant pas le seul déterminant de la maladie qui s'ensuit. 3, 55
Pour entrer dans espace sous-endothélial, les lipoprotéines circulantes doivent traverser la barrière endothéliale vasculaire. Bien que par récepteur interposé transcytose semble prédominer dans des conditions physiologiques, la contribution relative des différentes voies de transport dans l'athérosclérose humaine reste activement étudiée, et l'entrée paracellulaire passive à travers des régions de dysfonctionnement endothélial, de flux perturbé ou de lésion y contribue probablement dans des conditions pathologiques. 4, 5, 6 Les études expérimentales identifient le récepteur scavenger B1 (SR-B1et les voies dépendantes de la kinase 1 semblable au récepteur de l'activine (ALK1) comme des mécanismes importants de la transcytose des LDL à travers l'endothélium intact endothélium. 5, 6 L'ALK1 en particulier médie une voie d'entrée indépendante du récepteur des LDL, ce qui aide à expliquer pourquoi l'abaissement du nombre de particules circulantes est si efficace pour limiter l'apport intimal : les voies de clairance peuvent être contournées, et des concentrations plus élevées de particules circulantes sont susceptibles d'augmenter les opportunités d'entrée dans la paroi artérielle et de rétention. 5, 6 Ce processus permet aux lipoprotéines de toutes les tailles, de celles de la LDL à celles plus petites, particules résiduelles pour accéder à Intima.
Une fois dans l'espace sous-endothélial, ces lipoprotéines interagissent avec matrice extracellulaire. 4 Le ApoB-100 la molécule à la surface de la lipoprotéine contient des domaines d'acides aminés basiques et chargés positivement. 3 Ces domaines se lient ioniquement au composant chargé négativement glycosaminoglycane chaînes latérales (GAG) des protéoglycanes artériels—telles que sulfate de chondroïtine et héparane sulfate—qui sont synthétisées par les cellules musculaires lisses (CML) vasculaires. 3, 4 Ce piégeage électrostatique empêche les lipoprotéines de diffuser à nouveau dans la circulation et constitue l'événement physique qui transforme une exposition transitoire en un dépôt durable initiateur de la maladie. 3
Les particules retenues subissent des modifications chimiques, notamment une oxydation par des radicaux libres locaux et un clivage enzymatique par phospholipase A2 sécrétoire (sPLA2) et sphingomyélinase. 4, 7 Ces modifications favorisent l'agrégation et la fusion des lipoprotéines retenues, ce qui déclenche à son tour une réponse inflammatoire chronique et inadaptée. 4 L'endothélium s'active et exprime des molécules d'adhésion cellulaire qui recrutent les monocytes circulants dans l'intima. Les monocytes se différencient en macrophages, qui internalisent les lipoprotéines modifiées et agrégées par l'intermédiaire de récepteurs éboueurs. Parce que ces récepteurs, contrairement aux Récepteur des LDL—ne sont pas soumis à stérol inhibition par rétroaction, les macrophages s'accumulent esters de cholestérol sans retenue et se transformer en cellules gorgées de lipides cellules spumeuses. 4 Au fil des décennies, l'accumulation de cellules spumeuses, la migration des CML et le dépôt de matrice extracellulaire favorisent la progression de la plaque et la formation du cœur nécrotique. 4 La réponse inflammatoire est donc largement en aval et dépendante de la particule d'ApoB retenue ; c'est le principal mécanisme par lequel la rétention devient une maladie. Cet ordre causal explique pourquoi la risque inflammatoire résiduel qui persiste après une agression hypolipémiant—réel, mesurable et pouvant faire l'objet d'un traitement indépendant — ne déplace pas la particule de sa position en tant que cible initiatrice principale, tout en en identifiant une complémentaire (Section 6.6). 52
1.1 Distinction des biomarqueurs lipidiques standard
Comprendre cette cascade biologique nécessite de faire la distinction entre le lipide standard biomarqueurs, qui ne sont pas interchangeables et qui peuvent diverger de manière importante sur le plan clinique :
- Cholestérol à lipoprotéines de basse densité (LDL-C). Cela mesure la masse de cholestérol transporté dans les particules de LDL par unité de volume de plasma. 8 Bien qu'il serve de substitut traditionnel pour le risque cardiovasculaire, le C-LDL ne reflète ni la concentration des particules ni l'hétérogénéité structurelle, et il peut sous-estimer le caractère athérogène charge particulaire lorsque les particules de LDL sont relativement appauvries en cholestérol. 8
- Apolipoprotéine B (ApoB). Chaque particule athérogène — LDL, VLDL, IDL, et les restes de TRL (portant chacun un ApoB-100), et la lipoprotéine(a)—contiennent une seule molécule d'ApoB, de sorte que la concentration plasmatique d'ApoB est un compte stœchiométrique presque direct des particules athérogènes en circulation. 8 (D'origine intestinale chylomicrons et leurs vestiges portent le tronqué ApoB-48 isoforme ; les dosages cliniques standard de l'ApoB mesurent principalement l'ApoB-100 et, à jeun, la contribution des chylomicrons est négligeable.) Environ 90% de l’ApoB circulante se trouve sur les particules de LDL, et l’ApoB reflète plus fidèlement l’exposition physique de la paroi artérielle aux agents à l’origine de la formation de plaques qu’une mesure de la masse de cholestérol. 8
- Cholestérol non-HDL. Calculé comme cholestérol total Moins le C-HDL, ce paramètre quantifie la masse de cholestérol cumulée au sein de toutes les lipoprotéines athérogènes. 8, 51 Il sert de substitut proche de la masse des particules athérogènes—capturant cholestérol résiduel—mais reste soumis à un biais de composition. 8
- Cholestérol résiduel. Cela représente la teneur en cholestérol de lipoprotéines riches en triglycérides (TRL), en particulier les particules VLDL et IDL. 4 Ces restes sont hautement athérogènes et peuvent accéder directement au sous-endothélium. 4
- Lipoprotéine(a) [Lp(a)]. Un variant génétiquement déterminé, hautement athérogène, dans lequel une particule de type LDL contenant l'ApoB est liée de manière covalente à l'apolipoprotéine(a). 8 La Lp(a) contribue à la fois à la progression de la plaque et à la localisation thrombose, et il est essentiellement inmodifiable par le mode de vie. 8, 46
1.2 Preuves génétiques reliant le nombre de particules d'ApoB au risque coronarien
Les études de randomisation mendélienne (RM) — qui exploitent l'attribution aléatoire de variants génétiques à la conception pour simuler une expérience randomisée à vie — fournissent de solides preuves génétiques selon lesquelles l'ApoB est le principal facteur lipidique causal de l'athérosclérose. 9, 12 Quand discordance existe entre le LDL-C et l'ApoB — généralement dans résistance à l'insuline, obésité, de type 2 diabète, ou en cas d'hypertriglycéridémie, le risque cardiovasculaire est mieux corrélé à l'ApoB qu'au LDL-C. 8 Dans ces états, le foie surproduit des VLDL riches en triglycérides, ce qui génère non seulement un nombre élevé de petites particules LDL denses, mais aussi un excès de lipoprotéines résiduelles athérogènes ; la mesure standard du LDL-C sous-estime alors la véritable concentration de particules athérogènes, tandis que l'ApoB dénombre chaque particule athérogène indépendamment de sa teneur en cholestérol. 8 Formulé avec précision, le risque est causé par la biologie de la rétention des particules plutôt que par toute mesure de celle-ci : l'ApoB est mieux comprise non pas comme la cause du risque, mais comme le biomarqueur circulant le plus validé de la charge causale des lipoprotéines athérogènes. 8, 12
La preuve la plus directe provient de la MR multivariable. Lorsque le LDL-C, triglycérides, et l'ApoB sont analysés conjointement, les associations du LDL-C et des triglycérides avec maladie coronarienne deviennent nuls une fois que l'ApoB est prise en compte, tandis que l'ApoB conserve une association causale forte et indépendante. Dans l'analyse historique de lipoprotéine lipase (LPL) et le récepteur des LDL (LDLR) variants, après conditionnement sur l'ApoB, le rapport des cotes pour maladie coronarienne était de 1,01 par écart-type tant pour le LDL-C que pour les triglycérides (les deux résultats n'étant pas significatifs), tandis que l’ApoB conservait une forte association indépendante — un rapport de cotes de 0,76 par écart-type de diminution de l’ApoB (c’est-à-dire un risque de maladie coronarienne réduit de 24% par écart-type de diminution de l’ApoB ; P = 7,5 × 10⁻²⁰). 9 Des analyses Mendéliennes indépendantes à haut débit et multivariables reproduisent cet ordre, priorisant systématiquement l'ApoB comme le principal facteur causal lié aux lipides pour les coronaropathies. artère maladie. 10, 11 Le corollaire clinique est que, lorsque le LDL-C et l'ApoB divergent, le risque suit souvent de plus près le nombre de particules ; dans de telles situations, l'ApoB devrait guider de manière substantielle l'estimation du risque et les décisions thérapeutiques aux côtés du LDL-C, du non-HDL-C, du risque global de maladies cardiovasculaires athérogènes et du contexte des recommandations, plutôt que de servir de déterminant automatique unique. 8, 12, 55 La valeur ajoutée de la mesure de l'ApoB est maximale précisément lorsqu'elle est discordante avec le LDL-C — lorsque la teneur en cholestérol des particules en fausse le nombre — car c'est précisément chez ces patients que l'évaluation guidée par le LDL-C sous-estime le plus souvent la véritable charge athérogène. 8
2. La charge cumulée au cours de la vie : “ les années-ApoB ”
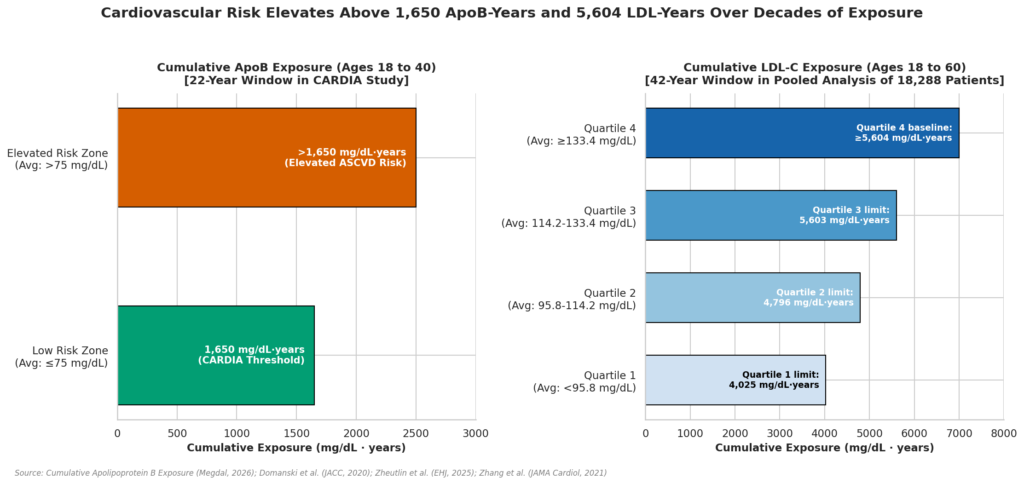
La progression clinique de l'ASCVD est déterminée à la fois par la concentration de particules athérogènes circulantes et par la durée de l'exposition de la paroi artérielle à ces particules. 8, 13 Ce fardeau tout au long de la vie est capturé par le concept d'exposition cumulative — quantifié de la manière la plus rigoureuse pour le cholestérol LDL sous forme de “ LDL-C-années ” (le produit du LDL-C moyen et des années d'exposition), et étendu sur des bases biologiques au nombre de particules sous forme d“” ApoB-années ».” 13, 14 Les seuils quantitatifs spécifiques cités ci-dessous dérivent du modèle d'exposition cumulative au LDL-C de Ference, Braunwald et Catapano ; la formulation en années-ApoB est une extension conceptuelle motivée par la mécanistique plutôt qu'un seuil quantitatif validé séparément, et elle n'a pas été étalonnée en tant que calculatrice clinique au niveau individuel. 13 L'athérosclérose progresse silencieusement pendant des décennies, et les événements cliniques ne surviennent généralement qu'une fois qu'un seuil cumulatif critique a été franchi. 13
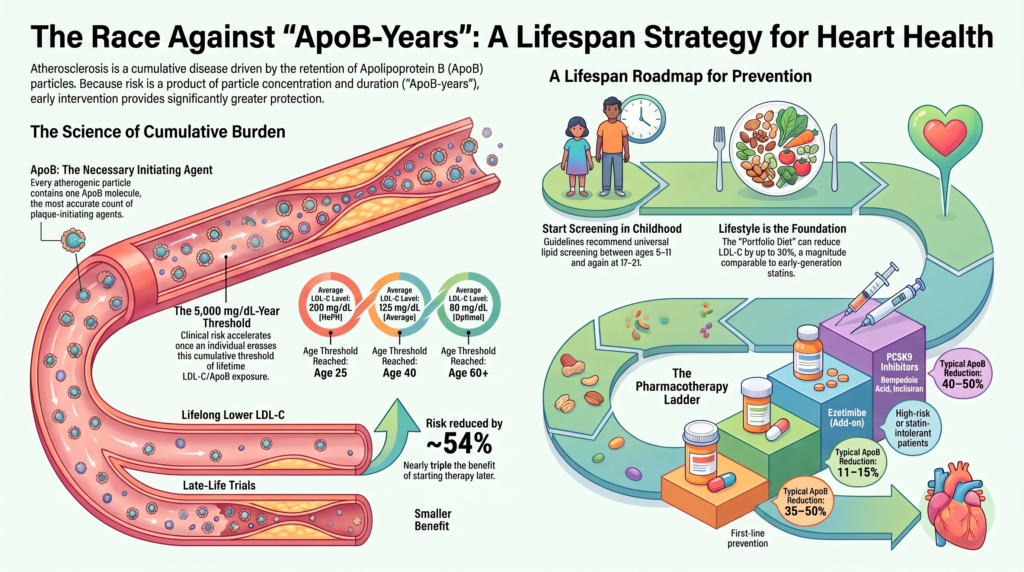
Le cadre d'exposition cumulative officialisé par Ference, Braunwald et Catapano propose que l'incidence des événements coronariens cliniques commence à augmenter plus substantiellement après environ 5 000 mg/dL-années d'exposition cumulative au C-LDL. Cette valeur est une heuristique dérivée d'un modèle et établie à l'échelle de la population plutôt qu'un seuil biologique universel : des événements individuels peuvent survenir à une exposition cumulative sensiblement inférieure ou supérieure selon tabagisme, tension artérielle, le diabète, la Lp(a), le sexe, le profil génétique, la charge inflammatoire et la morphologie de la plaque. 13 Les conséquences de cette arithmétique sont le mieux illustrées en contrastant les trajectoires d'exposition, présentées ici comme des projections dérivées de modèles issues de l'hypothèse d'exposition cumulative plutôt que comme des données d'incidence directement mesurées :
- Pour un individu dont la moyenne à vie du C-LDL est d'environ 125 mg/dL, le seuil d'environ 5 000 mg/dL-ans est atteint vers l'âge de 40 ans. Dans le modèle, l'incidence cumulative de infarctus du myocarde puis augmente de manière accélérée au cours de chaque décennie suivante d'exposition continue, doublant approximativement par décennie à mesure que l'exposition cumulée passe d'environ 5 000 à environ 10 000 mg/dL-années entre 40 et 80 ans. 13
- Une personne avec hypercholestérolémie familiale hétérozygote (HFHe) et un taux moyen de C-LDL sur toute la vie proche de 200 mg/dL franchit ce même seuil environ deux décennies plus tôt — vers l'âge de 25 ans —, ce qui explique la maladie cardiovasculaire athérogène prématurée qui caractérise cette affection. 13, 20
- Inversement, un individu maintenant une moyenne de LDL-C à vie proche de 80 mg/dL ne franchit pas le seuil avant la septième décennie de la vie. 13, 14
La direction et l'amplitude de ces projections sont corroborées par des données de cohorte associant l'exposition aux lipides au début de l'âge adulte à des événements ultérieurs, même après ajustement pour tenir compte des taux lipidiques plus tard dans la vie. 22, 23
2.1 Essais à court terme versus preuves génétiques à long terme
Le bénéfice biologique d'une baisse précoce des lipides est démontré en comparant les résultats d'essais contrôlés randomisés (ECR) à court terme avec la protection à vie mise en évidence par les études de randomisation mendélienne. 13, 14
- À court terme (essais contrôlés a. Les méta-analyses de la collaboration Cholesterol Treatment Trialists’ (CTT) montrent que chaque réduction de 1,0 mmol/L (38,7 mg/dL) du LDL-C réduit le risque relatif des événements vasculaires majeurs d'environ 22% sur une période d'environ cinq ans, avec le risque absolu réduction et nombre nécessaire à traiter en fonction du risque initial du patient. 15, 16
- À long terme (RM à vie). Dans l'analyse pivot portant sur l'exposition à long terme dès le plus jeune âge, chaque baisse de 1 mmol/L du taux de LDL-C maintenue depuis la naissance était associée à une réduction de 54,5% (IC à 95 % : 48,8–59,51) de réduction du risque de maladie coronarienne — soit une réduction par unité environ trois fois supérieure à celle obtenue avec un traitement par statine instauré plus tard dans la vie (P = 8,4 × 10⁻¹⁹). 14, 13
Les conséquences sur la durée de vie sont conformes aux données d'événements. L'analyse génétique indique que chaque augmentation du LDL-C d'environ 1 écart-type (≈ 38 mg/dL) est associée à une réduction de la durée de vie d'environ 1,2 an (IC 95 % : −1,55 à −0,87) et une réduction d’environ 28 % des chances d’atteindre le 90e centile d’âge. 17 Cet écart entre bénéfice à court terme et bénéfice à vie n'est pas un paradoxe ; c'est la signature d'une maladie cumulative. Un traitement instauré tardivement stabilise la plaque déjà existante mais laisse une lourd fardeau résiduel de plaques établies et sujettes à la rupture lésions. Une intervention plus précoce pourrait retarder la formation des lésions et réduire l'exposition cumulée aux particules athérogènes, maintenant ainsi potentiellement l'exposition cumulée au LDL-C en dessous de la plage modélisée associée à l'accélération du risque clinique. 13, 14 La conséquence logique est que la protection maximale tout au long de la vie est obtenue en abaissant l'ApoB plus tôt et en la maintenant basse, et non en l'abaissant de manière agressive seulement après que le risque s'est déjà manifesté.
3. Seuils d'initiation clinique et dépistage tout au long de la vie
L'évaluation du risque cardiovasculaire s'est orientée vers un cadre de prévention tout au long de la vie, employant des stratégies distinctes de réduction des lipides selon les groupes d'âge et calibrées en fonction du risque absolu. 18
3.1 Enfants et adolescents (âgés de 2 à 17 ans)
Les recommandations concernant les lipides chez l'enfant préconisent un dépistage universel par un bilan lipidique non à jeun une première fois entre 9 et 11 ans, puis une seconde fois entre 17 et 21 ans. 19 Le dépistage universel chez les enfants âgés de 9 à 11 ans est programmé de manière à détecter l'hypercholestérolémie familiale hétérozygote (HeFH) avant la puberté, car les taux de LDL-C peuvent baisser temporairement de 10 à 20% au cours du développement pubertaire, ce qui réduit la sensibilité d'un dépistage réalisé au milieu de la puberté. 19 Un dépistage sélectif à l'aide d'un bilan lipidique à jeun est recommandé à partir de l'âge de 2 ans pour les enfants présentant histoire familiale d'ASCVD précoce (avant 55 ans chez les parents de sexe masculin, avant 65 ans chez les parents de sexe féminin) ou d'origine parentale sévère hypercholestérolémie. 19
Les directives pour la prise en charge de l'HeFH pédiatrique diffèrent selon les organisations cliniques :
- Société européenne d'athérosclérose (EAS). Le traitement pharmacologique des enfants chez lesquels un diagnostic d’HeFH a été confirmé est généralement instauré entre 8 et 10 ans. Chez les enfants âgés de 8 à 10 ans, l’objectif est d’obtenir une réduction ≥ 50% par rapport au taux de LDL-C avant traitement ; à partir de 10 ans, l’objectif est un taux de LDL-C < 3,5 mmol/L (130 mg/dL). 20
- Académie américaine de pédiatrie (AAP) et Association nationale des lipides (NLA). Le traitement par statines est généralement instauré à partir de l'âge de 10 ans (parfois 8 à 10 ans) chez les enfants présentant un LDL-C ≥ 190 mg/dL malgré un essai de 6 à 12 mois de modifications du mode de vie, ou un LDL-C ≥ 160 mg/dL en présence d'antécédents familiaux de MCV prématurée ou de facteurs supplémentaires facteurs de risque. L'objectif est une réduction ≥ 50% du LDL-C ou un taux absolu < 130 mg/dL. 19
Pour hypercholestérolémie familiale homozygote (HoFH), un diagnostic précoce et un traitement intensif sont nécessaires dès la petite enfance, avec pour objectif de maintenir le LDL-C < 3,0 mmol/L (115 mg/dL), ou < 2,5 mmol/L (100 mg/dL) en cas de maladie athéromateuse cardiovasculaire clinique établie. 21 Dans tous les scénarios pédiatriques, les décisions de traitement pharmacologique doivent généralement impliquer des cliniciens expérimentés dans les troubles lipidiques pédiatriques et se dérouler par prise de décision partagée avec la famille de l'enfant, en équilibrant la justification à long terme d'un abaissement précoce et les considérations pratiques et psychosociales du début d'un traitement à vie dès l'enfance. 19, 20
3.2 Jeunes adultes (18 à 39 ans)
Données de la CARDIA Des études montrent qu'une exposition élevée à l'ApoB et au C-LDL au début de l'âge adulte est associée à un risque plus élevé d'événements MCVA et athérosclérose subclinique après 40 ans, indépendamment des taux de lipides ultérieurs. 22, 23 Un seul bilan lipidique réalisé au début de l'âge adulte peut prédire des décennies d'exposition cumulative. 22 Pour la prévention primaire chez les jeunes adultes présentant un LDL-C ≥ 160 mg/dL (≈ 4,1 mmol/L) ou une ApoB ≥ 130 mg/dL associée à des antécédents familiaux de MCAS prématurée, l'initiation d'un traitement par statine devrait être envisagée afin de prévenir l'accumulation précoce d'années-ApoB. 18, 22
3.3 Adultes (âgés de 40 à 75 ans)
Le 2026 ACC/AHA/Multisociety Dyslipidémie La directive recommande d'utiliser Équations PREVENT pour estimer le risque de MCVA à 10 ans. 18 Cet outil catégorise le risque en strates graduées :
- Risque faible (< 3%) : L'accent est mis sur les habitudes de vie saines. 18
- Risque limite (de 3% à < 5%) : En cas de risque estimé limite, le bénéfice cardiovasculaire absolu d'un traitement par statine est modeste et dépend de la précision de l'estimation du risque, de l'ampleur de la réduction du LDL-C, de la durée du traitement et de la présence de facteurs augmentant le risque. 16 Les statines entraînent également une légère augmentation de l'incidence du diabète, concentrée principalement chez les patients présentant une prédisposition métabolique préexistante. 37 Étant donné que les bienfaits et les méfaits varient considérablement d'un individu à l'autre — et qu'un événement cardiovasculaire évité et un nouveau cas de diabète ne sont pas des issues cliniquement équivalentes —, les décisions dans cette fourchette devraient privilégier une prise de décision partagée, éclairée par des facteurs augmentant le risque et les priorités du patient, plutôt qu'une règle de traitement universelle. 16, 18
- Risque intermédiaire (de 5% à 10%) : Il est recommandé de commencer un traitement aux statines, dans le but d'obtenir une réduction du LDL-C d'au moins 30–50%. 18
- Risque élevé (> 10%) : Il est vivement recommandé de commencer un traitement par statines, l'objectif étant une réduction ≥ 50% du LDL-C. 18
Les recommandations de 2026 rétablissent des objectifs absolus de traitement du C-LDL et du C non-HDL fondés sur le risque initial :
- Prévention secondaire (Maladie cardiovasculaire athérogène (MCVA) avérée) : LDL-C cible < 55 mg/dL (et non-HDL-C < 85 mg/dL) pour les patients à très haut risque, et < 70 mg/dL pour les autres patients atteints de MCVAS avérée. 18
- Prévention primaire avec une élévation du LDL-C de base : Objectifs stratifiés en fonction du LDL-C basal, avec une cible plus basse (par exemple, < 100 mg/dL, ou moins) en présence d'une HFH, de facteurs de risque supplémentaires ou d'une athéresclérose subclinique. 18
- Athérosclérose subclinique (Calcium des artères coronaires) : La directive développe le CAC pour reclassement—tout CAC > 0 justifie l'instauration d'un traitement, et un CAC ≥ 100 Unités d'Agatston ou supérieur ou égal au 75e centile plaide en faveur d'un abaissement de haute intensité, tandis qu'un CAC de 0 en l'absence de caractéristiques à haut risque peut permettre un report avec réévaluation. Les cibles absolues spécifiques de LDL-C associées à chaque tranche de CAC doivent être lues dans les tableaux des directives actuelles. 18
La Société canadienne de cardiologie (SCC) recommande de dépister toutes les personnes âgées de 40 ans et plus (ou plus tôt dans les groupes ethniques à haut risque) et de privilégier le non-HDL-C ou l'ApoB comme marqueur lipidique lorsque les triglycérides sont > 1,5 mmol/L (133 mg/dL). 24 Chez les individus à risque intermédiaire, les lignes directrices de la CCS recommandent d'amorcer un traitement par statine lorsque le LDL-C est ≥ 3,5 mmol/L, le non-HDL-C est ≥ 4,2 mmol/L ou l'ApoB est ≥ 1,05 g/L. 24
3.4 Adultes plus âgés (plus de 75 ans)
Essai clinique les données étayent la poursuite du traitement par statines chez les personnes âgées qui tolèrent le traitement. 16 Pour la prévention primaire chez les patients de plus de 75 ans, l'instauration est recommandée après une discussion entre le clinicien et le patient évaluant le bénéfice cardiovasculaire attendu par rapport aux interactions médicamenteuses potentielles, à la polymédication et à la tolérance musculaire. 16, 18
3.5 Déclencheurs spéciaux pour l'initiation
- ApoB élevé avec un LDL-C normal. Ce phénotype discordant reflète généralement un plus grand nombre de cellules appauvries en cholestérol particules contenant de l'ApoB, comprenant souvent petites densités de LDL et de particules résiduelles riches en triglycérides. Chez les patients atteints de diabète de type 2, syndrome métabolique, ou une hypertriglycéridémie, un taux d'ApoB ≥ 130 mg/dL est un facteur aggravant du risque qui peut justifier l'envisager de débuter ou d'intensifier un traitement hypolipémiant dans un contexte clinique approprié — en particulier lorsque le LDL-C est paradoxalement rassurant, que les triglycérides sont élevés ou que le risque global est incertain — plutôt que de servir de déclencheur automatique et isolé. 8, 18
- Lp(a) élevée. Le dépistage universel de la Lp(a) chez les adultes est recommandé au moins une fois. 18 Une Lp(a) ≥ 125 nmol/L (≈ 50 mg/dL) multiplie le risque de MCVA par environ 1,4, et une Lp(a) ≥ 250 nmol/L (≈ 100 mg/dL) multiplie le risque par environ 2. Une élévation de la Lp(a) justifie une prise en charge plus intensive des facteurs de risque et une cible de LDL-C plus basse. 18, 46
4. Thérapie liée au mode de vie et prévention primordiale
Le changement de mode de vie est un élément clé de la prise en charge de la dyslipidémie et le fondement de prévention primordiale, bien que l'ampleur de son effet soit généralement inférieure à celle de la pharmacothérapie. 18 Les effets résumés ci-dessous proviennent de données randomisées et méta-analytiques ; lorsqu'une fourchette est donnée, la limite supérieure nécessite généralement des valeurs élevées adhésion et le remplacement substantiel de graisse saturée.
- Régime méditerranéen. Met l'accent sur l'extra-vierge huile d'olive, des légumes, des fruits, des grains entiers, des légumineuses et des noix, avec une consommation modérée de poisson et un minimum de viande rouge. Les méta-analyses d'essais randomisés montrent qu'un profil méditerranéen réduit modestement le LDL-C par rapport aux régimes comparatifs — de l'ordre de 5 à 10 mg/dL — et améliore plusieurs facteurs de risque cardiométabolique, notamment fonction endothéliale, sensibilité à l'insuline, et des marqueurs de systémique inflammation; ses bienfaits cardiovasculaires vont probablement au-delà de la seule baisse des lipides. 62, 28
- Aliment complet Alimentation à base de plantes. Limiter la consommation de produits d'origine animale et privilégier les aliments végétaux peu transformés permet de réduire les lipoprotéines athérogènes : une méta-analyse de 30 essais randomisés a révélé que les régimes végétariens et végétaliens réduisaient le LDL-C d’environ 10% et l’ApoB d’environ 14% par rapport aux régimes omnivores, les réductions étant plus importantes dans des conditions alimentaires contrôlées. 63, 28
- Régimes pauvres en graisses saturées. Limiter la part des acides gras saturés à moins de 7% de l'apport énergétique quotidien et les remplacer par graisses insaturées régule positivement l'expression du récepteur hépatique des LDL, augmentant la clairance des particules d'ApoB circulantes et abaissant le LDL-C ; dans des essais randomisés de substitution alimentaire regroupés par l'American Heart Association, le remplacement des graisses saturées par graisse polyinsaturée a permis de réduire les événements cardiovasculaires d'environ 30%, ce qui est comparable à l'effet d'un traitement aux statines. 28
- Visqueux soluble Fibre. La fibre soluble se lie acides biliaires dans l'intestin lumens, ce qui augmente leur excrétion fécale et épuise les réserves hépatiques de cholestérol, ce qui entraîne une régulation à la hausse des récepteurs LDL hépatiques. 26 Relation dose-réponse Les données montrent une diminution du LDL-C de l'ordre de ~1 à 2 mg/dL par gramme et par jour de fibres solubles, de sorte qu'un apport d'environ 10 g/jour entraîne une réduction cliniquement significative et diminue également le taux d'ApoB. 26
- Stérols et stanols végétaux. Ces analogues structurels du cholestérol entrent en compétition pour s'incorporer dans les micelles mixtes présentes dans la lumière intestinale, ce qui réduit l'absorption du cholestérol. 27 Un apport quotidien de 2 à 2,5 g de phytostérols est associé à une réduction de 8 à 101 TP9T du taux de LDL-C circulant et à une diminution significative concomitante du taux d'ApoB. 27
- Le Régime Portfolio. Associe des stérols végétaux, des fibres visqueuses et du soja protéine, et les fruits à coque. Ce régime réduit le LDL-C d’environ 17% dans des conditions de vie normales et jusqu’à environ 30% dans des conditions métaboliquement contrôlées — un ordre de grandeur comparable à celui d’une statine de première génération — tout en réduisant également de manière significative l’ApoB, les triglycérides (d’environ 16%) et Protéine C-réactive. 25
- Aérobie et entraînement en résistance ont un effet direct modeste sur les concentrations de LDL-C et d'ApoB, mais réduisent le risque cardiovasculaire par le biais de multiples mécanismes lipidiques et non lipidiques, notamment une amélioration de aptitude cardiorespiratoire, insuline la sensibilité, la tension artérielle, la fonction endothéliale, l'inflammation systémique et la régulation autonome — de sorte que leur effet modeste sur les lipides ne doit pas être confondu avec une importance clinique modeste. 29 Les recommandations préconisent un objectif hebdomadaire de ≥ 150 minutes d'activité physique d'intensité modérée ou de ≥ 75 minutes d'activité physique d'intensité vigoureuse exercice aérobie, complétée par des exercices de musculation au moins deux jours par semaine. 29
- Autres interventions comportementales et métaboliques. Plusieurs facteurs liés au mode de vie au sens large influencent indirectement l'évolution du taux d'ApoB. Perte de poids réduit le flux d'acides gras libres hépatiques, ce qui diminue la synthèse des VLDL et le taux d'ApoB circulante ; l'obésité est un facteur déterminant de la dyslipidémie athérogène (taux élevé de triglycérides, faible taux de HDL-C, LDL petites et denses) qui entraîne une augmentation du LDL-C–Discordance ApoB. Une consommation élevée de aliments ultra-transformés est associé à des effets indésirables profils lipidiques et un risque cardiovasculaire accru, probablement en raison du remplacement d'aliments complets riches en fibres et en graisses insaturées par un excès d'aliments raffinés glucide et le sodium. Une mauvaise qualité de sommeil et une durée de sommeil insuffisante sont associées à la dyslipidémie, à la résistance à l'insuline et à l'hypertension, ainsi qu'à un excès alcool augmente le taux de triglycérides et la tension artérielle. L'arrêt du tabac réduit le dysfonctionnement endothélial et l'oxydation des particules d'ApoB circulantes, tandis que le contrôle de la tension artérielle contribue à protéger davantage la paroi vasculaire. 18, 28 Ces facteurs de risque ne relèvent pas principalement d'interventions visant à réduire le taux d'ApoB, mais leur prise en charge améliore l'environnement métabolique dans lequel les particules retenues causent des dommages et fait partie intégrante de la prévention primaire. 18
Si les changements de mode de vie s'avèrent efficaces pour la prévention primaire chez les populations présentant un risque faible à modéré et sont indispensables pour toutes, ils suffisent rarement à atteindre les taux lipidiques cibles chez les patients atteints de hypercholestérolémie familiale ou une ASCVD avérée. 19 Dans ces situations cliniques, retarder inutilement le traitement médicamenteux augmente l'exposition cumulative à l'ApoB. 14
5. Inhibiteurs de l'HMG-CoA réductase : pharmacocinétique comparative et tolérance
Les statines constituent le traitement pharmacologique de première intention pour la prévention cardiovasculaire primaire et secondaire. 15 Ils agissent en inhibant de manière compétitive la 3-hydroxy-3-méthylglutaryl-coenzyme A (HMG-CoA) réductase, l'enzyme limitante de la vitesse de réaction dans le foie synthèse du cholestérol. 30, 31 Ce blocage enzymatique épuise les réserves intra-hépatiques de cholestérol, ce qui entraîne une augmentation de l'expression des récepteurs LDL à la surface des hépatocytes, ce qui accroît l'élimination des lipoprotéines circulantes contenant de l'ApoB. 31 Les statines sont classées en deux catégories, lipophiles ou hydrophiles, en fonction de leurs substituants moléculaires. 30
Statines lipophiles (atorvastatine, la simvastatine, la lovastatine, la fluvastatine et pitavastatine) possèdent des substituants non polaires, ce qui leur permet de traverser les membranes cellulaires par diffusion passive. 30 Ils sont plus largement répartis dans les tissus extra-hépatiques, notamment dans le muscle squelettique, ce qui peut augmenter le risque d'effets indésirables musculaires. La pitavastatine constitue un cas particulier : bien que relativement lipophile, elle ne subit qu'un métabolisme minimal par le cytochrome P450, ce qui distingue favorablement son profil d'interaction. 30 Statines hydrophiles (rosuvastatine et pravastatine) contiennent des substituants polaires qui limitent la diffusion passive. 30, 31 Leur absorption est hautement sélective pour les hépatocytes ; elle est assurée par un transport médié par un transporteur, via le polypeptide 1B1 de transport des anions organiques (OATP1B1); cette hépatosélectivité réduit la pénétration passive dans les cellules musculaires squelettiques périphériques. 30, 31
5.1 Proportion de symptômes musculaires associés aux statines
Le principal obstacle à l'observance du traitement par statines réside dans l'apparition d'effets indésirables d'origine musculaire ; à cet égard, les données disponibles appellent à la prudence plutôt qu'à l'inquiétude. 32 Ces effets vont de symptômes légers et subjectifs à des lésions musculaires graves et rares :
- Symptômes musculaires associés aux statines (SAMS). Terme générique désignant les symptômes musculaires temporairement associés à la prise de statines, indépendamment de l’existence d’un lien de causalité pharmacologique avéré. Dans les registres observationnels, les SAMS sont signalés par environ 10 à 151 TP9T (et jusqu’à environ 291 TP9T) d’utilisateurs de statines. Cependant, dans les essais contrôlés randomisés en double aveugle, la différence absolue en termes de symptômes musculaires entre les groupes traités par statines et ceux traités par placebo est faible. 32 Le SAMSON Cette étude croisée apporte des informations utiles à cet égard, même si ses conclusions s'appliquent plus directement à la population étudiée, à savoir les patients ayant déjà arrêté un traitement aux statines en raison d'effets indésirables. Dans ce groupe, l'intensité moyenne des symptômes était de 8,0 pendant les mois sans prise de comprimés, et de 15,4 lors de la placebo, et 16,3 sous atorvastatine — un résultat statistiquement impossible à distinguer de celui du placebo —, ce qui donne un rapport nocebo de 0,90 : environ 90% de la charge symptomatique rapportée chez ces patients ayant auparavant présenté une intolérance a été reproduite par le placebo. 32, 33 Cela ne signifie pas que les symptômes sont imaginaires, ni que le chiffre 90% doive être généralisé sans discernement à tous les utilisateurs de statines ; au contraire, chez les patients qui signalent une intolérance, cela réoriente la prise en charge, en s'éloignant de l'arrêt définitif du traitement pour s'orienter vers un accompagnement structuré visant à rassurer le patient et à réintroduire progressivement le médicament. La convergence de ces données issues d'essais croisés avec le faible excès absolu observé dans les essais en aveugle indique néanmoins que le médicament n'est responsable que d'une minorité des symptômes musculaires qui lui sont attribués. 32
- Douleurs musculaires subjectives, courbatures ou raideurs présentant une répartition symétrique et touchant les grands groupes musculaires proximaux (cuisses, fesses, épaules), en l'absence de créatine kinase (CK) élévation. 32
- Symptômes musculaires accompagnés de signes biochimiques de lésion musculaire ; généralement définis par une élévation du taux de CK supérieure à 10 fois la limite supérieure de la normale (LSN), bien que les seuils diagnostiques varient selon les définitions consensuelles. 31
- Forme grave, potentiellement mortelle, de myonécrose caractérisée par une douleur musculaire intense, une faiblesse, des urines foncées, une élévation marquée du taux de CK et une insuffisance rénale aiguë secondaire à une myoglobinurie. Elle est extrêmement rare avec la monothérapie actuelle par statines à des doses standard (de l’ordre d’environ 0,44 hospitalisation pour 10 000 personnes-années) ; le risque augmente considérablement en cas de doses élevées de statines, d’interactions médicamenteuses majeures, d’insuffisance rénale et d’association avec le gemfibrozil. 34
- Myopathie nécrosante à médiation immunitaire anti-HMGCR (IMNM). Myopathie auto-immune rare caractérisée par une faiblesse progressive des muscles proximaux, un taux de CK nettement élevé et une nécrose des fibres musculaires accompagnée d’un infiltrat inflammatoire minime à la biopsie, provoquée par des auto-anticorps dirigés contre le HMGCR protéine. 35 Elle touche environ 2 à 3 utilisateurs de statines sur 100 000 par an et, contrairement au SAMS classique, elle ne disparaît pas à l'arrêt du traitement par statines ; elle nécessite un traitement immunosuppresseur, notamment par immunoglobulines intraveineuses. 35
Le mécanisme biochimique proposé pour expliquer la myotoxicité des statines est multifactoriel : les statines bloquent la synthèse du mévalonate, ce qui entraîne une diminution des intermédiaires isoprénoïdes en aval (pyrophosphate de farnésyle et de géranylgéranyle) nécessaires à la prénylation de petites protéines liant le GTP telles que Ras, Rho et Rac ; elles réduisent également la synthèse de la coenzyme Q10 (ubiquinone), ce qui peut altérer la respiration mitochondriale et augmenter espèces réactives de l'oxygène. 30 Il s'agit là d'hypothèses mécanistiques ; il convient notamment de noter que la supplémentation en coenzyme Q10 n'a pas permis de soulager de manière fiable les myalgies liées aux statines dans le cadre d'essais randomisés, ce qui devrait inciter à la prudence face à une interprétation mécaniste excessive. 30
L'exposition systémique étant un facteur déterminant du risque de myotoxicité, le choix de la statine, la posologie et les interactions revêtent une importance clinique. Les statines lipophiles métabolisées par le CYP3A4 (simvastatine, lovastatine, atorvastatine) sont susceptibles d'interagir avec des inhibiteurs puissants du CYP3A4 tels que l'amiodarone, le diltiazem, les antibiotiques macrolides, les antifongiques azolés et la cyclosporine ; le gemfibrozil doit être évité avec toutes les statines, car il inhibe la glucuronidation des statines et leur captation hépatique médiée par l’OATP1B1. 30, 31 La pravastatine, la rosuvastatine et la pitavastatine, qui est très peu métabolisée par le CYP, sont fréquemment utilisées chez les patients ayant déjà présenté une intolérance, en raison de la souplesse posologique qu’elles offrent et de leur profil d’interactions favorable ; toutefois, les données issues d’essais randomisés ne permettent pas d’établir un taux de SAMS systématiquement plus faible sur la seule base de l’hydrophilie. 30
Hôte génétique modulent également cette exposition. Le transporteur qui achemine les statines vers les hépatocytes est codé par SLCO1B1, et un variant courant à fonction réduite (rs4149056, c.521T>C) augmente les concentrations systémiques de statines. Dans l’étude pangénomique SEARCH, le risque de myopathie chez les patients prenant 80 mg de simvastatine par jour a augmenté d’un rapport de cotes d’environ 4,5 par copie de l’allèle C (les homozygotes pour l’allèle C présentant un risque absolu nettement plus élevé que les hétérozygotes). 57 Cet effet est le plus marqué pour la simvastatine et s'atténue pour les statines moins dépendantes de l'OATP1B1 (telles que la rosuvastatine ou la pitavastatine) ; les recommandations de 2022 du Clinical Pharmacogenetics Implementation Consortium traduisent les génotypes SLCO1B1, ABCG2 et CYP2C9 en recommandations thérapeutiques concrètes, préconisant le recours à une autre statine ou à une dose plus faible de simvastatine chez les porteurs. 57, 58 Les tests pharmacogénomiques sont de plus en plus accessibles et constituent un moyen de distinguer les patients présentant un risque pharmacologique réellement élevé du groupe bien plus vaste dont les symptômes rapportés sont dus à un effet nocebo. 58
- Il est éliminé principalement par les voies hépatique et rénale, sans métabolisme par le cytochrome P450, ce qui limite les interactions médicamenteuses médiées par le CYP. 31
- Malgré sa forte puissance, son profil hydrophile limite sa pénétration passive dans les muscles, et il ne subit qu'un métabolisme minimal par le CYP2C9. 30, 31
- Une biodisponibilité élevée (≥ 60%) avec un métabolisme CYP minimal (élimination principalement par voie biliaire) et une bonne tolérance musculaire, ainsi que glucose profil. 30
Les personnes physiquement actives et les sportifs d'endurance présentent des taux plus élevés de SAMS, probablement en raison de l'effet cumulatif du stress musculaire induit par l'effort. Un point d’interprétation pratique mérite d’être souligné : les élévations de la créatine kinase (CK) consécutives à un effort d’endurance prolongé ou inhabituel dépassent fréquemment les valeurs traditionnellement utilisées pour définir la myopathie liée aux statines ; ainsi, chez un sportif, il est préférable d’interpréter un résultat de CK à la lumière de l’effort physique récent, d’une nouvelle mesure après une période de repos, des symptômes associés et du contexte clinique global, plutôt qu’en se basant sur un seuil unique. Ici, le essai STOMP est rassurant : l'administration d'une dose élevée d'atorvastatine (80 mg) pendant six mois chez des sujets sains n'ayant jamais pris de statines a entraîné une légère augmentation des douleurs musculaires et une élévation moyenne du taux de CK de 20,8 U/L (P < 0,0001), mais n'a pas entraîné de diminution objective de la force musculaire ni capacité d'exercice. 36 Pour ces patients, une statine hydrophile à faible dose (par exemple, 5 mg de rosuvastatine) ou de la pitavastatine, avec ou sans ézétimibe, constitue une stratégie rationnelle pour maintenir les performances tout en réduisant le taux d'ApoB. 36
Les statines sont également associées à une légère augmentation, dépendante de la dose, du risque de diabète de type 2 nouvellement diagnostiqué — de l’ordre de ~0,1à 0,21 TP9T par année de traitement, ce qui correspond, selon la méta-analyse de Sattar, à environ un cas supplémentaire pour 255 patients traités pendant quatre ans — ce risque étant presque exclusivement observé chez les patients présentant un syndrome métabolique préexistant ou un prédiabète. 37 La pitavastatine présente un profil glycémique relativement favorable et constitue un choix raisonnable lorsque cet aspect est primordial, bien que sa neutralité glycémique n'ait pas été établie de manière concluante. 30
6. Traitement médicamenteux sans statines : objectifs, efficacité et essais cliniques
Lorsque le traitement par statines seul ne suffit pas à atteindre les objectifs lipidiques, ou en cas d'intolérance aux statines, les traitements sans statines peuvent permettre de réduire davantage le taux de LDL-C et d'ApoB. 18 Leur efficacité, à l'instar de celle des statines, est proportionnelle à la réduction absolue des particules athérogènes obtenue, quel que soit le mécanisme en jeu. 38
6.1 Ézétimibe
L'ézétimibe se lie à la protéine Niemann-Pick C1-Like 1 (NPC1L1) présent sur la membrane de la bordure en brosse des entérocytes, qui inhibe l'absorption intestinale du cholestérol alimentaire et biliaire. 38 Cela réduit l'apport en cholestérol vers le foie, épuise les réserves hépatiques et augmente l'expression des récepteurs LDL. Administré par voie orale à raison de 10 mg par jour, l'ézétimibe réduit le LDL-C d'environ 15 à 25% et l'ApoB d'environ 11 à 15%. Dans l'étude phare IMPROVE-IT essai clinique visant à évaluer l'ajout de l'ézétimibe à la simvastatine chez des patients ayant déjà syndrome coronarien aigu a réduit le critère d'évaluation principal de 34,71 TP9T à 32,71 TP9T (rapport des cotes 0,936 ; IC 95 % : 0,89–0,99 ; P = 0,016) — soit une réduction relative de 6,41 TP9T, ce qui confirme que le bénéfice est proportionnel à la réduction absolue du LDL-C. 38 L'ézétimibe est bien toléré et n'est associé ni à une toxicité musculaire ni à l'apparition d'un diabète. 38
6.2 Acide bempédoïque
Acide bempédoïque est un médicament oral prodrogue qui inhibe l'ATP-citrate lyase (ACL), une enzyme en amont de HMG-CoA réductase dans la voie de biosynthèse du cholestérol. 39 Son action nécessite l'activation par l'acyl-CoA synthétase à très longue chaîne de type 1 (ACSVL1), qui est fortement exprimée dans le foie mais absente des muscles squelettiques ; cette activation spécifique au foie réduit au minimum les effets indésirables liés aux muscles, faisant de l'acide bempédoïque une option pour les patients intolérants aux statines. 39 En monothérapie à la dose de 180 mg, il réduit le LDL-C d’environ 17–24% et l’ApoB d’environ 15% ; associé à l’ézétimibe en association à dose fixe, il entraîne une réduction synergique d’environ 38%. Dans le Résultats CLEAR Dans cet essai, qui a recruté 13 970 patients présentant une intolérance aux statines, l’acide bempédoïque a réduit le critère d’évaluation composite des événements cardiovasculaires majeurs (MACE) de 13% (rapport de risque 0,87 ; IC à 95% : 0,79–0,96 ; P = 0,004), l’infarctus du myocarde ayant diminué de 23% et les événements coronariens revascularisation par 19%. 39 Ses effets indésirables caractéristiques sont une augmentation du taux sérique d’acide urique d’environ 0,8 mg/dL, accompagnée d’une légère augmentation du risque de goutte (environ 3,11 TP9T contre 2,11 TP9T dans l’étude CLEAR Outcomes) et d’une augmentation modérée du risque de rupture tendineuse (environ 1,21 TP9T contre 0,91 TP9T dans l’étude CLEAR Outcomes ; un excès absolu plus faible avait été observé dans les essais antérieurs sur l’hypercholestérolémie) ; le taux d’acide urique doit faire l’objet d’une surveillance régulière, en particulier chez les patients ayant des antécédents de goutte. 39
6.3 Les chélateurs d'acides biliaires
Ces agents se lient aux acides biliaires dans l'intestin, empêchant ainsi leur réabsorption et obligeant le foie à transformer le cholestérol hépatique en nouveaux acides biliaires, ce qui entraîne une augmentation de l'expression des récepteurs LDL. Bien qu'efficaces pour réduire le LDL-C, leur utilisation est limitée par leur tolérance gastro-intestinale (constipation, flatulences) et par leur tendance à augmenter les triglycérides ; ils sont donc généralement évités chez les patients présentant une hypertriglycéridémie importante. 51 Il est important de noter qu’ils peuvent se lier à d’autres médicaments hypolipidémiants et réduire leur absorption ; par conséquent, l’ézétimibe ou l’acide bempédoïque administrés en association doivent être pris au moins 2 heures avant ou 4 heures après un séquestrant des acides biliaires. 39
6.4 Inhibiteurs de la PCSK9 : anticorps monoclonaux contre siRNA
La PCSK9 est une protéine hépatique sérine protéase qui se lie aux récepteurs LDL à la surface des hépatocytes et les oriente vers la dégradation lysosomale plutôt que vers le recyclage. 40 L'inhibition de la PCSK9 augmente la densité des récepteurs LDL, ce qui favorise l'élimination du LDL-C et de l'ApoB. 40
- Évolocumab et Alirocumab. Anticorps monoclonaux entièrement humains qui se lient à la PCSK9 circulante dans le plasma, empêchant ainsi son interaction avec les récepteurs des LDL. Administrés par voie sous-cutanée toutes les deux semaines ou une fois par mois, ils réduisent le LDL-C d'environ 50 à 60% et l'ApoB d'environ 40 à 50%. Leur bénéfice cardiovasculaire a été démontré dans l'étude FOURIER (évolocumab) et ODYSSEY Essais OUTCOMES (alirocumab), chacun montrant une réduction d'environ 15% de événements cardiovasculaires indésirables majeurs (rapport de risque de 0,85) ; dans l'étude ODYSSEY OUTCOMES, mortalité toutes causes confondues était nominalement plus faible avec l'alirocumab (un résultat prédéfini mais hiérarchiquement secondaire). Les réactions au site d'injection (érythème léger, démangeaisons ou gonflement) constituent l'effet indésirable le plus fréquent. 40, 41
- Un petit ARN interférent (siRNA) qui inhibe la synthèse de la protéine PCSK9 au niveau intracellulaire. Conjugué à de la N-acétylgalactosamine (GalNAc) triantennée, il cible les récepteurs hépatiques des asialoglycoprotéines pour une prise en charge sélective par les hépatocytes ; le brin guide est ensuite incorporé dans le complexe de silençage induit par l'ARN (RISC), ce qui déclenche le clivage catalytique de l'ARN messager de la PCSK9. 42 L'inclisiran est administré par voie sous-cutanée le jour 1, le jour 90, puis tous les six mois par la suite — un schéma thérapeutique d'entretien biannuel susceptible d'améliorer considérablement l'observance à long terme. Dans les essais ORION-9, ORION-10 et ORION-11, il a réduit le LDL-C d’environ 48 à 521 TP9T et l’ApoB d’environ 38 à 451 TP9T, avec un profil de sécurité similaire à celui du placebo, à l’exception de réactions légères et transitoires au site d’injection. 42, 43 L'essai clinique ORION-4, axé sur les événements, est toujours en cours ; ses bénéfices cardiovasculaires doivent donc encore être confirmés par des critères d'évaluation objectifs. 42
6.5 Thérapies émergentes
- Une protéine de transfert des esters de cholestérol (CETP) inhibiteur. Auparavant Inhibiteurs de la CETP (torcetrapib, dalcetrapib, evacetrapib) ont échoué au cours de leur développement en raison d’une toxicité hors cible ou d’une efficacité insuffisante ; l’obicetrapib a été spécialement conçu pour contourner ces limites, alliant une sélectivité élevée à un profil de tolérance favorable. Il a réduit le LDL-C d’environ 30% dans l’essai BROADWAY mené chez des patients à haut risque et jusqu’à environ 41% dans l’essai BROOKLYN portant sur des patients atteints d’hypercholestérolémie familiale hétérozygote, avec des réductions de l’ApoB d’environ 20 à 241 TP9T et de la Lp(a) d’environ 33 à 461 TP9T ; l’essai PREVAIL, portant sur les résultats cardiovasculaires, est en cours, de sorte que son effet sur les événements cardiovasculaires majeurs n’est pas encore établi. 44, 45
- Un oligonucléotide antisens conjugué à un ligand qui inhibe de manière sélective la synthèse de l'apolipoprotéine (a) dans le foie, réduisant ainsi le taux de Lp(a) circulante jusqu'à environ 80% ; l'essai clinique Lp(a)HORIZON, portant sur les résultats cardiovasculaires, est en cours. 46
- Olpasiran et le lépodisiran. Les siRNA ciblant les hépatocytes qui inhibent l’expression de gène LPA, réduisant la production hépatique de Lp(a) de ~94 à 97% ; ces deux essais font actuellement l'objet d'une évaluation des résultats de phase 3 (OCEAN[a]-Outcomes et ACCLAIM-Lp[a]). 47, 48
6.6 Risque inflammatoire résiduel : une cible complémentaire
Même lorsque les taux d'ApoB sont réduits à des niveaux faibles, une part importante risque résiduel de ces événements persiste, et l’un de ses principaux aspects est inflammatoire — ce qui correspond au mécanisme biologique selon lequel la réponse inflammatoire intervient en grande partie en aval de la rétention des lipoprotéines, sans pour autant y être identique. 52 Trois essais randomisés de référence ont démontré que l’inflammation constituait une cible modifiable, indépendamment de la réduction des lipides. Dans Chants, l'anticorps anti-interleukine-1β canakinumab a permis de réduire les événements cardiovasculaires majeurs chez les patients ayant déjà subi un infarctus du myocarde et présentant un taux de protéine C-réactive à haute sensibilité ≥ 2 mg/L, sans diminuer le taux de LDL-C — ce qui constitue la première preuve que le fait de cibler uniquement l'inflammation permet de réduire ces événements. 59 Le canakinumab étant coûteux et ayant entraîné une augmentation des infections mortelles, l'attention s'est portée sur les faibles doses colchicine: Le COLCOT (après un infarctus du myocarde récent) et le LoDoCo2 (dans le cadre d’une maladie coronarienne chronique) ont chacun permis de réduire le nombre d’événements de 23 à 31% environ en complément d’un traitement par statines, et une formulation à faible dose de colchicine a ensuite été autorisée pour la réduction du risque cardiovasculaire. 60, 61 Ces agents ne réduisent pas le taux d’ApoB et ne s’y substituent pas ; ils constituent un axe thérapeutique complémentaire pour les patients qui restent exposés à un risque élevé malgré un bon contrôle des lipoprotéines. Leur efficacité est tout à fait compatible avec — bien qu’elle ne la prouve pas en soi — le modèle selon lequel les particules d’ApoB retenues déclenchent la cascade inflammatoire que ces traitements interrompent en aval. 52, 59 L'attention se porte désormais davantage en amont, vers interleukine-6 (IL-6) la signalisation, un maillon central de la voie inflammatoire résiduelle, qui fait également l'objet de recherches en tant que cible thérapeutique potentielle. 52
7. Prise en charge clinique spécifique des populations particulières
- Hypercholestérolémie familiale (HF). L'HeFH nécessite la mise en place précoce d'un traitement statines à haute intensité, souvent en association avec l'ézétimibe et un traitement ciblant la PCSK9, afin d'atteindre des objectifs thérapeutiques stricts en matière de LDL-C. 18, 20 Dans l'hypercholestérolémie familiale hétérozygote (HoFH), une élévation extrême du taux de LDL-C entraîne une athérogenèse accélérée, et le déficit en récepteurs LDL réduit l'efficacité du traitement standard. 21 Evinacumab, une angiopoïétine de type 3 (ANGPTL3) inhibiteur qui réduit le LDL-C d’environ 47% par une voie indépendante du récepteur des LDL, a permis de réduire le LDL-C de cette valeur dans l’essai ELIPSE sur l’HoFH et est autorisé pour des enfants d’âges de plus en plus jeunes ; lomitapide, un inhibiteur de la protéine de transfert des triglycérides microsomaux (MTP), réduit le taux de LDL-C d'environ 50%. 49, 50
- Intolérance aux statines. Il est vrai que l'intolérance aux statines, confirmée par un nouveau test, ne touche qu'environ 5 à 10% des patients. 32 Chez ces patients, un traitement combiné sans statines s'avère très efficace : une association d’ézétimibe, d’acide bempédoïque et d’inclisiran permet de réduire le taux de LDL-C de bien plus de 50% et a été utilisée avec succès même chez des patients ayant des antécédents d’intolérance aux statines rhabdomyolyse. 39, 42
- Les sportifs d'endurance. Les personnes très actives peuvent présenter des symptômes de syndrome de myopathie aiguë (SAMS) ou des myalgies, en particulier lorsqu’elles prennent des statines lipophiles à forte dose. Une distinction clinique importante est souvent floue dans ce contexte : un effort physique intense, en particulier un effort excentrique ou inhabituel, entraîne une élévation transitoire de la créatine kinase (CK) pouvant atteindre plusieurs fois la limite supérieure de la normale chez les sportifs en bonne santé, et cette élévation induite par l’effort ne doit pas être confondue avec une lésion musculaire associée aux statines. 31 La véritable myopathie liée aux statines se caractérise par une faiblesse proximale persistante ou des symptômes disproportionnés par rapport à l'intensité de l'entraînement, ainsi que par une élévation du taux de CK qui ne revient pas à la normale au repos ; en revanche, un taux de CK mesuré peu après un entraînement intense est normalement élevé et revient généralement à la normale en quelques jours ; ainsi, refaire un dosage de la CK après une période de repos et établir une corrélation avec les symptômes permet d’éviter un arrêt inutile du traitement aux statines. 31 La rosuvastatine à faible dose (5 mg), la pravastatine ou la pitavastatine sont privilégiées pour préserver les performances tout en réduisant le taux d'ApoB. L'essai STOMP n'a d'ailleurs révélé aucune diminution objective de la force musculaire ou de la capacité d'effort, même avec une dose élevée d'atorvastatine administrée pendant six mois. 36
- Les femmes et la grossesse. Marqueurs de risque pour la reproduction — précoces ménopause (< 45 ans), prééclampsie, diabète gestationnel, ou l’hypertension gestationnelle, doivent être prises en compte lors de l’évaluation personnalisée du risque. On évite généralement de prescrire des statines avant la conception, ainsi que pendant la grossesse et l’allaitement ; toutefois, la Food and Drug Administration (FDA) américaine a levé cette contre-indication générale en 2021, et certaines patientes présentant un risque cardiovasculaire très élevé — par exemple, celles atteintes d’hypercholestérolémie familiale homozygote ou d’une maladie cardiovasculaire atheroscléreuse (ASCVD) avérée — peuvent nécessiter une prise en charge individualisée par un spécialiste plutôt qu’un arrêt systématique du traitement. 18
- Diabète et maladies inflammatoires. Les patients atteints de diabète de type 2 ou d'affections inflammatoires chroniques (polyarthrite rhumatoïde, le psoriasis) ont accéléré vieillissement vasculaire et un risque de base plus élevé. Il convient de cibler de manière intensive l’ApoB, compte tenu de l’athérogénicité des LDL et VLDL petites et denses, tout en traitant parallèlement le risque inflammatoire résiduel. 8, 52
- Très élevé Calcium artérial coronaire. Un score CAC élevé reclasse un patient dans une catégorie à très haut risque justifiant un objectif thérapeutique intensif en matière de LDL-C, tandis qu’un score CAC égal à 0, en l’absence d’autres facteurs de risque élevés (diabète, tabagisme, hypercholestérolémie sévère) peut permettre de reporter le traitement, avec une réévaluation dans quelques années. 18
8. Cadre de décision clinique et parcours algorithmique
La séquence ci-dessous est donnée à titre indicatif et non obligatoire. Le choix et l’ordre des traitements doivent tenir compte du risque initial, de l’ampleur et de l’urgence de la réduction requise du LDL-C ou de l’ApoB, de la présence d’une ASCVD avérée ou d’une hypercholestérolémie familiale, de la tolérance aux statines, du coût, de l’accessibilité et des préférences du patient — par exemple, un patient très éloigné de son objectif ou présentant un risque très élevé peut justifier un passage plus précoce à un traitement ciblant la PCSK9 plutôt qu’une progression stricte par étapes. Compte tenu de cette réserve, le cadre progressif suivant organise les options disponibles.
- Optimisation du mode de vie. Adopter un régime de type méditerranéen ou à base de végétaux, avec un apport en graisses saturées inférieur à 7% de l’apport énergétique quotidien, des fibres visqueuses et des stérols végétaux (2 g/jour), associé à une activité physique d’endurance (≥ 150 min/semaine) et à des exercices de musculation. Cette approche est appropriée à elle seule pour la prévention primaire chez les patients à faible risque, mais le traitement médicamenteux ne doit pas être retardé chez les patients présentant un risque initial élevé, une hypercholestérolémie génétique ou une plaque subclinique avérée. 18, 28
- Statine de première intention. Rosuvastatine ou atorvastatine pour un traitement standard à haute intensité (visant une réduction du LDL-C ≥ 50%) ; pravastatine ou rosuvastatine à faible dose pour les sportifs et les personnes âgées fragiles ; pitavastatine lorsqu'un profil glycémique relativement favorable est une priorité. 30, 36
- Renforcement oral secondaire. Si le taux de LDL-C ou d’ApoB reste supérieur à la valeur cible malgré l’administration de la dose maximale tolérée de statine, ajouter 10 mg d’ézétimibe — un traitement efficace, bien toléré et d’un bon rapport coût-efficacité. 38
- Optimisation visant à réduire la prise de statines. En cas de SAMS persistante ou pour renforcer l'effet hypoglycémiant des traitements oraux, ajouter de l'acide bempédoïque, qui évite l'activation des muscles squelettiques ; surveiller le taux d'acide urique, en particulier chez les patients ayant des antécédents de goutte. 39
- Thérapie biologique avancée. En cas d’ASCVD clinique, d’HeFH ou d’hypercholestérolémie extrême ne permettant pas d’atteindre les objectifs thérapeutiques avec un traitement oral, ajouter un anticorps monoclonal anti-PCSK9 (pour une réduction rapide et maximale par auto-injection) ou l’inclisiran (pour une administration deux fois par an, facilitant l’observance). 40, 42
9. Tableaux récapitulatifs quantitatifs
Tableau 1. Profils pharmacocinétiques et pharmacodynamiques des principales statines
| Paramètre | Atorva | Rosuva | Prava | Pitava | Simva | Lova | Fluva |
| Solubilité | Lipophile | Hydrophile | Hydrophile | Lipophile | Lipophile | Lipophile | Lipophile |
| Biodisponibilité | ~12% | ~20% | ~18% | ≥60% | <5% | ~5% | ~24% |
| Liquidation | CYP3A4 | CYP2C9 (min.) | Rénal (non lié au CYP) | CYP minimal | CYP3A4 | CYP3A4 | CYP2C9 |
| Demi-vie (h) | 14 | 19 | 1.8 | 11 | 2–5 | 2–5 | 1.2 |
| Principale voie d'interaction | CYP3A4/OATP1B1 | OATP1B1 (CYP min.) | Aucun (rénal) | OATP1B1 (CYP min.) | CYP3A4/OATP1B1 | CYP3A4/OATP1B1 | CYP2C9/OATP1B1 |
| Sensibilité au gène SLCO1B1* | Modéré | Faible | Faible | Faible | Haut | Modéré | Faible |
| Réduction du LDL-C | 37–57% | 45–63% | 20–35% | 30–45% | 20–45% | 20–40% | 20–35% |
| Réduction de l'ApoB | 30–45% | 35–50% | 15–25% | 25–35% | 15–35% | 15–30% | 15–25% |
Sources et définitions. La solubilité, la biodisponibilité, la voie de clairance hépatique et la demi-vie plasmatique sont tirées de la caractérisation pharmacocinétique initiale [30] et des résumés de référence standard [31]. Les fourchettes de réduction du LDL-C et de l'ApoB reflètent les effets dose-dépendants rapportés dans les essais cliniques et sur la notice du médicament ; les réductions de l'ApoB sont généralement inférieures de quelques points de pourcentage à la réduction correspondante du LDL-C.
*La sensibilité au gène SLCO1B1 désigne la mesure dans laquelle les variants de l’OATP1B1 à fonction réduite augmentent l’exposition systémique et le risque de myopathie pour ce principe actif, conformément aux recommandations du CPIC de 2022 ; elle est la plus élevée pour la simvastatine. Ce tableau présente les propriétés pharmacocinétiques et pharmacogénétiques plutôt qu’un classement clinique comparatif validé du risque de symptômes musculaires ou de diabète, ces deux risques dépendant davantage de la dose, de l’exposition systémique, des interactions médicamenteuses et de la susceptibilité individuelle que de la nature du médicament seule (voir section 5.1). [31], [58]
Tableau 2. Comparaison de l'efficacité et de la sécurité des traitements sans statines
| Paramètre | ézétimibe | Acide bempédoïque | Évolocumab / Alirocumab | Inclisiran |
| Mécanisme | Inhibition de NPC1L1 | Inhibition de l'ATP-citrate lyase | Neutralisation de la PCSK9 circulante | Silencement de l'ARNm du PCSK9 (siRNA) |
| Réduction du LDL-C | 15–25% | 17–24% (~38% + autres) | 50–60% | ~50% |
| Réduction de l'ApoB | 11–15% | ~15% (25–30% + ézét.) | 40–50% | 38–45% |
| Baisse relative ↓ du critère d'évaluation cardiovasculaire de premier ordre de l'essai | 6.4% (IMPROVE-IT) | 13% (Résultats CLEAR) | ~15% (FOURIER / ODYSSEY) | En cours (ORION-4) |
| Réduction du risque absolu / suivi | ~2,01 TP9T / ~7 ans | ~1,61 TP9T / 3,4 ans | ~1,51 TP9T / 2,2 ans | Pas encore défini |
| Symptômes musculaires | Neutre | Similaire au placebo / faible excès | Neutre | Neutre |
| Autres effets indésirables notables | Neutre | Hyperuricémie, goutte, cholélithiase ; avertissement concernant les ruptures tendineuses, peu fréquentes | Réactions au site d'injection | Réactions au site d'injection |
| Glycémie | Neutre | Neutre | Neutre | Neutre |
| Acide urique / goutte | Neutre | ↑ ~0,8 mg/dL ; goutte ~3% contre 2% (CLEAR) | Neutre | Neutre |
| Itinéraire / fréquence | Par voie orale ; une fois par jour | Par voie orale ; une fois par jour | SC ; toutes les 2 à 4 semaines | SC ; jour 1, 90, puis tous les 6 mois |
| Coût | Faible (générique) | Modéré | Haut | Haut |
SC = sous-cutané. Les effets relatifs et absolus sont tirés des essais pivots : l'ézétimibe, de l'étude IMPROVE-IT (après un SCA ; suivi d'environ 7 ans ; prévention secondaire) [38]; acide bempédoïque issu de l'étude CLEAR Outcomes (patients intolérants aux statines ; suivi médian de 3,4 ans ; critère d'évaluation principal à quatre composantes) [39]; évolocumab/alirocumab issus des études FOURIER et ODYSSEY OUTCOMES (ASCVD établie/post-SCA ; suivi d'environ 2,2 à 2,8 ans) [40], [41]; y compris les effets sur les lipides issus des études ORION-9, -10 et -11, le critère d’évaluation des résultats cardiovasculaires étant en cours d’évaluation dans l’étude ORION-4 [42], [43]. L'alerte relative à la rupture tendineuse provient des données de sécurité de l'étude CLEAR Outcomes.
Étant donné que les essais diffèrent en termes de population, de risque initial, de durée du suivi et de traitement de fond, les réductions relatives des MACE et les estimations du NNT ne sont pas directement comparables d'une colonne à l'autre ; elles doivent être interprétées dans le contexte de chaque essai plutôt que comme des équivalents directs.
Tableau 3. Comparaison des principales recommandations en matière de prise en charge des lipides
| Domaine | 2026 ACC/AHA/Multisociétés | ESC/EAS 2019 | CCS 2021 | Pédiatrie (NHLBI/EAS) |
| Outil d'évaluation des risques | Équations PREVENT (10 et 30 ans) | SCORE2 / SCORE2-OP | FRS modifié | Antécédents familiaux + taux de LDL-C |
| Marqueur préféré | LDL-C ; ApoB et Lp(a) mis en évidence | LDL-C primaire ; ApoB, non-HDL-C | Cholestérol non-HDL ou ApoB si les triglycérides sont supérieurs à 1,5 mmol/L | LDL-C |
| 2° Objectif de LDL-C en matière de prévention | < 55 mg/dL (risque très élevé) | < 55 mg/dL (et ≥ 50% ↓) | ≤ 1,8 mmol/L (~70 mg/dL) ou ≥ 50% ↓ | n/a |
| Lp(a) universel | Oui, une fois dans sa vie | Une fois dans sa vie | Une fois dans sa vie | À prendre en compte en fonction des antécédents familiaux |
| Début de la projection | Adolescents ; jeunes adultes si le taux de LDL-C est ≥ 160 | Hommes âgés de 40 ans et plus, femmes âgées de 50 ans et plus / femmes ménopausées | Tous les adultes âgés de 40 ans et plus (ou plus tôt en cas de risque) | Universal 9-11 et 17-21 ans |
| Début du traitement par statines chez les femmes en ménopause | Jeunes atteints de FH (forme précoce) | De 8 à 10 ans | Au moment du diagnostic | 8 à 10 ans (≥50% ↓) ; objectif < 3,5 mmol/L à partir de 10 ans |
| Caractéristique distinctive | Réintroduit les objectifs absolus ; durée de vie / accent mis dès le début | Plus le chiffre est bas, mieux c'est ; niveaux basés sur le risque | Comportements liés à la santé + pathologies nécessitant la prise de statines | Moment de la puberté ; suivi par un spécialiste |
FRS = Score de risque de Framingham; FH = hypercholestérolémie familiale ; TG = triglycérides ; ↓ = diminution. Ces résumés présentent les principales recommandations et ne remplacent pas le texte intégral des recommandations. Sources : ACC/AHA/Multisociety 2026 [18]; ESC/EAS 2019 [51]; CCS 2021 [24]; NHLBI pédiatrique [19] et EAS [20]. Certains chiffres de l'ESC/EAS et du CCS correspondent aux dernières versions publiées et pourraient faire l'objet de mises à jour ciblées ultérieures.
10. Conclusions : arguments en faveur d’un traitement plus précoce, à plus faible dose et de plus longue durée
Les données rassemblées ici viennent étayer une thèse cohérente, présentée ici en précisant explicitement ses limites en termes d’inférence. Étant donné que les lipoprotéines contenant de l’ApoB constituent, dans le cadre du modèle « réponse à la rétention », les agents déclencheurs indispensables de l’athérosclérose, parce que leur rétention dans la paroi artérielle déclenche la cascade inflammatoire qui aboutit à la formation d’une plaque, et parce que la maladie qui en résulte reste la première cause de mortalité dans le monde, l’ensemble des données actuelles suggère que de nombreux patients pourraient bénéficier d’une réduction de l’ApoB plus précoce, plus importante et plus durable que celle généralement obtenue dans la pratique clinique actuelle. 1, 3, 12 Le modèle d'exposition cumulative reformule la question clinique : au lieu de se demander “ cette personne présente-t-elle un risque élevé aujourd'hui ? ”, on se demande “ combien d”« années-ApoB » cette personne va-t-elle accumuler au cours de sa vie ? » — et les données génétiques indiquent que la réponse à cette deuxième question, abordée dès le début, est associée à une protection qu'une intervention tardive ne semble pas pouvoir égaler. 13, 14, 17 Il est important de reconnaître en toute franchise que cette thèse repose en grande partie sur des données mécanistiques, génétiques et observationnelles, ainsi que sur des extrapolations issues d’essais cliniques de courte durée ; elle n’est pas étayée par des essais randomisés menés sur plusieurs décennies portant sur le traitement précoce chez de jeunes adultes à faible risque, lesquels n’existent pas.
Il ne s'agit pas ici d'encourager une médication aveugle, et cet argument est d'autant plus raisonnable qu'il résiste à une évaluation honnête des risques. Chez les patients faisant état d’une intolérance, les symptômes musculaires qui dissuadent le plus de suivre le traitement sont en grande partie reproduits par le placebo ; les myopathies objectivement définies sont rares ; la rhabdomyolyse ne survient que quelques fois pour cent mille personnes-années ; et le risque de diabète nouvellement diagnostiqué est faible et concentré chez les personnes déjà atteintes de dysglycémie. 32, 34, 37 Face à ces risques modestes et largement maîtrisables, on observe une réduction absolue du nombre d’événements qui varie en fonction du risque de base et de la durée d’exposition. La règle qui en découle repose sur une intensité calibrée plutôt que sur une agressivité uniforme : lorsque le risque estimé est faible, les bénéfices et les risques sont proches et la décision dépend véritablement des préférences du patient informé ; à mesure que le risque, la charge génétique ou la présence avérée de plaques subcliniques augmentent — et en particulier lorsque l’exposition commence tôt dans la vie —, les bénéfices attendus dépassent de plus en plus les risques attendus. 16, 18, 37 Pour les personnes présentant une hypercholestérolémie familiale, des antécédents familiaux marqués, un taux élevé de Lp(a) ou la présence de plaques visible à l'imagerie, les données disponibles justifient clairement de ne pas retarder le traitement, après une prise de décision partagée.
Les traitements modernes permettent d’atteindre cet objectif tout en présentant un profil de sécurité acceptable. Le choix d’une autre statine, une posologie réduite ou intermittente, ainsi qu’un traitement combiné permettent souvent d’obtenir une réduction cliniquement significative des lipides chez les patients ayant déjà présenté des symptômes musculaires ; l’ézétimibe et l’acide bempédoïque permettent une baisse substantielle de l’ApoB sans risque musculaire significatif ; et l’inclisiran, administré deux fois par an, offre un contrôle durable aux patients qui ont des difficultés à respecter leur traitement. 30, 38, 39, 42 Plusieurs domaines cliniques nécessitent néanmoins des recherches supplémentaires : confirmer les résultats cardiovasculaires à long terme des traitements à base d’ARNsi et ciblant la Lp(a) dans le cadre d’essais axés sur les événements (par exemple, l’étude ORION-4 et les essais en cours sur les résultats liés à la Lp(a)) ; évaluer le bénéfice net, la sécurité, le rapport coût-efficacité et l'acceptabilité d'une mise en place plus précoce du traitement chez les cohortes à faible risque et les enfants ; et normaliser à l'échelle mondiale la mesure directe de l'ApoB et de la Lp(a) afin que les patients qui bénéficieraient le plus d'une intervention précoce puissent être identifiés avant que l'état de leurs artères ne trahisse leur état de santé. 13, 46
11. Limitations
Plusieurs limites doivent être prises en compte lors de l'interprétation de cette synthèse et des recommandations qui en découlent.
- Hiérarchie des preuves et inférence. Une grande partie des arguments en faveur d'une intervention précoce tout au long de la vie repose sur des données mécanistiques, la randomisation mendélienne, des études de cohortes observationnelles et l'extrapolation à partir d'essais randomisés à court terme, plutôt que sur des essais randomisés débutant le traitement chez de jeunes adultes à faible risque et les suivant pendant des décennies. La randomisation mendélienne estime l’effet d’une exposition génétique estimée sur toute la durée de vie, qui n’est pas numériquement comparable à l’effet d’un traitement médicamenteux instauré à l’âge mûr ; considérer ces deux cas comme équivalents reviendrait à surestimer le bénéfice réalisable. 14, 17
- Généralisabilité et seuils. Les seuils de traitement et les rapports bénéfice/risque dépendent de la population et du contexte. Le modèle d’exposition cumulative et les trajectoires illustratives en “ années-ApoB ” sont des outils heuristiques permettant d’organiser les données ; ils ne sont pas validés au niveau individuel. calculateurs de risque, et les projections d'âge spécifiques sont issues de modèles plutôt que d'observations directes. 13
- Coût, accès, observance et équité. La valeur concrète d’un traitement hypolipidémiant précoce et de longue durée ne dépend pas seulement de l’efficacité biologique, mais aussi de son accessibilité financière, de son accessibilité, de l’observance à vie et des contraintes potentielles liées à la médicalisation — des facteurs qui ne se répartissent pas de manière uniforme entre les populations et que cette étude ne quantifie pas. La disponibilité croissante des statines génériques et de l’ézétimibe a considérablement amélioré l’accessibilité financière, tandis que Inhibiteurs de PCSK9, l’inclisiran et les nouveaux traitements ciblant la Lp(a) restent nettement plus coûteux et peuvent être limités par la couverture d’assurance ou les ressources du système de santé ; leur rapport coût-efficacité dépend donc fortement du risque cardiovasculaire initial, et la non-observance liée au coût reste un obstacle mesurable à l’obtention d’un bénéfice durable. 56
- Données incomplètes sur les résultats pour les nouveaux médicaments. Pour plusieurs traitements évoqués — l’inclisiran, l’obicetrapib, ainsi que les agents à ARN interférent et antisens ciblant la Lp(a) —, on dispose de données solides concernant la réduction des taux lipidiques et les biomarqueurs, mais des essais confirmatoires portant sur des critères d’évaluation cliniques sont en cours ; leur bénéfice cardiovasculaire doit être considéré comme probable plutôt que comme établi. 42, 44, 46
- Populations particulières. Les données disponibles concernant la grossesse, l'allaitement, les très jeunes enfants et les personnes âgées fragiles restent relativement limitées, et les recommandations pour ces groupes s'appuient davantage sur le consensus des experts et sur l'avis individualisé de spécialistes que sur de vastes essais randomisés. 19, 21
- Portée méthodologique. S'agissant d'une revue narrative, cet article n'a pas fait l'objet d'un protocole de recherche formel ni d'une évaluation du risque de biais ; la sélection et la mise en avant des données reflètent nécessairement un jugement éditorial ; les lecteurs sont invités à interpréter ses conclusions en conséquence et à se reporter aux recommandations de référence pour leurs décisions cliniques individuelles. 53, 54
Références
- Mensah GA, Fuster V, Murray CJL, Roth GA; Global Burden of Cardiovascular Diseases and Risks Collaborators. Global Burden of Cardiovascular Diseases and Risks, 1990-2022. J Am Coll Cardiol. 2023;82(25):2350-2473. doi:10.1016/j.jacc.2023.11.007
- World Health Organization, “Cardiovascular diseases (CVDs),” WHO Fact Sheet, updated Jul. 31, 2025. [Online]. Available: https://www.who.int/news-room/fact-sheets/detail/cardiovascular-diseases-(cvds) (accessed Jul. 12, 2026).
- Williams KJ, Tabas I. The response-to-retention hypothesis of early atherogenesis. Arterioscler Thromb Vasc Biol. 1995;15(5):551-561. doi:10.1161/01.atv.15.5.551
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications. Circulation. 2007;116(16):1832-1844. doi:10.1161/CIRCULATIONAHA.106.676890
- Kraehling JR, Chidlow JH, Rajagopal C, et al. Genome-wide RNAi screen reveals ALK1 mediates LDL uptake and transcytosis in endothelial cells. Nat Commun. 2016;7:13516. Published 2016 Nov 21. doi:10.1038/ncomms13516
- Huang L, Chambliss KL, Gao X, et al. SR-B1 drives endothelial cell LDL transcytosis via DOCK4 to promote atherosclerosis. Nature. 2019;569(7757):565-569. doi:10.1038/s41586-019-1140-4
- Tabas I, Li Y, Brocia RW, Xu SW, Swenson TL, Williams KJ. Lipoprotein lipase and sphingomyelinase synergistically enhance the association of atherogenic lipoproteins with smooth muscle cells and extracellular matrix. A possible mechanism for low density lipoprotein and lipoprotein(a) retention and macrophage foam cell formation. J Biol Chem. 1993;268(27):20419-20432.
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Ference BA, Kastelein JJP, Ray KK, et al. Association of Triglyceride-Lowering LPL Variants and LDL-C-Lowering LDLR Variants With Risk of Coronary Heart Disease. JAMA. 2019;321(4):364-373. doi:10.1001/jama.2018.20045
- Richardson TG, Sanderson E, Palmer TM, et al. Evaluating the relationship between circulating lipoprotein lipids and apolipoproteins with risk of coronary heart disease: A multivariable Mendelian randomisation analysis. PLoS Med. 2020;17(3):e1003062. Published 2020 Mar 23. doi:10.1371/journal.pmed.1003062
- Zuber V, Gill D, Ala-Korpela M, et al. High-throughput multivariable Mendelian randomization analysis prioritizes apolipoprotein B as key lipid risk factor for coronary artery disease. Int J Epidemiol. 2021;50(3):893-901. doi:10.1093/ije/dyaa216
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Ference BA, Braunwald E, Catapano AL. The LDL cumulative exposure hypothesis: evidence and practical applications. Nat Rev Cardiol. 2024;21(10):701-716. doi:10.1038/s41569-024-01039-5
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60(25):2631-2639. doi:10.1016/j.jacc.2012.09.017
- Cholesterol Treatment Trialists’ (CTT) Collaboration, Baigent C, Blackwell L, et al. Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials. Lancet. 2010;376(9753):1670-1681. doi:10.1016/S0140-6736(10)61350-5
- Cholesterol Treatment Trialists’ (CTT) Collaborators, Mihaylova B, Emberson J, et al. The effects of lowering LDL cholesterol with statin therapy in people at low risk of vascular disease: meta-analysis of individual data from 27 randomised trials. Lancet. 2012;380(9841):581-590. doi:10.1016/S0140-6736(12)60367-5
- Daghlas I, Gill D. Low-density lipoprotein cholesterol and lifespan: A Mendelian randomization study. Br J Clin Pharmacol. 2021;87(10):3916-3924. doi:10.1111/bcp.14811
- Writing Committee Members, Blumenthal RS, Morris PB, et al. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Dyslipidemia: A Report of the American College of Cardiology/American Heart Association Joint Committee on Clinical Practice Guidelines. Circulation. 2026;153(17):e1154-e1276. doi:10.1161/CIR.0000000000001423
- Expert Panel on Integrated Guidelines for Cardiovascular Health and Risk Reduction in Children and Adolescents; National Heart, Lung, and Blood Institute. Expert panel on integrated guidelines for cardiovascular health and risk reduction in children and adolescents: summary report. Pediatrics. 2011;128 Suppl 5(Suppl 5):S213-S256. doi:10.1542/peds.2009-2107C
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Pletcher MJ, Bibbins-Domingo K, Liu K, et al. Nonoptimal lipids commonly present in young adults and coronary calcium later in life: the CARDIA (Coronary Artery Risk Development in Young Adults) study. Ann Intern Med. 2010;153(3):137-146. doi:10.7326/0003-4819-153-3-201008030-00004
- Zheutlin AR, Handoo F, Luebbe S, et al. Cumulative exposure to atherogenic lipoprotein particles in young adults and subsequent incident atherosclerotic cardiovascular disease. Eur Heart J. 2025;46(41):4302-4312. doi:10.1093/eurheartj/ehaf472
- Pearson GJ, Thanassoulis G, Anderson TJ, et al. 2021 Canadian Cardiovascular Society Guidelines for the Management of Dyslipidemia for the Prevention of Cardiovascular Disease in Adults. Can J Cardiol. 2021;37(8):1129-1150. doi:10.1016/j.cjca.2021.03.016
- Chiavaroli L, Nishi SK, Khan TA, et al. Portfolio Dietary Pattern and Cardiovascular Disease: A Systematic Review and Meta-analysis of Controlled Trials. Prog Cardiovasc Dis. 2018;61(1):43-53. doi:10.1016/j.pcad.2018.05.004
- Brown L, Rosner B, Willett WW, Sacks FM. Cholesterol-lowering effects of dietary fiber: a meta-analysis. Am J Clin Nutr. 1999;69(1):30-42. doi:10.1093/ajcn/69.1.30
- Ras RT, Geleijnse JM, Trautwein EA. LDL-cholesterol-lowering effect of plant sterols and stanols across different dose ranges: a meta-analysis of randomised controlled studies. Br J Nutr. 2014;112(2):214-219. doi:10.1017/S0007114514000750
- Sacks FM, Lichtenstein AH, Wu JHY, et al. Dietary Fats and Cardiovascular Disease: A Presidential Advisory From the American Heart Association. Circulation. 2017;136(3):e1-e23. doi:10.1161/CIR.0000000000000510
- Bull FC, Al-Ansari SS, Biddle S, et al. World Health Organization 2020 guidelines on physical activity and sedentary behaviour. Br J Sports Med. 2020;54(24):1451-1462. doi:10.1136/bjsports-2020-102955
- Schachter M. Chemical, pharmacokinetic and pharmacodynamic properties of statins: an update. Fundam Clin Pharmacol. 2005;19(1):117-125. doi:10.1111/j.1472-8206.2004.00299.x
- Thompson PD, Panza G, Zaleski A, Taylor B. Statin-Associated Side Effects. J Am Coll Cardiol. 2016;67(20):2395-2410. doi:10.1016/j.jacc.2016.02.071
- Howard JP, Wood FA, Finegold JA, et al. Side Effect Patterns in a Crossover Trial of Statin, Placebo, and No Treatment. J Am Coll Cardiol. 2021;78(12):1210-1222. doi:10.1016/j.jacc.2021.07.022
- Wood FA, Howard JP, Finegold JA, et al. N-of-1 Trial of a Statin, Placebo, or No Treatment to Assess Side Effects. N Engl J Med. 2020;383(22):2182-2184. doi:10.1056/NEJMc2031173
- Graham DJ, Staffa JA, Shatin D, et al. Incidence of hospitalized rhabdomyolysis in patients treated with lipid-lowering drugs. JAMA. 2004;292(21):2585-2590. doi:10.1001/jama.292.21.2585
- Khoo T, Tan E, Limaye V, et al. The incidence of anti-HMGCR immune-mediated necrotizing myopathy: an Australian and UK retrospective multi-site cohort study. Rheumatology (Oxford). 2025;64(9):4995-5003. doi:10.1093/rheumatology/keaf238
- Parker BA, Capizzi JA, Grimaldi AS, et al. Effect of statins on skeletal muscle function. Circulation. 2013;127(1):96-103. doi:10.1161/CIRCULATIONAHA.112.136101
- Sattar N, Preiss D, Murray HM, et al. Statins and risk of incident diabetes: a collaborative meta-analysis of randomised statin trials. Lancet. 2010;375(9716):735-742. doi:10.1016/S0140-6736(09)61965-6
- Cannon CP, Blazing MA, Giugliano RP, et al. Ezetimibe Added to Statin Therapy after Acute Coronary Syndromes. N Engl J Med. 2015;372(25):2387-2397. doi:10.1056/NEJMoa1410489
- Nissen SE, Lincoff AM, Brennan D, et al. Bempedoic Acid and Cardiovascular Outcomes in Statin-Intolerant Patients. N Engl J Med. 2023;388(15):1353-1364. doi:10.1056/NEJMoa2215024
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Schwartz GG, Steg PG, Szarek M, et al. Alirocumab and Cardiovascular Outcomes after Acute Coronary Syndrome. N Engl J Med. 2018;379(22):2097-2107. doi:10.1056/NEJMoa1801174
- Ray KK, Wright RS, Kallend D, et al. Two Phase 3 Trials of Inclisiran in Patients with Elevated LDL Cholesterol. N Engl J Med. 2020;382(16):1507-1519. doi:10.1056/NEJMoa1912387
- Raal FJ, Kallend D, Ray KK, et al. Inclisiran for the Treatment of Heterozygous Familial Hypercholesterolemia. N Engl J Med. 2020;382(16):1520-1530. doi:10.1056/NEJMoa1913805
- Nicholls SJ, Nelson AJ, Ditmarsch M, et al. Safety and Efficacy of Obicetrapib in Patients at High Cardiovascular Risk. N Engl J Med. 2025;393(1):51-61. doi:10.1056/NEJMoa2415820
- Nicholls SJ, Nelson AJ, Ditmarsch M, et al. Obicetrapib in patients with heterozygous familial hypercholesterolemia: the BROOKLYN randomized clinical trial. Nat Med. 2026;32(3):1052-1060. doi:10.1038/s41591-025-04179-4
- Tsimikas S, Karwatowska-Prokopczuk E, Gouni-Berthold I, et al. Lipoprotein(a) Reduction in Persons with Cardiovascular Disease. N Engl J Med. 2020;382(3):244-255. doi:10.1056/NEJMoa1905239
- O’Donoghue ML, Rosenson RS, Gencer B, et al. Small Interfering RNA to Reduce Lipoprotein(a) in Cardiovascular Disease. N Engl J Med. 2022;387(20):1855-1864. doi:10.1056/NEJMoa2211023
- Nissen SE, Ni W, Shen X, et al. Lepodisiran – A Long-Duration Small Interfering RNA Targeting Lipoprotein(a). N Engl J Med. 2025;392(17):1673-1683. doi:10.1056/NEJMoa2415818
- Raal FJ, Rosenson RS, Reeskamp LF, et al. Evinacumab for Homozygous Familial Hypercholesterolemia. N Engl J Med. 2020;383(8):711-720. doi:10.1056/NEJMoa2004215
- Cuchel M, Meagher EA, du Toit Theron H, et al. Efficacy and safety of a microsomal triglyceride transfer protein inhibitor in patients with homozygous familial hypercholesterolaemia: a single-arm, open-label, phase 3 study. Lancet. 2013;381(9860):40-46. doi:10.1016/S0140-6736(12)61731-0
- Mach F, Baigent C, Catapano AL, et al. 2019 ESC/EAS Guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk. Eur Heart J. 2020;41(1):111-188. doi:10.1093/eurheartj/ehz455
- Ridker PM, Bhatt DL, Pradhan AD, et al. Inflammation and cholesterol as predictors of cardiovascular events among patients receiving statin therapy: a collaborative analysis of three randomised trials. Lancet. 2023;401(10384):1293-1301. doi:10.1016/S0140-6736(23)00215-5
- Page MJ, McKenzie JE, Bossuyt PM, et al. The PRISMA 2020 statement: an updated guideline for reporting systematic reviews. BMJ. 2021;372:n71. Published 2021 Mar 29. doi:10.1136/bmj.n71
- Shea BJ, Reeves BC, Wells G, et al. AMSTAR 2: a critical appraisal tool for systematic reviews that include randomised or non-randomised studies of healthcare interventions, or both. BMJ. 2017;358:j4008. Published 2017 Sep 21. doi:10.1136/bmj.j4008
- Borén J, Chapman MJ, Krauss RM, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights: a consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2020;41(24):2313-2330. doi:10.1093/eurheartj/ehz962
- Khera R, Valero-Elizondo J, Das SR, et al. Cost-Related Medication Nonadherence in Adults With Atherosclerotic Cardiovascular Disease in the United States, 2013 to 2017. Circulation. 2019;140(25):2067-2075. doi:10.1161/CIRCULATIONAHA.119.041974
- SEARCH Collaborative Group, Link E, Parish S, et al. SLCO1B1 variants and statin-induced myopathy–a genomewide study. N Engl J Med. 2008;359(8):789-799. doi:10.1056/NEJMoa0801936
- Cooper-DeHoff RM, Niemi M, Ramsey LB, et al. The Clinical Pharmacogenetics Implementation Consortium Guideline for SLCO1B1, ABCG2, and CYP2C9 genotypes and Statin-Associated Musculoskeletal Symptoms. Clin Pharmacol Ther. 2022;111(5):1007-1021. doi:10.1002/cpt.2557
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914
- Tardif JC, Kouz S, Waters DD, et al. Efficacy and Safety of Low-Dose Colchicine after Myocardial Infarction. N Engl J Med. 2019;381(26):2497-2505. doi:10.1056/NEJMoa1912388
- Nidorf SM, Fiolet ATL, Mosterd A, et al. Colchicine in Patients with Chronic Coronary Disease. N Engl J Med. 2020;383(19):1838-1847. doi:10.1056/NEJMoa2021372
- Nordmann AJ, Suter-Zimmermann K, Bucher HC, et al. Meta-analysis comparing Mediterranean to low-fat diets for modification of cardiovascular risk factors. Am J Med. 2011;124(9):841-51.e2. doi:10.1016/j.amjmed.2011.04.024
- Koch CA, Kjeldsen EW, Frikke-Schmidt R. Vegetarian or vegan diets and blood lipids: a meta-analysis of randomized trials. Eur Heart J. 2023;44(28):2609-2622. doi:10.1093/eurheartj/ehad211

