心血管防御の遺伝的アーキテクチャ:実証済みの標的、累積曝露、および生涯にわたるリスクの生物学
心血管疾患 環境要因への曝露、代謝異常、血管障害の複雑な相互作用に起因し、依然として世界的な罹患率および死亡率の主要な原因であり続けている, 血栓症, 、および遺伝的感受性1]. 予防と治療における重大な進歩にもかかわらず、アテローム性動脈硬化性心血管疾患(ASCVD)は依然として早期死亡および障害の不均衡な割合を占め続けている。伝統的な 危険因子—低密度リポタンパク質(LDL)高値 リポタンパク質 コレステロール (LDL-C), 高血圧, 糖尿病 糖尿病, 喫煙, 肥満, 、および座りっぱなしの行動は、依然として疾病負担の主要な決定要因であり続けている。しかし、現代の理解では アテローム発生 人間によって根本的に作り変えられた 遺伝学 [2], [3]. この20年間で、この分野は家族研究や観察研究の枠組みを大きく超えて発展してきた 流行病学 ゲノムワイド関連解析(GWAS)の時代へ, エキソームシークエンシング, 大規模バイオバンク、および メンデルランダム化. これらを組み合わせたアプローチは、どのように 動脈硬化 研究されているが、因果関係がどのように割り当てられ、治療標的がどのように優先順位付けされるかについては3], [4].
このゲノム科学の時代から得られた最も重大な教訓の一つは、自然発生する心臓保護バリアントが圧倒的に有益な情報をもたらすということである。これらのバリアントは、多くの場合、まれであり 機能喪失アレル あるいは機能低下を伴うミスセンス置換は、自然の実験として機能する。の一部またはすべての活性を低下させることにより、 タンパク質 出生時から、それらは生涯にわたる標的阻害を近似し、それによって、ヒトにおける因果関係、ベネフィットの大きさ、および長期的な忍容性に関する異常に強力な証拠を提供する5], [6]. ヒト遺伝学により、アポB含有リポタンパク質の持続的な低下、トリグリセリド富化リポタンパク質のクリアランスの促進、および リポ蛋白(a) 負荷、および炎症性シグナリングの減衰は、それぞれ以下のリスクを軽減することができる 冠動脈疾患, 心筋梗塞, 虚血性脳卒中, 、および関連する血管イベント4], [7], [13], [17], [39], [40].
これらの変異の重要性には2つの側面がある。第一に、これらは特定の経路と動脈硬化を結びつける因果関係の証拠を提供するものであり、多くの場合、従来の疫学よりも説得力がある。遺伝的変異は受胎時にランダムに割り振られ、生涯を通じて固定されているため、 逆因果関係 そして多くの伝統的な形式の 交絡 [8], [35第二に、それらは創薬のリスクを軽減する。タンパク質の生涯にわたる部分的な阻害が、ヒトへの大きな毒性を伴わずに血管リスクを低下させるのであれば、そのタンパク質は極めて魅力的な治療標的となる。. PCSK9 これはこのモデルの最も分かりやすい例であるが、もはや唯一のものではない。. APOC3, ANGPTL3, NPC1L1, 、LPA、およびIL6Rのそれぞれが、ヒト遺伝学的知見から薬理学的開発、治療的検証、あるいはその両方へと移行している [5], [6], [16], [17], [21], [26], [39], [40].
同時に、心保護効果が提案されているすべての遺伝子において、エビデンスの基盤が一様であるわけではない。いくつかの遺伝子座は、直接的なヒトの臨床アウトカムレベルでの検証と、介入に向けた明確なメカニズム上の経路を有している。一方で、説得力のあるものを示している遺伝子座もある バイオマーカー 効果はあるが、心血管系のアウトカムに関するエビデンスはより未熟である。さらに別のものが出現している。 創始者集団, エクソーム解析、あるいはパスウェイベースの推論などが行われているが、治療法として完全に解明され検証されたメカニズムにはまだ至っていない4], [11そのため、厳格なエビデンス階層が不可欠である。より低い 中性脂肪, 変異保有者におけるHDL-Cの高値やLDL-Cの低値だけでは十分ではない。臨床的に最も有益な心血管保護のターゲットとは、遺伝子型とメカニズム、メカニズムとバイオマーカー、そしてバイオマーカーと重大な心血管イベントを結びつける収束的エビデンスに裏付けられたものである。.
本レビューでは、心血管系保護の遺伝的構造に関するエビデンスに基づく解析を提供する。はじめに、遺伝的保護が作用する主要なメカニズム領域をマッピングする。次に、PCSK9、APOC3、ANGPTL3、LPL、NPC1L1、LPA、IL6Rなど、ヒトの臨床転帰のエビデンス、および場合によっては治療薬への応用によって裏付けられた、最も信頼性の高い心血管保護経路と遺伝子を検証する。続いて、ANGPTL4やASGR1など、生物学的に説得力はあるものの、十分な検証がなされていない標的を評価する。, CETP, HMGCR, 好意的な LDL受容体 そして アポB バリエーション、SORT1、およびCIDEBやZNRF3などの新たなエキソームシグナル [4], [9], [11], [31], [38]。さらに、仮説生成のための分離集団を確立された心血管保護メカニズムと区別しつつ、発見プラットフォームとしての創始者集団の特別な役割についても考察している。最後に、ヒト遺伝学から得られる最も重要な教訓は、分類学的というよりもむしろ概念的なものであるかもしれないと主張している。すなわち、生涯の血管リスクは、人生の後半に得られる単一の臨床的スナップショットよりも、遺伝的曝露の蓄積によってよりよく説明されるということである [8], [12], [34].
メカニスティック・パスウェイ・マップ:遺伝的心血管保護の4つの柱
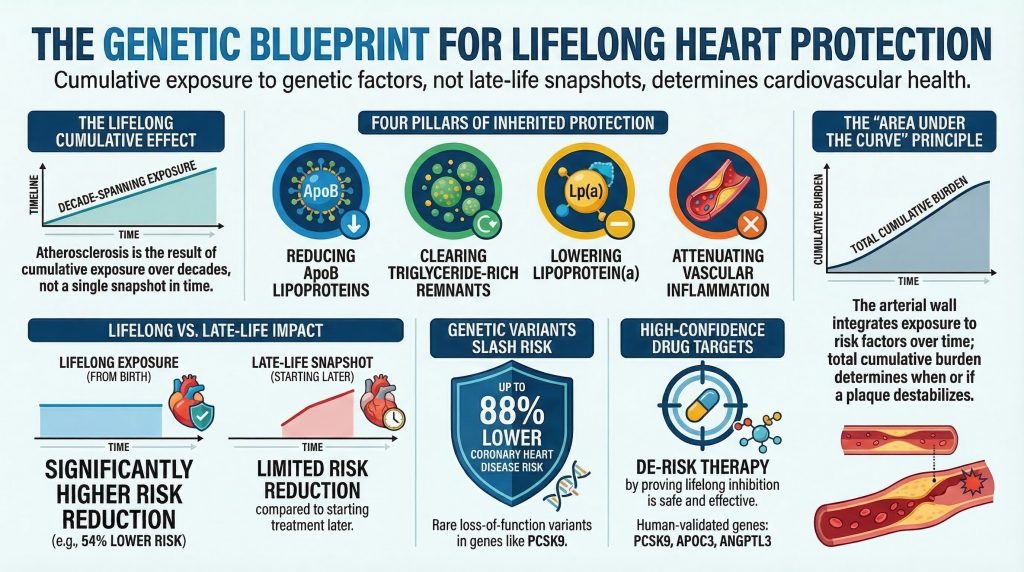
遺伝的心 cardioprotection(心臓保護)のアーキテクチャは、孤立した遺伝子のリストとしてではなく、反復するメカニズムのドメインのセットとして理解するのが最も有益である。現在の証拠によれば、ASCVDに対する頑健な遺伝的保護は、4つの主要な軸に集まることが示唆されている:(1)アポB含有リポ蛋白負荷が生涯にわたって軽減されること、(2)トリグリセリド豊富リポ蛋白およびそのレムナントの加水分解とクリアランスが亢進すること、(3)リポ蛋白(a)を介したアテローム血栓性負荷が軽減されること、および(4)血管の減衰 炎症 [3], [7], [13], [15], [17], [39].
第1の柱は、アポB含有リポ蛋白、特にその生涯にわたる減少である LDL 粒子. アポB含有リポ蛋白 アテローム性動脈硬化における必須の因果粒子である。動脈内へのそれらの侵入と蓄積 内膜 酸化の連鎖、内皮の活性化、単球の動員、泡沫細胞の形成、そして 歯垢 ほとんどの心筋梗塞および虚血の根底にある最終的な進行過程 脳卒中 [13]。この領域で機能する遺伝子には、PCSK9、NPC1L1、LDLR、APOB、HMGCR、そしてより調節的な意味合いにおいてSORT1が含まれる [6], [9], [13], [38]。これらの遺伝子の防御的変異は、以下の濃度を低下させる。 動脈硬化惹起性粒子 それらへの累積的な生涯曝露量を減らし、それによってプラークが形成され、大きくなり、不安定化する確率を低下させる。.
第2の柱は〜の代謝である トリグリセリド豊富リポタンパク質, 、超低密度リポタンパク質(VLDL), カイロミクロン, 、およびそれらのコレステロールが豊富な残余物である。LDLは依然として代表的な動脈硬化惹起性粒子であるが、ヒトの遺伝学的証拠により、現在ではASCVDにおけるTRL残余物の因果的役割が強く支持されている[7], [15]. APOC3、ANGPTL3、ANGPTL4、およびLPLはこの領域の主要な調節因子である。これらの遺伝子は、以下を調節することにより、TRLの加水分解とクリアランスを変化させる。 リポ蛋白リパーゼ 活性、内皮リパーゼ活性、および肝臓残存取り込み15], [16], [22], [27]。TRL異化を促進するバリアントは低下させる レムナントコレステロール そして血管リスクを軽減します。.
古い脂質中心のモデルではしばしば過小評価されてきた第3の柱は、リポ蛋白(a)すなわちLp(a)である。Lp(a)は、共有結合したアポB含有粒子である アポリポ蛋白(a)は、そのサイズと濃度が主にLPA遺伝子座の遺伝的変異によって決定される39], [40]。LDL単体とは異なり、Lp(a)は動脈硬化を引き起こすコレステロールの運搬に、炎症促進作用および血栓形成作用を伴わせているように見える。ヒト遺伝学は、Lp(a)の高値が冠動脈疾患のリスクを増加させ、遺伝的にLp(a)が低いことが防御効果をもたらすという、心血管生物学において最も強力な因果関係の証拠のいくついを提供してきた [39], [40].
第4の柱は炎症です。動脈硬化は単なる脂質蓄積障害ではなく、動脈壁の慢性炎症性疾患です。自然免疫および適応免疫シグナル伝達がプラークの発生や増大に影響を及ぼし、, 壊死核 形成, 線維性被膜 安定性、および血栓形成性である。遺伝学的に最も明確に裏付けられている抗炎症性心保護経路は IL-6 シグナル伝達、特にIL6Rの機能的多型を介したシグナル伝達は、[17この経路は、PCSK9阻害薬ほど薬理学的な心血管アウトカムの検証がまだ進んでいないものの、ヒトの遺伝学的エビデンスと抗炎症試験のデータが組み合わさることにより、炎症がASCVDの原因となる領域であることが確固たるものとなった [17], [18].
これら4つの柱は自立しているのではなく、相互依存している。アポB粒子は血管の炎症を引き起こす。レムナントは 内皮機能障害 そして泡沫細胞形成につながる。Lp(a)は脂質生物学と血栓症および炎症を結びつけている。炎症性サイトカインは、肝臓のリポ蛋白産生、内皮活性化、およびプラーク不安定性に影響を与える。それでもなお、この枠組みは、心血管保護の標的を評価するため、およびなぜ特定の遺伝子がヒトで検証された保護メカニズムとして繰り返し浮上するのかを理解するための有用なマップを提供する。.
遺伝子座の発見から因果生物学へ:なぜ遺伝学が重要なのか
ヒト遺伝学の強みは、単に関連性を検出する能力にあるのではなく、因果メカニズムの順位付けを行う能力にある。メンデル遺伝病の研究は、まれで効果の高い変異が、広く関連する生物学的メカニズムを明らかにできることを最初に証明した。. 家族性高コレステロール血症 の中心性を確立した LDL受容体 生物学において、希少なPCSK9変異は、同じ経路の阻害が方向性によって有害にも保護的にもなりうることを後に示しました2], [5], [20]。同様に、稀なメンデル性 脂質異常症 コモンバリアントとレアバリアントがしばしば同じ経路に収束することを示す、将来予想される集団レベルの知見2].
GWASは、効果の小さい一般的なバリアントであっても治療上決定的な生物学を特定できることを明らかにすることで、新たな次元を加えた。実際、心血管遺伝学の最も重要な教訓の一つは、バリアントによって説明される分散は、その遺伝子の生物学的または治療重要性と同一ではないということである。2], [3HMGCRまたはNPC1L1近傍の一般的な変異はLDL-Cに対する効果は小さいが、それらが関与するタンパク質は有効な治療法の標的となった6], [9], [14], [30一方で、因果シグナルがタンパク質をコードする変異ではなく非コード制御配列に存在する場合など、大きな効果を持ついくつかの座は、何年もの間メカニズムが不明なままである。2], [3].
相関からメカニズムへの移行の典型的な例は、SORT1近傍の染色体1p13遺伝子座である。初期のGWASにより、この領域とLDL-Cおよび心筋梗塞のリスクとの関連が示されたが、その生物学的背景は不明確であった。その後の機能解析により、肝臓におけるSORT1発現を変化させ、それによってリポ蛋白分泌とLDL代謝に影響を与える調節バリアントが特定された38]。この症例は、非コード領域の関連シグナルが確かに特定の遺伝子や特定のメカニズムに翻訳され得ることを立証したが、そのような成功例は原則というよりもむしろ例外に留まっている。これに対し、9p21などの遺伝子座は、冠動脈との強固で再現性のある関連性が 動脈 病気が必ずしも迅速なメカニズムの解明をもたらすわけではない2], [3].
したがって、心臓保護遺伝学において、最も信頼性の高い標的とは、関連性、コード変異、生物学的メカニズム、バイオマーカーの変化、およびアウトカムの減少のすべてが一致するものである傾向がある。それが以下で使用される基準である。.
Tier 1: ヒトの臨床アウトカムによる裏付けがある、確信度の高い心保護ターゲット
心 cardioprotective gene(心臓保護遺伝子)の最も厳密な定義には、好ましいバイオマーカープロファイル以上のものが求められる。それは、その遺伝子の機能を変化させる変異が心血管イベントの発症率低下と関連しているというヒトでの証拠であり、理想的にはメカニズムの妥当性と治療への応用によって裏付けられることである。その基準に照らすと、際立っているパスウェイは限られた数にすぎない。.
PCSK9(プロテインコンベルターゼ・サブチリシン/ケキシン9型)
PCSK9は心血管遺伝学の典型的な成功例であり、ヒトの機能喪失型遺伝学から精密医療への道筋を示す最も明白な実例であり続けている。PCSK9は主に肝臓で分泌型として合成される セリンプロテアーゼ 肝細胞上のLDL受容体(LDLR)の発現量を調節する19]。その本質的な作用は、LDLRに結合し、リサイクルではなくリソソーム分解へと向かわせることである。通常の状態では、LDLRは循環するLDL粒子を取り込み、酸性のエンドソーム区画内で積荷を放出した後、細胞表面に戻る。PCSK9はこのリサイクルプロセスを阻害し、その結果、肝細胞のLDLR密度を低下させる。19], [20].
機能獲得変異が常染色体顕性遺伝の原因として同定されたとき、PCSK9の重要性が最初に明らかになった 高コレステロール血症 [20]. Y142X、C679X、R46Lなどの自然発生的な機能喪失型変異が集団コホートで同定されたとき、この分野は変化した [5]. 保因者では、肝臓のLDL受容体密度の増加、LDLクリアランスの向上、および生涯にわたるLDL-C値の低さが認められた。Cohenらによる画期的な研究では、PCSK9のノンセンス変異を有する黒人の保因者において、LDL-C値が約28%低下し、リスクが88%低減した。 冠動脈疾患, 、一方、R46Lの白人保有者はLDL-Cの低下はより緩やかであったものの、依然として有意な保護効果を示した5この発見が変革的であったのは、出生時からの生涯にわたるLDLコレステロールの低下が、人生の後半に開始される短期的な治療に比べて、はるかに大きな比例的リスク減少をもたらすことを示したからである。.
翻訳の臨床的影響は即座に現れた。次のようなモノクローナル抗体は エボロクマブ そして アリロクマブ, 、およびその後のサイレンシング手法(例えば インクリシラン, 、保護的な遺伝子表現型を模倣するように開発された。アウトカム試験により、薬理学的PCSK9阻害は、以下の治療に加えて、LDL-Cを著しく低下させることが示された。 スタチン 主要な心血管イベントを減少させ、21したがって、PCSK9は十分に裏付けられた標的であるだけでなく、現代の心血管保護遺伝学が評価される基準(パラダイム)そのものである。.
NPC1L1(ニーマン・ピックC1型様タンパク質1)
NPC1L1は、腸からのコレステロール吸収を仲介する主要なトランスポーターである。小腸上皮細胞の刷子縁に発現し、食事性および胆汁性の両方の取り込みを促進する。 ステロール [6NPC1L1の稀な不活化変異が大規模なエクソームシークエンシングデータセットにおいて同定され、それはLDL-Cが生涯にわたり緩やかに低下することと、それに不釣り合いなほど大幅に冠動脈性心疾患のリスクが低下することに関連していた。6]. Stitzielらによる研究では、この遺伝子型を持つ人々のLDL-C値は約12 mg/dL低く、冠動脈疾患のリスクは約53%低かった [6稀少バリアント保有者における効果の大きさを、無批判に一般集団の治療効果に外挿すべきではないが、この結果は心血管生物学の重要な原則を強く裏付けるものであった。すなわち、わずかなLDLの差であっても、何十年にもわたって持続すれば、非常に大きな累積リスクの差をもたらすということである。.
NPC1L1はまた、遺伝学と治療学の収斂(しゅうれん)をも例証している。. エゼチミブ NPC1L1を薬理学的に阻害し、 IMPROVE-IT スタトチン療法へのエゼチミブの追加が心血管イベントを減少させることが試験で示された30したがって、PCSK9の場合と同様に、ヒト遺伝学が臨床的ベネフィットを予測し、標的に対する因果関係の確信度を高めた。.
APOC3 (アポリポタンパク質C-III)
APOC3は、トリグリセリドを豊富に含むリポ蛋白代謝の主要なヒト調節因子の一つである。主に肝臓と小腸で合成され、アポリポ蛋白C-IIIはカイロミクロン、VLDL、および HDL 粒子であり、そこでリポタンパク質リパーゼを阻害し、トリグリセリド富化粒子のリポolysisを遅延させ、肝臓によるレムナントの取り込みを障害する15], [22]。したがって、高値のAPOC3はトリグリセリドおよびレムナントコレステロールの蓄積を促進し、これらはいずれもASCVDの因果的メディエーターとしてますます認識されている。.
エクソームシーケンシングの研究により、APOC3におけるR19Xやスプライス破壊型対立遺伝子を含む希少な機能喪失型変異が同定された。これらはAPOC3の発現レベルを低下させ、血漿トリグリセリド値を約40%低下させる[23], [24]。さらに重要なことに、これらの変異は虚血性血管疾患および冠動脈疾患のリスク低下と関連していた[23], [24これらの観察結果は、トリグリセリド豊富レムナントが単にリスクと相関しているだけでなく、動脈硬化の発症に因果的に関与しているという説を強固なものにした。期待されるベネフィットは、主要なLDL低下というよりも、むしろレムナントクリアランスの改善を介して主に生じるものと考えられる。.
APOC3のストーリーも急速に応用が進んでいる。APOC3を抑制するアンチセンスオリゴヌクレオチドやRNA標的アプローチは、重症高トリグリセリド血症において著しいトリグリセリド低下を示している。心血管アウトカムデータはいまだ成熟途上であるが、遺伝学的に見てAPOC3はすでに最も強力に検証された標的の一つに属している 残留リスク LDLを超えて.
ANGPTL3(アンジオポエチン様タンパク質3)
ANGPTL3は、リポ蛋白リパーゼおよび内皮リパーゼの両方を阻害する肝臓由来の分泌タンパク質であり、全身の脂質輸送において中心的な接点に位置しています。16], [25]. ANGPTL3のホモ接合型機能喪失変異は、低LDL-C、低トリグリセリド、低HDL-Cを特徴とする家族性複合低脂血症を引き起こす [25この表現型は、血管疾患に関連する複数の脂質コンパートメントを同時に変化させる点で注目に値する。.
一般集団を対象としたシーケンシング研究によると、ANGPTL3遺伝子の機能喪失型変異のヘテロ接合体保因者は、血漿脂質レベルが低く、冠動脈疾患のリスクが約34%低いことが示された [16]. この保護的特徴は、純粋にLDLを中心とした経路の場合よりも広範であり、トリグリセリド値の低下、レムナントコレステロール値の低下、アポB値の低下、およびLDL-C値の低下がすべて寄与している。LDLの低下の一部は、従来のLDL受容体の生物学的メカニズムとは部分的に独立しているようであり、これにより、ANGPTL3は以下のような疾患における治療上の関心がさらに高まっている。 ホモ接合体性家族性高コレステロール血症 [16], [25].
この約束は、一部において、以下の取り組みを通じて実現されてきました。 エビナクマブ, 、ANGPTL3に対するモノクローナル抗体であり、LDLR依存性の治療法が制限される状況下でもLDL-Cを大幅に低下させる26したがって、ANGPTL3は、PCSK9やNPC1L1と並び、成功裏のトランスレーショナル開発を導く保護的なヒト遺伝学の最も明確な例の一つとして位置づけられます。.
LPL(リポプロテインリパーゼ)
リポ蛋白リパーゼは、カイロミクロンおよびVLDL中のトリグリセリドの加水分解における主要なエフェクター酵素であり、それによって組織への脂肪酸取り込みとレムナントのクリアランスを促進する15], [28APOC3およびANGPTLタンパク質がトリグリセリドのクリアランスに対するブレーキとして作用するのに対し、LPLは活性化または脱抑制された際に保護作用をもたらすエンジンである。.
LPLにおける最もよく知られた自然発生的な保護的バリアントはS447X(Ser447Ter、S447*)であり、これはリポ蛋白リパーゼ効率の向上、中性脂肪の低下、HDL-Cの高値、および冠動脈リスクの低下と関連する、C末端近くの短縮型バリアントである [29]。正確な生化学的メカニズムについては議論があるものの、疫学的シグナルは一貫している。より広範には、LPL経路の内外におけるコード領域の変異により、TRLおよびレムナントの脂肪分解クリアランスの増加が心血管保護効果をもたらすことが繰り返し示されている[4].
LPLはレムナント仮説を双方向的に裏付けるものであるため、概念的に重要である。APOC3またはANGPTLタンパク質を阻害することがLPLのブレーキを外すことで心血管リスクを低下させるのであれば、LPL自体を増強することも保護的に働くはずである。ヒト遺伝学はまさにそれを裏付けている。.
LPA およびリポタンパク質(a)
リポタンパク(a)なしに、遺伝性心保護に関する現代の議論は完結しない。Lp(a)値は主にLPA遺伝子座の多様性、特にアポ(a)アイソフォームのサイズおよび関連する遺伝的構造によって決定される[39], [40]. Lp(a)値の上昇は、現在、冠動脈疾患の因果関係が遺伝学的に最も強く裏付けられている危険因子の一つとなっている。逆に、Lp(a)値の遺伝的な低下は保護効果をもたらす [39], [40].
LPAの概念上の重要な意義は、それが標準的なLDLの生物学を超えて分野を広げることにある。Lp(a)は、アポBを介した動脈への定着を通じて動脈硬化を促進する一方で、抗炎症作用ならびに血栓形成促進作用も発揮するように思われる。遺伝学的研究により、高Lp(a)と関連するバリアントは心筋梗塞のリスクを増加させることが示されている一方、メンデルランダム化解析は単なる相関関係ではなく因果関係を支持している。39], [40天然の保護的なLPA変異は、PCSK9やAPOC3ほど典型的な機能喪失型アレルとして明確に位置づけられるわけではないが、この経路は確信度の高い心血管保護メカニズムの一つとして含めるに十分なほど検証されている。Lp(a)を標的とする治療プログラムは現在、予防心臓学において最も有望なフロンティアの一つとなっている。.
IL6RおよびIL-6シグナル伝達
IL6Rは、リポ蛋白代謝を超えて検証済みの保護作用を拡張するため、心保護の分野において特別な位置を占めている。動脈硬化は慢性炎症性疾患であり、IL-6は急性期および血管の炎症性シグナル伝達の中心的なメディエーターである [17], [18]. IL6Rの一般的なAsp358Ala変異は、受容体のシェディングを増加させ、古典的IL-6シグナル伝達を減弱させる。保因者では、CRPおよびフィブリノーゲン値が低く、冠動脈性心疾患のリスクが低い [17].
血管保護の大きさは、一部の脂質経路で見られるものよりも小さく、IL6RはPCSK9と同レベルの確定的薬理学的心血管アウトカムの検証にまだ達していない。それにもかかわらず、そのメカニズム上の意義は甚大である。これは、遺伝学的に低下した炎症性シグナル伝達が、脂質レベルとは独立してASCVDのリスクを軽減できることを示している。この遺伝学的結果は、次のような抗炎症試験からの介入的証拠を補完するものである。 カントス, CANTOSはIL-6を直接ではなくIL-1βを標的としていたにもかかわらず18したがって、IL6Rは、強いトランスレーショナル・プロミスを持つ、遺伝的に検証された防御的経路と捉えるのが最も妥当である。.
ティア2:生物学的に説得力はあるが、完全には検証されていない標的
第2層には、確かな生物学的妥当性を持ち、多くの場合説得力のあるバイオマーカー効果を示すものの、ヒトのアウトカムに関するエビデンスがやや不完全であるか、メカニズムの確実性が低いか、あるいは治療への応用がまだ熟していない遺伝子やパスウェイが含まれる。.
ANGPTL4
ANGPTL3と同様に、ANGPTL4はリポ蛋白リパーゼを阻害し、空腹時の脂質分配に影響を与える27]. E40K ミスセンス変異 抑制活性を低下させ、トリグリセリドの低下、HDL-Cの上昇、および冠動脈疾患リスクの低下に関連している4], [28]. これらの観察結果は、LPLの脱抑制が心臓保護作用を持つという一般原則を強く支持している。しかし、ANGPTL4は、PCSK9、ANGPTL3、APOC3ほどには、アウトカム検証の広範さや治療的成熟度に達していない。さらに、動物実験では、特定の食事条件下において経路がより完全に阻害された場合の安全性への懸念が提起されている [27ヒト遺伝学は、ANGPTL4が重要なパスウェイによって支持される標的であることを裏付けているが、まだ最上位の臨床的に検証された標的ではない。.
ASGR1
ASGR1は、脱シアル化糖タンパク質のクリアランスに関与する肝臓受容体である。まれな機能喪失型バリアントは、より低い 非HDLコレステロール また、アイスランドのゲノム解析研究では、冠動脈疾患のリスク低下が確認された [31]. そのシグナルは興味深く潜在的に重要であるが、メカニズムはいまだ完全に解明されておらず、治療への応用(トランスレーション)もまだ初期段階にある。したがってASGR1は、最も検証された標的というよりも、有望な心保護遺伝子座の一つとして位置づけるのが最も妥当である。.
CETP
CETPは交換を促進します コレステリルエステル およびHDLとapoB含有リポ蛋白間のトリグリセリド。CETP活性を実質的に低下させる変異は、HDL-Cを大幅に上昇させ、apoBおよびLDL-Cをわずかに低下させる可能性がある [9], [32ヒト遺伝学とCETP阻害薬開発の長い歩みにより、重要な点が明らかになりました。すなわち、CETP阻害がもたらすいかなる心血管系のベネフィットも、HDLそのものを上昇させることによるのではなく、アポB含有粒子を低下させることによってもたらされる可能性が高いということです。9], [32]. この区別は極めて重要である。なぜなら、CETPは長い間、HDLに関する話題として誤解されてきたが、実際にはアポBに関する話題であるからだ。. 治験 結果は不均一であり、オフターゲット毒性と化合物間での異なる有効性の双方を反映している。したがって、CETPは経路として支持されてはいるものの、最強の心臓保護遺伝子のレベルで確証的に検証されているわけではない。.
HMGCR、LDLR、およびAPOBの好ましい変異
これらの遺伝子は、LDLへの累積曝露が重要な役割を果たしていることを裏付けています。HMGCRの多型は、rs12916などの一般的な変異が、生涯にわたるスタチンの部分的な曝露を遺伝的に模倣することから、特に有益な知見をもたらしています [9]. 保因者はLDL-C値が低く、冠動脈疾患のリスクも低い一方で、糖尿病のリスクがわずかに高くなる傾向があり、これはスタチン療法における既知のトレードオフを反映している。これは、遺伝子が治療上の有益性とメカニズムに基づく有害作用の両方を予測し得ることを示す有力な例である。 LDLRおよびAPOBにおける好ましい調節変異もまた、これらの遺伝子の最も劇的な病原性影響は機能が逆方向に損なわれた場合に認められるにもかかわらず、生涯にわたるapoB低下の重要性を裏付けている [13], [14].
SORT1および1p13遺伝子座
SORT1は、GWASのシグナルを特定のメカニズムへと成功裏に結びつけた最良の事例の一つであるため、議論に値する。1p13領域の変異は、LDL-Cおよび心筋梗塞のリスクと関連しており、機能研究により、当該遺伝子座における調節変化が肝臓のSORT1発現およびリポタンパク質代謝に影響を及ぼすことが示された [38]。したがって、この遺伝子座は生物学的に極めて有益な情報を提供するものであるが、その役割は、直接的な治療的類推が可能な、従来のヒトにおける機能喪失型保護ターゲットというよりも、むしろメカニズムを解明する上で重要な調節拠点としての側面が強い。.
CIDEB、ZNRF3、SVEP1、KLF14、および新たに明らかになったエクソームシグナル
大規模なシーケンシングにより、将来の治療法開発に役立つ可能性のある遺伝子座が引き続き特定されている。CIDEBは、肝臓の脂質滴の生物学に関連しているようであり、肝疾患と心代謝性表現型の両方に影響を及ぼす可能性がある [11]. ZNRF3は、血糖値や肝機能に明らかな悪影響を示す兆候がない、LDLを低下させる可能性のある標的として注目されているが、その証拠はまだ初期段階にとどまっている [11]. SVEP1は、そのコード領域の変異が冠動脈疾患のリスクと関連していることが示されている点で注目に値する [4]だが、その方向性から見て、これは保護的な機能喪失というよりも、むしろ血管生物学との関連が示唆される。KLF14は、特に脂肪組織の生物学において代謝的に興味深い存在であるが、心血管保護の標的として直接的に実証された例はまだ少ない。これらの遺伝子座は、治療法として確立されたものというよりは、発見段階にある、あるいは経路に関する知見を提供するものとして捉えるのが適切である。.
エビデンスの格付け:心臓保護ターゲットの実用的な階層構造
有用な統合には、次の4つの側面が組み込まれている:(1) 遺伝的撹乱の性質、(2) バイオマーカーの効果、(3) 心血管アウトカムに関するエビデンス、および (4) 治療への応用度。.
ティア1:信頼度が最も高い心臓保護標的
- PCSK9: 生涯にわたるLDLの大幅な低下、ヒトにおける臨床転帰に関する確固たるエビデンス、承認済み治療法 [5], [21]
- NPC1L1: 生涯にわたるLDLの軽度な低下と、希少遺伝子保有者における大きな転帰への影響、承認済み治療法 [6], [30]
- APOC3: トリグリセリドおよびレムナントを大幅に低下させ、臨床転帰面でも強力な裏付けがある、先進的な標的療法 [23], [24]
- ANGPTL3: 幅広い 脂質低下 患者の転帰に対する支援と承認された治療法 [16], [26]
- LPL: 残存物の除去に直接関与し、ヒトにおける保護効果が一貫して示されている [4], [29]
- LPA経路: 遺伝的にLp(a)値が低いことがASCVDのリスクを低減するという強力な因果的根拠、および積極的な治療への応用 [39], [40]
- IL6Rシグナル伝達経路: 炎症が原因であるという説を裏付ける強力なヒト遺伝学的根拠があり、トランスレーショナル研究が進行中 [17], [18]
ティア2:生物学的に説得力はあるが、十分に検証されていない
- ANGPTL4 [4], [27], [28]
- ASGR1 [31]
- CETP [9], [32]
- HMGCR [9], [14]
- LDLR/APOBの好ましい変異 [13], [14]
- SORT1 [38]
- CIDEB、ZNRF3、KLF14、および関連する新たなエクソームシグナル [11]
この階層構造は、ある中心的な原則を強調している。すなわち、最も有用な心臓保護遺伝子は、必ずしもバイオマーカーへの影響が最も大きい遺伝子であるとは限らず、遺伝学的要因、作用機序、転帰、そして治療上の扱いやすさのすべてが整合している遺伝子であるということだ。.
創始集団と分離株:発見のためのプラットフォームであり、証拠の代用ではない
創始集団は、隔離、ボトルネック、近親交配によって、本来なら稀な変異が増幅され、その結果、疾患修飾対立遺伝子を検出する検出力が高まるため、ヒト遺伝学において特別な位置を占めています。この論理に基づき、比較的隔離された集団に見られる保護的な脂質関連変異など、心代謝生物学の分野で重要な発見がすでに得られています [23], [24]. こうした集団は、仮説の立案や希少変異の発見において特に有用である。.
しかし、ファウンダー状態そのものが、心臓保護作用の証拠となるわけではない。特定の分離株における特異的な血管保護作用に関する主張は、他のあらゆるメカニズムの仮説と同様に厳格に評価されるべきである。すなわち、その変異を同定し、その機能的方向性を実証し、そして心血管系のハードエンドポイントとの関連性を確立しなければならない。 こうした一連の証拠が欠如している限り、そのような集団は、遺伝性保護の検証済みの事例というよりは、あくまで新たな発見の機会にとどまる。この区別は、メディアによる報道が、査読を経たメカニズムに関する文献の進展を上回っている場合、特に重要となる。.
なぜ「遺伝的曝露」が「晩年のスナップショット」よりも優れた結果をもたらすのか
心臓保護遺伝学から得られる最も重要な概念的な教訓は、アテローム性動脈硬化症が根本的には 累積暴露. 臨床的リスク評価は、従来、中年期に測定された値、すなわちLDL-C値や、 血圧 血糖値、HbA1c、高感度CRP。これらは臨床的には有用ですが、生物学的にはあくまで「その時点の瞬間的な状態」に過ぎません [12]. これに対し、動脈壁は数十年にわたる曝露の影響を統合する。メカニズムの観点から重要なのは、アポB負荷、レムナントコレステロール、Lp(a)、血圧、血糖による損傷、および炎症シグナルの曲線下面積である [8], [13], [34].
メンデルランダム化研究によると、遺伝的要因による生涯にわたるLDL低下は、成人期にわずか数年だけ薬物療法によって達成された同程度の絶対的なLDL低下と比較して、冠動脈疾患のリスクをはるかに大きく低減させることが示されている [8]. フェレンスらは、幼少期からLDL-C値を1 mmol/L低く維持することで、冠動脈性心疾患のリスクが約54%低下することを実証した [8]. これは、 相対リスク 通常、治療によって人生の後半で同じLDLの差が達成された場合に、この減少が認められる [8], [14]. その理由は単純明快です。生涯にわたる予防は、そもそもプラークの形成を防ぐのに対し、後期の治療は、すでに進行している疾患の経過を修正することが多いからです。.
この原理は、ほぼ間違いなくLDLだけにとどまらない。幼少期から持続的にレムナントの負荷が低く、Lp(a)値が低く、血圧が低く、炎症シグナルが少ない状態を維持することは、いずれも、後になってから是正するだけの場合よりも、生涯にわたってより大きな恩恵をもたらすと予想される。 ヒトの遺伝学がここで特に有用なのは、一過性の生理的状態ではなく、安定した遺伝的素因を測定できるからである。遺伝的変異は受胎時に確定し、短期的な環境要因の影響を受けにくく、逆因果関係が生じにくい[35]. この意味で、遺伝学により、研究者は日々の生物学的変動を乗り越えて、その人の長期的な曝露パターンを推察することができるようになる。.
多遺伝子リスクと、単一遺伝子変異と一般変異との間の連続体
希少な単一遺伝子性の保護変異は、情報価値が高いものの、あまり見られない。集団レベルでは、遺伝的なリスクや保護効果は、多くの場合、多遺伝子性である。. 多遺伝子リスクスコア ゲノム全体にわたる多くの一般的な変異の影響を統合し、冠動脈疾患に対する基礎的な感受性を推定する [10], [36], [37]. これらのツールにより、特に従来の臨床情報と併せて解釈した場合、一部の個人において、一部の単遺伝子疾患で見られるものに近い多遺伝子性リスクが認められることが示されている [36], [37].
多遺伝子モデルの主な貢献は、因果経路の生物学に取って代わるという点ではなく、それを補完する点にある。希少な変異はメカニズムを明らかにする。. 多遺伝子スコア 背景負担を捉える。これらを総合すると、遺伝的な心血管保護作用は、PCSK9やAPOC3の機能喪失といった稀で影響の大きい異常から、HMGCRやCETPなどの経路における一般的な調節変異、さらには生涯にわたる動脈損傷に総体として影響を与える広範なゲノムワイドな構造に至るまで、連続体として存在することが示唆される。.
PRSについては依然として注意が必要である。その性能は祖先グループによって異なり、キャリブレーションは現在も活発に研究されている分野であり、疾患予防に関する主張の多くは、臨床試験で実証されたものではなく、あくまで推論の域を出ない [36], [37]. とはいえ、より広範なメッセージは明らかだ。すなわち、遺伝的要因によって、臨床的な疾患が顕在化するよりもはるかに早い段階で、リスクや保護因子を特定することができる。.
結論
ヒト遺伝学は、心血管疾患の予防に関する生物学と戦略の両方を根本的に変えた。 遺伝的に決定される心血管疾患に対する保護作用は、拡散的でも無作為でもなく、限られた数の因果領域に集中していることが明らかになった。すなわち、アポB含有リポタンパク質の生涯にわたる低減、トリグリセリド豊富なレマントのより効率的な除去、Lp(a)を介したアテローム血栓症の負担の軽減、および血管炎症の緩和である。 これらの領域において、比較的少数の遺伝子およびシグナル伝達経路――特にPCSK9、NPC1L1、APOC3、ANGPTL3、LPL、LPA、およびIL6R――が、信頼性の高い心臓保護メカニズムとして、現在最も有力な証拠を裏付けられている [5], [6], [16], [17], [21], [23], [24], [39], [40].
これらの経路は、単に疾患を説明するにとどまらず、治療に向けた道筋を示してきました。PCSK9阻害は現在、特定の患者に対する標準的な臨床治療となっています。NPC1L1の遺伝子解析により、エゼチミブの有効性が予測されました。ANGPTL3阻害は、重度の脂質異常症において臨床的に有用です。 APOC3およびLp(a)を標的とした戦略は、精密予防の新たな地平を切り拓き続けている。IL6Rは、炎症性シグナル伝達が単にアテローム性動脈硬化症と関連しているだけでなく、その発症に因果関係を持って関与しているという主張を裏付けるものとなった。.
しかし、そこから得られる最も重要な教訓は、さらに広範なものかもしれません。心血管リスクは、中年期に測定される静的な特性としてではなく、何十年にもわたる曝露の累積的な結果として捉えるのが最も適切です。 ヒト遺伝学は、その累積的なプロセスを捉える上で、他に類を見ないほど強力な視点を提供する。希少な心保護性対立遺伝子、主要なシグナル伝達経路における調節変異、あるいは多遺伝子的な背景負荷のいずれを通じてであれ、遺伝的変異は、疾患が臨床的に顕在化するはるか以前から、動脈損傷の進行ペースを明らかにしてくれる。 したがって、予防心臓病学の未来は、より多くの遺伝子座を特定することだけでなく、自然界がもたらす最も保護的な変化を、より早期に、より正確に、そしてメカニズムに対する確信を持って模倣することを学ぶことにかかっている。.
参考文献
-
- World Health Organization, “Cardiovascular diseases (CVDs),” WHO, 2025. https://www.who.int/news-room/fact-sheets/detail/cardiovascular-diseases-(cvds)
- Kathiresan S, Srivastava D. Genetics of human cardiovascular disease. Cell. 2012;148(6):1242-1257. doi:10.1016/j.cell.2012.03.001
- Khera AV, Kathiresan S. Genetics of coronary artery disease: discovery, biology and clinical translation. Nat Rev Genet. 2017;18(6):331-344. doi:10.1038/nrg.2016.160
- Myocardial Infarction Genetics and CARDIoGRAM Exome Consortia Investigators, Stitziel NO, Stirrups KE, et al. Coding Variation in ANGPTL4, LPL, and SVEP1 and the Risk of Coronary Disease. N Engl J Med. 2016;374(12):1134-1144. doi:10.1056/NEJMoa1507652
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013.
- Myocardial Infarction Genetics Consortium Investigators, Stitziel NO, Won HH, et al. Inactivating mutations in NPC1L1 and protection from coronary heart disease.
- Budoff M. Triglycerides and Triglyceride-Rich Lipoproteins in the Causal Pathway of Cardiovascular Disease. Am J Cardiol. 2016;118(1):138-145. doi:10.1016/j.amjcard.2016.04.004
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60(25):2631-2639. doi:10.1016/j.jacc.2012.09.017.
- Ference BA, Kastelein JJP, Ginsberg HN, et al. Association of Genetic Variants Related to CETP Inhibitors and Statins With Lipoprotein Levels and Cardiovascular Risk. JAMA. 2017;318(10):947-956. doi:10.1001/jama.2017.11467.
- Inouye M, Abraham G, Nelson CP, et al. Genomic Risk Prediction of Coronary Artery Disease in 480,000 Adults: Implications for Primary Prevention. J Am Coll Cardiol. 2018;72(16):1883-1893. doi:10.1016/j.jacc.2018.07.079
- Nielsen JB, Rom O, Surakka I, et al. Loss-of-function genomic variants highlight potential therapeutic targets for cardiovascular disease. Nat Commun. 2020;11(1):6417. Published 2020 Dec 18. doi:10.1038/s41467-020-20086-3.
- Lloyd-Jones DM, Braun LT, Ndumele CE, et al. Use of Risk Assessment Tools to Guide Decision-Making in the Primary Prevention of Atherosclerotic Cardiovascular Disease: A Special Report From the American Heart Association and American College of Cardiology.
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel.
- Baigent C, Keech A, Kearney PM, et al. Efficacy and safety of cholesterol-lowering treatment: prospective meta-analysis of data from 90,056 participants in 14 randomised trials of statins. Lancet. 2005;366(9493):1267-1278. doi:10.1016/S0140-6736(05)67394-1.
- Ginsberg HN, Packard CJ, Chapman MJ, et al. Triglyceride-rich lipoproteins and their remnants: metabolic insights, role in atherosclerotic cardiovascular disease, and emerging therapeutic strategies-a consensus statement from the European Atherosclerosis Society.
- Dewey FE, Gusarova V, Dunbar RL, et al. Genetic and Pharmacologic Inactivation of ANGPTL3 and Cardiovascular Disease. N Engl J Med. 2017;377(3):211-221. doi:10.1056/NEJMoa1612790.
- IL6R Genetics Consortium Emerging Risk Factors Collaboration, Sarwar N, Butterworth AS, et al. Interleukin-6 receptor pathways in coronary heart disease: a collaborative meta-analysis of 82 studies. Lancet. 2012;379(9822):1205-1213. doi:10.1016/S0140-6736(11)61931-4.
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease.
- Horton JD, Cohen JC, Hobbs HH. PCSK9: a convertase that coordinates LDL catabolism.
- Abifadel M, Varret M, Rabès JP, et al. Mutations in PCSK9 cause autosomal dominant hypercholesterolemia.
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease.
- Ramms B, Gordts PLSM. Apolipoprotein C-III in triglyceride-rich lipoprotein metabolism.
- Jørgensen AB, Frikke-Schmidt R, Nordestgaard BG, Tybjærg-Hansen A. Loss-of-function mutations in APOC3 and risk of ischemic vascular disease.
- TG and HDL Working Group of the Exome Sequencing Project, National Heart, Lung, and Blood Institute, Crosby J, Peloso GM, et al. Loss-of-function mutations in APOC3, triglycerides, and coronary disease.
- Musunuru K, Kathiresan S. Surprises From Genetic Analyses of Lipid Risk Factors for Atherosclerosis.
- Raal FJ, Rosenson RS, Reeskamp LF, et al. Evinacumab for Homozygous Familial Hypercholesterolemia.
- Aryal B, Price NL, Suarez Y, Fernández-Hernando C. ANGPTL4 in Metabolic and Cardiovascular Disease.
- Romeo S, Yin W, Kozlitina J, et al. Rare loss-of-function mutations in ANGPTL family members contribute to plasma triglyceride levels in humans.
- Sun W, Wu Y, Wen Y, Guo M, Zhang H. The association of the S447X mutation in LPL with Coronary artery disease: a meta-analysis. Minerva Cardioangiol. 2019;67(3):246-253. doi:10.23736/S0026-4725.18.04668-6.
- Cannon CP, Blazing MA, Giugliano RP, et al. Ezetimibe Added to Statin Therapy after Acute Coronary Syndromes.
- Nioi P, Sigurdsson A, Thorleifsson G, et al. Variant ASGR1 Associated with a Reduced Risk of Coronary Artery Disease.
- Nelson AJ, Sniderman AD, Ditmarsch M, et al. Cholesteryl Ester Transfer Protein Inhibition Reduces Major Adverse Cardiovascular Events by Lowering Apolipoprotein B Levels.
- Vassy JL, Christensen KD, Schonman EF, et al. The Impact of Whole-Genome Sequencing on the Primary Care and Outcomes of Healthy Adult Patients: A Pilot Randomized Trial.
- Ference BA, Braunwald E, Catapano AL. The LDL cumulative exposure hypothesis: evidence and practical applications.
- Burgess S, Butterworth A, Thompson SG. Mendelian randomization analysis with multiple genetic variants using summarized data.
- Khera AV, Chaffin M, Aragam KG, et al. Genome-wide polygenic scores for common diseases identify individuals with risk equivalent to monogenic mutations. Nat Genet. 2018;50(9):1219-1224. doi:10.1038/s41588-018-0183-z
- Inouye M, Abraham G, Nelson CP, et al. Genomic Risk Prediction of Coronary Artery Disease in 480,000 Adults: Implications for Primary Prevention. J Am Coll Cardiol. 2018;72(16):1883-1893. doi:10.1016/j.jacc.2018.07.079
- Musunuru K, Strong A, Frank-Kamenetsky M, et al. From noncoding variant to phenotype via SORT1 at the 1p13 cholesterol locus. Nature. 2010;466(7307):714-719. doi:10.1038/nature09266
- Clarke R, Peden JF, Hopewell JC, et al. Genetic variants associated with Lp(a) lipoprotein level and coronary disease. N Engl J Med. 2009;361(26):2518-2528. doi:10.1056/NEJMoa0902604.
- Kamstrup PR, Tybjaerg-Hansen A, Steffensen R, Nordestgaard BG. Genetically elevated lipoprotein(a) and increased risk of myocardial infarction. JAMA. 2009;301(22):2331-2339. doi:10.1001/jama.2009.801

