De genetische architectuur van cardiovasculaire bescherming: gevalideerde targets, cumulatieve blootstelling en de biologie van levenslang risico
Hart- en vaatziekten blijft de belangrijkste oorzaak van morbiditeit en mortaliteit wereldwijd, voortkomend uit een complex samenspel van omgevingsfactoren, metabolische ontregeling, vasculaire beschadiging, trombose, en erfelijkheidseigenschap [1]. Ondanks grote vooruitgang op het gebied van preventie en behandeling, blijft atherosclerotische hart- en vaatziekte (ASCVD) verantwoordelijk voor een onevenredig groot aandeel van voortijdige sterfte en invaliditeit. Traditionele risicofactoren—verhoogd LDL lipoproteïne cholesterol (LDL-C), hypertensie, diabetes mellitus, roken, obesitas, en sedentair gedrag—blijven centrale determinanten van de ziektelast. Toch blijft het moderne begrip van atherogenese is fundamenteel hervormd door de mens genetica [2], [3]. In de afgelopen twintig jaar is het vakgebied ruimschoots voorbij familiestudies en observationeel onderzoek gegaan epidemiologie naar het tijdperk van genoombrede associatiestudies (GWAS), exoomsequencing, grootschalige biobanken en Mendeliana randomisatie. Samen hebben deze benaderingen niet alleen veranderd hoe aderverkalking wordt bestudeerd, maar hoe causaliteit wordt toegewezen en hoe therapeutische doelwitten worden geprioriteerd [3], [4].
Een van de meest ingrijpende lessen uit dit genomische tijdperk is dat van nature voorkomende cardioprotectieve varianten onevenredig informatief zijn. Deze varianten, vaak zeldzaam verlies-van-functieelielen of functieverminderende missense-mutaties, fungeren als experimenten van de natuur. Door de activiteit gedeeltelijk of volledig te verminderen van een eiwit vanaf de geboorte benaderen ze een levenslange doelwitinhibitie en leveren daarmee buitengewoon sterke bewijzen over causaliteit, de mate van voordeel en de langetermijntolerabiliteit bij mensen5], [6]. Uit menselijke genetica is gebleken dat aanhoudende verlaging van apoB-bevattende lipoproteïnen, versnelling van de klaring van triglyceriderijke lipoproteïnen, vermindering van lipoproteïne(a) belasting en de demping van ontstekingssignalering kunnen elk het risico verlagen op kransslagaderziekte, myocardinfarct, ischemisch cerebrovasculair accident, en daarmee samenhangende vasculaire events [4], [7], [13], [17], [39], [40].
Het belang van deze varianten is tweeledig. Ten eerste leveren ze causaal bewijs dat specifieke routes koppelt aan atherosclerose, vaak overtuigender dan conventionele epidemiologie. Omdat genetische varianten willekeurig worden toegewezen bij de bevruchting en gedurende het hele leven onveranderlijk zijn, zijn ze minder vatbaar voor omgekeerde causaliteit en vele traditionele vormen van verwarrend [8], [35Ten tweede verminderen ze het risico bij de geneesmiddelenontwikkeling. Als levenslange gedeeltelijke remming van een eiwit het vasculair risico verlaagt zonder grote toxiciteit voor de mens, wordt dat eiwit een buitengewoon aantrekkelijk therapeutisch doelwit. PCSK9 is het duidelijkste voorbeeld van dit model, maar het is niet langer uniek. APOC3, ANGPTL3, NPC1L1, LPA en IL6R zijn elk overgegaan van menselijk genetisch inzicht naar farmacologische ontwikkeling, therapeutische validatie of beide [5], [6], [16], [17], [21], [26], [39], [40].
Tegelijkertijd is de bewijsbasis niet uniform voor alle voorgestelde cardioprotectieve genen. Sommige loci hebben directe validatie op menselijk uitkomstniveau en een duidelijk mechanistisch traject naar interventie. Andere tonen overtuigende biomarker effecten maar minder volwassen cardiovasculaire uitkomstbewijzen. Weer andere komen voort uit stichterspopulaties, exoomscans of op routes gebaseerde inferentie zonder tot nu toe een volledig opgehelderd, therapeutisch valideerd mechanisme op te leveren [4], [11Om die reden is een rigoureuze hiërarchie van bewijs essentieel. Lager triglyceriden, een hoger HDL-C of een lager LDL-C bij dragers van varianten zijn op zich niet voldoende. De meest klinisch informatieve cardioprotectieve doelwitten zijn degene die worden ondersteund door convergerend bewijs dat het genotype koppelt aan het mechanisme, het mechanisme aan de biomarker, en de biomarker aan harde cardiovasculaire uitkomsten.
Deze beoordeling biedt een op bewijs gebaseerde analyse van de genetische architectuur van cardiovasculaire bescherming. Het brengt eerst de belangrijkste mechanistische domeinen in kaart waaraan overgeërfde bescherming werkt. Vervolgens onderzoekt het de meest betrouwbare cardioprotectieve routes en genen – die ondersteund worden door bewijs uit humane uitkomsten en in verschillende gevallen therapeutische translatie – waaronder PCSK9, APOC3, ANGPTL3, LPL, NPC1L1, LPA en IL6R. Daarna evalueert het biologisch overtuigende maar minder volledig gevalideerde targets, waaronder ANGPTL4, ASGR1, CETP, HMGCR, gunstig LDLR en APOB variatie, SORT1 en opkomende exomsignalen zoals CIDEB en ZNRF3 [4], [9], [11], [31], [38]. Het houdt ook rekening met de speciale rol van oprichterspopulaties als ontdekkingsplatforms, terwijl het een onderscheid maakt tussen hypothesengenererende isolaten en gevestigde cardioprotectieve mechanismen. Ten slotte stelt het dat de belangrijkste les uit de menselijke genetica eerder conceptueel dan taxonomisch kan zijn: levenslange vasculaire risico's worden beter verklaard door cumulatieve erfelijk overgedragen blootstelling dan door enig enkel klinisch momentopname verkregen op latere leeftijd [8], [12], [34].
Mechanistische trajectkaart: vier pijlers van overgeërfde cardiovasculaire bescherming
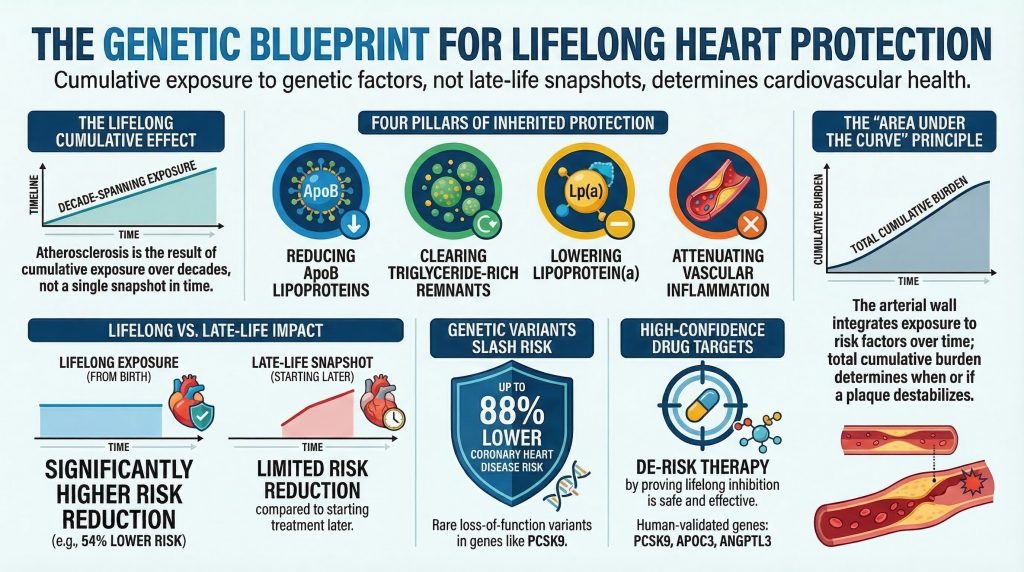
De architectuur van overgeërde hartbescherming kan het best worden begrepen, niet als een lijst van geïsoleerde genen, maar als een set van terugkerende mechanistische domeinen. Huidig bewijs suggereert dat robuuste genetische bescherming tegen ASCVD zich clusteren binnen vier hoofdassen: (1) levenslange verlaging van de belasting door apoB-bevattende lipoproteïnen, (2) verhoogde hydrolyse en klaring van triglyceriderijke lipoproteïnen en hun remnanten, (3) vermindering van de door lipoproteïne(a) gemedieerde atherotrombotische belasting, en (4) demping van vasculaire ontsteking [3], [7], [13], [15], [17], [39].
De eerste pijler is een levenslange verlaging van apoB-bevattende lipoproteïnen, in het bijzonder LDL deeltjes. ApoB-bevattende deeltjes zijn de noodzakelijke causale deeltjes bij atherosclerose. Hun binnendringen in en retentie binnen de arteriële intima initieert de cascade van oxidatie, endotheliale activatie, monocytenrekrutering, schuimcelvorming en tandplak progressie die uiteindelijk ten grondslag ligt aan de meeste myocardinfarcten en ischemische beroerte [13]. Genen die in dit domein actief zijn, zijn onder meer PCSK9, NPC1L1, LDLR, APOB, HMGCR en, in meer regelende zin, SORT1 [6], [9], [13], [38]. Beschermende varianten in deze genen verlagen de concentratie van atherogene deeltjes of de cumulatieve blootstelling daaraan gedurende het leven te verminderen, waardoor de waarschijnlijkheid dat plaque zich vormt, groter wordt en destabiliseert, afneemt.
De tweede pijler is het metabolisme van triglyceriderijke lipoproteïnen, met inbegrip van very-low-density-lipoproteïnen (VLDL), chylomicronen, en hun cholesterolrijke restanten. Hoewel LDL het klassieke atherogene deeltje blijft, ondersteunt menselijk genetisch bewijs nu sterk een causale rol voor TRL-restanten bij ASCVD [7], [15APOC3, ANGPTL3, ANGPTL4 en LPL zijn belangrijke regulatoren van dit domein. Deze genen veranderen de hydrolyse en klaring van TRL's door het moduleren van lipoproteïnelipase activiteit, endotheel-lipase-activiteit en opname van hepatische remnanten15], [16], [22], [27]. Varianten die het TRL-katabolisme verlagen restcholesterol en het vasculaire risico te verminderen.
Een derde pijler, die in oudere lipide-centrische modellen vaak werd onderbelicht, is lipoproteïne(a), of Lp(a). Lp(a) is een apoB-bevattend deeltje dat covalent is gekoppeld aan apolipoproteïne(a), waarvan de grootte en concentratie grotendeels worden bepaald door genetische variatie op de LPA-locus [39], [40In tegenstelling tot LDL alleen, lijkt Lp(a) atherogene cholesterolafgifte te koppelen aan pro-inflammatoire en pro-trombotische eigenschappen. De menselijke genetica heeft een van de sterkste causale bewijzen in de cardiovasculaire biologie geleverd dat een verhoogd Lp(a) het coronair risico vergroot, terwijl genetisch lager Lp(a) bescherming biedt [39], [40].
De vierde pijler is ontstekingen. Atherosclerose is niet slechts een stoornis in de lipidenopslag, maar een chronische ontstekingsziekte van de vaatwand. Aangeboren en adaptieve immuunsanering beïnvloeden het initieer van de plaque, groei, necrotische kern formatie, fibreuze kap stabiliteit en trombogeniciteit. De duidelijkste genetisch ondersteunde ontstekingsremmende cardioprotectieve route is IL-6 signalering, in het bijzonder doorfunctionele variatie in IL6R [17Hoewel dit mechanisme nog niet dezelfde mate van farmacologische cardiovasculaire eindpuntvalidatie heeft als PCSK9, heeft de combinatie van menselijk genetisch bewijs en ontstekingsremmende trialdata ontstekingen stevig gevestigd als een causaal domein bij ASCVD17], [18].
Deze vier pijlers zijn onderling afhankelijk in plaats van autonoom. ApoB-partikels lokken vasculaire ontsteking uit. Remnants dragen bij aan endotheeldisfunctie en schuimcelvorming. Lp(a) verbindt lipidenbiologie met trombose en ontsteking. Inflammatoire cytokinen beïnvloeden de hepatische lipoproteïneproductie, endotheliale activatie en plaque-instabiliteit. Desondanks biedt dit kader een nuttige kaart voor het evalueren van cardioprotectieve doelwitten en voor het begrijpen waarom bepaalde genen herhaaldelijk naar voren komen als door mensen gevalideerde protectieve mechanismen.
Van Locus-ontdekking tot Causale Biologie: Waarom Genetica Ertoe Doet
De kracht van de menselijke genetica ligt niet alleen in het vermogen om associaties op te sporen, maar in haar capaciteit om causale mechanismen te rangschikken. Studies naar Mendeliaanse ziekten toonden als eerste aan dat zeldzame mutaties met een groot effect algemeen relevante biologie aan het licht konden brengen. Familiaire hypercholesterolemie vestigde de centraliteit van LDL-receptor biologie; zeldzame PCSK9-mutaties toonden later aan dat verstoring van dezelfde route schadelijk of beschermend kon zijn, afhankelijk van de richting2], [5], [20]. Vergelijkbaar veroorzaken zeldzame Mendeliaanse dyslipidemieën verwachte latere bevolkingsbrede bevindingen die aantonen dat veelvoorkomende en zeldzame varianten vaak samenkomen in dezelfde trajecten2].
GWAS voegde een nieuwe dimensie toe door te onthullen dat veelvoorkomende varianten met een klein effect toch therapeutisch doorslaggevende biologie konden identificeren. Inderdaad, een van de belangrijkste lessen van de cardiovasculaire genetica is dat de variantie die door een variant wordt verklaard niet hetzelfde is als het biologische of therapeutische belang van het gen ervan2], [3]. Veelvoorkomende varianten in de buurt van HMGCR of NPC1L1 hebben kleine effecten op LDL-C, maar de eiwitten die zij impliceren werden doelwitten van effectieve therapieën [6], [9], [14], [30Omgekeerd zijn sommige loci met een groot effect jarenlang mechanistisch ondoorzichtig gebleven, met name wanneer het causale signaal zich in niet-coderende regulerende sequenties bevindt in plaats van in eiwitcoderende variatie2], [3].
Een klassiek voorbeeld van een succesvolle overgang van associatie naar mechanisme is de chromosoom 1p13-locus nabij SORT1. Initiële GWAS koppelden het gebied aan LDL-C en het risico op een infarct, maar de biologie was onzeker. Vervolgens identificeerde functioneel werk regulatoire varianten die de SORT1-expressie in de lever veranderden, en zo de lipoproteïnesecretie en het LDL-metabolisme beïnvloedden [38]. Deze zaak toonde aan dat niet-coderende associatiesignalen inderdaad kunnen worden vertaald naar specifieke genen en specifieke mechanismen, hoewel dergelijke successen eerder de uitzondering dan de regel blijven. Loci zoals 9p21 daarentegen illustreren dat een sterke en reproduceerbare associatie met coronaire slagader ziekte levert niet noodzakelijkerwijs snel mechanistisch inzicht op2], [3].
Voor cardioprotectieve genetica zijn de doelwitten met de hoogste betrouwbaarheid doorgaans die waarbij associatie, coderende perturbatie, biologisch mechanisme, biomarkerverandering en uitkomstreductie allemaal op één lijn liggen. Dat is de standaard die hieronder wordt gehanteerd.
Tier 1: Cardioprotectieve doelwitten met een hoge betrouwbaarheid en ondersteuning vanuit humane uitkomsten
De meest rigoureuze definitie van een cardioprotectief gen vereist meer dan een gunstig biomarkerprofiel. Het vereist bewijs bij de mens dat functieveranderende varianten in het gen geassocieerd zijn met een lagere incidentie van cardiovasculaire events, idealiter versterkt door mechanistische plausibiliteit en therapeutische translatie. Volgens die norm springen slechts enkele routes eruit.
PCSK9 (Proproteine Convertase Subtilisine/Kexin Type 9)
PCSK9 is het archetypische succesverhaal van de cardiovasculaire genetica en blijft de duidelijkste demonstratie van de weg van humane 'loss-of-function'-genetica naar the-rapie op maat. PCSK9 wordt voornamelijk in de lever gesynthetiseerd als een uitgescheiden serineprotease dat de overvloed van de LDL-receptor (LDLR) op hepatocyten reguleert [19De essentiële werking is het binden van LDLR en het omleiden daarvan naar lysosomale degradatie in plaats van recycling. Onder normale omstandigheden internaliseert LDLR circulerende LDL-deeltjes, geeft de lading vrij in het zure endosomale compartiment en keert vervolgens terug naar het celoppervlak. PCSK9 verstoort dit recyclingproces en vermindert daardoor de LDLR-dichtheid van hepatocyten19], [20].
Het belang van PCSK9 werd voor het eerst duidelijk toen 'gain-of-function'-mutaties werden geïdentificeerd als een oorzaak van autosomaal dominante hypercholesterolemie [20]. Het veld veranderde toen van nature voorkomende 'loss-of-function'-varianten, waaronder Y142X, C679X en R46L, werden geïdentificeerd in populatiecohorten [5]. Dragers vertoonden een verhoogde dichtheid van LDL-receptoren in de lever, een verbeterde afbraak van LDL en levenslang lagere LDL-C-waarden. In het baanbrekende onderzoek van Cohen en collega’s vertoonden zwarte dragers van nonsense-varianten in PCSK9 een verlaging van het LDL-C-gehalte met ongeveer 28% en een 88% lager risico op kransslagaderziekte, terwijl blanke dragers van R46L een bescheidener LDL-C-verlaging hadden maar nog steeds significante bescherming5De bevinding was transformerend omdat deze aantoonde dat levenslange LDL-verlaging vanaf de geboorte veel grotere proportionele risicoreducties oplevert dan kortetermijnbehandeling die later in het leven wordt gestart.
De translationele gevolgen waren onmiddellijk. Monoklonale antilichamen zoals evolocumab en alirocumab, en latere silencing-benaderingen zoals inclisiran, werden ontwikkeld om het beschermende genetische fenotype na te bootsen. Uitkomstonderzoeken toonden aan dat farmacologische PCSK9-remming LDL-C aanzienlijk verlaagt bovenop statines en vermindert ernstige cardiovasculaire events [21]. PCSK9 is daarom niet slechts een goed onderbouwd doelwit; het is het paradigma waaraan de hedendaagse cardioprotectieve genetica wordt gemeten.
NPC1L1 (Niemann-Pick C1-Like 1)
NPC1L1 is de belangrijkste transporter die de darmopname van cholesterol medieert. Het komt tot expressie in de borstzoom van enterocyten en vergemakkelijkt de opname van zowel dieet- als galsterol sterolen [6Zeldzame inactiverende mutaties in NPC1L1 werden geïdentificeerd in grote exoomsequencingdatasets en waren geassocieerd met bescheiden levenslange verlagingen van LDL-C maar onevenredig grote verlagingen van het risico op coronaire hartziekte6]. In het onderzoek van Stitziel en collega’s hadden dragers een ongeveer 12 mg/dL lager LDL-C-gehalte en een ongeveer 53% lager risico op coronaire hartziekte [6Hoewel de grootte van het effect bij dragers van zeldzame varianten niet kritiekloos mag worden geëxtrapoleerd naar behandelingseffecten in de algemene bevolking, versterkte het resultaat sterk een kernprincipe van de cardiovasculaire biologie: bescheiden LDL-verschillen kunnen, wanneer ze over tientallen jaren aanhouden, zeer grote cumulatieve risicoverschillen opleveren.
NPC1L1 exemplifieert ook de convergentie van genetica en therapeutica. Ezetimib remt NPC1L1 farmacologisch, en de IMPROVE-IT uit onderzoek bleek dat het toevoegen van ezetimibe aan statinetherapie het aantal cardiovasculaire incidenten verlaagt30]. Zo anticipeerde de menselijke genetica, net als bij PCSK9, op klinisch voordeel en werd het causaal vertrouwen in het doelwit versterkt.
APOC3 (Apolipoproteïne C-III)
APOC3 is een van de belangrijkste menselijke regulatoren van het metabolisme van triglyceridenrijke lipoproteïnen. Grotendeels gesynthetiseerd door de lever en de darm, bevindt apolipoproteïne C-III zich op het oppervlak van chylomicronen, VLDL en HDL deeltjes, waar it de lipoproteïnelipase remt, de lipolyse van triglyceriderijke deeltjes vertraagt en de hepatische opname van remnants schaadt15], [22Verhoogd APOC3 bevordert daarom de accumulatie van triglyceriden en remnant cholesterol, die beide in toenemende mate worden erkend als causale mediatoren van ASCVD.
Uit exoomsequencingonderzoeken zijn zeldzame functieverliesmutaties in APOC3 aan het licht gekomen, waaronder R19X en splice-verstorende allelen, die de APOC3-spiegels verlagen en de triglyceriden in het plasma met ongeveer 40% verminderen [23], [24Belangrijker nog, deze varianten waren geassocieerd met een lager risico op ischemische vaatziekte en coronaire hartziekte23], [24Deze waarnemingen versterkten het argument dat triglyceriderijke remnants niet enkel gecorreleerd zijn met risico, maar zelf causaal betrokken zijn bij atherosclerose. Het waarschijnlijke voordeel lijkt primair te worden gemedieerd via een verbeterde klaring van remnants in plaats van een sterke LDL-reductie.
Het APOC3-verhaal is eveneens snel vertaald. Antisense-oligonucleotide- en RNA-gerichte benaderingen die APOC3 onderdrukken, hebben een aanzienlijke verlaging van triglyceriden aangetoond bij ernstige hypertriglyceridemie. Gegevens over cardiovasculaire uitkomsten worden nog verzameld, maar genetisch gezien behoort APOC3 al tot de sterkst gevalideerde doelwitten voor restrisico verder dan LDL.
ANGPTL3 (Angiopoëtine-achtig 3)
ANGPTL3 is een door de lever geproduceerd secretie-eiwit dat zowel lipoproteïnelipase als endotheellipase remt, waardoor het zich op een centraal knooppunt bevindt in het systemische lipidetransport [16], [25]. Homozygote loss-of-function-mutaties in ANGPTL3 veroorzaken familiaire gecombineerde hypolipidemie, gekenmerkt door een laag LDL-C, lage triglyceriden en een laag HDL-C [25]. Dit fenotype is opmerkelijk omdat het tegelijkertijd verschillende lipidencompartimenten verandert die relevant zijn voor vaatziekten.
Uit bevolkingsgebaseerde sequentieonderzoeken is gebleken dat heterozygote dragers van inactiverende ANGPTL3-varianten lagere lipidenwaarden in het plasma hebben en een ongeveer 34% lager risico op coronaire hartziekte [16]. De beschermende signature is breder dan in een puur op LDL gecentreerde route: lagere triglyceriden, lagere remnant-cholesterol, lagere apoB en lagere LDL-C dragen allemaal bij. Een deel van de LDL-laging lijkt deels onafhankelijk te zijn van de canonieke LDL-receptorbiologie, wat de therapeutische interesse in ANGPTL3 vergroot bij aandoeningen zoals homozygoot familiair hypercholesterolemie [16], [25].
Deze belofte is deels waargemaakt door evinacumab, een monoklonaal antilichaam tegen ANGPTL3, dat LDL-C aanzienlijk verlaagt, zelfs in situaties waar LDLR-afhankelijke therapieën beperkt zijn [26]. ANGPTL3 staat daarom, samen met PCSK9 and NPC1L1, als een van de duidelijkste voorbeelden van beschermende menselijke genetica die succesvolle translationele ontwikkeling stuurt.
LPL (Lipoproteïne Lipase)
Lipoproteïnelipase is het belangrijkste effectorengzym voor de hydrolyse van triglyceriden in chylomicronen en VLDL, en vergemakkelijkt daardoor de opname van vetzuren door weefsels en de klaring van remnantpartikels15], [28]. Als APOC3- en ANGPTL-eiwitten fungeren als remmen op de triglyceridenklaring, is LPL de motor die bescherming biedt wanneer deze wordt geactiveerd of ongeremd.
De bekendste van nature voorkomende beschermende variant in LPL is S447X (Ser447Ter, S447*), een bijna-terminale afkappingvariant die geassocieerd is met een verhoogde lipolytische efficiëntie, lagere triglyceriden, hoger HDL-C en een lager coronair risico [29]. Hoewel over het exacte biochemische mechanisme is gediscussieerd, is het epidemiologische signaal consistent gebleven. Meer in het algemeen heeft coderende variatie in en rond de LPL-route herhaaldelijk aangetoond dat een grotere lipolytische klaring van TRL's en remnants cardioprotectief is [4].
LPL is conceptueel belangrijk omdat het wederzijdse validatie biedt van de remnant-hypothese. Als het remmen van APOC3- of ANGPTL-eiwitten het cardiovasculaire risico verlaagt door de LPL-rem op te heffen, dan zou het versterken van LPL zelf beschermend moeten zijn. Menselijke genetica bevestigt precies dat.
LPA en Lipoproteïne(a)
Elke hedendaagse discussie over erfelijk cardioprotectie is incompleet zonder lipoproteïne(a). Lp(a)-spiegels worden hoofdzakelijk bepaald door variatie op de LPA-locus, in het bijzonder door de grootte van de apo(a)-isovorm en de verwante genetische structuur [39], [40Verhoogd Lp(a) behoort nu tot de sterkst genetisch onderbouwde causale risicofactoren voor coronair hartlijden. Omgekeerd bieden erfelijk bepaalde verlagingen van Lp(a) bescherming39], [40].
De belangrijkste conceptuele betekenis van LPA is dat het het veld verbreedt buiten de standaard LDL-biologie. Lp(a) lijkt atherosclerose te bevorderen door middel van apoB-gemedieerde arteriële retentie en tegelijkertijd pro-inflammatoire en pro-trombotische effecten uit te oefenen. Genetische studies hebben aangetoond dat varianten die geassocieerd zijn met verhoogde Lp(a) het risico op een myocardinfarct verhogen, terwijl Mendeliaanse-randomisatie-analyses causaliteit in plaats van slechts correlatie ondersteunen [39], [40]. Hoewel van nature voorkomende beschermende LPA-varianten minder duidelijk als klassieke functieverlies-allelen kunnen worden aangemerkt dan PCSK9 of APOC3, is het mechanisme voldoende gevalideerd om te worden opgenomen onder de hartbeschermende mechanismen met een hoge betrouwbaarheid. Therapeutische programma’s die gericht zijn op Lp(a) vormen momenteel een van de meest veelbelovende ontwikkelingen in de preventieve cardiologie.
IL6R en IL-6-signalering
IL6R neemt een bijzondere plaats in binnen de cardioprotectieve geneeskunde, omdat het de bewezen beschermende werking uitbreidt tot buiten het lipoproteïnemetabolisme. Atherosclerose is een chronische ontstekingsziekte, en IL-6 is een centrale mediator van acute-fase- en vasculaire ontstekingssignalering [17], [18]. De veelvoorkomende Asp358Ala-variant in IL6R zorgt ervoor dat de receptor sneller wordt afgebroken en verzwakt de klassieke IL-6-signaaloverdracht. Dragers hebben lagere CRP- en fibrinogeengehaltes en lopen een lager risico op coronaire hartziekte [17].
De mate van vasculaire bescherming is kleiner dan bij sommige lipidenroutes, en voor IL6R is nog niet hetzelfde niveau van definitieve farmacologische validatie van cardiovasculaire uitkomsten bereikt als voor PCSK9. Niettemin is de mechanistische betekenis groot. Het toont aan dat een genetisch verminderde ontstekingssignalering het risico op ASCVD kan verlagen, onafhankelijk van de lipidenwaarden. Dit genetische resultaat vormt een aanvulling op de interventiegegevens uit ontstekingsremmende onderzoeken zoals Zangen, hoewel CANTOS zich rechtstreeks op IL-1β richtte in plaats van op IL-6 [18]. IL6R kan daarom het best worden beschouwd als een genetisch gevalideerd beschermend signaalpad met grote kans op toepassing in de klinische praktijk.
Categorie 2: Biologisch veelbelovende, maar nog niet volledig gevalideerde doelwitten
Een tweede categorie omvat genen en signaalroutes met een aanzienlijke biologische geloofwaardigheid en vaak overtuigende biomarkereffecten, maar met minder volledig bewijs wat betreft de uitkomsten bij mensen, een minder zeker werkingsmechanisme of een minder vergevorderde therapeutische toepassing.
ANGPTL4
ANGPTL4 remt, net als ANGPTL3, lipoproteïnelipase en beïnvloedt de verdeling van lipiden in nuchtere toestand [27]. De E40K missense-variant vermindert de remmende werking en gaat gepaard met lagere triglyceridenwaarden, een hoger HDL-C-gehalte en een lager risico op coronaire hartziekte [4], [28]. Deze bevindingen ondersteunen sterk het algemene principe dat remming van LPL een hartbeschermende werking heeft. ANGPTL4 beschikt echter nog niet over dezelfde uitgebreide validatie van de uitkomsten of therapeutische rijpheid als PCSK9, ANGPTL3 of APOC3. Bovendien hebben dierstudies aanleiding gegeven tot bezorgdheid over de veiligheid bij een meer volledige verstoring van het signaalpad onder bepaalde voedingsomstandigheden [27]. Uit de menselijke genetica blijkt dat ANGPTL4 een belangrijk doelwit is binnen een bepaald signaalpad, maar nog niet als een klinisch gevalideerd doelwit van het hoogste niveau.
ASGR1
ASGR1 is een leverreceptor die betrokken is bij de klaring van gedesialyleerde glycoproteïnen. Zeldzame functieverliesvarianten werden in verband gebracht met een lagere niet-HDL-cholesterol en een verminderd risico op coronaire hartziekte in IJslandse sequentieonderzoeken [31]. Het signaal is intrigerend en mogelijk belangrijk, maar het mechanisme is nog niet volledig opgehelderd en de toepassing in de klinische praktijk bevindt zich nog in een vroeg stadium. ASGR1 kan daarom het best worden ingedeeld bij de veelbelovende cardioprotectieve loci in plaats van bij de meest gevalideerde doelwitten.
CETP
CETP bevordert de uitwisseling van cholesterylesters en triglyceriden tussen HDL en apoB-bevattende lipoproteïnen. Varianten die de CETP-activiteit verminderen, zorgen voor een aanzienlijke stijging van het HDL-C-gehalte en kunnen het apoB- en LDL-C-gehalte licht verlagen [9], [32]. De menselijke genetica en het langdurige ontwikkelingsproces van CETP-remmers hebben een belangrijk punt duidelijk gemaakt: welk cardiovasculair voordeel CETP-remming ook mag opleveren, dit wordt waarschijnlijk veroorzaakt door een daling van het aantal apoB-bevattende deeltjes, en niet door een stijging van het HDL-gehalte op zich [9], [32]. Dat onderscheid is cruciaal, omdat CETP lange tijd ten onrechte werd gezien als een kwestie van HDL, terwijl het eigenlijk meer een kwestie van apoB is. Klinische studie De resultaten zijn uiteenlopend, wat zowel wijst op off-target-toxiciteit als op variërende werkzaamheid tussen de verschillende verbindingen. CETP wordt daarom nog steeds door het signaalpad ondersteund, maar is nog niet definitief gevalideerd op het niveau van de genen met de sterkste cardioprotectieve werking.
Gunstige varianten van HMGCR, LDLR en APOB
Deze genen onderstrepen het centrale belang van de cumulatieve blootstelling aan LDL. Variatie in het HMGCR-gen is bijzonder verhelderend gebleken, omdat veelvoorkomende varianten zoals rs12916 genetisch gezien een gedeeltelijke blootstelling aan statines gedurende het hele leven nabootsen [9]. Dragers hebben een lager LDL-C-gehalte en een lager risico op coronaire aandoeningen, maar lopen ook een licht verhoogd risico op diabetes, wat een weerspiegeling is van een bekend afwegingspunt bij statinetherapie. Dit is een treffend voorbeeld van hoe genetica zowel therapeutisch voordeel als op mechanismen gebaseerde bijwerkingen kan voorspellen. Gunstige regulerende variatie in LDLR en APOB ondersteunt eveneens het centrale belang van levenslange verlaging van apoB, ook al worden de meest ingrijpende pathogene gevolgen van deze genen waargenomen wanneer de functie in tegengestelde richting is aangetast [13], [14].
SORT1 en de 1p13-locus
SORT1 verdient aandacht omdat het een van de beste voorbeelden is van een succesvolle vertaling van een GWAS-signaal naar een specifiek mechanisme. Varianten op 1p13 worden in verband gebracht met LDL-C en het risico op een hartinfarct; functionele studies hebben aangetoond dat regulatoire veranderingen op die locus de SORT1-expressie in de lever en het lipoproteïnemetabolisme beïnvloeden [38]. De locus is daarom biologisch gezien zeer informatief, maar speelt eerder een rol als regulerend knooppunt dat inzicht verschaft in de werkingsmechanismen dan als een klassiek beschermend doelwit bij menselijke functieverliesmutaties met een directe therapeutische analogie.
CIDEB, ZNRF3, SVEP1, KLF14 en opkomende exoomsignalen
Door grootschalige sequentiebepaling worden steeds meer loci geïdentificeerd die van belang kunnen zijn voor de ontwikkeling van toekomstige therapieën. CIDEB lijkt een rol te spelen in de biologie van lipidedruppeltjes in de lever en kan zowel leveraandoeningen als cardiometabole fenotypes beïnvloeden [11]. ZNRF3 is naar voren gekomen als een mogelijk doelwit voor het verlagen van het LDL-cholesterolgehalte, zonder duidelijke nadelige effecten op de bloedsuikerspiegel of de lever, hoewel het bewijs hiervoor nog in een vroeg stadium verkeert [11]. SVEP1 is opmerkelijk omdat variatie in het coderende gedeelte in verband is gebracht met het risico op coronaire aandoeningen [4], maar de richting waarin het werkt wijst eerder op vasculaire biologie dan op beschermend functieverlies. KLF14 is vanuit metabolisch oogpunt interessant, met name in de vetweefselbiologie, maar is nog niet zo direct gevalideerd als doelwit voor cardiovasculaire bescherming. Deze loci kunnen het best worden beschouwd als bevindingen in de ontdekkingsfase of als informatiebronnen over signaalroutes, en niet als therapeutisch vaststaande bevindingen.
Beoordeling van bewijskracht: een praktische hiërarchie van cardioprotectieve doelwitten
Een nuttige synthese omvat vier dimensies: (1) de aard van de genetische verstoring, (2) het effect op biomarkers, (3) bewijs met betrekking tot cardiovasculaire uitkomsten, en (4) de mate van therapeutische toepasbaarheid.
Niveau 1: doelwitten met de hoogste betrouwbaarheid voor hartbescherming
- PCSK9: aanzienlijke, levenslange verlaging van het LDL-cholesterolgehalte, sterk bewijs voor de uitkomsten bij mensen, goedgekeurde behandelingen [5], [21]
- NPC1L1: bescheiden, levenslange verlaging van het LDL-cholesterol met grote effecten op de uitkomsten bij personen met een zeldzame genvariant, goedgekeurde behandeling [6], [30]
- APOC3: aanzienlijke verlaging van triglyceriden en restfracties, met sterke ondersteuning door resultaten bij mensen, geavanceerde gerichte therapieën [23], [24]
- ANGPTL3: breed lipidenverlagend met ondersteuning bij de uitkomst voor de patiënt en een goedgekeurde behandeling [16], [26]
- LPL: directe factor bij de afbraak van reststoffen, met consistent bewijs voor de beschermende werking bij mensen [4], [29]
- LPA-route: sterk causaal bewijs dat een genetisch lagere Lp(a)-waarde het risico op ASCVD vermindert, actieve therapeutische toepassing [39], [40]
- IL6R-signaalroute: sterke genetische aanwijzingen voor een inflammatoire oorzaak, translationeel onderzoek in volle gang [17], [18]
Niveau 2: biologisch aannemelijk, maar nog niet volledig gevalideerd
- ANGPTL4 [4], [27], [28]
- ASGR1 [31]
- CETP [9], [32]
- HMGCR [9], [14]
- Gunstige LDLR/APOB-variatie [13], [14]
- SORT1 [38]
- CIDEB, ZNRF3, KLF14 en daarmee samenhangende opkomende exoomsignalen [11]
Deze hiërarchie benadrukt een centraal principe: de meest bruikbare hartbeschermende genen zijn niet noodzakelijkerwijs die met de grootste biomarkereffecten, maar die waarbij genetica, werkingsmechanisme, uitkomsten en therapeutische behandelbaarheid allemaal op één lijn liggen.
Oorspronkelijke populaties en isolaten: platforms voor ontdekking, geen vervanging voor bewijs
Stichterspopulaties nemen een bijzondere plaats in binnen de menselijke genetica, omdat isolatie, bottlenecks en endogamie anderszins zeldzame varianten kunnen versterken, waardoor de kans op het opsporen van ziektebeïnvloedende allelen toeneemt. Deze redenering heeft al geleid tot belangrijke ontdekkingen op het gebied van de cardiometabole biologie, waaronder beschermende lipidevarianten in relatief geïsoleerde populaties [23], [24]. Dergelijke populaties zijn bijzonder waardevol voor het opstellen van hypothesen en het opsporen van zeldzame varianten.
De status van ‘oprichtervariant’ is op zichzelf echter geen bewijs van cardioprotectie. Beweringen over buitengewone vasculaire bescherming bij specifieke isolaten moeten met dezelfde nauwkeurigheid worden beoordeeld als elk ander voorgesteld mechanisme: de variant moet worden geïdentificeerd, de functionele richting ervan moet worden aangetoond en het verband met harde cardiovasculaire uitkomsten moet worden vastgesteld. Bij gebrek aan die bewijsreeks blijven dergelijke populaties eerder mogelijkheden voor nieuwe ontdekkingen dan gevalideerde voorbeelden van erfelijke bescherming. Dit onderscheid is met name belangrijk wanneer de berichtgeving in de media voorloopt op de door vakgenoten beoordeelde mechanistische literatuur.
Waarom erfelijke blootstelling betere resultaten oplevert dan momentopnames op latere leeftijd
De belangrijkste conceptuele les die we uit de cardioprotectieve genetica kunnen trekken, is dat atherosclerose in wezen een ziekte is van cumulatieve blootstelling. Bij de klinische risicobeoordeling wordt traditioneel uitgegaan van metingen die op middelbare leeftijd zijn verricht: een LDL-C-waarde, een bloeddruk een bloedglucosewaarde, een HbA1c-waarde en een hooggevoelige CRP-waarde. Deze zijn klinisch nuttig, maar biologisch gezien zijn het momentopnames [12]. De arteriële wand daarentegen verwerkt de blootstelling over een periode van tientallen jaren. Wat vanuit mechanistisch oogpunt van belang is, is de oppervlakte onder de curve van de apoB-belasting, het restcholesterol, Lp(a), de bloeddruk, de glycemische schade en de ontstekingssignalen [8], [13], [34].
Uit studies met Mendeliaanse randomisatie is gebleken dat een levenslange, genetisch bepaalde verlaging van het LDL-cholesterol leidt tot een veel grotere afname van het risico op coronaire hartziekten dan dezelfde absolute verlaging van het LDL-cholesterol die op medicamenteuze wijze gedurende slechts enkele jaren op volwassen leeftijd wordt bereikt [8]. Ference en collega’s hebben aangetoond dat een LDL-C-gehalte dat vanaf jonge leeftijd 1 mmol/L lager is, gepaard gaat met een ongeveer 54% lager risico op coronaire hartziekte [8]. Dit is veel groter dan de relatief risico vermindering die doorgaans wordt waargenomen wanneer hetzelfde LDL-verschil op latere leeftijd met behulp van een behandeling wordt bereikt [8], [14]. De verklaring is eenvoudig: levenslange bescherming voorkomt dat er überhaupt tandplak ontstaat, terwijl een behandeling in een later stadium vaak pas invloed heeft op een reeds in gang gezet ziekteproces.
Hetzelfde principe geldt vrijwel zeker ook buiten de context van LDL. Een aanhoudend lagere restbelasting, een lager Lp(a)-gehalte, een lagere bloeddruk en minder ontstekingssignalen vanaf vroege kinderjaren zouden naar verwachting allemaal grotere voordelen opleveren gedurende het hele leven dan alleen een correctie op latere leeftijd. De menselijke genetica is hier van unieke waarde omdat deze stabiele, erfelijke aanleg meet in plaats van tijdelijke fysiologische toestand. Genetische varianten liggen vast vanaf de conceptie, worden niet beïnvloed door de meeste kortstondige omgevingsfactoren en zijn minder gevoelig voor omgekeerde causaliteit [35]. In die zin stelt de genetica onderzoekers in staat om door de dagelijkse biologische schommelingen heen te kijken en zo een beeld te krijgen van iemands blootstellingspatroon op de lange termijn.
Polygene risico’s en het continuüm tussen monogene en veelvoorkomende variaties
Zeldzame monogene beschermende varianten zijn zeer informatief, maar komen niet vaak voor. Op populatieniveau zijn erfelijke risico’s en bescherming vaak polygeen van aard. Polygene risicoscores de effecten van talrijke veelvoorkomende varianten in het genoom samenvoegen om de basisgevoeligheid voor coronaire hartziekte te schatten [10], [36], [37]. Uit deze instrumenten is gebleken dat een subgroep van personen een polygeen risico vertoont dat in de buurt komt van dat bij sommige monogene aandoeningen, met name wanneer de resultaten in combinatie met conventionele klinische informatie worden geïnterpreteerd [36], [37].
De belangrijkste bijdrage van polygene modellen is niet dat ze de biologie van causale processen vervangen, maar dat ze deze aanvullen. Zeldzame varianten brengen mechanismen aan het licht. Polygene scores de achtergrondbelasting in kaart brengen. Samen wijzen deze bevindingen erop dat erfelijke cardiovasculaire bescherming zich op een continuüm bevindt: van zeldzame, ingrijpende verstoringen, zoals functieverlies van PCSK9 of APOC3, tot veelvoorkomende regulerende variaties in signaalroutes zoals HMGCR of CETP, tot brede genoombrede structuren die in hun totaliteit levenslange arteriële schade beïnvloeden.
Bij PRS is nog steeds voorzichtigheid geboden. De resultaten verschillen per etnische groep, kalibratie blijft een actief onderzoeksgebied en de meeste beweringen over het voorkomen van aandoeningen zijn nog steeds gebaseerd op conclusies en niet bewezen door klinische studies [36], [37]. Toch is de algemene boodschap duidelijk: aan de hand van erfelijke factoren kunnen risico’s en beschermende factoren veel eerder worden vastgesteld dan dat de ziekte klinisch zichtbaar wordt.
Conclusie
De menselijke genetica heeft zowel de biologie als de strategie van cardiovasculaire preventie ingrijpend veranderd. Hieruit is gebleken dat erfelijke cardiovasculaire bescherming niet diffuus of willekeurig is, maar geconcentreerd in een beperkt aantal causale domeinen: levenslange verlaging van apoB-bevattende lipoproteïnen, efficiëntere klaring van triglyceriderijke restanten, vermindering van de door Lp(a) gemedieerde atherotrombotische belasting en verzwakking van vasculaire ontsteking. Binnen deze domeinen vormt een relatief kleine reeks genen en signaalwegen – met name PCSK9, NPC1L1, APOC3, ANGPTL3, LPL, LPA en IL6R – nu het sterkste bewijs voor zeer betrouwbare cardioprotectieve mechanismen [5], [6], [16], [17], [21], [23], [24], [39], [40].
Deze signaalroutes hebben meer gedaan dan alleen ziekten verklaren. Ze hebben een routekaart voor de behandeling opgeleverd. PCSK9-remming is nu standaard klinische praktijk voor geselecteerde patiënten. Onderzoek naar het NPC1L1-gen heeft het voordeel van ezetimibe voorspeld. ANGPTL3-remming is klinisch nuttig bij ernstige dyslipidemie. Strategieën gericht op APOC3 en Lp(a) blijven de grenzen van precisiepreventie verleggen. IL6R heeft het bewijs versterkt dat ontstekingssignalering niet louter geassocieerd is met atherosclerose, maar er ook causaal bij betrokken is.
Toch is de belangrijkste les wellicht nog breder van opzet. Cardiovasculair risico kan het best worden begrepen, niet als een statische eigenschap die op middelbare leeftijd wordt gemeten, maar als het cumulatieve gevolg van decennia van blootstelling. De menselijke genetica biedt een unieke en krachtige invalshoek op dat cumulatieve proces. Of het nu gaat om zeldzame hartbeschermende allelen, regulerende variatie in belangrijke signaalroutes of de polygenetische achtergrondbelasting: erfelijke variatie onthult het tempo van arteriële schade lang voordat de ziekte klinisch zichtbaar is. De toekomst van de preventieve cardiologie zal daarom niet alleen afhangen van het identificeren van meer loci, maar ook van het leren om de meest beschermende verstoringen van de natuur eerder, nauwkeuriger en met meer mechanistisch vertrouwen na te bootsen.
Referenties
-
- World Health Organization, “Cardiovascular diseases (CVDs),” WHO, 2025. https://www.who.int/news-room/fact-sheets/detail/cardiovascular-diseases-(cvds)
- Kathiresan S, Srivastava D. Genetics of human cardiovascular disease. Cell. 2012;148(6):1242-1257. doi:10.1016/j.cell.2012.03.001
- Khera AV, Kathiresan S. Genetics of coronary artery disease: discovery, biology and clinical translation. Nat Rev Genet. 2017;18(6):331-344. doi:10.1038/nrg.2016.160
- Myocardial Infarction Genetics and CARDIoGRAM Exome Consortia Investigators, Stitziel NO, Stirrups KE, et al. Coding Variation in ANGPTL4, LPL, and SVEP1 and the Risk of Coronary Disease. N Engl J Med. 2016;374(12):1134-1144. doi:10.1056/NEJMoa1507652
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013.
- Myocardial Infarction Genetics Consortium Investigators, Stitziel NO, Won HH, et al. Inactivating mutations in NPC1L1 and protection from coronary heart disease.
- Budoff M. Triglycerides and Triglyceride-Rich Lipoproteins in the Causal Pathway of Cardiovascular Disease. Am J Cardiol. 2016;118(1):138-145. doi:10.1016/j.amjcard.2016.04.004
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60(25):2631-2639. doi:10.1016/j.jacc.2012.09.017.
- Ference BA, Kastelein JJP, Ginsberg HN, et al. Association of Genetic Variants Related to CETP Inhibitors and Statins With Lipoprotein Levels and Cardiovascular Risk. JAMA. 2017;318(10):947-956. doi:10.1001/jama.2017.11467.
- Inouye M, Abraham G, Nelson CP, et al. Genomic Risk Prediction of Coronary Artery Disease in 480,000 Adults: Implications for Primary Prevention. J Am Coll Cardiol. 2018;72(16):1883-1893. doi:10.1016/j.jacc.2018.07.079
- Nielsen JB, Rom O, Surakka I, et al. Loss-of-function genomic variants highlight potential therapeutic targets for cardiovascular disease. Nat Commun. 2020;11(1):6417. Published 2020 Dec 18. doi:10.1038/s41467-020-20086-3.
- Lloyd-Jones DM, Braun LT, Ndumele CE, et al. Use of Risk Assessment Tools to Guide Decision-Making in the Primary Prevention of Atherosclerotic Cardiovascular Disease: A Special Report From the American Heart Association and American College of Cardiology.
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel.
- Baigent C, Keech A, Kearney PM, et al. Efficacy and safety of cholesterol-lowering treatment: prospective meta-analysis of data from 90,056 participants in 14 randomised trials of statins. Lancet. 2005;366(9493):1267-1278. doi:10.1016/S0140-6736(05)67394-1.
- Ginsberg HN, Packard CJ, Chapman MJ, et al. Triglyceride-rich lipoproteins and their remnants: metabolic insights, role in atherosclerotic cardiovascular disease, and emerging therapeutic strategies-a consensus statement from the European Atherosclerosis Society.
- Dewey FE, Gusarova V, Dunbar RL, et al. Genetic and Pharmacologic Inactivation of ANGPTL3 and Cardiovascular Disease. N Engl J Med. 2017;377(3):211-221. doi:10.1056/NEJMoa1612790.
- IL6R Genetics Consortium Emerging Risk Factors Collaboration, Sarwar N, Butterworth AS, et al. Interleukin-6 receptor pathways in coronary heart disease: a collaborative meta-analysis of 82 studies. Lancet. 2012;379(9822):1205-1213. doi:10.1016/S0140-6736(11)61931-4.
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease.
- Horton JD, Cohen JC, Hobbs HH. PCSK9: a convertase that coordinates LDL catabolism.
- Abifadel M, Varret M, Rabès JP, et al. Mutations in PCSK9 cause autosomal dominant hypercholesterolemia.
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease.
- Ramms B, Gordts PLSM. Apolipoprotein C-III in triglyceride-rich lipoprotein metabolism.
- Jørgensen AB, Frikke-Schmidt R, Nordestgaard BG, Tybjærg-Hansen A. Loss-of-function mutations in APOC3 and risk of ischemic vascular disease.
- TG and HDL Working Group of the Exome Sequencing Project, National Heart, Lung, and Blood Institute, Crosby J, Peloso GM, et al. Loss-of-function mutations in APOC3, triglycerides, and coronary disease.
- Musunuru K, Kathiresan S. Surprises From Genetic Analyses of Lipid Risk Factors for Atherosclerosis.
- Raal FJ, Rosenson RS, Reeskamp LF, et al. Evinacumab for Homozygous Familial Hypercholesterolemia.
- Aryal B, Price NL, Suarez Y, Fernández-Hernando C. ANGPTL4 in Metabolic and Cardiovascular Disease.
- Romeo S, Yin W, Kozlitina J, et al. Rare loss-of-function mutations in ANGPTL family members contribute to plasma triglyceride levels in humans.
- Sun W, Wu Y, Wen Y, Guo M, Zhang H. The association of the S447X mutation in LPL with Coronary artery disease: a meta-analysis. Minerva Cardioangiol. 2019;67(3):246-253. doi:10.23736/S0026-4725.18.04668-6.
- Cannon CP, Blazing MA, Giugliano RP, et al. Ezetimibe Added to Statin Therapy after Acute Coronary Syndromes.
- Nioi P, Sigurdsson A, Thorleifsson G, et al. Variant ASGR1 Associated with a Reduced Risk of Coronary Artery Disease.
- Nelson AJ, Sniderman AD, Ditmarsch M, et al. Cholesteryl Ester Transfer Protein Inhibition Reduces Major Adverse Cardiovascular Events by Lowering Apolipoprotein B Levels.
- Vassy JL, Christensen KD, Schonman EF, et al. The Impact of Whole-Genome Sequencing on the Primary Care and Outcomes of Healthy Adult Patients: A Pilot Randomized Trial.
- Ference BA, Braunwald E, Catapano AL. The LDL cumulative exposure hypothesis: evidence and practical applications.
- Burgess S, Butterworth A, Thompson SG. Mendelian randomization analysis with multiple genetic variants using summarized data.
- Khera AV, Chaffin M, Aragam KG, et al. Genome-wide polygenic scores for common diseases identify individuals with risk equivalent to monogenic mutations. Nat Genet. 2018;50(9):1219-1224. doi:10.1038/s41588-018-0183-z
- Inouye M, Abraham G, Nelson CP, et al. Genomic Risk Prediction of Coronary Artery Disease in 480,000 Adults: Implications for Primary Prevention. J Am Coll Cardiol. 2018;72(16):1883-1893. doi:10.1016/j.jacc.2018.07.079
- Musunuru K, Strong A, Frank-Kamenetsky M, et al. From noncoding variant to phenotype via SORT1 at the 1p13 cholesterol locus. Nature. 2010;466(7307):714-719. doi:10.1038/nature09266
- Clarke R, Peden JF, Hopewell JC, et al. Genetic variants associated with Lp(a) lipoprotein level and coronary disease. N Engl J Med. 2009;361(26):2518-2528. doi:10.1056/NEJMoa0902604.
- Kamstrup PR, Tybjaerg-Hansen A, Steffensen R, Nordestgaard BG. Genetically elevated lipoprotein(a) and increased risk of myocardial infarction. JAMA. 2009;301(22):2331-2339. doi:10.1001/jama.2009.801

