冠心病家族史阴性是否会改变高 LDL-C 和 ApoB 患者的风险?
区分因果暴露、遗传易感性和表现性疾病
介绍
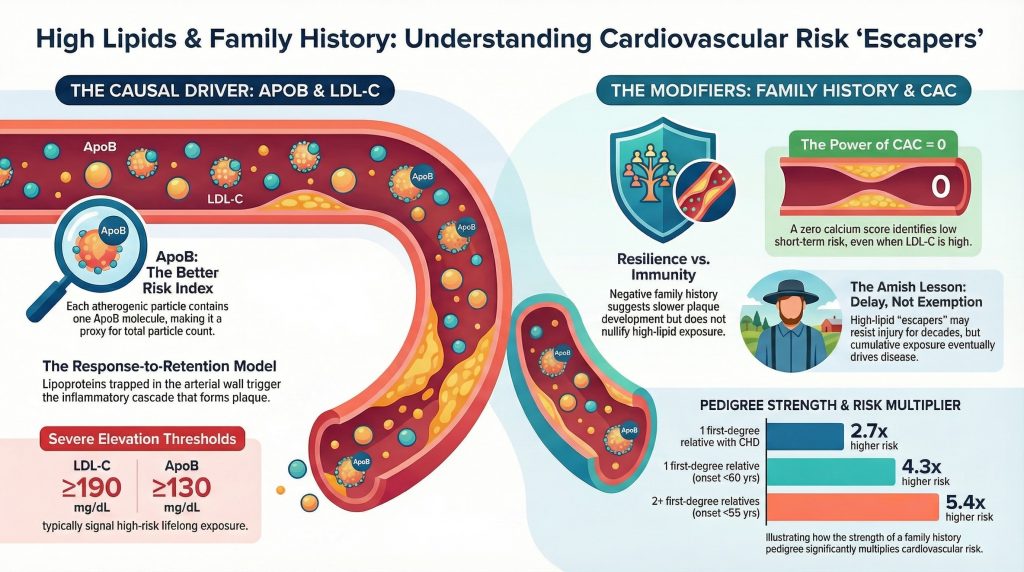
动脉粥样硬化的当代模型 心血管疾病 (ASCVD)认为循环 载脂蛋白 B (载脂蛋白B)-含 脂蛋白 是因果关系中的 动脉粥样硬化发生, ,并且这种风险是暴露程度和暴露持续时间的函数。.1,2 在此框架内,低密度脂蛋白 胆固醇 (低密度脂蛋白胆固醇)仍然是主要的临床靶标,而载脂蛋白B(ApoB)通常是机制上更有信息量的指标,因为每个 致动脉粥样硬化颗粒 携带单个 ApoB 分子,因此 ApoB 可作为以下各项的直接指标: 致动脉粥样硬化性颗粒数.3
然而,这是两种不同的陈述,这一区别对于后面的所有内容都至关重要。累积ApoB暴露的因果作用是一个机制和遗传层面的断言,得到了以下方面的同向证据支持 孟德尔随机化, ,随机试验和观察性队列。.1,3 用于对该声明采取行动的阈值是指导原则惯例。2026年 ACC/AHA/多学会 血脂异常 该指南废 and 替代了 2018 年的指南,定义了 严重高胆固醇血症 例如 LDL-C ≥190 mg/dL、非 HDL-C >220 mg/dL 和/或 ApoB >140 mg/dL,并将其作为一个独特的管理组,在该组中应排除继发性原因并进行最大耐受剂量的治疗 他汀 推荐进行治疗(I类)。.2 符合这一定义的成年人也同样需要接受适当的评估,以确定 家族性高胆固醇血症 (FH),特别是在有肌腱的情况下 黄瘤, ,暗示性的血统,或有据可查的早年发迹史。.2,4
在此背景下,临床实践中屡次遇到一个似乎与该模型相矛盾的亚组:那些低密度脂蛋白胆固醇(LDL-C)或载脂蛋白B(ApoB)显著升高的个体,在进入中年或更晚时仍未出现 心肌梗死, ,临床显现的冠状动脉疾病,或可检测到的冠状动脉 钙化. 这为预防心脏病学提出了一个具体的问题:一个高度阴性的 家族史 冠心病家族史(特别是跨越多代且无早发事件的家族史)能否显著抵消与高载脂蛋白B(ApoB)暴露相关的风险?
根据现有证据,可以站得住脚的答案比问题本身更为狭窄。消极的谱系最好被理解为一个较低的标志 观察到的 家族易感性。它不是一种已被证实的保护机制,且在其发挥作用的严重程度范围内,其所带来的任何优势的幅度也十分有限 高胆固醇血症 总体数量尚未被直接量化。高载脂蛋白B(ApoB)仍然是具有因果关系的上游因素;家族史则描述了这种暴露得以表达的背景。.1,3
因此,临床上有用的重新表述不是阴性家系是否证明高 LDL-C 是无害的,而是它是否有助于识别某种表型,在这种表型中冠状动脉 斑块 发展更为缓慢——如果确实如此,这种表型是否可以通过对疾病的直接测量来证实,而不仅仅是从家族结构中推断出来。这个问题是可以解决的,因为 冠状动脉钙化 提供直接读数 钙化斑块 迄今累积的负担。.2,5
本综述使用了三个证据级别,切勿将它们混为一谈:
| 级别 | 它测量什么 | 推断强度 |
| 载脂蛋白B累积暴露量 | 终身因果驱动因素 | 强烈的;因果的 |
| 家族史及其他遗传易感性标志物 | 亲属中表达的风险的相关因素 | 间接的;非均质的;在反向上的量化较差 |
| CAC | 迄今表现出来的钙化性冠状动脉疾病 | 迄今表现出对钙化疾病的强效作用;无法衡量未来的暴露或 非钙化斑块 |
载脂蛋白B在动脉粥样硬化发生中的机械主导性
动脉粥样硬化的最佳描述是 保留反应模型.6 含载脂蛋白B的脂蛋白穿过内皮屏障,进入动脉 内膜, ,并通过与动脉壁蛋白多糖的相互作用而滞留。滞留的颗粒会经历氧化和酶促修饰,这会促进内皮激活、单核细胞募集,, 巨噬细胞 浸润,泡沫细胞形成,平滑肌迁移,, 坏死核心 发展,以及最终的斑块进展和钙化。.6 血浆胆固醇浓度在此序列中的重要性,主要在于它是能够进入并滞留在血管壁内的颗粒数量的一个替代指标。.
这就是为什么ApoB和LDL-C会以对临床有意义的方式出现分歧。患者可能携带大量但胆固醇贫乏的 低密度脂蛋白 颗粒,产生更高的致动脉粥样硬化性 颗粒物负荷 比仅凭LDL-C所提示的风险更高;而另一个人可能携带较少、但富含胆固醇的颗粒。因此,ApoB改善了以下方面的风险区分: 代谢综合征, ,高甘油三酯血症,, 胰岛素抵抗, ,和 糖尿病, ,此时 LDL-C 往往低估了真实的暴露量。.3 2026年指南反映了这一点,支持选择性测量ApoB以评估 剩余风险 并优化治疗决策,同时保留低密度脂蛋白胆固醇(LDL-C)作为主要靶标,因为指南目标和绝大多数结果试验都以此为基础。.2,3
如果载脂蛋白B(ApoB)的终身升高是动脉粥样硬化发生的驱动因素,那么任何表面上的保护作用必然在暴露的下游起作用,而不能抵消这种暴露。原则上,有几种机制可以解释在特定的颗粒负荷下疾病表现较慢:内膜对脂蛋白进入的内皮通透性降低、较低的内膜 蛋白聚糖潴留, ,减弱的单核细胞粘附或炎症放大,更有利的斑块成分,或减少对……的血栓反应 斑块破裂.
这些是假设,而不是对家族史阴性的已证实解释。. 没有研究证实,家系平平且载脂蛋白B(ApoB)偏高的个体具有这些特性中的任何一种。在此提出这些特性,是为了作为与观察到的表型相符并确立可检验问题的候选机制,而不是对这类患者体内正在发生的情况的陈述。.1,6
动脉粥样硬化性心血管疾病风险修饰的遗传学证据
人类 遗传学 确立了遗传变异可以显著改变心血管风险。最明显的例子是 PCSK9. PCSK9 促进肝细胞降解 低密度脂蛋白受体; 功能缺失突变可维持受体回收,并在整个生命周期内降低低密度脂蛋白胆固醇(LDL-C)水平。在Cohen等人进行的研究中,携带无义突变的黑人受试者其LDL-C水平约降低28%,且患病风险降低88%。 冠心病, ,而携带R46L变异的白人受试者,其低密度脂蛋白胆固醇(LDL-C)水平约降低了15%,患病风险降低了47%。.7
这里必须做出一个重要的区分,因为这些证据经常被错误应用。. PCSK9 变异未表现出保护作用 尽管 高载脂蛋白B。它们降低了致病暴露本身,而且从出生起就开始这样做。相对于不大的低密度脂蛋白胆固醇差异,不成比例的风险降低是证明其重要性的有力证据 持续时间 的暴露——这是关于累积载脂蛋白B(ApoB)至关重要性的论点,而不是关于遗传生物学可以将其抵消的论点。.1,7
其他位点表明,风险也可以通过并非纯粹由 LDL-C 浓度决定的途径进行修饰。一项孟德尔 随机化 对白介素-6受体(IL6R)通路的分析发现,改变了 白介素-6 信号传导,与冠心病风险的适度降低相关,支持了炎症信号传导对独立于脂质水平的斑块进展的因果贡献。.8 中的变体 载脂蛋白C3 以及 血管生成素样蛋白3, 相比之下,在该背景下,这些因子常被与IL6R归为一类,但实际上不应如此:它们的主要作用是降低富含甘油三酯的 残留颗粒 因此,总动脉粥样硬化性颗粒暴露量。.3 它们是暴露减少的进一步例证,而不是在固定暴露下的韧性。因此,IL6R证据提供了风险修饰在颗粒负荷下游起作用的更清晰的例子。.
这些观察共同支持了一个较弱但依然有意义的观点:两个低密度脂蛋白胆固醇(LDL-C)水平相同的个体可能会走上不同的临床轨迹,因为涉及脂蛋白(a)、残粒代谢、炎症信号传导等遗传易感性,, 内皮功能, ,和 血栓形成 独立于 LDL-C 进行变化。对于这种异质性,一个相对具有弹性的血管表型仍然是一个合理的组织假设,但它尚未被证实为一个离散的、可测量的实体,也没有临床试验能够识别它。阴性家族史充其量只是一个粗略且间接的信号,表明患者可能处于该分布的有利端——它既无法识别涉及哪种途径,也无法确定任何优势是持久的还是仅仅延迟了表现。.1,8
创始人种群示例:旧秩序阿米什人中的 APOB R3500Q
宾夕法尼亚州的阿米什人 创始人变异 在 载脂蛋白B 提供了一个有启发性的自然实验,尽管其通用性有限,且应在最开始明确说明。. 家族性载脂蛋白B-100缺陷症 由于R3500Q(p.Arg3527Gln)突变会导致一类人群中低密度脂蛋白(LDL)水平终身升高,该人群具有异常同质的遗传背景、共同且积极的运动生活方式,且在该人群中的携带频率约为12% ——而欧洲白人人群中的携带频率则在0.1%至0.4%之间。.9
携带该变异的阿米什儿童和年轻成人的横断层成像显示低密度脂蛋白胆固醇(LDL-C)升高且增加 低密度脂蛋白颗粒数 未检测到 动脉粥样硬化 通过颈动脉 内膜中膜厚度 或脉搏波传导速度。.10 这一发现常被引为血管耐受的证据。其分量应根据研究设计进行权衡:该队列包含13名杂合子、3名纯合子和9名年龄匹配且未受影响的同胞,且影像学终点是儿童的替代指标。在如此规模和年龄的队列中未检测到亚临床疾病,这与 血管弹性, ,但它同样符合动脉粥样硬化需要几十年才能通过这些方法被检测出来的简单事实。.10
来自成年携带者的数据信息量要大得多,且指向了相反的方向。 在一项包含1,504名阿米什参与者的全基因组关联研究及其验证研究中,其中1,018人接受了冠状动脉钙化(CAC)扫描,结果显示:R3500Q基因携带者的低密度脂蛋白胆固醇(LDL-C)水平平均比非携带者高58 mg/dL,检测到冠状动脉钙化的几率高出4.41倍 (95% 置信区间 [95% CI],2.69–7.21),且出现广泛冠状动脉钙化(CAC)的几率高出9.28倍。.9 该变异解释了LDL-C变异度的26%,以及CAC变异度的7%。.9
由此得出两个结论,以及第三个注意事项。首先,在一个生活方式健康且基因背景同质的人群中,终生的低密度脂蛋白(LDL)升高在到中年时仍然会导致大量多余的亚临床冠状动脉疾病。儿科影像学数据所暗示的耐受性并没有持续。其次,这种模式符合延迟而非豁免:血管壁可能会抵抗可测量的损伤数十年,但暴露是持续的。第三,也是重要的一点,一篇已发表的通信指出,在该队列中,报告有临床心血管事件病史的携带者和非携带者的比例是相似的11 ——钙化信号较强,而在这个人群相对年轻、进行横断面评估的队列中,硬终点信号并不明显。这限制了阿米什人群数据在推导临床结局方面的应用程度。.
这个例子与阴性家族史的相关性是真实存在的,但也是有限的。它表明,良好的遗传和环境背景可以与大量的亚临床疾病积累并存。从一个 奠基者群体 将具有特定 ApoB 变异体的患者与一般严重高胆固醇血症患者进行比较,其结果具有假设生成性,而非确证性。.9,10
家族史对风险评估的贡献
家族史是一个压缩的临床信号,同时捕获了共同的遗传学、共同的行为和共同的环境。冠心病(特别是早发性疾病)的家族史阳性是一个明确的风险增强因素,其预测强度随家系定义严格程度的增加而按比例上升。在纽卡斯尔家族史研究II(Newcastle Family History Study II)中,对于至少有一个 一级亲属 对于任何年龄患有冠心病的情况,对于至少一名在60岁之前发病的直系亲属为4.3,对于两名或多名在55岁之前发病的直系亲属为5.4。.12 ...中的分析 弗雷明汉后代队列 同样表明,在校正传统因素后,父母的心血管疾病可以预测后代的心血管事件发生。 风险因素.13
这些估计值量化了与阳性家族史相关的额外风险。它们没有提供相反的估计值——即在 LDL-C ≥190 mg/dL 的患者中,阴性家系所带来的保护作用。. 这一倒数值尚未在严重高胆固醇血症人群中进行过直接测量,也无法通过将一般人群病例对照设计中估计的比值比取倒数来推导得出。这是保护性家族史论点中唯一最重要的局限性,并且它适用于以下得出的每一个临床推论。.
家族史不仅与心血管事件相关,也与亚临床疾病相关。在多族裔动脉粥样硬化研究中,早发性冠心病家族史与更高患病率和更广泛的冠状动脉 动脉 校正传统危险因素后的钙化.14 这强化了将家族史视为在疾病早期阶段显现的易感性标志的解释,这也是为什么在高ApoB且无钙化患者中缺乏此类家族史在内在逻辑上是连贯的而非矛盾的原因。.
因此,合理的临床解读是保守的:对于低密度脂蛋白胆固醇(LDL-C)或载脂蛋白B(ApoB)显著升高的患者,强烈的阴性家族史表明不存在其他已知的风险增强因素;早发性动脉粥样硬化性心血管疾病(ASCVD)家族史是2026年指南指导临床医生在计算出的风险估计之外进行权衡的因素之一。.2 它并没有确立较低的遗传易感性,因为易感性并没有被直接观察到——观察到的只是它在亲属中的表现。.
谱系解读中的几种失效模式在此处值得明确关注,而不是作为最后的警告,因为它们关系到该信号对特定患者是否具有任何意义:
- 治疗掩蔽. 亲属接受了他汀类的有效治疗,, 抗高血压药, ,或 血运重建 在某个事件使得真正的高危家系表面上呈现为阴性之前。.
- 家庭人口少。. 一级亲属较少的家系,即使存在家族风险,其显示该风险的能力也有限。.
- 竞争风险导致的死亡. 其他原因导致的死亡可能会对早期世代的冠心病表现产生删失作用。.
- 环境 混杂的. 共同的良好行为可能会冒充遗传保护,而共同的不良行为则可能冒充遗传风险。.
- 召回率与文档质量. 自我报告的家族史并不完美,特别是对早发事件的确认往往不可靠。.
家族史与多基因风险:能够推断什么,不能推断什么
把阴 of family history 解释为低多基因负荷证据是很诱人的。这种推断是没有依据的。家族史和 多基因风险评分 二者虽相关但有所区别:家族史反映了观察到的疾病聚集现象,包括其环境和行为决定因素,而 多基因评分 根据直接测定的变异来估算遗传负担。二者各自提供了对方所不具备的信息,且不能假设负的系谱就意味着任何个体患者的聚基因评分较低。.13,15
多基因研究文献确实证实,常见的微效变异对发病年龄和冠心病的发病可能性都有重要影响,且这种基因负荷可以通过生活方式进行干预。.15 因此,从生物学角度来看,低密度脂蛋白胆固醇(LDL-C)高但遗传易感性总体较低的患者,其保持无事件生存的时间明显长于LDL-C相同但多基因负荷较高的患者。要在特定患者中证明这一点,需要测量多基因评分,而不是从家系图谱中推断。.
在改变特定ApoB负荷表现形式的因素列表中,同样值得将已确定的因素与推测性的因素区分开来:
- 已确立、可测量且与事件独立相关: 脂蛋白(a), 血压, ,血糖状态,, 吸烟, ,富含甘油三酯的残余脂蛋白负担、超敏C反应蛋白(hs-CRP),以及作为疾病累积程度而非易感性指标的冠状动脉钙化积分(CAC)。.
- 在生物学上是合理的,但通常无法测量或未被验证为个体层面的调节因素: 内皮通透性、内膜潴留能力、炎症设定点、斑块成分以及血栓形成反应性。.
两套数据集都是真实的;只有第一套目前能够指导个别患者的护理。这种不对称性是将直接测量疾病置于遗传背景推断之上的主要论据。.
CAC:钙化冠状动脉斑块的直接测量
当问题在于某位低密度脂蛋白胆固醇(LDL-C)偏高的具体患者目前是否表现出冠状动脉粥样硬化时,冠脉钙化(CAC)评分给出的答案比任何家系图谱都更为直接。这在严重高胆固醇血症中尤为重要,因为在这种情况下,基于血脂的评估可能会高估 短期 某些患者的风险,同时对终身危害保持正确。.
最直接相关的数来自于 梅萨 Sandesara 等人的分析.5 在246名无临床心血管疾病且基线低密度脂蛋白胆固醇(LDL-C)≥190 mg/dL的MESA研究参与者中(平均年龄63 ± 9.4岁;平均LDL-C 215 ± 27 mg/dL),37%的冠状动脉钙化(CAC)值为0。 年轻、女性及无糖尿病均与CAC=0相关。在中位随访13.2年的期间内,CAC=0者的心血管事件发生率为每1,000人年4.7例 (10年风险为3.7%),而CAC>0的受试者为每1,000人年26.4例(10年风险为20%),这相当于调整后的 风险比 为 0.25(95% 置信区间,0.10–0.66)。.5
调整后的风险比,而不是粗发病率比,才是适当的调整后效应估计值。其含义并不是说在没有钙化的情况下,严重低密度脂蛋白(LDL)升高就会变得无害。而是指,CAC = 0 识别出一个尽管存在严重 LDL 升高,但近期观察到的事件发生率却显著较低的亚群。这恰恰是家族史阴性具有临床逻辑合理性的背景:这两个发现在严重高胆固醇血症的情况下,是一致的、预示着更良好观察表型的标志物。.
这项推论受到三个局限性的约束,其中第三个经常被忽视:
- CAC识别的是钙化斑块,并非所有斑块。. CAC 值为 0 的患者可能存在非钙化斑块或混合斑块,且该组患者确实会发生心血管事件——在上述人群中,年发生率约为 0.4%,,5 该数字很低,但并非为零。.
- MESA 队列研究对象为中年至老年人。. 在经过数十年的暴露后,63岁时的冠状动脉钙化积分(CAC)为0,是一个比40岁时CAC为0要让人安心得多的结果,因为40岁时可能仅仅是因为时间不够,钙化尚未发展出来。扫描时的年龄会实质性地改变结果的含义。.
- 基于冠状动脉钙化(CAC)的延缓途径与严重高胆固醇血症途径不能互换。. 在2026年指南中,选择性冠状动脉钙化(CAC)评分用于重新评估风险并可能推迟降脂治疗,被置于 一级预防 对于10年PREVENT-ASCVD风险处于临界或中等水平的成人,如果暂缓治疗,建议在3至7年内进行重复扫描。.2 LDL-C ≥190 mg/dL的严重高胆固醇血症被作为一个单独的管理组处理,在该组中,最大耐受剂量的他汀类药物治疗具有I类推荐级别,并且明确不依赖于普通人群的风险方程。.2 CAC 为 0 精确了对……的估计 当前 此类患者的疾病;它不会将其转移至延迟治疗途径。.
因此,冠状动脉钙化积分(CAC)和家族史有助于评估近期风险并指导 共同决策 关于治疗实施和额外的风险评估;它们不应用于确立较低的终身风险或为不予治疗提供基于证据的理由。.2,5
脂蛋白(a)、超敏C反应蛋白与代谢背景
当家族史为阴性且伴有有利的测量指标时,支持较低观察风险特征的证据最为充分。 生物标志物.
其中 Lp(a) 是最重要的一种,因为它独立于低密度脂蛋白胆固醇(LDL-C)带来致动脉粥样硬化和促血栓形成风险,且主要由基因决定。美国脂质协会(National Lipid Association)的重点更新建议,每个成年人至少应检测一次 Lp(a),低于 75 nmol/L(或 <30 mg/dL)的数值被视为低风险,而 ≥125 nmol/L(或 ≥50 mg/dL)的数值则被视为增加风险的因素。.16 2026年ACC/AHA指南同样建议进行全面的终身一次性Lp(a)检测,并将125 nmol/L(50 mg/dL)或以上的水平视为增加风险的因素(与ASCVD风险增加约1.4倍相关),而当达到250 nmol/L(100 mg/dL)或以上时,风险增加约2倍。.2 低密度脂蛋白胆碱(LDL-C)高但脂蛋白(a)[Lp(a)]低的患者,缺乏一个主要的、可遗传的斑块进展和血栓形成加速因子——而且值得注意的是,这是一个可以直接测量而非推断的因子。.
高灵敏度C反应蛋白 提供系统性炎症激活的粗略指标,并被认为是 2026 年指南中的风险增强因素之一;;2 普遍使用的 ≥2.0 mg/L 阈值源自先前的指南惯例。.4 持续偏低的超敏C反应蛋白(hs-CRP)在方向上是有利的,但并不证明没有动脉粥样硬化 炎症, ,且不应将其解释为血管弹性的证据。在阴性家族史与低 Lp(a)、低 hs-CRP、正常血压、正常血糖、低 甘油三酯, 并且CAC = 0,准确的说法是患者总体测得的风险特征比单纯由LDL-C值所传达的要更乐观——而不是已经确定了较慢的动脉粥样硬化发展轨迹。.
代谢背景以相关的方式发挥作用。在 胰岛素 抵抗和高甘油三酯血症,载脂蛋白B(ApoB)往往能揭示低密度脂蛋白胆固醇(LDL-C)所掩盖的颗粒过剩。相反,一个单纯低密度脂蛋白升高、甘油三酯低且其他心血管代谢指标良好的患者,其短期风险特征可能比低密度脂蛋白胆固醇水平相同但伴随更广泛代谢功能障碍的患者要低。这里的区别始终在于疾病进展的速度与因果关系:良好的代谢背景可能与疾病表现较慢有关,但这并不意味着终生ApoB升高是无害的。.2,3
临床解释与保护论的局限性
最具防守力的综合观点是:与具有早发性动脉粥样硬化性心血管疾病(ASCVD)家族史且其他方面相似的患者相比,阴性家族史或许能够识别出风险较低的患者,但在严重高胆固醇血症人群中,这种差异的幅度尚未得到充分量化,也未进行直接评估。它为更不惊慌地看待近期风险提供了正当理由。但这并不足以证明严重高胆固醇血症在终身未治疗的情况下是安全的。.2,5,12
观察到的风险. 在现有最接近的队列数据中,低密度脂蛋白胆固醇(LDL-C)≥190 mg/dL且冠状动脉钙化(CAC)= 0的无症状成人,其观察到的年心血管事件发生率约为0.4%。.5 现有数据未针对冠状动脉钙化积分 (CAC) 为 0 且结合家族史阴性、低 Lp(a) 以及有利因素这一更特定表型建立单独的事件发生率 代谢健康. 尽管如此,由于载脂蛋白B(ApoB)的累积暴露仍在增加,终生风险仍然很高。.
治疗. 上述情况并未改变针对该患者的指南推荐:应排除继发性病因,建议使用最大耐受剂量的他汀类药物治疗(I类),并根据是否存在家族性高胆固醇血症(FH)来设定低密度脂蛋白胆固醇(LDL-C)的目标值。, 亚临床动脉粥样硬化, ,或其他风险因素。.2 尚无试验评估过在LDL-C ≥190 mg/dL且CAC = 0的患者中,以连续监测策略代替降脂治疗的效果。在缺乏此类证据的情况下,有利的标志物可以合理地为共同决策框架、附加风险评估以及复查影像学检查间期的考虑提供参考——但它们并不构成不采取指南推荐的降脂治疗的循证依据。将其作为此类依据呈现将超出数据所支持的范畴。.
结论
强烈的冠心病家族史为阴性可能可以识别出脂质相关风险的临床表现被延迟或不太显著的个体。这应当被解释为较低的观察到家族易感性的标志,而不是一种已得到证实的保护机制,且它不能抵消终生的载脂蛋白B(ApoB)暴露。.
前面概述的候选机制仍然只是假设。没有一种机制被证明能够解释临床实践中观察到的家系情况,也没有一种机制目前能够在个别患者身上进行测量。.1,8,16
实际的结论是,在三个不同的信息来源之间进行分工:
累积载脂蛋白B暴露量描述了终生因果风险。冠状动脉钙化积分描述了迄今为止实际显现的钙化性冠状动脉疾病的严重程度。家族易感性提供了关于易感性的附加但间接的信息,无法确定保护作用。.
患有严重高胆固醇血症且CAC = 0的患者,其观察到的短期事件发生率仍然可以很低。.5 阴-家族史和有利的测定生物标志物提供了额外的风险信息,但它们在这个 CAC = 0 亚组内的增量效应尚未得到直接量化。尽管如此,因果暴露仍在后台持续发生作用,这就是为什么基于指南的护理仍然将 LDL-C ≥190 mg/dL 视为一个独特的、需要治疗的管理类别,而独立于计算出的 10 年风险。.2 家族史阴性可能会掩盖或延迟高血脂风险的表现,但这并不能改变使长期ApoB暴露变得危险的生物学机制。.
参考文献
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Writing Committee. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Dyslipidemia: A Report of the American College of Cardiology/American Heart Association Joint Committee on Clinical Practice Guidelines. Circulation. 2026. doi:10.1161/CIR.0000000000001423. (Simultaneous publication: J Am Coll Cardiol. doi:10.1016/j.jacc.2025.11.016)
- Soffer DE, Marston NA, Maki KC, et al. Role of apolipoprotein B in the clinical management of cardiovascular risk in adults: An Expert Clinical Consensus from the National Lipid Association. J Clin Lipidol. 2024;18(5):e647-e663. doi:10.1016/j.jacl.2024.08.013
- Grundy SM, Stone NJ, Bailey AL, et al. 2018 AHA/ACC/AACVPR/AAPA/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Blood Cholesterol. Circulation. 2019;139(25):e1082-e1143. doi:10.1161/CIR.0000000000000625. [Retired and replaced by reference 2; retained here for historical reference only.]
- Sandesara PB, Mehta A, O’Neal WT, et al. Clinical significance of zero coronary artery calcium in individuals with LDL cholesterol ≥190 mg/dL: The Multi-Ethnic Study of Atherosclerosis. Atherosclerosis. 2020;292:224-229. doi:10.1016/j.atherosclerosis.2019.09.014
- Williams KJ, Tabas I. The response-to-retention hypothesis of early atherogenesis. Arterioscler Thromb Vasc Biol. 1995;15(5):551-561. doi:10.1161/01.atv.15.5.551
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Interleukin-6 Receptor Mendelian Randomisation Analysis (IL6R MR) Consortium, Swerdlow DI, Holmes MV, et al. The interleukin-6 receptor as a target for prevention of coronary heart disease: a mendelian randomisation analysis. Lancet. 2012;379(9822):1214-1224. doi:10.1016/S0140-6736(12)60110-X
- Shen H, Damcott CM, Rampersaud E, et al. Familial defective apolipoprotein B-100 and increased low-density lipoprotein cholesterol and coronary artery calcification in the Old Order Amish. Arch Intern Med. 2010;170(20):1850-1855. doi:10.1001/archinternmed.2010.384
- Williams KB, Horst M, Young M, et al. Clinical characterization of familial hypercholesterolemia due to an Amish founder mutation in apolipoprotein B. BMC Cardiovasc Disord. 2022;22(1):109. doi:10.1186/s12872-022-02539-3
- Ahmad Z, Garg A. Lack of cardiovascular disease among Old Order Amish with familial defective apolipoprotein B. Arch Intern Med. 2011;171(11):1039-1040. doi:10.1001/archinternmed.2011.238
- Silberberg JS, Wlodarczyk J, Fryer J, Robertson R, Hensley MJ. Risk associated with various definitions of family history of coronary heart disease. The Newcastle Family History Study II. Am J Epidemiol. 1998;147(12):1133-1139. doi:10.1093/oxfordjournals.aje.a009411
- Lloyd-Jones DM, Nam BH, D’Agostino RB Sr, et al. Parental cardiovascular disease as a risk factor for cardiovascular disease in middle-aged adults: a prospective study of parents and offspring. JAMA. 2004;291(18):2204-2211. doi:10.1001/jama.291.18.2204
- Nasir K, Budoff MJ, Wong ND, et al. Family history of premature coronary heart disease and coronary artery calcification: Multi-Ethnic Study of Atherosclerosis (MESA). Circulation. 2007;116(6):619-626. doi:10.1161/CIRCULATIONAHA.107.688739
- Khera AV, Emdin CA, Drake I, et al. Genetic risk, adherence to a healthy lifestyle, and coronary disease. N Engl J Med. 2016;375(24):2349-2358. doi:10.1056/NEJMoa1605086
- Koschinsky ML, Bajaj A, Boffa MB, et al. A focused update to the 2019 NLA scientific statement on use of lipoprotein(a) in clinical practice. J Clin Lipidol. 2024;18(3):e308-e319. doi:10.1016/j.jacl.2024.03.001

