Modifiziert eine negative Familienanamnese für koronare Herzkrankheit das Risiko bei Personen mit hohem LDL-C und ApoB?
Trennung von kausaler Exposition, ererbter Anfälligkeit und manifester Krankheit
Einleitung
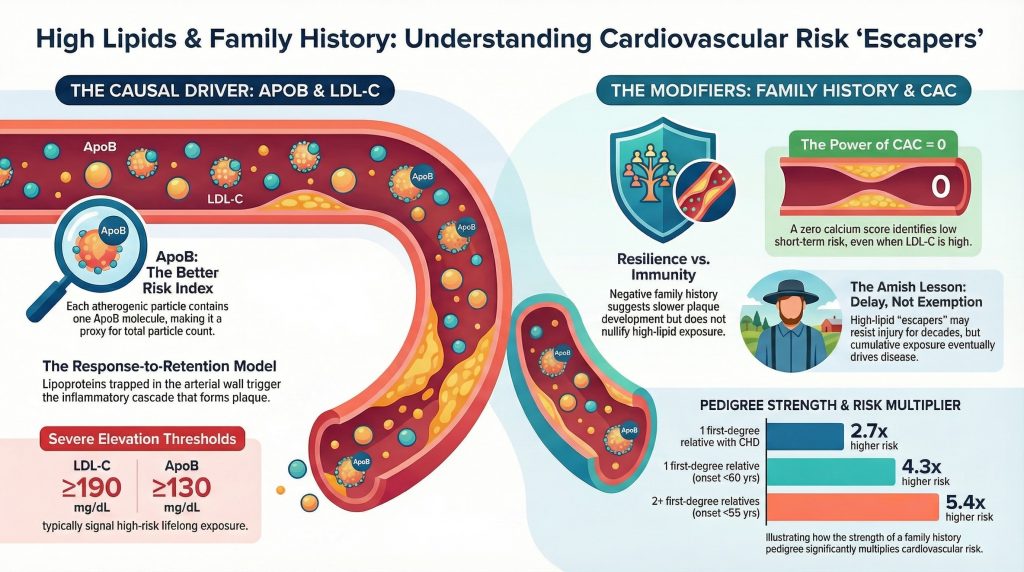
Das zeitgenössische Modell der Atherosklerose Herz-Kreislauf-Erkrankung (ASCVD) vertritt die Auffassung, dass zirkulierende Apolipoprotein BApoB)-haltig Lipoproteine sind kausal in Atherogenese, und dass dieses Risiko sowohl von der Höhe als auch von der Dauer der Exposition abhängt.1,2 In diesem Rahmen hat Low-Density-Lipoprotein Cholesterin (LDL-C) bleibt das primäre klinische Ziel, während ApoB oft der mechanistisch aussagekräftigere Messwert ist, da jedes atherogenes Partikel trägt ein einzelnes ApoB-Molekül, weshalb ApoB als direkter Index für atherogene Partikelanzahl.3
Dies sind jedoch zwei verschiedene Arten von Aussagen, und die Unterscheidung ist für alles, was folgt, von Bedeutung. Die kausale Rolle der kumulativen ApoB-Exposition ist eine mechanistische und genetische Behauptung, die durch übereinstimmende Evidenz aus Mendelsche Randomisierung, randomisierten Studien und Beobachtungskohorten.1,3 Die Schwellenwerte, die verwendet werden, um auf diesen Anspruch zu reagieren, sind Richtlinienkonventionen. Die ACC/AHA/Multisociety von 2026 Dyslipidämie Die Leitlinie, die die Leitlinie von 2018 ablöscht und ersetzt, definiert schwere Hypercholesterinämie wie LDL-C ≥190 mg/dL, Nicht-HDL-C >220 mg/dL und/oder ApoB >140 mg/dL, und behandelt dies als eine eigene Behandlungsgruppe, bei der sekundäre Ursachen ausgeschlossen und maximal tolerierte Statin Therapie wird empfohlen (Klasse 1).2 Erwachsene, die dieser Definition entsprechen, werden ebenfalls entsprechend evaluiert auf familiäre Hypercholesterinämie (FH), insbesondere beim Vorliegen von Sehnen Xanthome, ein aussagekräftiger Stammbaum oder eine dokumentierte Höherstufung aus frühen Jahren.2,4
Vor diesem Hintergrund stößt die klinische Praxis wiederholt auf eine Untergruppe, die dem Modell zu widersprechen scheint: Personen mit deutlich erhöhtem LDL-C oder ApoB, die das mittlere Lebensalter oder darüber hinaus erreichen, ohne Myokardinfarkt, klinisch manifester Koronarakrankheit oder nachweisbarer Koronar- Verkalkung. Dies wirft eine spezifische Frage für die präventive Kardiologie auf: Hat ein stark negatives Familiengeschichte der koronaren Herzkrankheit – insbesondere einer sich über mehrere Generationen erstreckenden und frei von vorzeitigen Ereignissen ist – das mit einer hohen ApoB-Exposition verbundene Risiko sinnvoll aus?
Die aus den aktuellen Belegen vertretbare Antwort ist enger als die Frage. Ein negativer Stammbaum wird am besten als Marker für einen geringeren beobachtet familiäre Anfälligkeit. Es ist kein nachgewiesener Schutzmechanismus, und das Ausmaß eines eventuellen Vorteils, den er innerhalb des schweren Hypercholesterinämie Die Population wurde nicht direkt quantifiziert. Ein hoher ApoB-Wert bleibt kausal vorgelagert; die Familienanamnese beschreibt etwas über den Kontext, in dem diese Exposition zum Ausdruck kommt.1,3
Die klinisch sinnvolle Umformulierung lautet daher nicht, ob ein negativer Stammbaum beweist, dass hohes LDL-C harmlos ist, sondern ob er dabei hilft, einen Phänotyp zu identifizieren, bei dem koronare Plaque langsamer entwickelt – und wenn ja, ob dieser Phänotyp durch direkte Messung der Erkrankung bestätigt und nicht nur aus der Familienstruktur abgeleitet werden kann. Diese Frage lässt sich klären, da Koronarer Kalzium-Score bietet einen direkten Messwert von verkalkte Plaque bisher aufgelaufene Belastung.2,5
In diesem gesamten Bericht werden drei Evidenzstufen verwendet, die nicht miteinander vermischt werden dürfen:
| Ebene | Was es misst | Inferenzstärke |
| Kumulative ApoB-Exposition | Lebenslanger kausaler Treiber | Stark; kausal |
| Familienanamnese und andere vererbte Anfälligkeitsmarker | Korrelate des geäußerten Risikos bei Angehörigen | Indirekt; heterogen; in umgekehrter Richtung unzureichend quantifiziert |
| CAC | Bisher manifestierte koronare Herzkrankheit mit Verkalkung | Bisher stark ausgeprägt bei verkalkender Erkrankung; misst weder die zukünftige Exposition noch nicht verkalkte Plaque |
Die mechanistische Primat von ApoB in der Atherogenese
Die Atherogenese wird am besten beschrieben durch die Antwort-Retentions-Modell.6 ApoB-haltige Lipoproteine überwinden die endotheliale Barriere und gelangen in die Arterienwand Intima, und werden durch die Interaktion mit Proteoglykanen der Arterienwand zurückgehalten. Zurückgehaltene Partikel erfahren oxidative und enzymatische Modifikationen, die die endotheliale Aktivierung und die Rekrutierung von Monozyten fördern, Makrophage Infiltration, Schaumzellenbildung, Migration glatter Muskelzellen, nekrotischer Kern Entwicklung und der fortschreitenden Plaquebildung und Verkalkung.6 Die Plasmacholesterinkonzentration ist in dieser Abfolge hauptsächlich als Stellvertreter für die Menge an Partikeln von Bedeutung, die in die Gefäßwand eindringen und dort eingeschlossen werden können.
Deshalb können ApoB und LDL-C auf klinisch bedeutsame Weise voneinander abweichen. Ein Patient kann zahlreiche, aber cholesterinarme LDL Partikel, die ein höheres atherogenes Feinstaubbelastung als alleiniges LDL-C nahelegt; ein anderer weist möglicherweise weniger, cholesterinreichere Partikel auf. ApoB verbessert dementsprechend die Risikodifferenzierung bei Metabolisches Syndrom, Hypertriglyzeridämie, Insulinresistenz, und Diabetes, wo LDL-C dazu neigt, die wahre Exposition zu unterschätzen.3 Die Leitlinie für 2026 spiegelt dies wider und befürwortet die selektive ApoB-Messung zur Beurteilung Restrisiko und Therapieentscheidungen zu präzisieren, während LDL-C als Hauptziel beibehalten wird, da sich die Leitlinienziele und die große Mehrheit der Endpunktstudien daran orientieren.2,3
Wenn eine lebenslange Erhöhung von ApoB der Haupttreiber der Atherogenese ist, dann muss jeder scheinbare Schutz downstream der Exposition wirken, anstatt sie aufzuheben. Mehrere Mechanismen könnten prinzipiell für eine langsamere Krankheitsmanifestation bei einer bestimmten Partikelbelastung verantwortlich sein: eine verringerte endotheliale Permeabilität für den Eintritt von Lipoproteinen, ein geringerer intimaler Proteoglykan-Retention, verminderte Monozytenadhäsion oder inflammatorische Verstärkung, günstigere Plaquezusammensetzung oder reduzierte thrombotische Reaktion auf Plaque-Ruptur.
Dies sind Hypothesen, keine nachgewiesenen Erklärungen für eine negative Familienanamnese. Bislang hat keine Studie nachgewiesen, dass Personen mit unauffälliger Familienanamnese und hohem ApoB eine dieser Eigenschaften besitzen. Sie werden hier als Kandidatenmechanismen angeboten, die mit dem beobachteten Phänotyp vereinbar wären und überprüfbare Fragen definieren, und nicht als Beschreibung dessen, was bei solchen Patienten vor sich geht.1,6
Genetische Evidenz für die Modifikation des ASCVD-Risikos
Mensch Genetik stellt fest, dass vererbte Variation das kardiovaskuläre Risiko erheblich verändern kann. Das klarste Beispiel ist PCSK9. fördert PCSK9 den Abbau von hepatischem LDL-Rezeptoren; Funktionsverlust-Varianten sorgen für ein anhaltendes Rezeptor-Recycling und senken den LDL-C-Spiegel über die gesamte Lebensspanne hinweg. In der Studie von Cohen et al. wiesen schwarze Träger von Nonsense-Varianten einen um etwa 28% niedrigeren LDL-C-Spiegel und ein um 88% geringeres Risiko für koronare Herzkrankheit, während weiße Träger der R46L-Variante einen um etwa 15% niedrigeren LDL-C-Wert und ein um 47% geringeres Risiko aufwiesen.7
Hier muss eine wichtige Unterscheidung getroffen werden, da diese Beweise häufig falsch angewendet werden. PCSK9-Varianten zeigen keinen Schutz trotz hohes ApoB. Sie senken die kausale Exposition selbst, und das von Geburt an. Die unverhältnismäßige Risikoreduktion im Verhältnis zum bescheidenen LDL-C-Unterschied ist ein starker Beweis für die Bedeutung von Dauer der Exposition — es ist ein Argument für die Priorität des kumulativen ApoB und kein Argument dafür, dass die vererbte Biologie es neutralisieren kann.1,7
Andere Locusse deuten darauf hin, dass das Risiko auch über Signalwege modifiziert werden kann, die nichtrein eine Funktion der LDL-C-Konzentration sind. Eine Mendelsche Randomisierung Analyse des Interleukin-6-Rezeptor-(IL6R-)Wegs ergab, dass die Asp358Ala-Variante, die verändert IL-6 Signalgebung, war mit einer geringen Reduktion des Risikos für koronare Herzkrankheit assoziiert, was einen kausalen Beitrag der inflammatorischen Signalgebung zur Plaque-Progression unabhängig vom Lipidspiegel unterstützt.8 Varianten in APOC3 und ANGPTL3, werden dagegen in diesem Zusammenhang häufig mit IL6R in einen Topf geworfen, was jedoch nicht zutreffend ist: Ihre Hauptwirkung besteht darin, triglyceridreiche Restpartikel und somit die Gesamtbelastung durch atherogene Partikel.3 Sie sind weitere Beispiele für eine Expositionsreduktion und nicht für Resilienz bei fester Exposition. Die IL6R-Evidenz liefert daher ein klareres Beispiel für eine Risikomodifikation, die stromabwärts der Partikelbelastung wirkt.
Was diese Beobachtungen gemeinsam stützen, ist eine schwächere, aber dennoch bedeutsame Aussage: Zwei Individuen mit identischem LDL-C können unterschiedliche klinische Verläufe nehmen, da vererbte Belastungen in Bezug auf Lp(a), den Remnant-Stoffwechsel, entzündliche Signale, Endothelfunktion, und Thrombose variieren unabhängig von LDL-C. Ein vergleichsweise resilienter vaskulärer Phänotyp bleibt eine plausible ordnende Hypothese für diese Heterogenität, wurde jedoch nicht als diskrete, messbare Entität nachgewiesen und kein klinischer Test identifiziert ihn. Eine negative Familienanamnese ist bestenfalls ein grobes und indirektes Signal dafür, dass sich ein Patient am günstigen Ende dieser Verteilung befinden könnte – sie kann weder identifizieren, welcher Mechanismus beteiligt ist, noch feststellen, ob ein etwaiger Vorteil von Dauer ist oder die Manifestation lediglich verzögert.1,8
Ein Gründerpopulation-Beispiel: APOB R3500Q bei den Alt-Amischen
Die Amische in Pennsylvania Gründervariante in APOB liefert ein lehrreiches natürliches Experiment, obwohl seine Verallgemeinerbarkeit begrenzt ist und von Anfang an deutlich dargelegt werden sollte. Familiäre defekte ApoB-100 Da die Variante R3500Q (p.Arg3527Gln) in einer Population mit einem ungewöhnlich homogenen genetischen Hintergrund, einem gemeinsamen und körperlich aktiven Lebensstil sowie einer Trägerhäufigkeit von etwa 12% – im Vergleich zu 0,1% bis 0,4% in weißen europäischen Populationen.9
Schnittbildverfahren bei amischen Kindern und jungen Erwachsenen mit dieser Variante zeigten erhöhte LDL-C-Werte und eine gesteigerte LDL-Partikelanzahl ohne nachweisbare Atherosklerose durch die Halsschlagader Intima-Media-Dicke oder Pulswellengeschwindigkeit.10 Dieser Befund wird oft als Beweis für vaskuläre Toleranz angeführt. Seine Aussagekraft sollte im Verhältnis zum Studiendesign bewertet werden: Die Kohorte umfasste 13 Heterozygote, 3 Homozygote und 9 altersgleiche, nicht betroffene Geschwister, und die bildgebenden Endpunkte waren Surrogatparameter bei Kindern. Das Fehlen einer nachweisbaren subklinischen Erkrankung in einer Kohorte dieser Größe und Altersstufe ist vereinbar mit vaskuläre Resilienz, deckt sich aber gleichermaßen mit der einfachen Tatsache, dass es Jahrzehnte dauert, bis Atherosklerose durch diese Methoden messbar wird.10
Daten von erwachsenen Trägern sind wesentlich aussagekräftiger und deuten in die entgegengesetzte Richtung. In einer genomweiten Assoziationsstudie mit Replikation, an der 1.504 Amish teilnahmen, von denen 1.018 einer CAC-Untersuchung unterzogen wurden, wiesen R3500Q-Träger im Durchschnitt um 58 mg/dl höhere LDL-C-Werte auf als Nichtträger, hatten ein 4,41-fach höheres Risiko für nachweisbare CAC (95%-Konfidenzintervall, 2,69–7,21) sowie eine 9,28-fach höhere Wahrscheinlichkeit für ausgedehnte CAC.9 Die Variante erklärte 26% der Varianz des LDL-C-Werts und 7% der Varianz des CAC-Werts.9
Daraus folgen zwei Schlussfolgerungen und eine dritte Warnung. Erstens führte eine lebenslange LDL-Erhöhung in einer Population mit günstigem Lebensstil und homogener genetischer Herkunft bis zum mittleren Lebensalter dennoch zu einem großen Überschuss an subklinischer Koronareilkrankheit. Die Toleranz, die die pädiatrischen Bildgebungsdaten nahelegten, hielt nicht an. Zweitens stimmt dieses Muster eher mit einer Verzögerung als mit einer Befreiung überein: Die Gefäßwand widersteht messbaren Schäden möglicherweise jahrzehntelang, aber die Exposition ist kontinuierlich. Drittens und wichtig ist, dass in einer veröffentlichten Korrespondenz angemerkt wurde, dass der Anteil der Träger und Nichtträger, die über eine Vorgeschichte klinischer kardiovaskulärer Ereignisse berichteten, in dieser Kohorte ähnlich war11 – das Verkalkungssignal war stark, während das Signal für harte klinische Endpunkte in dieser relativ jungen, querschnittlich untersuchten Population dies nicht war. Dies schränkt ein, wie weit die Amischen-Daten im Hinblick auf Aussagen zu klinischen Endpunkten strapaziert werden können.
Die Relevanz dieses Beispiels für eine negative Familienanamnese ist real, aber begrenzt. Sie zeigt, dass ein günstiger genetischer und umweltbedingter Hintergrund neben einer beträchtlichen subklinischen Krankheitsakkumulation existieren kann. Die Extrapolation von einem Gründerpopulation im Vergleich zur Allgemeinbevölkerung von Patienten mit schwerer Hypercholesterolemie eher hypothesengenerierend als bestätigend.9,10
Was die Familienanamnese zur Risikobeurteilung beiträgt
Die Familienanamnese ist ein komprimiertes klinisches Signal, das gleichzeitig gemeinsame Genetik, gemeinsame Verhaltensweisen und eine gemeinsame Umwelt erfasst. Eine positive Familienanamnese in Bezug auf Koronaryerkrankungen, insbesondere vorzeitige Erkrankungen, ist ein gut etablierter Risikoverstärker, und ihre prädiktive Stärke skaliert mit der Strenge der Stammbaumdefinition. In der Newcastle Family History Study II stieg die geschätzte Odds Ratio für ein akutes Koronarereignis von ungefähr 2,7 für mindestens ein Verwandter ersten Grades bei koronarer Herzkrankheit in jedem Alter, auf 4,3 bei mindestens einem betroffenen Verwandten ersten Grades vor dem 60. Lebensjahr, auf 5,4 bei zwei oder mehr betroffenen Verwandten ersten Grades vor dem 55. Lebensjahr.12 Analysen im Framingham-Offspring-Kohorte zeigten ähnlich, dass kardiovaskuläre Erkrankungen der Eltern Ereignisse bei den Nachkommen nach Anpassung an konventionelle Faktoren vorhersagten Risikofaktoren.13
Diese Schätzungen quantifizieren das überschüssige Risiko, das mit einer positiven Familienanamnese verbunden ist. Sie liefern nicht die umgekehrte Schätzung — den Schutz, den ein negativer Stammbaum bei Patienten mit LDL-C ≥190 mg/dL bietet. Diese inverse Größe wurde in der Population mit schwerer Hypercholesterinämie nicht direkt gemessen und kann auch nicht durch Invertieren einer Odds Ratio abgeleitet werden, die in einem Fall-Kontroll-Design der Allgemeinbevölkerung geschätzt wurde. Dies ist die wichtigste Einschränkung des Arguments der schützenden Familienanamnese und gilt für jede der folgenden klinischen Schlussfolgerungen.
Die Familienanamnese korreliert nicht nur mit Ereignissen, sondern auch mit subklinischer Erkrankung. In der Multi-Ethnic Study of Atherosclerosis war eine Familienanamnese einer vorzeitigen koronaren Herzkrankheit mit einer höheren Prävalenz und Ausdehnung von Koronarläsionen assoziiert Arterie Verkalkung nach Bereinigung um traditionelle Risikofaktoren.14 Dies stärkt die Interpretation der Familienanamnese als Marker für eine Anfälligkeit, die sich früh im Krankheitsprozess manifestiert, und dies ist ein Grund dafür, warum das Fehlen einer solchen Anamnese bei einem Patienten mit hohem ApoB und ohne Kalzium eher in sich schlüssig als paradox ist.
Die vernünftige klinische Einschätzung fällt daher bescheiden aus: Bei einem Patienten mit deutlich erhöhtem LDL-C oder ApoB weist ein stark negatives Stammbaumergebnis auf das Fehlen eines zusätzlichen bekannten Risikoverstärkers hin; die Familienanamnese einer vorzeitigen ASCVD gehört zu den Faktoren, die die Leitlinie von 2026 den Klinikern vorschreibt, über die berechnete Risikoschätzung hinaus zu gewichten.2 Dies begründet keine geringere vererbte Anfälligkeit, da die Anfälligkeit nicht direkt beobachtet wird – sondern nur deren Ausprägung bei Verwandten.
Mehrere Fehlerquellen bei der Interpretation von Stammbäumen verdienen an dieser Stelle anstelle eines abschließenden Vorbehalts ausdrückliche Beachtung, da sie darauf Einfluss haben, ob das Signal bei einemgegebenen Patienten eine Bedeutung hat:
- Behandlungsmaskierung. Verwandte, die effektiv mit Statinen behandelt wurden, Antihypertensiva, oder Revaskularisation Bevor ein Ereignis einen tatsächlich hochriskanten Stammbaum oberflächlich als unauffällig erscheinen lassen kann.
- Kleine familiengröße. Ein Stammbaum mit wenigen Verwandten ersten Grades hat nur eine begrenzte Aussagekraft bezüglich des familiären Risikos, selbst wenn dieses vorhanden ist.
- Konkurrierende Mortalität. Der Tod durch andere Ursachen kann die koronare Expression in früheren Generationen zensieren.
- Umwelt- verwirrend. Gemeinsame vorteilhafte Verhaltensweisen können als vererbter Schutz getarnt sein, und gemeinsame schädliche Verhaltensweisen als vererbtes Risiko.
- Wiedererkennung und Dokumentationsqualität. Die selbst gemeldete Familienanamnese ist unvollkommen, und insbesondere die Erfassung frühzeitiger Ereignisse ist oft unzuverlässig.
Familienanamnese und polygenes Risiko: Was sich ableiten lässt und was nicht
Es ist verlockend, eine negative Familienanamnese als Beweis für eine geringe polygene Gesamtlast zu interpretieren. Dieser Schluss wird nicht gestützt. Familienanamnese und polygene Risikoscores sind zwar miteinander verknüpft, aber dennoch unterschiedlich: Die Familienanamnese erfasst die beobachtete Häufung von Erkrankungen, einschließlich ihrer umweltbedingten und verhaltensbezogenen Determinanten, während polygenische Werte Schätzung der vererbten Belastung anhand direkt gemessener Varianten. Jede davon liefert Informationen, die die andere nicht liefert, und es kann nicht davon ausgegangen werden, dass ein negativer Stammbaum bei einem einzelnen Patienten einen niedrigen polygenen Score bedeutet.13,15
Die polygene Literatur stützt durchaus die Erkenntnis, dass häufige Varianten mit geringem Effekt sowohl den Zeitpunkt des Auftretens als auch die Wahrscheinlichkeit einer Herzerkrankung maßgeblich beeinflussen und dass diese Belastung durch den Lebensstil modifizierbar ist.15 Es ist daher biologisch plausibel, dass ein Patient mit hohem LDL-C und geringer aggregierter vererbter Anfälligkeit wesentlich länger ereignisfrei bleibt als ein Patient mit demselben LDL-C und einer hohen polygenen Last. Dies bei einemgegebenen Patienten nachzuweisen erfordert die Messung des polygenen Scores und nicht dessen Ableitung aus dem Stammbaum.
Es lohnt sich auch, in der Liste der Faktoren, die die Expression einer gegebenen ApoB-Last beeinflussen, die gesicherten von den mutmaßlichen zu trennen:
- Etabliert, messbar und unabhängig mit Ereignissen assoziiert: Lp(a), Blutdruck, glykämischer Status, Rauchen, die Last Triglycerid-reicher Remnant-Lipoproteine, hs-CRP und – als Maß für eine bereits aufgetretene Erkrankung anstelle einer Anfälligkeit – CAC.
- Biologisch plausibel, aber nicht routinemäßig messbar oder als Modifikatoren auf Individualebene validiert: Endotheliale Permeabilität, intimale Retentionkapazität, inflammatorischer Sollwert, Plaquezusammensetzung und thrombotische Reaktivität.
Beide Datensätze sind real; nur der erste kann gegenwärtig die Versorgung eines einzelnen Patienten beeinflussen. Diese Asymmetrie ist das Hauptargument dafür, der direkten Messung einer Erkrankung Vorrang vor dem Rückschluss aus dem vererbten Hintergrund zu geben.
CAC: Direkte Messung verkalkter Koronarplaques
Wenn die Frage lautet, ob ein spezifischer Patient mit hohem LDL-C derzeit eine koronare Atherosklerose aufweist, beantwortet der CAC-Score dies direkter als jeder Stammbaum es kann. Dies ist besonders bei schwerer Hypercholesterolemie von Bedeutung, bei der die lipidbasierte Schätzung überschätzen kann kurzfristig Risiko bei einigen Patienten, während das lebenslange Gefahrenpotenzial korrekt eingeschätzt wird.
Die unmittelbar relevantesten Daten stammen von den MESA Analyse von Sandesara et al.5 Von den 246 MESA-Teilnehmern ohne klinische Herz-Kreislauf-Erkrankung und mit einem LDL-C-Ausgangswert von ≥ 190 mg/dl (Durchschnittsalter 63 ± 9,4 Jahre; mittlerer LDL-C-Wert 215 ± 27 mg/dl) wiesen 37% einen CAC-Wert von 0 auf. Ein jüngeres Alter, weibliches Geschlecht und das Fehlen von Diabetes waren mit einem CAC-Wert von 0 assoziiert. Über eine mediane Nachbeobachtungszeit von 13,2 Jahren wiesen die Teilnehmer mit einem CAC-Wert von 0 eine Rate an kardiovaskulären Ereignissen von 4,7 pro 1.000 Personenjahre auf (10-Jahres-Risiko 3,7%) im Vergleich zu 26,4 pro 1.000 Personenjahre (10-Jahres-Risiko 20%) bei denjenigen mit CAC > 0, was einem adjustierten Hazard-Ratio von 0,25 (95%-Konfidenzintervall: 0,10–0,66).5
Die bereinigte Hazard Ratio ist – und nicht das rohe Inzidenzverhältnis – die geeignete bereinigte Effektschätzung. Daraus folgt nicht, dass ein schwerer LDL-Anstieg ohne Kalzium gutartig wird. Vielmehr lässt sich anhand von CAC = 0 eine Untergruppe identifizieren, bei der trotz eines schweren LDL-Anstiegs deutlich niedrigere kurzfristige Ereignisraten beobachtet werden. Genau in diesem Zusammenhang ergibt eine negative Familienanamnese klinisch Sinn: Die beiden Befunde sind übereinstimmende Marker für einen günstigeren beobachteten Phänotyp trotz schwerer Hypercholesterinämie.
Drei Einschränkungen begrenzen diesen Schluss, und die dritte wird häufig übersehen:
- CAC erkennt verkalkte Plaques, nicht jedoch alle Plaques. Patienten mit einem CAC-Wert von 0 können nicht verkalkte oder gemischte Plaques aufweisen, und auch in dieser Gruppe treten Ereignisse auf – in der oben beschriebenen Population mit einer Häufigkeit von etwa 0,41 TP9T pro Jahr,5 der niedrig ist, aber nicht null.
- Die MESA-Kohorte war im mittleren bis höheren Alter. Ein CAC-Wert von 0 im Alter von 63 Jahren nach jahrzehntelanger Exposition ist ein wesentlich beruhigenderer Befund als ein CAC-Wert von 0 im Alter von 40 Jahren, da in diesem Fall möglicherweise einfach noch nicht genügend Zeit verstrichen ist, damit sich Verkalkungen entwickeln konnten. Das Alter zum Zeitpunkt der Untersuchung verändert die Aussagekraft des Ergebnisses erheblich.
- Der CAC-basierte Aufschiebungspfad und der Pfad für schwere Hypercholesterolemie sind nicht austauschbar. In den Leitlinien von 2026 ist die selektive CAC-Bewertung zur Neuklassifizierung des Risikos und zur möglichen Verschiebung einer lipidsenkenden Therapie in Primärprävention für Erwachsene mit einem grenzwertigen oder mittleren 10-Jahres-PREVENT-ASCVD-Risiko, bei denen eine Wiederholungsscreeninguntersuchung in 3 bis 7 Jahren empfohlen wird, wenn auf eine Therapie verzichtet wird.2 Schwere Hypercholesterinämie mit LDL-C ≥190 mg/dL wird als eigene Behandlungsgruppe gehandhabt, bei der eine maximal tolerierte Statintherapie eine Klasse-1-Empfehlung darstellt und Risikogleichungen für die Allgemeinbevölkerung ausdrücklich nicht herangezogen werden.2 Ein CAC von 0 verfeinert die Schätzung von aktuell Erkrankung bei einem solchen Patienten; sie überführt diesen nicht in das Rückstellungsverfahren.
CAC und die Familienanamnese können daher helfen, das kurzfristige Risiko zu charakterisieren und zu informieren partizipative Entscheidungsfindung bezüglich der Durchführung der Behandlung und einer zusätzlichen Risikobewertung; sie sollten nicht dazu verwendet werden, ein geringes Lebenszeitrisiko festzustellen oder eine evidenzbasierte Begründung für den Verzicht auf eine Therapie zu liefern.2,5
Lp(a), hs-CRP und metabolischer Kontext
Das Argument für ein niedrigeres beobachtetes Risikoprofil ist am stärksten, wenn eine negative Familienanamnese von günstigen gemessenen Werten begleitet wird. Biomarker.
Lp(a) ist dabei der wichtigste Faktor, da es unabhängig vom LDL-C ein atherogenes und prothrombotisches Risiko darstellt und weitgehend genetisch bedingt ist. Das gezielte Update der National Lipid Association empfiehlt, bei jedem Erwachsenen mindestens einmal den Lp(a)-Wert zu messen, wobei Werte unter 75 nmol/L (oder <30 mg/dL) als geringes Risiko und Werte ≥125 nmol/L (oder ≥50 mg/dL) als risikosteigernd eingestuft werden.16 Die ACC/AHA-Leitlinie von 2026 empfiehlt ebenfalls eine einmalige Lp(a)-Messung bei allen Patienten und stuft Werte von 125 nmol/L (50 mg/dL) oder darüber als risikosteigernd ein, was mit einem etwa 1,4-fachen Anstieg des ASCVD-Risikos einhergeht, wobei bei Werten von 250 nmol/L (100 mg/dL) oder darüber ein etwa 2-facher Anstieg zu verzeichnen ist.2 Einem Patienten mit hohem LDL-C-Spiegel, aber niedrigem Lp(a)-Spiegel fehlt ein wichtiger erblich bedingter Beschleuniger der Plaqueprogression und Thrombose – und zwar insbesondere einer, der direkt messbar ist und nicht nur abgeleitet werden muss.
Hochsensitives C-reaktives Protein (hs-CRP) liefert einen groben Index der systemischen Entzündungsaktivität und wird in der Leitlinie 2026 zu den risikoverstärkenden Faktoren gezählt;2 Der im allgemeinen Gebrauch befindliche Schwellenwert von ≥2,0 mg/L leitet sich von der vorherigen Leitlinienkonvention ab.4 Ein anhaltend niedriger hs-CRP-Wert ist richtungsweisend günstig, beweist jedoch nicht das Fehlen einer arteriellen Erkrankung Entzündung, und dies sollte nicht als Hinweis auf eine Gefäßresilienz gewertet werden. Wenn eine negative Familienanamnese mit niedrigen Lp(a)-Werten, niedrigen hs-CRP-Werten, normalem Blutdruck, normalem Blutzucker und niedrigen Triglyceride, und der CAC-Wert = 0 ist, ist die zutreffende Aussage, dass das insgesamt gemessene Risikoprofil des Patienten günstiger ist, als der LDL-C-Wert allein vermuten lässt – nicht jedoch, dass ein langsamerer Verlauf der Atherosklerose nachgewiesen wurde.
Der metabolische Kontext trägt in ähnlicher Weise bei. Im Insulin Bei Insulinresistenz und Hypertriglyceridämie zeigt ApoB häufig einen Partikelüberschuss auf, den LDL-C verschleiert. Umgekehrt kann ein Patient mit isoliert erhöhtem LDL-Spiegel, niedrigen Triglyceridwerten und ansonsten günstigen kardiometabolischen Parametern ein geringeres beobachtetes Kurzzeit-Risikoprofil aufweisen als ein Patient mit demselben LDL-C-Wert, bei dem dieser jedoch vor dem Hintergrund einer umfassenderen Stoffwechselstörung steht. Die Unterscheidung liegt dabei stets zwischen Tempo und Kausalität: Ein günstiger metabolischer Kontext kann mit einem langsameren Krankheitsverlauf einhergehen, ohne dass dadurch ein lebenslanger ApoB-Anstieg harmlos wird.2,3
Klinische Interpretation und die Grenzen des Schutzarguments
Die am stärksten vertretbare Synthese lautet wie folgt: Eine negative Familienanamnese kann Patienten identifizieren, die im Vergleich zu ansonsten ähnlichen Patienten mit einer positiven Anamnese für vorzeitige ASCVD ein geringeres Risiko aufweisen, jedoch ist das Ausmaß dieses Unterschieds innerhalb der Population mit schwerer Hypercholesterolemie nur unzureichend quantifiziert und wurde nicht direkt geschätzt. Sie rechtfertigt eine weniger alarmistische Formulierung des kurzfristigen Risikos. Sie rechtfertigt nicht die Behauptung, dass eine schwere Hypercholesterolemie bei unbehandeltem Verlauf über die Lebensspanne hinweg sicher ist.2,5,12
Beobachtetes Risiko. In den aktuellsten verfügbaren Kohortendaten wiesen asymptomatische Erwachsene mit einem LDL-C-Wert von ≥ 190 mg/dl und einem CAC-Wert von 0 eine beobachtete kardiovaskuläre Ereignisrate von etwa 0,41 TP9T pro Jahr auf.5 Die verfügbaren Daten begründen keine separate Ereignisrate für den stärker selektierten Phänotyp von CAC = 0 in Kombination mit einer negativen Familienanamnese, niedrigem Lp(a) und günstigem Stoffwechselgesundheit. Das lebenslange Risiko bleibt dennoch erhöht, da sich die kumulative ApoB-Exposition weiter anreichert.
Behandlung. Die Leitlinienempfehlung für diesen Patienten bleibt durch das Obige unverändert: Sekundäre Ursachen sollten ausgeschlossen werden, und eine maximal tolerierte Statintherapie wird empfohlen (Klasse 1), wobei die LDL-C-Ziele entsprechend dem Vorliegen einer FH festgelegt werden., subklinische Atherosklerose, oder zusätzlicher Risikofaktoren.2 Bislang hat keine Studie eine Strategie des seriellen Monitorings anstelle einer lipidsenkenden Therapie bei Patienten mit LDL-C ≥190 mg/dL und einem CAC-Wert von 0 untersucht. Mangels solcher Evidenz können günstige Marker zwar sinnvoll in die Gestaltung der gemeinsamen Entscheidungsfindung (Shared Decision-Making), eine zusätzliche Risikobewertung und die Überlegung eines Intervalls für erneute Bildgebung einfließen – sie stellen jedoch keine evidenzbasierte Grundlage dar, um eine von Leitlinien empfohlene lipidsenkende Therapie vorentzuthalten. Sie als eine solche darzustellen, würde über das hinausgehen, was die Daten stützen.
Fazit
Eine stark negative Familienanamnese in Bezug auf Herzerkrankungen kann Personen identifizieren, bei denen die klinische Ausprägung des lipidassoziierten Risikos verzögert oder weniger ausgeprägt ist. Sie sollte als Marker für eine geringere beobachtete familiäre Anfälligkeit und nicht als nachgewiesener Schutzmechanismus interpretiert werden und neutralisiert nicht eine lebenslange ApoB-Exposition.
Die zuvor skizzierten hypothetischen Mechanismen bleiben Hypothesen. Keiner von ihnen erwies sich als Erklärung für die in der klinischen Praxis beobachteten Stammbäume, und keiner ist derzeit bei einem einzelnen Patienten messbar.1,8,16
Der praktische Schluss ist eine Arbeitsteilung zwischen drei unterschiedlichen Informationsquellen:
Die kumulative ApoB-Exposition beschreibt das lebenslange kausale Risiko. Der Koronarkalk-Score (CAC) beschreibt, wie viel verkalkte Koronarerkrankung sich bis dato tatsächlich manifestiert hat. Die Familienanamnese liefert zusätzliche, aber indirekte Informationen zur Anfälligkeit und kann keinen Schutz belegen.
Patienten mit schwerer Hypercholesterolemie und einem CAC-Wert von 0 können dennoch niedrige beobachtete Kurzzeit-Ereignisraten aufweisen.5 Eine negative Familienanamnese und günstige gemessene Biomarker liefern zusätzliche Risikoinformationen, aber ihr inkrementeller Effekt innerhalb dieser CAC = 0-Untergruppe wurde bisher nicht direkt quantifiziert. Die kausale Exposition wirkt gleichwohl im Hintergrund weiter, weshalb die leitlinienbasierte Versorgung LDL-C ≥190 mg/dL weiterhin als eine eigenständige, behandlungsbedürftige Managementkategorie unabhängig vom berechneten 10-Jahres-Risiko behandelt.2 Eine negative Familienanamnese kann mit einer verzögerten und abgeschwächten Manifestation des Hochlipidrisikos einhergehen; sie hebt nicht die Biologie auf, die eine langfristige ApoB-Exposition gefährlich macht.
Referenzen
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Writing Committee. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Dyslipidemia: A Report of the American College of Cardiology/American Heart Association Joint Committee on Clinical Practice Guidelines. Circulation. 2026. doi:10.1161/CIR.0000000000001423. (Simultaneous publication: J Am Coll Cardiol. doi:10.1016/j.jacc.2025.11.016)
- Soffer DE, Marston NA, Maki KC, et al. Role of apolipoprotein B in the clinical management of cardiovascular risk in adults: An Expert Clinical Consensus from the National Lipid Association. J Clin Lipidol. 2024;18(5):e647-e663. doi:10.1016/j.jacl.2024.08.013
- Grundy SM, Stone NJ, Bailey AL, et al. 2018 AHA/ACC/AACVPR/AAPA/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Blood Cholesterol. Circulation. 2019;139(25):e1082-e1143. doi:10.1161/CIR.0000000000000625. [Retired and replaced by reference 2; retained here for historical reference only.]
- Sandesara PB, Mehta A, O’Neal WT, et al. Clinical significance of zero coronary artery calcium in individuals with LDL cholesterol ≥190 mg/dL: The Multi-Ethnic Study of Atherosclerosis. Atherosclerosis. 2020;292:224-229. doi:10.1016/j.atherosclerosis.2019.09.014
- Williams KJ, Tabas I. The response-to-retention hypothesis of early atherogenesis. Arterioscler Thromb Vasc Biol. 1995;15(5):551-561. doi:10.1161/01.atv.15.5.551
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Interleukin-6 Receptor Mendelian Randomisation Analysis (IL6R MR) Consortium, Swerdlow DI, Holmes MV, et al. The interleukin-6 receptor as a target for prevention of coronary heart disease: a mendelian randomisation analysis. Lancet. 2012;379(9822):1214-1224. doi:10.1016/S0140-6736(12)60110-X
- Shen H, Damcott CM, Rampersaud E, et al. Familial defective apolipoprotein B-100 and increased low-density lipoprotein cholesterol and coronary artery calcification in the Old Order Amish. Arch Intern Med. 2010;170(20):1850-1855. doi:10.1001/archinternmed.2010.384
- Williams KB, Horst M, Young M, et al. Clinical characterization of familial hypercholesterolemia due to an Amish founder mutation in apolipoprotein B. BMC Cardiovasc Disord. 2022;22(1):109. doi:10.1186/s12872-022-02539-3
- Ahmad Z, Garg A. Lack of cardiovascular disease among Old Order Amish with familial defective apolipoprotein B. Arch Intern Med. 2011;171(11):1039-1040. doi:10.1001/archinternmed.2011.238
- Silberberg JS, Wlodarczyk J, Fryer J, Robertson R, Hensley MJ. Risk associated with various definitions of family history of coronary heart disease. The Newcastle Family History Study II. Am J Epidemiol. 1998;147(12):1133-1139. doi:10.1093/oxfordjournals.aje.a009411
- Lloyd-Jones DM, Nam BH, D’Agostino RB Sr, et al. Parental cardiovascular disease as a risk factor for cardiovascular disease in middle-aged adults: a prospective study of parents and offspring. JAMA. 2004;291(18):2204-2211. doi:10.1001/jama.291.18.2204
- Nasir K, Budoff MJ, Wong ND, et al. Family history of premature coronary heart disease and coronary artery calcification: Multi-Ethnic Study of Atherosclerosis (MESA). Circulation. 2007;116(6):619-626. doi:10.1161/CIRCULATIONAHA.107.688739
- Khera AV, Emdin CA, Drake I, et al. Genetic risk, adherence to a healthy lifestyle, and coronary disease. N Engl J Med. 2016;375(24):2349-2358. doi:10.1056/NEJMoa1605086
- Koschinsky ML, Bajaj A, Boffa MB, et al. A focused update to the 2019 NLA scientific statement on use of lipoprotein(a) in clinical practice. J Clin Lipidol. 2024;18(3):e308-e319. doi:10.1016/j.jacl.2024.03.001

