ApoB, Insulinresistenz und kardiovaskuläres Risiko
Eine Forschungsanalyse von Insulinresistenz, Apolipoprotein BApoB), und kardiovaskulärem Risiko
1. ApoB als kausaler kardiovaskulärer Risikofaktor
atherosklerotisch Herz-Kreislauf-Erkrankung (ASCVD) ist eine globale Hauptbedrohung für die menschliche Gesundheit, die größtenteils angetrieben wird durch Dyslipidämie.[1] Traditionell stützte sich die klinische Beurteilung des lipidassoziierten Risikos auf Low-Density Lipoprotein Cholesterin (LDL-C)-Masse.[1] Ein umfassenderes physiologisches Verständnis zeigt jedoch, dass Apolipoprotein B-100 (ApoB) eine überlegenere und direktere Darstellung bietet von atherogenes Partikel Belastung.[3]
Biologie der ApoB-haltigen Lipoproteine
Jedes von der Leber synthetisierte atherogene Lipoproteinpartikel trägt genau ein Molekül ApoB-100 auf den ersten Blick.[4] Diese Partikel umfassen ein kontinuierliches Spektrum an Dichte und Größe, darunter:
- Very Low Density Lipoproteine (VLDL): große, triglyceridreiche Partikel, die von der Leber sekretiert werden und Fettsäuren zu peripheren Geweben transportieren.[4]
- Intermediätdichte Lipoproteine (IDL): Übergangspartikel, die während der Lipolyse von VLDL entstehen.[4]
- Low-Density-Lipoproteine (LDL): die finalen, cholesterinreichen Überbleibsel der VLDL-Lipolyse und die primären Träger des zirkulierenden Cholesterins.[4]
- Restpartikel: teilweise lipolysiertes VLDL und Chylomikrone (letzteres enthaltend ApoB-48) die stark atherogen sind.[6]
- Lipoprotein(a) [Lp(a)] ein LDL-ähnliches Partikel mit einem zusätzlichen Apolipoprotein(a)-Anteil, der kovalent an das ApoB-Molekül gebunden ist.[5]
Auf Grund dieses starren stöchiometrischen Verhältnisses liefert die Messung der Gesamtserumkonzentration von ApoB eine exakte Anzahl aller zirkulierenden atherogenen Partikel, unabhängig von deren Lipidbeladung.[4]
ApoB vs. LDL-C: Partikelanzahl vs. Cholesterinmasse
LDL-C misst die Gesamtmasse des Cholesterins, das in LDL-Partikeln enthalten ist, und nicht die Konzentration der Partikel selbst.[3] Der Cholesteringehalt pro Partikel ist jedoch stark variabel und wird durch systemische Stoffwechselbedingungen und Lipid-Remodeling beeinflusst.[4] Bei Patienten mit Stoffwechselstörung, hohem Triglyceride, oder Insulin Resistenz kommt es bei LDL-Partikeln häufig zu einer Erschöpfung ihres Cholesterinkerns, wodurch sie zu kleineren, dichteren Partikeln umgebaut werden.[9] Folglich kann ein Individuum eine normale oder sogar niedrige LDL-C-Masse aufweisen, während es eine stark erhöhte Anzahl kleiner, dichter LDL-Partikel beherbergt.[9]
Unter derartigen diskordanten Szenarien unterschätzt LDL-C systematisch die wahre atherogene Last, während ApoB die absolute Partikelanzahl korrekt quantifiziert.[1]
Das macht ApoB nicht in jeder Situation universell überlegen. Non-HDL-C ist eine kostengünstige, validierte und von Leitlinien breit unterstützte Alternative, die alle ApoB-haltigen Lipoproteine ohne zusätzlichen Test erfasst, und mehrere Analysen finden, dass ApoB, Non-HDL-C und LDL-Partikelanzahl verhalten sich bei konkordanten Lipidwerten ähnlich; der zusätzliche Nutzen von ApoB ist genau in dem diskordanten, insulinresistenten Phänotyp am größten, der im Fokus dieses Übersichtsartikels steht. Die überwiegende Expertenmeinung spricht sich zunehmend für ApoB als das einzeln aussagekräftigste direkte Maß für die Anzahl atherogener Partikel aus, wenngleich über dessen zusätzlichen Nutzen in unselektierten, konkordanten Populationen weiterhin vernünftigerweise diskutiert wird.[13] [22]
Kausale und prospektive epidemiologische Evidenz
Genetische und beobachtende Studien haben ApoB eindeutig als kausalen Treiber von Atherosklerose statt eines bloßen Risikomarkers.[3]
Mendelsche Randomisierung (MR): Ein groß angelegter europäischer genomweite Assoziationsstudie unter Verwendung der Zwei-Stichproben-Mendelschen Randomisierung zeigte, dass genetisch bedingte Erhöhungen von ApoB kausal assoziiert sind mit koronare Herzkrankheit (CHD) (OR 1,71, 95 %-Konfidenzintervall 1,53–1,91; P = 0,010), atherosklerotische Veränderungen der großen Arterien Schlaganfall (ISL) (OR 1,43, 95%-KI 1,23–1,66; P = 2,7×10⁻⁶) sowie für den Schlaganfall mit Beteiligung kleiner Gefäße (ISS) (OR 1,22, 95%-KI 1,06–1,41; P = 0,005).[1] Multivariable MR weist ferner darauf hin, dass der klinische Nutzen von lipidsenkend ist im Wesentlichen proportional zu der absoluten Reduktion der Anzahl der ApoB-haltigen Partikel und nicht zu der Masse des entfernten LDL-C.[15] [16]
Prospektive Kohorten: In prospektiven Analysen, einschließlich der UK Biobank und Populationen zur Sekundärprävention erwies sich das ApoB als der Lipidparameter, der am konsistentesten assoziiert war mit Myokardinfarkt (MI) nach Bereinigung um Partikelkonzentration, -typ und -gehalt.[2] In Primärpräventionspopulationen (N = 389.529; Median 11,1 Jahre) war jede um 1 SD höhere ApoB-Konzentration assoziiert mit einer adjustierten Hazard-Ratio von 1,27 (95%-Konfidenzintervall 1,15–1,40; P < 0,001) für neu auftretende Herzinfarkte, und ApoB war der einzige Lipidwert, der auch nach vollständiger Adjustierung weiterhin signifikant blieb.[2]
Diskordanz Analysen Wenn die Werte von ApoB und LDL-C oder Non-HDL-C diskordant sind, zeigen prospektive Analysen, dass ApoB seinen prädiktiven Wert behält, während die Cholesterinwerte an Aussagekraft verlieren.[3] In der UK Biobank (N = 41.099; 9.663 MACE-Fälle und 1.754 neu auftretende CAD-Ereignisse über einen Zeitraum von ca. 10 Jahren) übertraf ApoB die LDL-Partikelzahl: Bei einer Diskordanz von 30% erreichte die Hazard Ratio 1,4 für MACE und 2,5 für KHK, während eine diskordanterweise erhöhte LDL-Partikelzahl kein unabhängiger Risikoprediktor war.[3]
Tabelle 1. Genetische und prospektive Evidenz für ApoB als kausale kardiovaskuläre Risikofaktor.
| Ergebnismaß | Studientyp & Quelle | Statistische Schätzung | Bedeutung |
| Koronare Herzkrankheit (KHK) | Europäische GWAS / Mendelsche Randomisierung Randomisierung [1] | OR 1,71 (1,53–1,91) | P = 0,010 |
| Schlaganfall durch Arteriosklerose großer Arterien | Europäische GWAS / Mendelsche Randomisierung [1] | OR 1,43 (1,23–1,66) | P = 2,7×10⁻⁶ |
| Schlaganfall der kleinen Gefäße (ISS) | Europäische GWAS / Mendelsche Randomisierung [1] | OR 1,22 (1,06–1,41) | P = 0,005 |
| Myokardinfarkt (MI) | Primärpräventionskohorte [2] | aHR 1,27 (1,15–1,40) pro 1-SD ApoB | P < 0,001 |
| Diskrepanz-Risiko (ApoB vs. LDL-Partikelanzahl) | UK-Biobank-Diskordanzanalyse [3] | HR bis zu 2,5 (CAD) bei ApoB-Diskordanz vom Typ 30% | p < 0,0001 |
2. Insulinresistenz und Prädiabetes: Pathophysiologie der glykämischen Dysregulation und des Lipidstoffwechsels
Insulinresistenz stellt einen Zustand einer verminderten physiologischen zellulären Ansprechbarkeit auf Insulin dar, insbesondere im Skelettmuskel, im Fettgewebe und in der Leber.[4] Um diesen Widerstand zu überwinden, steigern die Betazellen der Bauchspeicheldrüse die Insulinaussekretion, was zu einer chronischen kompensatorischen Hyperinsulinämie führt. Im Laufe der Zeit ist die Kapazität der Bauchspeicheldrüse erschöpft, was in einer progressiven glykämischen Dysregulation ausgehend vom Normalzustand gipfelt. Glucose Toleranz gegenüber Prädiabetes und manifester Typ-2 Diabetes (T2DM).[10]
Das Fortschreiten der glykämischen Dysregulation
Klinische Querschnittsdaten bestätigen, dass ein erhöhtes ApoB unabhängig mit sich verschlechternden glykämischen Parametern selbst bei Nicht-Diabetikern assoziiert ist.[5] Ein höherer ApoB-Wert korreliert mit einem erhöhten Nüchternplasmaglukosespiegel (β ≈ 2,07 mg/dl pro 1 SD ApoB), einem höheren glykierten Hämoglobinwert (β ≈ 0,06%) und einem Anstieg HOMA-IR (β ≈ 0,54; alle P < 0,001).[5] Personen mit dem höchsten ApoB Quartil weisen ein deutlich höheres Risiko für Prädiabetes auf als die Personen im untersten Quartil (bereinigtes OR 1,53, 95 %-Konfidenzintervall 1,22–1,91; P < 0,001).[5]
In offenbar gesunden, normoglykämischen Kohorten (N = 7.427) bestehen positive Korrelationen zwischen Metabolisches Syndrom, Insulinresistenz und atherogenen Markern (ApoB, Gesamtcholesterinund HDL-C- sowie LDL-C/HDL-C-Quotienten), während negative Korrelationen für kardioprotektive Indizes wie ApoA-I, ApoA-I/ApoB und HDL-C/ApoA-I gefunden werden.[6] Dies unterstreicht, dass das Lipid-Remodeling bei Insulinresistenz aktiv und bereits vor jeder formalen Diabetesdiagnose weitverbreitet ist.[6]
Veränderungen im Lipoproteinstoffwechsel
Insulinresistenz verändert den systemischen Lipidstoffwechsel über mehrere Wege:
- Zügellose Lipolyse: Im insulinresistenten Fettgewebe versagt Insulin bei der Unterdrückung von Hormonensitive Lipase (HSL), was einen unkontrollierten Fluss von freie Fettsäuren (FSAs) in den Pfortaderkreislauf.[7]
- Leberbedingte Überproduktion von VLDL: Der Einstrom von FFAs in die Leber stimulieret die Synthese und Sekretion großer, triglyceridreicher VLDL₁-Partikel.[7]
- Hypertriglyceridämie Erhöhte hepatische VLDL-Sekretion kombiniert mit Herunterregulierung der insulininduzierten Lipoproteinlipase (LPL) beeinträchtigt die Clearance von triglyceridreiche Lipoproteine (TRLs), was zu einer anhaltenden Hypertriglyceridämie führt.[7]
- Umwandlung in kleine, dichte LDL: Unter hypertriglyceridämischen Bedingungen, Cholesterinester Überweisung Protein (CETP) überträgt Triglyceride von VLDL zu LDL und HDL im Austausch gegen Cholesterinester. Die anschließende Hydrolyse dieser Triglycerid-angereicherten Partikel durch die hepatische Lipase ergibt kleine, dichte LDL (sdLDL) und instabile HDL, die rasch über die Niere eliminiert werden, wodurch das HDL-C sinkt.[9]
- ApoB-Partikelvermehrung: Da die hepatische VLDL-Sekretion steigt und die Remnant-Clearance gestört ist, steigt die absolute Zahl der zirkulierenden ApoB-haltige Partikel steigt erheblich an, selbst wenn die LDL-C-Masse konstant bleibt oder abnimmt.[7]
Systemische pathophysiologische Mechanismen
Insulinresistenz beschleunigt die vaskuläre Pathologie über mehrere nicht-lipidabhängige Wege:
- Endotheliale Dysfunktion: Gestörte Insulinrezeptor-Signalübertragung bei Endothelzellen herunterskaliert endotheliale Stickstoffmonoxid-Synthase (eNOS), reduzierend Stickstoffmonoxid-Bioverfügbarkeit, die Vasodilatation beeinträchtigt und einen prokoagulatorischen, adhäsiven endothelialen Phänotyp fördert.[8]
- Oxidativer Stress und chronisch Entzündung: Überzuckerung und überschüssiges Lipid treiben die mitochondriale Überproduktion von Reaktive Sauerstoffspezies (ROS), wodurch pro-inflammatorische Transkriptionsfaktoren aktiviert und systemische Marker wie hochsensitives C-reaktives Protein (hs-CRP) und Interleukin-6 (IL-6).[10]
- Plaque Instabilität Chronische Gefäßentzündung fördert Makrophage Infiltration und Schaumzellbildung; diese Zellen sezernieren Matrix-Metalloproteinasen (MMPs) die das Kollagen abbauen faserige Kappe, prädisponierend Läsionen zu reißen und Thrombose.[8]
3. Warum ein erhöhter ApoB-Wert bei insulinresistenten Personen besonders gefährlich ist
Das Koexistieren von Insulinresistenz und erhöhtem ApoB schafft ein hochgradig destruktives vaskuläres Milieu. Die Insulinresistenz erhöht nicht nur die Konzentration atherogener ApoB-Partikel; sie verändert sowohl die physikalischen Eigenschaften der Partikel als auch die Strukturbiologie der Arterienwand, wodurch sich das Risiko des Partikeleinschlusses und der nachfolgenden Plaquebildung vervielfacht.[7]
Arterieller Proteoglykan-Umbau
Bei insulinresistenten Zuständen befindet sich das subendotheliale extrazelluläre Matrix der Arterienwand erfährt einen tiefgreifenden Umbau. Chronisch erhöhte Insulin- und Entzündungszytokine stimulieren Gefäßglattmuskelzellen zur Überproduktion spezifischer Proteoglykane, insbesondere Biglykan und Chondroitinsulfat-Proteoglykane.[7] Insulinresistenz verändert auch die enzymatische Verarbeitung dieser Proteoglykane, wodurch längere entstehen Glykosaminoglykan (GAG-)Ketten und erhöhte GAG-Sulfatierung.[7]
Da GAGs stark negativ geladen sind, erhöht dieser strukturelle Umbau die “Klebrigkeit” des subendothelialer Raum, wodurch eine physische Falle entsteht, die zirkulierende atherogene Lipoproteine einfängt – eine direkte Fortsetzung des Antwort-Retentions-Modell von Atherogenese.[7] [17]
Verstärkte Bindungsaffinität kleiner, dichter Lipoproteine
Gleichzeitig werden die physikalischen Eigenschaften der ApoB-haltigen Lipoproteine modifiziert. Die bei Insulinresistenz vorherrschenden sdLDL-Partikel und VLDL-Remnants exponieren positiv geladene Aminosäuresegmente auf der ApoB-100-Proteinhülle.[18] Diese positiven Domänen bilden starke elektrostatische Komplexe mit den negativ geladenen Sulfatgruppen an den verlängerten GAG-Ketten arterieller Proteoglykane.[7]
Folglich weisen sdLDL- und Remnant-Partikel eine signifikant höhere Bindungsaffinität zur Gefäßwand auf als größere, buoyant LDL-Partikel.[7]
Interstitielle Evidenz von transvaskulärem Engegefühl
Um dieses Einschlussmodell am Menschen zu testen, haben Forscher Lipoproteinkonzentrationen in peripheren Interstitielle Flüssigkeit (IF) bezogen auf Serum.[19] Da Interstitialflüssigkeit die Gefäßwand drainiert, passieren Partikel, die Endothel ohne gefangen zu sein sollte im WENN erscheinen.[19]
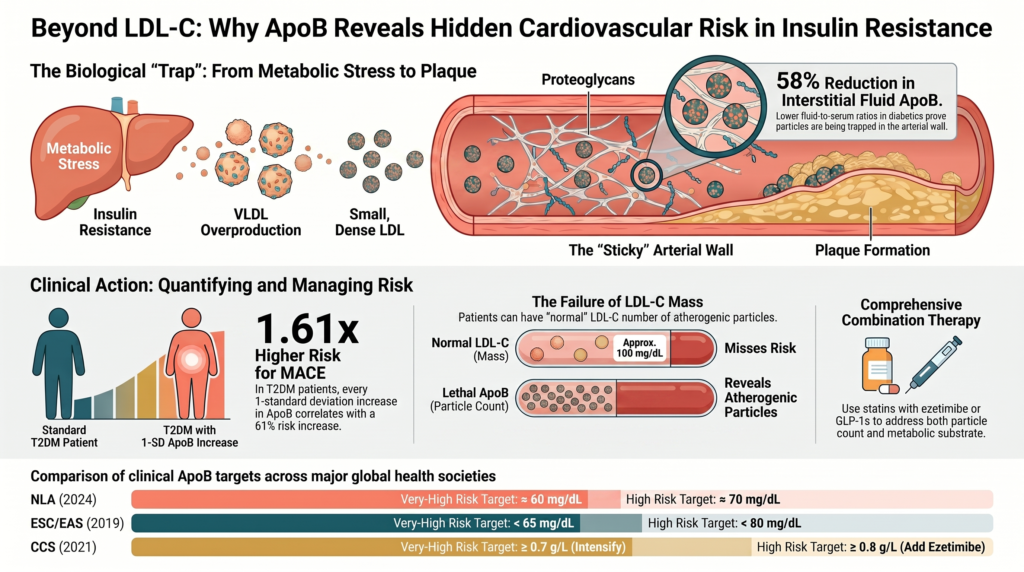
Studien zeigen, dass das Verhältnis von ApoB im Interstitialwasser zum Serum bei Patienten mit Typ-2-Diabetes um etwa 58% niedriger ist als bei gesunden Kontrollpersonen (≈0,14 gegenüber ≈0,33).[19] Diese Diskrepanz liefert direkte physikalische Beweise für eine verstärkte transvaskuläre Retention und den Einschluss von ApoB-haltigen Lipoproteinen in der subendothelialen Matrix von insulinresistenten Individuen.[19] Studien mit Hautbiopsien zeigen zudem ein erhöhtes unverestertes Cholesterin bei Diabetikern im Vergleich zu Kontrollpersonen, was die Gewebeakkumulation von Cholesterin untermauert.[19]
Eine verlängerte subendotheliale Retention verstärkt die atherogene Kaskade: Die retinierten Partikel sind lokalen oxidativen Enzymen ausgesetzt, sekretorische Sphingomyelinase (SMase), und Matrix-Proteasen, die sie modifizieren zu oxidiertes LDL, was die Rekrutierung von Makrophagen und die Schaumzellbildung induziert und eine rasche, stille Atherosklerose vorantreibt.[19] Dies erklärt, warum fortgeschrittene, vulnerable Plaques kann sich bei insulinresistenten Patienten rasch anammeln, noch bevor sie einen klinischen Diabetes entwickeln.[7]
Synergetische Interaktion und residuelles kardiovaskuläres Risiko
Wenn Insulinresistenz und erhöhtes ApoB gemeinsam auftreten, legen mechanistische und präklinische Daten nahe, dass ihre kombinierte Wirkung auf die Atherogenese eher verstärkend als lediglich additiv sein könnte.[7] Unter normalen Stoffwechselbedingungen kann eine hohe Konzentration von ApoB-haltigen Partikeln mit einer geringeren Wahrscheinlichkeit einer arteriellen Retention zirkulieren. Bei Vorliegen einer Insulinresistenz führen jedoch die veränderte Proteoglykanmatrix und das Vorherrschen von hochadhäsiven sdLDL dazu, dass selbst mäßige Konzentrationen von zirkulierendem ApoB schnell abgefangen werden, was eine stumme Atherosklerose vorantreibt.[7]
Die Diskrepanz zwischen normalem LDL-C und erhöhtem ApoB
Diese Interaktion ist am problematischsten, wenn sich Patienten mit einer normalen oder optimalen LDL-C-Masse, aber erhöhtem ApoB und einer zugrunde liegenden Insulinresistenz vorstellen.[9] Ein normales Lipidpanel weist auf ein geringes Risiko hin, während die erhöhte ApoB-Partikelanzahl in Kombination mit einer metabolischen Dysfunktion einen progressiven Gefässschaden antreibt.[1] Das ApoB/LDL-C-Verhältnis dient als zuverlässiger Surrogatmarker für diesen Phänotyp kleiner, dichter LDL und ist bei Typ-2-Diabetes erhöht (≈0,81 ± 0,18 vs. ≈0,74 ± 0,15 bei Nicht-Diabetikern; P < 0,001).[9]
Diese Synergie trägt stark zu “kardiovaskuläres Residualrisiko”— die anhaltende Ereignisrate bei Patienten mit Diabetes, metabolischem Syndrom oder Insulinresistenz, die unter einer Standardtherapie den LDL-C-Zielwert erreicht haben Statin Therapie.[11] Statine hochregulieren LDL-Rezeptoren und große, cholesterinreiche LDL-Partikel entfernen, aber oft eine hohe Konzentration an kleinen, dichten LDL, VLDL-Remnants und Lp(a) im Blutkreislauf zurücklassen.[20]
Restrisiko ist jedoch multifaktoriell, und ApoB-haltige Feinstaubbelastung ist nur einer ihrer Treiber. Lipoprotein(a), systemische Entzündungen (wiedergespiegelt in erhöhtem hsCRP), Bluthochdruck, chronische Nierenerkrankung, und viszerale Adipositas tragen alle unabhängig voneinander bei und koexistieren häufig mit dem insulinresistenten Lipoprotein-Phänotyp.[11] Eine umfassende Risikominderungsstrategie adressiert daher diese Einflussfaktoren zusätzlich zur ApoB-Senkung, anstatt die Partikelbelastung isoliert zu behandeln.[26]
Formulierung von risikogewichtetem ApoB
Um diese Einschränkung zu addressieren, entwickelten Forscher die Metrik des “risikogewichteten ApoB” (RW-apoB), die ApoB-haltige Subfraktionen (Triglycerid-reiche Lipoprotein-Remnants, Lp(a) und LDL-ApoB) nach ihrer relativen Atherogenität gewichtet, um das erhöhte Risiko von Remnant- und modifizierten Partikeln in einem einzigen Wert zu erfassen.[20]
In einer Ableitungskohorte der UK Biobank, die keine lipidsenkende Therapie erhielt (N = 285.060), stufte RW-apoB im Vergleich zu allein gemessenem ApoB etwa ein Drittel der Personen im obersten Quintil neu ein und identifizierte dabei Patienten, die fälschlicherweise als risikoarm eingestuft worden waren, bei denen jedoch eine hohe CHD-Ereignisrate von etwa 5,41 TP9T (gegenüber 3,91 TP9T im obersten Quintil der gemessenen ApoB-Werte) aufwiesen.[20] RW-apoB war ApoB bei der Vorhersage von KHK in Kohorten mit Statin-Behandlung und hohem Risiko durchgehend überlegen (höherer Harrell C-Index; P < 0,0001) und bietet ein praktisches Instrument zur Identifizierung des Residualrisikos.[20]
Tabelle 2. ApoB im Vergleich zu risikogewichtetem ApoB (RW-ApoB) zur Stratifizierung des Residualrisikos.
| Schichtungsmetrik | Klinischer Zweck | Umstufung | KHK-Ereignisrate (oberstes Quintil) |
| ApoB-Konzentration [20] | Zählt alle atherogenen Partikel | Referenzstandard | ~3,91 TP9T (lässt risikoreiche Überreste außer Acht) |
| Risikogewichtetes ApoB (RW-ApoB) [20] | Gewichtung von ApoB, Remnants und Lp(a) nach Atherogenität | Etwa 1/3 der Probanden im obersten Quintil reklassifiziert | ~5,41 TP9T (berücksichtigt ein hohes Restrisiko) |
4. Quantitative Analyse schwerwiegender kardiovaskulärer Ereignisse (MACE)
Groß angelegte Kohortenstudien und klinische Studien den individuellen und gemeinsamen Vorhersagewert von ApoB- und Insulinresistenzmarkern für schwerwiegende unerwünschte kardiovaskuläre Ereignisse (MACE), Myokardinfarkt, Schlaganfall und Mortalität.[1]
Evidenz aus groß angelegten prospektiven Kohortenstudien
In einer prospektiven Kohorte von 11.918 Teilnehmern der UK Biobank mit Typ-2-Diabetes und ohne prävalente ASCVD, die über einen Median von 185 Monaten (~15,4 Jahre) nachbeobachtet wurden, waren sowohl ApoB als auch “überschüssiges ApoB” (beobachtetes ApoB minus das aus LDL-C in einer Statin-naiven Referenzpopulation vorhergesagte ApoB) mit inzidenter ASCVD und MACE assoziiert – linear für ApoB und mit einer J-förmigen Beziehung für überschüssiges ApoB.[21]
Im Vergleich zum Referenzwert des untersten 50. Perzentils wiesen Teilnehmer mit höheren ApoB-Werten und einem ApoB-Überschuss einen deutlichen Risikoanstieg auf (pro 1 SD ApoB: HR 1,61, 95%-KI 1,40–1,85; pro 1 SD ApoB-Überschuss: HR 1,18, 95 %-KI 1,13–1,23), insbesondere bei mit Statinen behandelten Patienten und solchen mit niedrigem LDL-C-Spiegel.[21]
In einer Hochrisikokohorte von Koronare Herzkrankheit Bei Patienten mit koronarer Herzkrankheit (KHK), die über etwa ein Jahrzehnt hinweg beobachtet wurden, war das Ausgangsverhältnis von ApoB zu LDL-C (das die Größe kleiner LDL-Partikel und eine metabolische Dysfunktion widerspiegelt) unabhängig vom Typ-2-Diabetes-Status ein signifikanter Prädiktor für zukünftige kardiovaskuläre Ereignisse.[9]
In einem multivariabel adjustierten Cox-Modell waren sowohl das ApoB/LDL-C-Verhältnis als auch T2DM starke, unabhängige Prädiktoren der Ereignisse, mit standardisierten, adjustierten Hazard-Ratios von 1,17 (95%-KI 1,05–1,30; P = 0,005) bzw. 1,49 (95%-KI 1,26–1,75; P < 0,001).[12]
Prädiktive Kraft von glykämischen und Lipoprotein-Marker
Alternative klinische Marker der Insulinresistenz – der Triglycerid-Glukose-Körpermassenindex (TyG-BMI), der Triglycerid-Glukose-Index (TyG) und das TG/HDL-C-Verhältnis – zeigen einen starken prognostischen Wert für MACE.[10] In einer prospektiven Kohortenstudie mit 1.688 Patienten mit vorzeitigem Myokardinfarkt (PMI), die über einen Median von 17,4 Monaten nachbeobachtet wurden, wiesen die Patienten im höchsten TyG-BMI-Quartil ein fast dreimal so hohes MACE-Risiko auf wie diejenigen im untersten Quartil (HR 2,88, 95%-KI 1,83–4,53).[10] Dieser Zusammenhang war bei Patienten mit begleitendem Diabetes (HR 3,85, 95%-KI 1,79–8,27) und bei Patienten mit systemischer Entzündung (hoher hsCRP-Wert) (HR 3,38, 95%-KI 1,78–6,43); auch der TyG-Index war prädiktiv (HR 1,77, 95%-KI 1,11–2,82), während TG/HDL-C keine statistische Signifikanz erreichte (HR 1,44, 95%-KI 0,93–2,22).[10]
Der Zusammenhang zwischen niedrigem LDL-C/ApoB und der Gesamtmortalität
Eine häufig zitierten epidemiologische Beobachtung ist die U-förmige oder inverse Assoziation zwischen sehr niedrigem LDL-C und der Sterblichkeit, die in einigen Allgemeinbevölkerungs- und Kohortenstudien mit älteren Menschen beschrieben wurde, bei denen ein niedriges LDL-C mit Hinfälligkeit, Mangelernährung und chronischen Erkrankungen einhergeht.[15] In einer US-NHANES-Analyse (2005–2016; N = 15.380; mediane Nachbeobachtungszeit 101 Monate; 1.771 Todesfälle) waren sowohl ein niedriger ApoB- als auch ein niedriger LDL-C-Spiegel assoziiert mit höher Gesamtmortalität und kardiovaskuläre Mortalität: Im Vergleich zu einem ApoB-Wert < 90 mg/dl war bei einem ApoB-Wert ≥ 90 mg/dl ein Hazard Ratio von 0,79 (95 % KI 0,69–0,89) für Gesamtmortalität.[15]
Interpretatorische Vorsicht. Dieses inverse Signal wird allgemein zugeschrieben umgekehrte Kausalität und verwirrend durch Gebrechlichkeit und subklinische Erkrankung in nicht selektierten Populationen erklärt wird und nicht durch einen schützenden Effekt einer hohen Belastung an atherogenen Partikeln. Dies widerspricht nicht der durch Mendelsche Randomisierung und randomisierte lipidsenkende Studien belegten kausalen, dosisabhängigen Beziehung zwischen ApoB und Atherosklerose.[1] [16] Bei mit Statinen behandelten und Sekundärpräventions-Populationen bleibt ApoB ein direkter, positiver Indikator für das kardiovaskuläre und Mortalitätsrisiko, was genau der Grund ist, warum die Senkung von ApoB – und nicht bloß der LDL-C-Masse – das therapeutische Ziel ist.[22]
Tabelle 3. Risikoschätzungen für ApoB- und Insulinresistenzmarker in klinischen Kohorten.
| Klinische Kohorte | Analysiert Biomarker | Bereinigte Risikoschätzung (95%-Konfidenzintervall) | Endpunkt |
| UK Biobank, T2DM [21] | ApoB vs. überschüssiges ApoB (pro 1-SD) | ApoB HR 1.61 (1.40–1.85); überschüssiges ApoB HR 1.18 (1.13–1.23) | Ereignis ASCVD (2.548) & MACE (1.205) |
| Hochrisiko-KHK [12] | ApoB/LDL-C-Verhältnis & Diabetesstatus | ApoB/LDL-C HR 1,17 (1,05–1,30, P=0,005); T2DM HR 1,49 (1,26–1,75, P<0,001) | Lebenslauf-Ereignisse über ca. 10 Jahre |
| Frühzeitiger Myokardinfarkt [10] | TyG-BMI, TyG, TG/HDL-C (Q4 vs. Q1) | TyG-BMI HR 2,88 (1,83–4,53); TyG 1,77 (1,11–2,82); TG/HDL-C 1,44 (0,93–2,22, NS) | Vorfall-MACE über 17,4 Mo. |
| US-NHANES [15] | Serum ApoB / LDL-C | ApoB ≥90 vs <90 mg/dL: HR 0,79 (0,69–0,89) — niedriges ApoB zeigt eine höhere Mortalität (Paradoxon Kausalität) | Gesamtmortalität (~8,4 J.) |
5. Leitlinien und Risikostratifizierung: Integration von ApoB und Insulinresistenz
In der Erkenntnis des überlegenen Vorhersagewerts von ApoB im Vergleich zu konventionellen Lipiden haben führende Herz-Kreislauf- und Lipidgesellschaften die Bestimmung von ApoB und entsprechende Zielwerte in ihre Leitlinien zur Risikostratifizierung integriert, insbesondere für Patienten mit metabolischer Dysfunktion.[11]
Vergleich von Konsensrichtlinien und -zielen
Fachgesellschaften bieten je nach Risikoprofil der Patienten unterschiedliche Empfehlungen an:
Nationale Lipid-Vereinigung (NLA): Der NLA-Expertenkonsens zu ApoB aus dem Jahr 2024 empfiehlt Behandlungsschwellenwerte von ≈60 mg/dL (sehr hohes Risiko), ≈70 mg/dL (hohes Risiko) und ≈90 mg/dL (grenzwertiges bis mittleres Risiko) und stuft ApoB ≥130 mg/dL (≈90. Perzentile) als risikoverstärkenden Faktor ein. ApoB wird für die anfängliche CVD-Risikobewertung oder als optionales sekundäres Ziel empfohlen.[23]
Europäische Gesellschaft für Kardiologie / Europäische Gesellschaft für Atherosklerose (ESC/EAS): Die ESC/EAS-Leitlinie von 2019 legt sekundäre ApoB-Ziele von <65 mg/dL (sehr hohes Risiko), <80 mg/dL (hohes Risiko) und <100 mg/dL (moderates Risiko) fest, was LDL-C-Zielen von <55, <70 und <100 mg/dL entspricht. Sie befürwortet ApoB als alternatives primäres Screening-Messverfahren, insbesondere bei Patienten mit metabolischem Syndrom, Typ-2-Diabetes, Adipositas, Hypertriglyceridämie oder sehr niedrigem LDL-C.[24]
Canadian Cardiovascular Society (CCS): Die CCS-Leitlinie von 2021 favorisiert ApoB oder Nicht-HDL-C gegenüber LDL-C, wenn die Triglyzeride 1,5 mmol/L (~133 mg/dL) überschreiten, sowohl in der Primär- als auch in der Sekundärprävention, mit Intensivierungsschwellenwerten für ApoB ≥0,8 g/L (Hinzufügen Ezetimib) und ≥0,7 g/L (weitere Intensivierung).[25]
American College of Cardiology / American Heart Association (ACC/AHA): Der Multisozietäre ACC/AHA-Leitlinie zur Dyslipidämie 2026 verwendet die PREVENT-ASCVD-Gleichungen zur Abschätzung des 10- und 30-Jahres-Risikos bei Erwachsenen im Alter von 30 bis 79 Jahren ohne ASCVD. Die LDL-C-Zielwerte liegen bei <100 mg/dl (Grenzbereich/mittleres Risiko), <70 mg/dl (hohes Risiko) und <55 mg/dl (Sekundärprävention bei sehr hohem Risiko). Die Bestimmung von ApoB ist bei Erwachsenen unter lipidsenkender Therapie sinnvoll (Klasse 2a) – insbesondere bei Patienten mit ASCVD, kardiovaskulärem-renalem-metabolischem (CKM) Syndrom, T2DM oder hohen Triglyceridwerten –, um die Intensivierung der Therapie zu steuern, sobald die LDL-C- und Nicht-HDL-C-Zielwerte erreicht sind.[26]
Tabelle 4. Vergleich der ApoB-Zielwerte der Fachgesellschaften und empfohlene Anwendung.
| Gesellschaft | Sehr hohes Risiko / Sekundärprävention | Hohes Risiko / Primärprävention | Empfohlene Anwendung |
| NLA [23] | ApoB ~60 mg/dL | ApoB ~70 mg/dL (90 mg/dL grenzwertig bis moderat) | Optionales sekundäres Ziel; ≥130 mg/dL ist ein risikoverstärkender Faktor. |
| ESC/EAS [24] | ApoB <65 mg/dL | ApoB <80 mg/dL (<100 moderat) | Alternatives primäres Screening-/Diagnoseziel; bevorzugt bei metabolischem Syndrom, T2DM, Adipositas. |
| CCS [25] | ApoB ≥0,7 g/L (intensivieren) | ApoB ≥0,8 g/L (Ezetimib hinzufügen) | Bevorzugt gegenüber LDL-C bei TG >1,5 mmol/L (~133 mg/dL). |
| ACC/AHA [26] | Im Einklang mit LDL-C <55 mg/dL | LDL-C <70 mg/dL (hoch); <100 mg/dL (intermediär) | Klasse 2a; empfiehlt eine Intensivierung nach Erreichen der LDL-C-Ziele bei CKM-Syndrom, Diabetes und hohen TG. |
Routine-Messkriterien in Hochrisikopopulationen
Es gibt eine starke klinische Rationale für die routinemäßige Messung von ApoB bei Patienten mit Insulinresistenz, Adipositas, Prädiabetes oder metabolischem Syndrom.[11] Bei diesen Populationen verursachen eine hepatische Überproduktion von VLDL und Lipid-Remodeling eine hohe Konzentration kleiner, dichter LDL-Partikel.[7]
Da diese Partikel pro Partikel weniger Cholesterin transportieren, können Standard-LDL-C-Messungen normal oder niedrig erscheinen und so eine hohe Konzentration atherogener Partikel verdecken.[1] Die direkte Messung von ApoB quantifiziert diese Partikelbelastung und identifiziert Hochrisikopatienten, die durch herkömmliche Lipidprofile sonst fälschlicherweise als risikoarm eingestuft würden.[1]
Dieses Hilfsmittel wird in der ACC/AHA-Leitlinie zur Dyslipidämie anerkannt, die die PREVENT-ASCVD-Gleichungen zur Schätzung des 10- und 30-jährigen kardiovaskulären Risikos einbindet und die ApoB-Messung (Klasse 2a) empfiehlt, um das Residualrisiko zu bewerten und eine Intensivierung bei Patienten mit CKM-Syndrom, Typ-2-Diabetes oder erhöhten Triglyceriden zu leiten, die ihre LDL-C- und Nicht-HDL-C-Ziele bereits erreicht haben.[26]
6. Klinische Implikationen und therapeutische Wege
Bei einem insulinresistenten Patienten kann ein erhöhtes ApoB auf ein höheres residuelles atherogenes Risiko hinweisen, als das LDL-C allein vermittelt; die Behandlungsintensität sollte sich jedoch am ASCVD-Gesamtrisiko und den leitliniendefinierten Indikationen orientieren, anstatt eine Äquivalenz zum etablierten Typ-2-Diabetes anzunehmen.[11] Die zugrundeliegende Pathophysiologie – vaskulär-matrixbezogenes Remodeling, endotheliale Dysfunktion und beschleunigte subendotheliale Retention von ApoB-haltigen Partikeln — ist während der insulinresistenten und prädiabetischen Phasen mechanistisch aktiv und wird durch mechanistische und präklinische Arbeiten gestützt, die antreiben können subklinische Atherosklerose bevor Diabetes klinisch diagnostiziert wird.[7]
Statine und die Herausforderung des Residualrisikos
Statine hemmen die hepatische HMG-CoA-Reduktase, wodurch intrazellulär reduziert wird Cholesterinsynthese und die Hochregulation hepatischer LDL-Rezeptoren, was die Clearance von zirkulierenden ApoB-haltigen Partikeln verstärkt.[27] Hochdosierte Statine wird empfohlen, um eine deutliche LDL-C-Senkung zu erreichen.[26] Bei insulinresistenten Patienten können Statine jedoch eine hohe Konzentration an verbleibenden kleinen, dichten LDL- und Remnant-Partikeln hinterlassen, was die Notwendigkeit einer Kombinationstherapie unterstreicht.[11]
Gezielte lipidsenkende Therapien ohne Statine
Gezielte Nicht-Statin-Therapien senken das ApoB weiter und reduzieren kardiovaskuläre Ereignisse:
- Ezetimib Durch die Hemmung NPC1L1 Transporter im Dünndarm reduziert Ezetimib die Cholesterinaufnahme.[27] In insulinresistenten Tiermodellen reduzierte Ezetimib – allein oder zusammen mit Simvastatin – die ex-vivo-Arterienretention von aus dem Darm stammenden ApoB-48- und ApoB-100-Remnant-Lipoproteinen und begrenzte so die Cholesterinablagerung.[28]
- PCSK9-Hemmer: Diese Klasse umfasst die monoklonalen Antikörper Alirocumab und Evolocumab (sowie dem neuartigen Wirkstoff Tafolecimab) und der kleinen interferierenden RNA Inclisiran.[29] Indem sie den PCSK9-vermittelten Abbau von LDL-Rezeptoren verhindern, sorgen diese Wirkstoffe dafür, dass das Rezeptor-Recycling aufrechterhalten bleibt, wodurch der LDL-C-Spiegel um etwa 50–60% gesenkt wird, was mit einer entsprechenden Senkung des ApoB-Spiegels einhergeht.[29] Die Mündliche PCSK9 Der Inhibitor Enlicitide-Decanoat (20 mg einmal täglich) senkte den LDL-C-Spiegel um ~55,81 TP9T im Vergleich zu Placebo nach 24 Wochen in der Phase-3-Studie CORALreef Lipids, mit einer einhergehenden Reduktion von ApoB.[30]
- ANGPTL3 Inhibitoren Angiopoietin-ähnliches Protein 3 (ANGPTL3) reguliert den Plasma-Lipidstoffwechsel durch Hemmung von Lipoproteinlipase und Endothellipase.[31] Evinacumab, ein monoklonaler Antikörper gegen ANGPTL3 (ein von PCSK9 unterschiedliches Zielmolekül), senkt den LDL-C-Spiegel bei Patienten mit refraktärer homozygot familiäre Hypercholesterinämie (HoFH).[31] Neue Antisense-Oligonukleotide (Vupanorsen) und siRNA-Therapien (Zodasiran, Solbinsiran) zielen auf den Triglyceridstoffwechsel ab und bewirken eine Senkung der Triglyceridwerte um mehr als 50% bei gleichzeitig moderater Senkung des LDL-C-Spiegels (≤16%).[32] In der TRANSLATE-TIMI-70-Studie zeigte Vupanorsen keinen eindeutigen dosisabhängigen Nutzen hinsichtlich des LDL-C/ApoB-Verhältnisses und war mit einer dosisabhängigen Zunahme des Fettgehalts in der Leber verbunden (relativer Anstieg um bis zu ~76%), woraufhin die Entwicklung des Wirkstoffs eingestellt wurde.[32]
- Bempedoinsäure: Mündlich Prodrug spezifisch in der Leber durch ACSVL1 aktiviert – ein Enzym, das im Skelettmuskel nicht vorhanden ist, wodurch eine Statin-assoziierte Myopathie vermieden wird –, das hemmt ATP-Citrat-Lyase (ACLY) dem HMG-CoA-Reduktase-Schritt vorgeschaltet.[27]
Im CLEAR Outcomes Studie (13.970 Patienten mit Statinunverträglichkeit oder hohem Risiko für ASCVD), senkte Bempedoinsäure (180 mg einmal täglich) nach 6 Monaten das LDL-C um ca. 21,11 TP9T und das hsCRP um ca. 22,21 TP9T.[33] Über einen Median von 40,6 Monaten reduzierte es den primären 4-Komponenten-MACE-Endpunkt (kardiovaskulärer Tod, nicht tödlicher Myokardinfarkt, nicht tödlicher Schlaganfall oder koronare Revaskularisation) um 13% (HR 0,87, 95% KI 0,79–0,96; P = 0,004).[33] Zudem verringerte es die 3-Komponenten-MACE (HR 0,85; 0,76–0,96), Herzinfarkte (HR 0,77; 0,66–0,91) sowie koronare Revaskularisationen (HR 0,81; 0,72–0,92); in der Untergruppe der Primärprävention betrug die HR für das 4-Komponenten-MACE 0,70 (95 %-KI 0,55–0,89).[33]
Inkreton-basierte Stoffwechselmodifikation
Inkretin-basierte Therapien wie Semaglutid und Tirzepatid erreichen Gewichtsverlust und verbessern das kardiovaskuläre Risikoprofil.[34]
- Semaglutid Im SELECT-Versuch (N = 17.604 übergewichtige oder adipöse Patienten mit vorbestehender Herz-Kreislauf-Erkrankung, jedoch ohne Diabetes) reduzierte Semaglutid in einer Dosis von 2,4 mg wöchentlich die 3-Punkte-MACE um 20% (HR 0,80, 95%-KI 0,72–0,90; P < 0,001) über einen Zeitraum von durchschnittlich 39,8 Monaten. In den SELECT-Analysen wurde über eine Senkung der Entzündungs- und Atherogenese-Marker (einschließlich hsCRP und ApoB) berichtet; diese war jedoch gegenüber dem primären kardiovaskulären Endpunktnutzen von untergeordneter Bedeutung und sollte auf die jeweiligen spezifischen Analysen verwiesen werden.[34]
- Tirzepatid Im SURMOUNT-1 Im Rahmen des Programms führte Tirzepatid zu einem Gewichtsverlust von bis zu ~20,91 TP9T und verbesserte Insulinsensitivität.[35] In einer Lipoprotein-Analyse der Phase 2b bei Typ-2-Diabetes reduzierte Tirzepatid große, triglyceridreiche Lipoproteinpartikel, kleine LDL-Partikel und den Lipoprotein-Insulinresistenz-Score (LPIR), wobei ApoB-Senkungen von bis zu ~17% und Triglycerid-Senkungen von ~31–35% erzielt wurden, was mit einer systemischen Korrektur des Stoffwechsels und auf Partikelebene im Einklang steht.[36]
- SGLT2-Hemmer: Durch die Förderung von Glukosurie und osmotischer Diurese verbessern SGLT2-Inhibitoren Blutzuckereinstellung, das Körpergewicht und -fett zu senken und die kardiovaskuläre sowie renale Mortalität zu verringern; zudem verändern sie die Substratnutzung von Kohlenhydrat in Richtung Lipid- und Ketonkörperoxidation.[37]
- Ernährungs- und Lebensstilinterventionen: Eine Überweisung an einen zertifizierten Ernährungsberater (Registered Dietitian Nutritionist, RDN) wird für Patienten mit erhöhten Triglyceriden (nüchtern TG ≥1000 mg/dL, COR 1; 150–999 mg/dL mit CKM-Syndrom, COR 2a) empfohlen, um eine evidenzbasierte Beratung zu ermöglichen und das Risiko einer Pankreatitis zu senken.[26]
Tabelle 5. Zusammenfassung lipidsenkender und metabolischer Therapien im Zusammenhang mit der ApoB-Senkung.
| Agent | Wirksamkeit bezüglich ApoB / Lipiden | Testversion | Ergebnis | Sicherheit / Verträglichkeit |
| Bempedoinsäure [33] | LDL-C −21,11 TP9T, hsCRP −22,21 TP9T | CLEAR Outcomes (13.970 statinintolerante Patienten) | MACE-4 HR 0,87 (0,79–0,96); Primärprävention 0,70 (0,55–0,89) | Muskelsymptome ≈ Placebo; milde ↑ Harnsäure, Gicht, Cholelithiasis |
| Semaglutid [34] | MACE-Reduktion; Biomarker-Effekte kein primärer Endpunkt | WÄHLE (17.604 adipöse Herz-Kreislauf-Patienten, kein Diabetes) | 3-Punkte-MACE HR 0,80 (0,72–0,90) | Gut verträglich; Magen-Darm-Beschwerden häufig; anhaltender Gewichtsverlust |
| Tirzepatid [36] | ApoB bis zu ~17%↓; TG ~31–35%↓; ↓LPIR | ÜBERTREFFEN / ÜBERTREFFEN / Phase-2b | ↓ LPIR-Wert, kleines LDLP, großes TRLP | Nebenwirkungen im Magen-Darm-Trakt; Gewichtsverlust von bis zu ~20,91 TP9T |
| Evinacumab (anti-ANGPTL3) [31] | LDL-C ≈47–49%↓ bei HoFH | ELIPSE HoFH | Ausgeprägte LDL-C-Senkung bei refraktärer HoFH | Gut verträglich; intravenöse Verabreichung |
| Vupanorsen (ANGPTL3-ASO) [32] | TG ≈ 41–571 TP9T↓; LDL-C ≤ 161 TP9T↓ | TIMI 70 | Kein(e) klare(s) LDL-C/ApoB Dosis-Wirkungs-Beziehung; Entwicklung eingestellt | Dosisabhängiger Anstieg des Leberfettgehalts (relativ bis zu ~76%) |
7. Diskussion und Schlussfolgerung
Diese Analyse zeigt, dass die Bewertung kardiovaskulärer Gefahren über die bloße Betrachtung der Lipidkonzentrationsmasse hinausgehen muss.[4] Wenn Insulinresistenz und ein erhöhter ApoB-Wert gleichzeitig auftreten, treiben sie eine stille, progressive Atherogenese über mehrere miteinander verbundene metabolische und vaskuläre Wege voran.[7]
Abbildung 1. Integrierter Weg von chronischem metabolischem Stress zu akuten kardiovaskulären Ereignissen.
| CHRONISCHER METABOLISCHER STRESS (Insulinresistenz) |
▼
| Lipid-Dysregulations-Signalweg
(Hepätischer VLDL-Überschuss) |
Vaskulärer Remodelling-Pfad
(Endothelschädigung) |
▼
| Erhöhter ApoB-Wert
(sdLDL & Remnants) |
Intimales Proteoglykan
Umbau (Klebrige GAGs) |
▼
| BESCHLEUNIGTE TRANSVASKULÄRE RETENTION & SUBENDOTHELIALE TRAPPING
(~58% niedrigeres IF/Serum-ApoB-Verhältnis bei T2DM) |
▼
| OXIDATIVE MODIFIKATION & MONOZYTENREKRUTIERUNG |
▼
| SCHAUMZELLENBILDUNG & PLAQUEPROGRESSION |
▼
| Plaqueruptur & THROMBOSE |
▼
| AKUTE KARDIOVASKULÄRE EREIGNISSE (MACE, MI, Schlaganfall) |
Diskussion: Ein einheitliches Modell und seine Grenzen
Die hier gesichteten Belege konvergieren in einem einzigen schlüssigen Modell, das in Abbildung 1 zusammengefasst ist. Eine chronische Insulinresistenz treibt die hepatische Überproduktion von triglyceridreichen VLDL und deren Umbau in kleine, dichte LDL voran, wodurch die zirkulierende ApoB-Partikelanzahl steigt, selbst wenn die LDL-C-Masse normal erscheint; parallel dazu wird die insulinresistente Arterienwand zu einer adhäsiveren, proteoglykanreichen Oberfläche umgebaut, die diese Partikel bevorzugt retiniert. Das Zusammentreffen von mehr atherogenen Partikeln und einer retentiveren Gefäßwand bietet eine einheitliche Erklärung dafür, warum das kardiovaskuläre Risiko bei insulinresistenten und prädiabetischen Personen das übersteigen kann, was ein Standard-Lipidprofil vorhersagt.
Aus der Stärke der zugrunde liegenden Evidenz ergeben sich unmittelbar zwei interpretatorische Vorsichtsmaßnahmen. Erstens sind die Daten am Menschen am stärksten für die Verbände — die Mendelsche-Randomisierungs-Kausalität von ApoB, die prospektiven Hazard Ratios und das Signal für die Retention in der interstitiellen Flüssigkeit —, während die schrittweise Proteoglykan-Remodellierung und die Schaumzell-Sequenz im Wesentlichen auf mechanistischer und präklinischer Arbeit beruhen, einschließlich eines Tiermodells. Diese mechanistischen Schritte sind biologisch plausibel und gestützt, sie sind jedoch beim Menschen nicht im gleichen Maße bewiesen und werden hier als plausibler Mechanismus und nicht als erwiesene klinische Tatsache dargestellt. Zweitens ist ApoB neben mehreren anderen ein Treiber des Residualrisikos; Lipoprotein(a), Entzündung, Bluthochdruck, chronische Nierenerkrankung, Adipositas und der Lebensstil wirken unabhängig voneinander und sollten parallel dazu behandelt werden.
Schlussfolgerung und klinische Übersetzung
Für den insulinresistenten Patienten ist die praktische Botschaft, dass LDL-C allein das atherogene Risiko unterschätzen kann und dass ApoB (oder, wo ApoB nicht verfügbar ist, Non-HDL-C) die Partikelanzahl, die biologisch von Bedeutung ist, direkter erfasst. Dies in die Versorgung zu übertragen erfordert nicht, Prädiabetes so zu behandeln, als wäre er manifester Diabetes; es erfordert, das Richtige zu messen und auf das Gesamtrisiko zu reagieren.
Vier Prinzipien fassen die klinische Übersetzung zusammen:
- Partikelbelastung messen. Berücksichtigen Sie ApoB (oder Non-HDL-C) bei Patienten mit Insulinresistenz, Adipositas, Prädiabetes oder metabolischem Syndrom, bei denen LDL-C die Anzahl der atherogenen Partikel meist unterschätzt.[11]
- Passen Sie die Intensität an das Gesamtrisiko an. Nutzen Sie erhöhtes ApoB zur Verfeinerung — nicht zum Ersatz — der leitlinienbasierten Risikobewertung, indem Sie die Lipidsenkung entsprechend dem ASCVD-Gesamtrisiko und den von Fachgesellschaften definierten Indikationen intensivieren, anstatt ein Diabetes-äquivalentes Risiko anzunehmen.[11] [26]
- Senkung von ApoB durch Kombinationstherapie, wo angezeigt. Hochdosierte Statine in Kombination mit Ezetimib, PCSK9-Inhibitoren oder Bempedoinsäure maximieren die Clearance von ApoB-haltigen Partikeln und reduzieren kardiovaskuläre Ereignisse in geeigneten Populationen.[27] [33]
- Adressieren Sie das metabolische Substrat und die Kofaktoren. GLP-1-Rezeptor-Agonisten wie Semaglutid kardiovaskuläre Ereignisse bei Adipositas mit etablierter Herz-Kreislauf-Erkrankung reduzieren,[34] und der duale GIP/GLP-1-Agonist Tirzepatid verbessert die Insulinsensitivität und Lipoprotein-Marker der Insulinresistenz;[36] diese, zusammen mit der Kontrolle des Lp(a)-assoziierten Risikos, der Entzündung, Blutdruck, und Lebensstil, eine Strategie zur Risikominderung vervollständigen, die die Partikelbelastung als eine Komponente anstatt als das Ganze behandelt.
Zusammenfassend lautet die zentrale These: Bei insulinresistenten Zuständen erfassen die durch ApoB definierte Partikelbelastung und die Biologie der arteriellen Retention zusammen ein Risiko, das LDL-C übersehen kann. Die angemessene Reaktion darauf ist eine bessere Messung und eine risikoproportionale, multifaktorielle Behandlung – mit Zuversicht dargelegt, wo randomisierte und genetische Evidenz dies unterstützen, und mit entsprechender Vorsicht, wo der Mechanismus noch inferenziell bleibt.
Referenzen
Die Zitate folgen der IEEE-Nummerierung. Diese Literaturliste priorisiert primäre begutachtete Studien, offizielle Leitlinien und indizierte Studienberichte sowie Überprüfungs- oder Konsensdokumente, bei denen ein vollständiger Primärbericht nicht die geeignetste Quelle war; diese sind als solche gekennzeichnet.
- Kong X, Cai Y, Li Y, Wang P. Causal relationship between apolipoprotein B and risk of atherosclerotic cardiovascular disease: a mendelian randomization analysis. Health Inf Sci Syst. 2025;13(1):13. Published 2025 Jan 3. doi:10.1007/s13755-024-00323-5
- Marston NA, Giugliano RP, Melloni GEM, et al. Association of Apolipoprotein B-Containing Lipoproteins and Risk of Myocardial Infarction in Individuals With and Without Atherosclerosis: Distinguishing Between Particle Concentration, Type, and Content. JAMA Cardiol. 2022;7(3):250-256. doi:10.1001/jamacardio.2021.5083
- Epstein E, Ekpo E, Evans D, et al. Apolipoprotein B outperforms low density lipoprotein particle number as a marker of cardiovascular risk in the UK Biobank. Eur J Prev Cardiol. Published online September 1, 2025. doi:10.1093/eurjpc/zwaf554
- Borén J, Chapman MJ, Krauss RM, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights: a consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2020;41(24):2313-2330. doi:10.1093/eurheartj/ehz962
- Bekbossynova M, Ivanova-Razumova T, Kali A, et al. Apolipoprotein B and Glycemic Dysregulation: New Predictors of Type 2 Diabetes in High-Cardiovascular-Risk Populations. J Pers Med. 2025;15(5):163. Published 2025 Apr 23. doi:10.3390/jpm15050163
- Sung KC, Hwang ST. Association between insulin resistance and apolipoprotein B in normoglycemic Koreans. Atherosclerosis. 2005;180(1):161-169. doi:10.1016/j.atherosclerosis.2004.11.009
- Mangat R, Warnakula S, Borthwick F, et al. Arterial retention of remnant lipoproteins ex vivo is increased in insulin resistance because of increased arterial biglycan and production of cholesterol-rich atherogenic particles that can be improved by ezetimibe in the JCR:LA-cp rat. J Am Heart Assoc. 2012;1(5):e003434. doi:10.1161/JAHA.112.003434
- Borén J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- BARBARA LARCHER, THOMAS PLATTNER, ARTHUR MADER, ALEXANDER VONBANK, ANDREAS LEIHERER, AXEL MUENDLEIN, HEINZ DREXEL, CHRISTOPH H. SAELY; 456-P: The ApoB/LDL-C Ratio Predicts Cardiovascular Events in Coronary Artery Disease Patients Independent of Type 2 Diabetes Status. Diabetes 14 June 2024; 73 (Supplement_1): 456–P. https://doi.org/10.2337/db24-456-P
- Zhou Y, Wang Y, Chen J, Jiang L, Chu R, Tian W, Wang J, Liu Y and Gao J (2026) The association between insulin resistance indices and the occurrence of major adverse cardiovascular events in patients with premature myocardial infarction: a prospective cohort study. Front. Nutr. 13:1724362. doi: 10.3389/fnut.2026.1724362
- Soffer DE, Marston NA, Maki KC, et al. Role of apolipoprotein B in the clinical management of cardiovascular risk in adults: An Expert Clinical Consensus from the National Lipid Association. J Clin Lipidol. 2024;18(5):e647-e663. doi:10.1016/j.jacl.2024.08.013
- BARBARA LARCHER, MAXIMILIAN MAECHLER, LUKAS SPRENGER, ARTHUR MADER, ALEXANDER VONBANK, THOMAS PLATTNER, ANDREAS LEIHERER, AXEL MUENDLEIN, HEINZ DREXEL, CHRISTOPH H. SAELY; 260-OR: The ApoB/LDL-C Ratio Predicts Major Cardiovascular Events in Cardiovascular Disease Patients Independent of Type 2 Diabetes Status. Diabetes 20 June 2023; 72 (Supplement_1): 260–OR. https://doi.org/10.2337/db23-260-OR
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Yu X, Yuan Y, Dong X, et al. Low apolipoprotein B and LDL-cholesterol are associated with the risk of cardiovascular and all-cause mortality: a prospective cohort. Ann Med. 2025;57(1):2529565. doi:10.1080/07853890.2025.2529565
- Richardson TG, Sanderson E, Palmer TM, et al. Evaluating the relationship between circulating lipoprotein lipids and apolipoproteins with risk of coronary heart disease: A multivariable Mendelian randomisation analysis. PLoS Med. 2020;17(3):e1003062. Published 2020 Mar 23. doi:10.1371/journal.pmed.1003062
- Williams KJ, Tabas I. The response-to-retention hypothesis of early atherogenesis. Arterioscler Thromb Vasc Biol. 1995;15(5):551-561. doi:10.1161/01.atv.15.5.551
- Camejo G, Hurt-Camejo E, Wiklund O, Bondjers G. Association of apo B lipoproteins with arterial proteoglycans: pathological significance and molecular basis. Atherosclerosis. 1998;139(2):205-222. doi:10.1016/s0021-9150(98)00107-5
- Björklund P, Härdfeldt J, Äikäs L, et al. Increased transvascular retention of atherogenic lipoproteins in type 2 diabetes relates to their enhanced proteoglycan binding. JCI Insight. 2026;11(10):e177849. Published 2026 Apr 7. doi:10.1172/jci.insight.177849
- Rehman MB, Björnson E, Adiels M, et al. Risk-weighted apoB: a novel summary metric outperforming traditional lipid biomarkers in predicting coronary heart disease. Eur Heart J. Published online January 22, 2026. doi:10.1093/eurheartj/ehaf1124
- Lyu L, Kao C, Su J, et al. Association of apolipoprotein B and excess apolipoprotein B with cardiovascular risk in type 2 diabetes: a prospective cohort study of the UK Biobank. Lipids Health Dis. 2026;25(1):55. Published 2026 Jan 15. doi:10.1186/s12944-025-02852-8
- Sniderman AD, Navar AM, Thanassoulis G. Apolipoprotein B vs Low-Density Lipoprotein Cholesterol and Non-High-Density Lipoprotein Cholesterol as the Primary Measure of Apolipoprotein B Lipoprotein-Related Risk: The Debate Is Over. JAMA Cardiol. 2022;7(3):257-258. doi:10.1001/jamacardio.2021.5080
- Soffer DE, Marston NA, Maki KC, et al. Role of apolipoprotein B in the clinical management of cardiovascular risk in adults: An Expert Clinical Consensus from the National Lipid Association. J Clin Lipidol. 2024;18(5):e647-e663. doi:10.1016/j.jacl.2024.08.013
- Mach F, Baigent C, Catapano AL, et al. 2019 ESC/EAS Guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk. Eur Heart J. 2020;41(1):111-188. doi:10.1093/eurheartj/ehz455
- Pearson GJ, Thanassoulis G, Anderson TJ, et al. 2021 Canadian Cardiovascular Society Guidelines for the Management of Dyslipidemia for the Prevention of Cardiovascular Disease in Adults. Can J Cardiol. 2021;37(8):1129-1150. doi:10.1016/j.cjca.2021.03.016
- Blumenthal RS, Morris PB, Gaudino M, et al. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Dyslipidemia: A Report of the American College of Cardiology/American Heart Association Joint Committee on Clinical Practice Guidelines. J Am Coll Cardiol. 2026;87(19):2624-2757. doi:10.1016/j.jacc.2025.11.016
- Albosta M, Grant JK, Michos ED. Bempedoic Acid: Lipid Lowering for Cardiovascular Disease Prevention. Heart Int. 2023;17(2):27-34. Published 2023 Nov 1. doi:10.17925/HI.2023.17.2.1
- Mangat R, Warnakula S, Borthwick F, et al. Arterial retention of remnant lipoproteins ex vivo is increased in insulin resistance because of increased arterial biglycan and production of cholesterol-rich atherogenic particles that can be improved by ezetimibe in the JCR:LA-cp rat. J Am Heart Assoc. 2012;1(5):e003434. doi:10.1161/JAHA.112.003434
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Ballantyne CM, Gellis L, Tardif JC, et al. Efficacy and Safety of Oral PCSK9 Inhibitor Enlicitide in Adults With Heterozygous Familial Hypercholesterolemia: A Randomized Clinical Trial. JAMA. 2026;335(2):129-139. doi:10.1001/jama.2025.20620
- Raal FJ, Rosenson RS, Reeskamp LF, et al. Evinacumab for Homozygous Familial Hypercholesterolemia. N Engl J Med. 2020;383(8):711-720. doi:10.1056/NEJMoa2004215
- Bergmark BA, Marston NA, Bramson CR, et al. Effect of Vupanorsen on Non-High-Density Lipoprotein Cholesterol Levels in Statin-Treated Patients With Elevated Cholesterol: TRANSLATE-TIMI 70. Circulation. 2022;145(18):1377-1386. doi:10.1161/CIRCULATIONAHA.122.059266
- Nissen SE, Lincoff AM, Brennan D, et al. Bempedoic Acid and Cardiovascular Outcomes in Statin-Intolerant Patients. N Engl J Med. 2023;388(15):1353-1364. doi:10.1056/NEJMoa2215024
- Lincoff AM, Brown-Frandsen K, Colhoun HM, et al. Semaglutide and Cardiovascular Outcomes in Obesity without Diabetes. N Engl J Med. 2023;389(24):2221-2232. doi:10.1056/NEJMoa2307563
- Jastreboff AM, Aronne LJ, Ahmad NN, et al. Tirzepatide Once Weekly for the Treatment of Obesity. N Engl J Med. 2022;387(3):205-216. doi:10.1056/NEJMoa2206038
- Wilson JM, Nikooienejad A, Robins DA, et al. The dual glucose-dependent insulinotropic peptide and glucagon-like peptide-1 receptor agonist, tirzepatide, improves lipoprotein biomarkers associated with insulin resistance and cardiovascular risk in patients with type 2 diabetes. Diabetes Obes Metab. 2020;22(12):2451-2459. doi:10.1111/dom.14174
- Szekeres Z, Toth K, Szabados E. The Effects of SGLT2 Inhibitors on Lipid Metabolism. Metabolites. 2021;11(2):87. Published 2021 Feb 1. doi:10.3390/metabo11020087

