ApoB, résistance à l'insuline et risque cardiovasculaire
Une analyse de recherche sur Résistance à l'insuline, Apolipoprotéine BApoB), et les risques cardiovasculaires
1. L'ApoB en tant que facteur de risque cardiovasculaire causal
athéromateux maladie cardiovasculaire (ASCVD) constitue une menace majeure pour la santé humaine à l'échelle mondiale, due en grande partie à dyslipidémie.[1] Traditionnellement, l'évaluation clinique du risque lié aux lipides s'appuie sur les lipoprotéines de basse densité lipoprotéine cholestérol masse (LDL-C).[1] Cependant, une compréhension physiologique plus approfondie montre que l'apolipoprotéine B-100 (ApoB) offre une représentation plus précise et plus directe de particule athérogène fardeau.[3]
Biologie des lipoprotéines contenant de l'ApoB
Chaque particule de lipoprotéine athérogène synthétisée par le foie contient exactement une molécule de ApoB-100 à sa surface.[4] Ces particules couvrent un spectre continu de densités et de tailles, notamment :
- Lipoprotéines de très faible densité (VLDL): grandes particules riches en triglycérides sécrétées par le foie, qui acheminent les acides gras vers les tissus périphériques.[4]
- Lipoprotéines de densité intermédiaire (IDL): particules de transition formées lors de la lipolyse des VLDL.[4]
- Lipoprotéines de basse densité (LDL): les résidus finaux, riches en cholestérol, issus de la lipolyse des VLDL et les principaux vecteurs du cholestérol circulant.[4]
- Particules résiduelles: des VLDL partiellement lipolysés et chylomicrons (ce dernier contenant ApoB-48) qui sont très athérogènes.[6]
- Lipoprotéine(a) [Lp(a)] : une particule de type LDL comportant un fragment d'apolipoprotéine (a) supplémentaire lié de manière covalente à la molécule d'ApoB.[5]
En raison de cette relation stœchiométrique rigide, la mesure de la concentration sérique totale d'ApoB permet d'obtenir un décompte exact de toutes les particules athérogènes circulantes, quelle que soit leur charge lipidique.[4]
ApoB vs LDL-C : nombre de particules vs masse de cholestérol
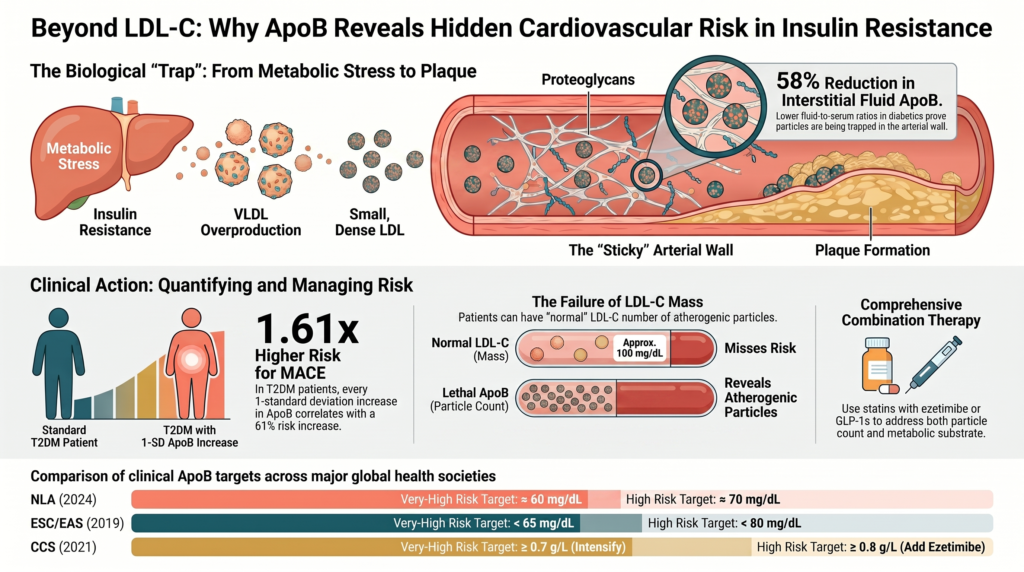
Le LDL-C mesure la masse totale de cholestérol contenue dans les particules de LDL, et non la concentration de ces particules elles-mêmes.[3] Toutefois, la teneur en cholestérol par particule est très variable ; elle dépend des conditions métaboliques systémiques et du remodelage lipidique.[4] Chez les patients présentant un dysfonctionnement métabolique, un taux élevé de triglycérides, ou insuline En raison de la résistance, les particules de LDL voient souvent leur noyau de cholestérol s'appauvrir, ce qui entraîne leur remodelage en particules plus petites et plus denses.[9] Par conséquent, une personne peut présenter une masse de LDL-C normale, voire faible, tout en ayant un nombre très élevé de petites particules de LDL denses.[9]
Dans ces scénarios discordants, le LDL-C sous-estime systématiquement la charge athérogène réelle, tandis que l'ApoB quantifie correctement le nombre absolu de particules.[1]
Cela ne signifie pas pour autant que l’ApoB soit systématiquement supérieure dans tous les contextes. Le cholestérol non-HDL est une alternative peu coûteuse, validée et largement recommandée par les recommandations cliniques, qui permet de prendre en compte toutes les lipoprotéines contenant de l’ApoB sans nécessiter de dosage supplémentaire ; plusieurs analyses montrent d’ailleurs que l’ApoB, le cholestérol non-HDL et Nombre de particules de LDL présentent des résultats similaires lorsque les taux de lipides sont concordants ; la valeur ajoutée de l’ApoB est précisément maximale dans le phénotype discordant et résistant à l’insuline qui fait l’objet de cette revue. L’opinion des experts penche de plus en plus en faveur de l’ApoB comme mesure unique et la plus directe du nombre de particules athérogènes, mais un débat raisonnable persiste quant à sa valeur ajoutée dans des populations non sélectionnées et concordantes.[13] [22]
Données épidémiologiques causales et prospectives
Des études génétiques et observationnelles ont clairement établi que l'ApoB est un facteur causal de athérosclérose plutôt qu'un simple indicateur de risque.[3]
Randomisation mendélienne (MR) : Une initiative européenne de grande envergure étude d'association pangénomique (GWAS) L'utilisation de l'analyse MR à deux échantillons a démontré que les élévations de l'ApoB d'origine génétique sont causalement associées à maladie coronarienne (CHD) (rapport de cotes = 1,71, intervalle de confiance à 95 % : 1,53–1,91 ; P = 0,010), athérosclérose des artères de gros calibre accident vasculaire cérébral (ISL) (rapport de cotes [OR] 1,43, intervalle de confiance [IC] à 95 % : 1,23–1,66 ; P = 2,7 × 10⁻⁶), et d'AVC de petits vaisseaux (ISS) (OR 1,22, IC à 95 % : 1,06–1,41 ; P = 0,005).[1] L'analyse multivariée par MR indique en outre que le bénéfice clinique de hypolipémiant est fondamentalement proportionnelle à la réduction absolue du nombre de particules contenant de l'ApoB, plutôt qu'à la masse de LDL-C éliminée.[15] [16]
Cohortes prospectives: Dans les analyses prospectives portant notamment sur le UK Biobank et chez les populations en prévention secondaire, l'ApoB s'est révélée être le paramètre lipidique le plus systématiquement associé à infarctus du myocarde (MI) après ajustement en fonction de la concentration, du type et de la teneur en particules.[2] Dans les populations ciblées par la prévention primaire (N = 389 529 ; médiane : 11,1 ans), chaque augmentation de 1 écart-type de la concentration en ApoB était associée à un risque ajusté rapport des cotes de 1,27 (IC 95 % : 1,15–1,40 ; P < 0,001) pour les IM nouveaux, et l'ApoB était le seul paramètre lipidique à rester significatif après ajustement complet.[2]
Discordance analyses : Lorsque les taux d'ApoB et de LDL-C ou de non-HDL-C ne concordent pas, des analyses prospectives montrent que l'ApoB conserve sa valeur prédictive, tandis que celle des mesures du cholestérol s'affaiblit.[3] Dans la UK Biobank (N = 41 099 ; 9 663 événements MACE et 1 754 cas nouveaux de coronaropathie sur une période d’environ 10 ans), l'ApoB s'est révélée plus performante que le nombre de particules de LDL : en cas de discordance 30%, le rapport de risque atteignait 1,4 pour les MACE et 2,5 pour la coronaropathie, tandis qu'un nombre de particules de LDL élevé en cas de discordance ne permettait pas de prédire le risque de manière indépendante.[3]
Tableau 1. Données génétiques et prospectives étayant le rôle de l'ApoB en tant que facteur causal de maladies cardiovasculaires facteur de risque.
| Mesure des résultats | Type d'étude et source | Estimation statistique | Importance |
| Maladie coronarienne (MC) | GWAS européens / Mendéliens randomisation [1] | OR : 1,71 (1,53–1,91) | P = 0,010 |
| Accident vasculaire cérébral d'origine athéroscléreuse touchant les grosses artères (ISL) | GWAS européens / randomisation mendélienne [1] | OR : 1,43 (1,23–1,66) | P = 2,7 × 10⁻⁶ |
| Accident vasculaire cérébral impliquant les petits vaisseaux (ISS) | GWAS européens / randomisation mendélienne [1] | OR 1,22 (1,06–1,41) | P = 0,005 |
| Infarctus du myocarde (IM) | Cohorte de prévention primaire [2] | aHR 1,27 (1,15–1,40) par écart-type (SD) d'ApoB | P < 0,001 |
| Risque discordant (ApoB par rapport au nombre de particules de LDL) | Analyse des discordances de la UK Biobank [3] | HR jusqu'à 2,5 (CAD) pour la discordance ApoB à 30% | P < 0,0001 |
2. Résistance à l’insuline et prédiabète : physiopathologie du dérèglement glycémique et des troubles du métabolisme lipidique
La résistance à l'insuline désigne un état caractérisé par une altération de la réactivité physiologique des cellules à l'insuline, notamment au niveau des muscles squelettiques, du tissu adipeux et du foie.[4] Pour surmonter cette résistance, les cellules bêta pancréatiques augmentent la sécrétion d'insuline, ce qui entraîne une hyperinsulinémie compensatoire chronique. Au fil du temps, la capacité du pancréas est dépassée, ce qui aboutit à un dérèglement glycémique progressif par rapport à la normale glucose tolérance à prédiabète et de type 2 manifeste diabète (DT2).[10]
L'évolution du dérèglement glycémique
Des données cliniques transversales confirment qu'un taux élevé d'ApoB est associé de manière indépendante à une aggravation des paramètres glycémiques, même chez les personnes non diabétiques.[5] Un taux élevé d'ApoB est associé à une glycémie à jeun élevée (β ≈ 2,07 mg/dL par écart-type d'ApoB), à un taux d'hémoglobine glyquée plus élevé (β ≈ 0,06%) et à une augmentation de HOMA-IR (β ≈ 0,54 ; tous les P < 0,001).[5] Les personnes présentant les taux d'ApoB les plus élevés quartile présentent un risque nettement plus élevé de prédiabète que les personnes appartenant au quartile inférieur (rapport de cotes ajusté : 1,53 ; IC à 95 % : 1,22–1,91 ; P < 0,001).[5]
Dans des cohortes apparemment saines et normoglycémiques (N = 7 427), il existe des corrélations positives entre syndrome métabolique, la résistance à l'insuline et les marqueurs athérogènes (ApoB, cholestérol total/HDL-C et les rapports LDL-C/HDL-C), tandis que des corrélations négatives sont observées pour les indices cardioprotecteurs tels que l'ApoA-I, l'ApoA-I/ApoB et le rapport HDL-C/ApoA-I.[6] Cela souligne que le remodelage lipidique lié à l'insulinorésistance est déjà actif et répandu avant même qu'un diagnostic formel de diabète ne soit posé.[6]
Altérations du métabolisme des lipoprotéines
La résistance à l'insuline modifie le métabolisme lipidique systémique par le biais de plusieurs voies :
- Lipolyse incontrôlée: Dans le tissu adipeux résistant à l'insuline, l'insuline ne parvient pas à inhiber lipase sensible aux hormones (HSL), ce qui entraîne un flux incontrôlé de acides gras libres (AGL) dans la circulation portale.[7]
- Surproduction hépatique de VLDL : L'afflux d'acides gras libres vers le foie stimule la synthèse et la sécrétion de grosses particules de VLDL₁ riches en triglycérides.[7]
- Hypertriglycéridémie : Une sécrétion hépatique accrue de VLDL associée à une régulation à la baisse de la production stimulée par l'insuline lipoprotéine lipase (LPL) entrave l'élimination de lipoprotéines riches en triglycérides (TRL), entraînant une hypertriglycéridémie persistante.[7]
- Transformation en LDL petites et denses : En cas d'hypertriglycéridémie, ester de cholestérol transférer protéine (CETP) transfère les triglycérides des VLDL vers les LDL et HDL en échange d'esters de cholestéryle. L'hydrolyse ultérieure de ces particules enrichies en triglycérides par la lipase hépatique donne lieu à la formation de particules de LDL petites et denses (sdLDL) et de particules de HDL instables qui sont rapidement éliminées par les reins, ce qui entraîne une baisse du taux de HDL-C.[9]
- Amplification des particules d'ApoB : En raison de l'augmentation de la sécrétion hépatique de VLDL et de l'altération de l'élimination des résidus, le nombre absolu de particules contenant de l'ApoB augmente considérablement, même si la masse de LDL-C reste stable ou diminue.[7]
Mécanismes physiopathologiques systémiques
La résistance à l'insuline accélère l'évolution des pathologies vasculaires par le biais de plusieurs voies non lipidiques :
- Dysfonctionnement endothélial: Altération de la signalisation du récepteur de l'insuline dans cellules endothéliales réduit l'expression de oxyde nitrique synthase endothéliale (eNOS), ce qui réduit biodisponibilité de l'oxyde nitrique, ce qui entrave la vasodilatation et favorise l'apparition d'un phénotype endothélial procoagulant et adhésif.[8]
- Stress oxydatif et chronique inflammation: Hyperglycémie et l'excès de lipides entraînent une surproduction mitochondriale de espèces réactives de l'oxygène (ROS), en activant des facteurs de transcription pro-inflammatoires et en augmentant les marqueurs systémiques tels que la protéine à haute sensibilité Protéine C-réactive (hsCRP) et interleukine-6 (IL-6).[10]
- Plaque instabilité : L'inflammation vasculaire chronique favorise macrophage infiltration et formation de cellules spumeuses ; ces cellules sécrètent métalloprotéinases matricielles (MMP) qui dégradent le collagène chape fibreux, prédisposant lésions jusqu’à la rupture et thrombose.[8]
3. Pourquoi un taux élevé d'ApoB est-il particulièrement dangereux chez les personnes présentant une résistance à l'insuline ?
La coexistence d'une résistance à l'insuline et d'un taux élevé d'ApoB crée un environnement vasculaire extrêmement néfaste. La résistance à l'insuline ne se contente pas d'augmenter la concentration en particules d'ApoB athérogènes ; elle modifie à la fois les propriétés physiques de ces particules et la biologie structurelle de la paroi artérielle, multipliant ainsi le risque de piégeage des particules et de formation subséquente de plaques.[7]
Remodelage des protéoglycanes artériels
Dans les états d'insulinorésistance, la couche sous-endothéliale matrice extracellulaire La paroi artérielle subit un profond remodelage. Des taux chroniquement élevés d’insuline et de cytokines inflammatoires stimulent les cellules musculaires lisses vasculaires, les amenant à produire en excès certains protéoglycanes, notamment biglycane et les protéoglycanes à base de sulfate de chondroïtine.[7] La résistance à l'insuline modifie également le métabolisme enzymatique de ces protéoglycanes, ce qui entraîne la formation de molécules plus longues glycosaminoglycane les chaînes de GAG et une sulfatation accrue des GAG.[7]
Les GAG étant fortement chargés négativement, ce remodelage structurel augmente considérablement la “ viscosité ” de la espace sous-endothélial, créant ainsi un piège physique qui capture les lipoprotéines athérogènes en circulation — un prolongement direct de la modèle réponse-rétention de athérogenèse.[7] [17]
Affinité de liaison accrue des lipoprotéines petites et denses
Parallèlement, les propriétés physiques des lipoprotéines contenant de l'ApoB sont modifiées. Les particules de sdLDL et les résidus de VLDL, qui prédominent dans l'insulinorésistance, exposent des segments d'acides aminés chargés positivement sur l'enveloppe protéique de l'ApoB-100.[18] Ces domaines positifs forment des complexes électrostatiques solides avec les groupes sulfate chargés négativement présents sur les chaînes allongées de GAG des protéoglycanes artériels.[7]
Par conséquent, les particules de sdLDL et les particules résiduelles présentent une affinité de liaison nettement plus élevée pour la paroi vasculaire que les particules de LDL plus volumineuses et flottantes.[7]
Signes interstitiels d'enfermement transvasculaire
Pour tester ce modèle de piégeage chez l'homme, les chercheurs ont mesuré les concentrations de lipoprotéines dans le sang périphérique liquide interstitiel (LI) par rapport au sérum.[19] Comme le liquide interstitiel s'écoule le long de la paroi vasculaire, les particules qui traversent le endothélium « sans être piégé » devrait figurer dans l'instruction IF.[19]
Des études montrent que le rapport entre les concentrations d'ApoB dans le liquide interstitiel et dans le sérum est environ 58% plus faible chez les patients atteints de diabète de type 2 que chez les témoins sains (≈0,14 contre ≈0,33).[19] Cette divergence apporte une preuve physique directe d'une rétention et d'un piégeage transvasculaires accrus des lipoprotéines contenant de l'ApoB au sein de la matrice sous-endothéliale chez les personnes présentant une résistance à l'insuline.[19] Des études basées sur des biopsies cutanées révèlent en outre un taux de cholestérol non estérifié plus élevé chez les sujets diabétiques que chez les témoins, ce qui confirme l'accumulation de cholestérol dans les tissus.[19]
Un piégeage sous-endothélial prolongé amplifie la cascade athérogène : les particules piégées sont exposées à des enzymes oxydantes locales, sphingomyélinase sécrétoire (SMase) et les protéases matricielles qui les transforment en LDL oxydé, ce qui entraîne le recrutement de macrophages et la formation de cellules spumeuses, et favorise une athérosclérose rapide et silencieuse.[19] Cela explique pourquoi les systèmes avancés, plaques vulnérables peuvent s'accumuler rapidement chez les patients présentant une résistance à l'insuline, avant même qu'ils ne développent un diabète clinique.[7]
Interaction synergique et risque cardiovasculaire résiduel
Lorsque la résistance à l'insuline et un taux élevé d'ApoB coexistent, des données mécanistiques et précliniques suggèrent que leur impact combiné sur l'athérogenèse pourrait être amplificateur plutôt que simplement additif.[7] Dans des conditions métaboliques normales, des particules riches en ApoB peuvent circuler avec un risque moindre de rétention artérielle. En cas de résistance à l'insuline, cependant, l'altération de la matrice protéoglycane et la prévalence de sdLDL hautement adhésives font que même des concentrations modérées d'ApoB circulante sont rapidement piégées, favorisant ainsi le développement d'une athérosclérose silencieuse.[7]
L'inadéquation entre un taux normal de LDL-C et un taux élevé d'ApoB
Cette interaction pose particulièrement problème lorsque les patients présentent une masse de LDL-C normale ou optimale, mais des taux élevés d'ApoB et une résistance à l'insuline sous-jacente.[9] Un bilan lipidique standard indique un faible risque, tandis que le nombre élevé de particules d'ApoB, associé à un dysfonctionnement métabolique, entraîne des lésions vasculaires progressives.[1] Le rapport ApoB/LDL-C constitue un indicateur fiable de ce phénotype de LDL petites et denses et présente une valeur élevée chez les personnes atteintes de diabète de type 2 (≈0,81 ± 0,18 contre ≈0,74 ± 0,15 chez les non-diabétiques ; P < 0,001).[9]
Cette synergie contribue grandement à “risque cardiovasculaire résiduel” — le taux d'événements persistants chez les patients atteints de diabète, de syndrome métabolique ou d'insulinorésistance ayant atteint leur objectif de LDL-C avec un traitement standard statine thérapie.[11] Les statines régulent à la hausse Récepteurs des LDL et éliminent les grosses particules de LDL riches en cholestérol, mais laissent souvent dans la circulation une forte concentration de petites particules de LDL denses, de résidus de VLDL et de Lp(a).[20]
Risque résiduel est toutefois multifactorielle, et les particules contenant de l'ApoB charge particulaire n'est qu'un de ses facteurs. La lipoprotéine (a), l'inflammation systémique (se traduisant par un taux élevé de hsCRP), hypertension, maladie rénale chronique, l'adiposité viscérale et les facteurs liés au mode de vie contribuent tous de manière indépendante et coexistent souvent avec le phénotype des lipoprotéines résistantes à l'insuline.[11] Une stratégie globale de réduction des risques vise donc à agir sur ces facteurs de risque parallèlement à la réduction du taux d'ApoB, plutôt que de traiter uniquement la charge particulaire.[26]
Calcul de l'ApoB pondérée en fonction du risque
Pour pallier cette limite, les chercheurs ont mis au point l’indicateur “ ApoB pondérée en fonction du risque ” (RW-apoB), qui pondère les sous-fractions contenant de l’ApoB (résidus de lipoprotéines riches en triglycérides, Lp(a) et ApoB LDL) en fonction de leur athérogénicité relative, afin de refléter dans une valeur unique le risque accru lié aux résidus et aux particules modifiées.[20]
Dans une cohorte dérivée de la UK Biobank ne suivant pas de traitement hypolipidémiant (N = 285 060), l'apoB-RW a reclassé environ un tiers des individus se situant dans son quintile supérieur par rapport à l'apoB mesurée seule, identifiant ainsi des patients classés à tort comme présentant un risque faible mais qui ont néanmoins présenté un taux élevé d'événements coronariens d'environ 5,41 TP9T (contre 3,91 TP9T dans le quintile supérieur de l'ApoB mesurée).[20] La RW-apoB s'est systématiquement révélée plus performante que l'ApoB pour prédire la cardiopathie coronarienne, tant chez les patients sous statines que dans les cohortes à haut risque (indice C de Harrell plus élevé ; P < 0,0001), offrant ainsi un outil pratique pour identifier le risque résiduel.[20]
Tableau 2. Comparaison entre l'ApoB et l'ApoB pondérée en fonction du risque (RW-apoB) pour la stratification du risque résiduel.
| Mesure de stratification | Objectif clinique | Reclassement | Taux d'événements cardiovasculaires (quintile supérieur) |
| Concentration en ApoB [20] | Compte toutes les particules athérogènes | Norme de référence | ~3,91 TP9T (ne tient pas compte des vestiges à haut risque) |
| ApoB pondérée en fonction du risque (RW-apoB) [20] | Poids de l'ApoB, des « remnants » et de la Lp(a) en fonction de leur athérogénicité | Reclassification d'environ un tiers des sujets du quintile supérieur | ~5,41 TP9T (reflète un risque résiduel élevé) |
4. Analyse quantitative des événements cardiovasculaires indésirables majeurs (MACE)
Des études de cohorte à grande échelle et essais cliniques ont quantifié la valeur prédictive individuelle et combinée de l'ApoB et des marqueurs de résistance à l'insuline pour événements cardiovasculaires indésirables majeurs (MACE), infarctus du myocarde, accident vasculaire cérébral et mortalité.[1]
Données issues de cohortes prospectives à grande échelle
Dans une cohorte prospective de 11 918 participants à la UK Biobank atteints de diabète de type 2 et ne présentant aucune ASCVD à l'inclusion, suivis pendant une durée médiane de 185 mois (~15,4 ans, environ), tant l'ApoB que l“” excès d'ApoB » (ApoB observée moins l’ApoB prédite à partir du LDL-C dans une population de référence n’ayant jamais pris de statines) ont été associés à l’apparition d’une ASCVD et de MACE — de manière linéaire pour l’ApoB et selon une courbe en J pour l’excès d’ApoB.[21]
Par rapport à la référence du 50e centile le plus bas, les participants présentant un taux d’ApoB plus élevé et un excès d’ApoB ont montré une augmentation marquée du risque (par écart-type d’ApoB : HR 1,61, IC 95% 1,40–1,85 ; par écart-type d’excès d’ApoB : HR 1,18, IC à 95 % : 1,13–1,23), en particulier chez les patients sous statines et ceux présentant un faible taux de LDL-C.[21]
Dans une cohorte à haut risque de maladie coronarienne (CAD) suivis pendant environ une décennie, le rapport ApoB/LDL-C initial (reflétant la petite taille des particules de LDL et un dysfonctionnement métabolique) a permis de prédire de manière significative les événements cardiovasculaires futurs, indépendamment du statut de diabète de type 2.[9]
Dans un modèle de Cox ajusté sur plusieurs variables, tant le rapport ApoB/LDL-C que le DT2 se sont révélés être de puissants, prédicteurs indépendants des événements, avec des rapports de risque ajustés et standardisés de 1,17 (IC à 95 % : 1,05–1,30 ; P = 0,005) et 1,49 (IC à 95 % : 1,26–1,75 ; P < 0,001), respectivement.[12]
Valeur prédictive des marqueurs glycémiques et lipoprotéiques
D’autres marqueurs cliniques de l’insulinorésistance — l’indice de masse corporelle triglycérides-glucose (TyG-IMC), l’indice triglycérides-glucose (TyG) et le rapport TG/HDL-C — présentent une forte valeur pronostique pour les événements cardiovasculaires majeurs (MACE).[10] Dans une cohorte prospective de 1 688 patients ayant subi un infarctus du myocarde précoce (IMP) et suivis pendant une durée médiane de 17,4 mois, ceux appartenant au quartile supérieur de TyG-IMC présentaient un risque de MACE près de trois fois supérieur à celui du quartile inférieur (HR 2,88, IC 95 % : 1,83–4,53).[10] Cette association était plus marquée chez les patients présentant un diabète concomitant (HR 3,85, IC à 95 % : 1,79–8,27) et chez ceux présentant une inflammation systémique (hsCRP élevée) (HR 3,38, IC 95% : 1,78–6,43) ; l’indice TyG s’est également révélé prédictif (HR 1,77, IC 95 % : 1,11–2,82), tandis que le rapport TG/HDL-C n’a pas atteint le seuil de signification (HR : 1,44, IC 95 % : 0,93–2,22).[10]
Le lien entre un faible taux de LDL-C/ApoB et la mortalité toutes causes confondues
Une observation épidémiologique souvent citée concerne la relation en forme de U ou inverse entre un taux très bas de LDL-C et la mortalité, mise en évidence dans certaines cohortes issues de la population générale et de personnes âgées, où un faible taux de LDL-C est associé à la fragilité, à la malnutrition et aux maladies chroniques.[15] Dans une analyse de l'étude NHANES menée aux États-Unis (2005-2016 ; N = 15 380 ; durée médiane de suivi : 101 mois ; 1 771 décès), tant un faible taux d'ApoB qu'un faible taux de LDL-C ont été associés à plus élevé mortalité toutes causes confondues et mortalité cardiovasculaire : par rapport à un taux d’ApoB < 90 mg/dL, un taux d’ApoB ≥ 90 mg/dL était associé à un rapport de risque de 0,79 (IC à 95 % : 0,69–0,89) pour mortalité toutes causes confondues.[15]
Mise en garde concernant l'interprétation. Ce signal inverse est généralement attribué à causalité inverse et facteur de confusion par la fragilité et les maladies subcliniques au sein de populations non sélectionnées, plutôt que par un effet protecteur lié à une charge élevée en particules athérogènes. Cela ne contredit pas la relation causale et dose-dépendante entre l’ApoB et l’athérosclérose, établie par la randomisation mendélienne et les essais randomisés sur les traitements hypolipidémiants.[1] [16] Chez les patients sous statines et dans les populations en prévention secondaire, l’ApoB reste un indicateur direct et positif du risque cardiovasculaire résiduel et du risque de mortalité ; c’est précisément pour cette raison que la réduction de l’ApoB — et non pas simplement de la masse de LDL-C — constitue l’objectif thérapeutique.[22]
Tableau 3. Estimations des risques associés à l'ApoB et aux marqueurs de résistance à l'insuline dans différentes cohortes cliniques.
| Cohorte clinique | Analysé biomarqueurs | Estimation ajustée du risque (IC 95%) | Point d'extrémité |
| UK Biobank, DT2 [21] | ApoB vs. excès d'ApoB (par 1 écart-type) | ApoB HR 1,61 (1,40–1,85) ; excès d'ApoB HR 1,18 (1,13–1,23) | Incidents ASCVD (2 548) et MACE (1 205) |
| Maladie coronarienne à haut risque [12] | Rapport ApoB/LDL-C et statut diabétique | ApoB/LDL-C : HR 1,17 (1,05–1,30, P = 0,005) ; DT2 : HR 1,49 (1,26–1,75, P < 0,001) | Événements liés au CV sur une période d'environ 10 ans |
| Infarctus du myocarde prématuré [10] | TyG-IMC, TyG, TG/HDL-C (T4 par rapport au T1) | TyG-IMC HR 2,88 (1,83–4,53) ; TyG 1,77 (1,11–2,82) ; TG/HDL-C 1,44 (0,93–2,22, NS) | Incident MACE sur une période de 17,4 mois |
| NHANES (États-Unis) [15] | ApoB / LDL-C sériques | ApoB ≥ 90 vs < 90 mg/dL : HR 0,79 (0,69–0,89) — un faible taux d'ApoB est associé à une mortalité plus élevée (corrélation inverse causalité) | Mortalité toutes causes confondues (environ 8,4 ans) |
5. Recommandations et stratification des risques : intégration de l’ApoB et de la résistance à l’insuline
Conscientes de la valeur prédictive supérieure de l'ApoB par rapport aux lipides classiques, les principales sociétés spécialisées dans les maladies cardiovasculaires et les lipides ont intégré la mesure de l'ApoB et ses valeurs cibles dans leurs recommandations en matière de stratification du risque, en particulier pour les patients présentant un trouble métabolique.[11]
Comparaison des recommandations et des objectifs issus du consensus
Les associations professionnelles formulent des recommandations variées en fonction du profil de risque du patient :
Association nationale des lipides (NLA) : Le consensus d'experts de la NLA de 2024 sur l'ApoB recommande des seuils thérapeutiques de ≈60 mg/dL (risque très élevé), ≈70 mg/dL (risque élevé) et ≈90 mg/dL (risque limite à intermédiaire), et classe l’ApoB ≥ 130 mg/dL (≈90e centile) comme un facteur aggravant le risque. L’ApoB est recommandée pour l’évaluation initiale du risque cardiovasculaire ou comme cible secondaire facultative.[23]
Société européenne de cardiologie / Société européenne d'athérosclérose (ESC/EAS) : Les recommandations ESC/EAS de 2019 fixent des objectifs secondaires pour l'ApoB à < 65 mg/dL (risque très élevé), < 80 mg/dL (risque élevé) et < 100 mg/dL (risque modéré), correspondant à des objectifs de LDL-C de < 55, < 70 et < 100 mg/dL. Elles préconisent l'utilisation de l'ApoB comme paramètre de dépistage primaire alternatif, en particulier chez les patients atteints du syndrome métabolique, de diabète de type 2, obésité, une hypertriglycéridémie ou un taux de LDL-C très bas.[24]
Société canadienne de cardiologie (SCC) : Les recommandations 2021 du CCS préconisent d’utiliser l’ApoB ou le cholestérol non-HDL plutôt que le cholestérol LDL lorsque les triglycérides dépassent 1,5 mmol/L (~133 mg/dL), tant dans le cadre de la prévention primaire que prévention secondaire, avec des seuils d'intensification fixés à ApoB ≥ 0,8 g/L (ajouter ézétimibe) et ≥ 0,7 g/L (intensification supplémentaire).[25]
Collège américain de cardiologie / Association américaine du cœur (ACC/AHA) : Le Recommandations multisociétales 2026 de l'ACC et de l'AHA sur la dyslipidémie adopte les équations PREVENT-ASCVD pour estimer le risque à 10 et 30 ans chez les adultes âgés de 30 à 79 ans ne présentant pas de maladie cardiovasculaire atheroscléreuse (ASCVD). Les objectifs de cholestérol LDL sont < 100 mg/dL (risque limite/intermédiaire), < 70 mg/dL (risque élevé) et < 55 mg/dL (prévention secondaire à très haut risque). La mesure de l’ApoB est recommandée (classe 2a) chez les adultes sous traitement hypolipidémiant — en particulier ceux présentant une ASCVD, un syndrome cardiovasculaire-rénal-métabolique (CKM), un DT2 ou un taux élevé de triglycérides — afin d’orienter l’intensification du traitement une fois que les objectifs de LDL-C et de non-HDL-C sont atteints.[26]
Tableau 4. Comparaison des cibles ApoB définies par les sociétés scientifiques et des applications recommandées.
| Société | Risque très élevé / prévention secondaire | Risque élevé / prévention primaire | Utilisation recommandée |
| NLA [23] | ApoB ≈ 60 mg/dL | ApoB ~70 mg/dL (90 mg/dL : limite-intermédiaire) | Objectif secondaire facultatif ; une glycémie ≥ 130 mg/dL constitue un facteur augmentant le risque. |
| ESC/EAS [24] | ApoB < 65 mg/dL | ApoB < 80 mg/dL (< 100 : modéré) | Cible alternative pour le dépistage ou le diagnostic ; privilégiée dans le syndrome métabolique, le diabète de type 2 et l'obésité. |
| CCS [25] | ApoB ≥ 0,7 g/L (renforcer la surveillance) | ApoB ≥ 0,8 g/L (ajouter de l'ézétimibe) | À privilégier par rapport au LDL-C lorsque les triglycérides sont supérieurs à 1,5 mmol/L (~133 mg/dL). |
| ACC/AHA [26] | Conforme à un taux de LDL-C < 55 mg/dL | LDL-C < 70 mg/dL (élevé) ; < 100 mg/dL (intermédiaire) | Classe 2a ; recommande une intensification du traitement une fois les objectifs de LDL-C atteints en cas de syndrome de CKM, de diabète ou d'hypertriglycéridémie. |
Critères de dépistage systématique chez les populations à haut risque
Il existe de solides arguments cliniques en faveur d'une mesure systématique de l'ApoB chez les patients présentant une résistance à l'insuline, une obésité, un prédiabète ou un syndrome métabolique.[11] Chez ces populations, la surproduction hépatique de VLDL et le remodelage lipidique entraînent une concentration élevée de particules de LDL petites et denses.[7]
Comme ces particules contiennent moins de cholestérol chacune, les mesures standard du LDL-C peuvent sembler normales ou faibles, masquant ainsi une concentration élevée de particules athérogènes.[1] La mesure de l'ApoB permet de quantifier directement cette charge particulaire, ce qui permet d'identifier les personnes à haut risque qui, sans cela, seraient classées à tort comme présentant un faible risque par les bilans lipidiques traditionnels.[1]
Cette utilité est reconnue dans les recommandations de l'ACC/AHA sur la dyslipidémie, qui intègrent les équations PREVENT-ASCVD pour estimer le risque cardiovasculaire à 10 et 30 ans et recommandent la mesure de l'ApoB (classe 2a) pour évaluer le risque résiduel et orienter l'intensification du traitement chez les patients atteints du syndrome de CKM, de diabète de type 2 ou présentant une hypertriglycéridémie et qui ont déjà atteint leurs objectifs de LDL-C et de non-HDL-C.[26]
6. Implications cliniques et parcours de soins
Chez un patient présentant une résistance à l'insuline, un taux élevé d'ApoB peut indiquer un risque athérogène résiduel plus élevé que celui reflété par le seul LDL-C ; toutefois, l'intensité du traitement doit être déterminée en fonction du risque global de maladie cardiovasculaire atheroscléreuse (ASCVD) et des indications définies par les recommandations, plutôt que de partir du principe d'une équivalence avec un diabète de type 2 avéré.[11] La physiopathologie sous-jacente — remodelage vasculaire et matriciel, dysfonctionnement endothélial et accélération de rétention sous-endothéliale des particules contenant de l'ApoB — joue un rôle actif sur le plan mécanistique au cours des phases d'insulinorésistance et de prédiabète, ce qui est corroboré par des travaux mécanistiques et précliniques, susceptibles de conduire à athérosclérose subclinique avant que le diabète ne soit diagnostiqué cliniquement.[7]
Les statines et le défi du risque résiduel
Les statines inhibent la fonction hépatique HMG-CoA réductase, ce qui réduit la concentration intracellulaire synthèse du cholestérol et en augmentant l'expression des récepteurs hépatiques de LDL, ce qui favorise l'élimination des particules circulantes contenant de l'ApoB.[27] Statines à forte intensité sont recommandées pour obtenir une réduction significative du taux de LDL-C.[26] Toutefois, chez les patients présentant une résistance à l'insuline, les statines peuvent entraîner la persistance d'une concentration élevée de particules résiduelles de LDL petites et denses ainsi que de particules résiduelles, ce qui souligne la nécessité d'un traitement combiné.[11]
Traitements hypolipidémiants ciblés sans statines
Les traitements ciblés sans statines réduisent encore davantage le taux d'ApoB et diminuent la fréquence des événements cardiovasculaires :
- Ézétimibe En inhibant le NPC1L1 En agissant sur les transporteurs de l'intestin grêle, l'ézétimibe réduit l'absorption du cholestérol.[27] Dans des modèles animaux présentant une résistance à l'insuline, l'ézétimibe — seul ou associé à la simvastatine — a réduit la rétention artérielle ex vivo des lipoprotéines résiduelles ApoB-48 et ApoB-100 d'origine intestinale, limitant ainsi le dépôt de cholestérol.[28]
- Inhibiteurs de PCSK9: Cette classe comprend les anticorps monoclonaux alirocumab et évocumab (ainsi que le nouveau principe actif tafolecimab) et l'ARN interférent de petite taille inclisiran.[29] En empêchant la dégradation des récepteurs des LDL induite par la PCSK9, ces agents préservent le recyclage des récepteurs, ce qui entraîne une baisse du taux de LDL-C d’environ 50 à 60%, accompagnée d’une diminution correspondante du taux d’ApoB.[29] L'oral PCSK9 L'inhibiteur décanoate d'enlicitide (20 mg une fois par jour) a réduit le LDL-C d'environ 55,81 TP9T par rapport à placebo à la 24e semaine de l'essai de phase III CORALreef Lipids, accompagnée d'une baisse du taux d'ApoB.[30]
- ANGPTL3 inhibiteurs La protéine 3 de type angiopoïétine (ANGPTL3) régule le métabolisme des lipides plasmatiques en inhibant la lipoprotéine lipase et la lipase endothéliale.[31] Evinacumab, un anticorps monoclonal dirigé contre l'ANGPTL3 (une cible distincte de la PCSK9), réduit le taux de LDL-C d'environ 47 à 49% chez les patients présentant une hypercholestérolémie familiale homozygote (HoFH).[31] Les nouvelles thérapies à base d'oligonucléotides antisens (vupanorsen) et d'ARN petit interférent (siRNA) (zodasiran, solbinsiran) ciblent le métabolisme des triglycérides, permettant d'obtenir des réductions des triglycérides supérieures à 50%, parallèlement à des baisses modérées du cholestérol LDL (≤16%).[32] Dans l'étude TRANSLATE-TIMI 70, le vupanorsen n'a pas montré de bénéfice clair, dépendant de la dose, sur le rapport LDL-C/ApoB et a été associé à une augmentation, dépendante de la dose, de la teneur en graisse hépatique (augmentation relative pouvant atteindre ~76%), ce qui a entraîné l'arrêt de son développement.[32]
- Acide bempédoïque: Un examen oral prodrogue activée spécifiquement dans le foie par l'ACSVL1 — une enzyme absente du muscle squelettique, ce qui permet d'éviter la myopathie associée aux statines — qui inhibe ATP-citrate lyase (ACLY) en amont de la HMG-CoA réductase.[27]
Dans Résultats CLEAR essai (13 970 patients présentant une intolérance aux statines ou un risque élevé de maladie cardiovasculaire atheroscléreuse), l'acide bempédoïque (180 mg une fois par jour) a réduit le LDL-C d'environ 21,11 TP9T et la hsCRP d'environ 22,21 TP9T à 6 mois.[33] Sur une durée médiane de 40,6 mois, le traitement a permis de réduire le critère d'évaluation principal MACE à 4 composantes (décès d'origine cardiovasculaire, infarctus du myocarde non mortel, AVC non mortel ou maladie coronarienne revascularisation) de 13% (HR 0,87, IC 95 % 0,79–0,96 ; P = 0,004).[33] Il a également permis de réduire les MACE à trois composantes (HR 0,85, 0,76–0,96), les IM (HR 0,77 ; 0,66–0,91) et les revascularisations coronariennes (HR 0,81 ; 0,72–0,92) ; dans le sous-groupe de prévention primaire, le rapport de risque (HR) des MACE à quatre composantes était de 0,70 (IC à 95 % : 0,55–0,89).[33]
Modification métabolique à base d'incrétines
Les traitements à base d'incrétines, tels que sémaglutide et tirzépatide réussir perte de poids et d'améliorer les profils de risque cardiovasculaire.[34]
- Sémaglutide : Dans Sélectionner l'essai (N = 17 604 patients en surpoids ou obèses présentant des maladies cardiovasculaires préexistantes mais sans diabète), l'administration hebdomadaire de 2,4 mg de sémaglutide a réduit de 20% le risque d'événements cardiovasculaires majeurs (MACE) à 3 critères (HR 0,80, IC à 95 % : 0,72–0,90 ; P < 0,001) sur une durée moyenne de 39,8 mois. Des réductions des marqueurs inflammatoires et athérogènes (notamment la hsCRP et l’ApoB) ont été rapportées dans les analyses SELECT, mais elles étaient secondaires au bénéfice principal en termes de résultats cardiovasculaires et doivent être référencées dans ces analyses spécifiques.[34]
- Tirzépatide : Dans SURMOUNT-1 Dans le cadre de ce programme, le tirzépatide a entraîné une perte de poids pouvant atteindre environ 20,91 TP9T et a amélioré sensibilité à l'insuline.[35] Dans le cadre d'une analyse des lipoprotéines de phase 2b menée chez des patients atteints de diabète de type 2, le tirzépatide a réduit les grosses particules de lipoprotéines riches en triglycérides, les petites particules de LDL et le score de résistance à l'insuline lié aux lipoprotéines (LPIR), avec des réductions de l'ApoB pouvant atteindre environ 171 TP9T et des réductions des triglycérides comprises entre environ 31 et 351 TP9T, ce qui correspond à une correction métabolique systémique et au niveau des particules.[36]
- Inhibiteurs du SGLT2: En favorisant la glucosurie et la diurèse osmotique, les inhibiteurs du SGLT2 améliorent contrôle glycémique, diminuent le poids corporel et la masse graisseuse, et réduisent la mortalité cardiovasculaire et rénale ; elles modifient également l'utilisation des substrats, passant de glucide favorisant l'oxydation des lipides et des corps cétoniques.[37]
- Interventions en matière d'alimentation et de mode de vie : Il est recommandé d'orienter les patients présentant un taux élevé de triglycérides (TG à jeun ≥ 1 000 mg/dl, catégorie de risque 1 ; 150 à 999 mg/dl en cas de syndrome de CKM, catégorie de risque 2a) vers un diététicien-nutritionniste agréé (RDN) afin de leur prodiguer des conseils fondés sur des données scientifiques et de réduire le risque de pancréatite.[26]
Tableau 5. Résumé des traitements hypolipidémiants et métaboliques visant à réduire le taux d’ApoB.
| Agent | Efficacité sur l'ApoB / les lipides | Version d'essai | Résultat final | Sécurité / tolérance |
| Acide bempédoïque [33] | LDL-C −21,11 TP9T, hsCRP −22,21 TP9T | Résultats de l'étude CLEAR (13 970 patients présentant une intolérance aux statines) | MACE-4 HR 0,87 (0,79–0,96) ; prévention primaire 0,70 (0,55–0,89) | Symptômes musculaires ≈ placebo ; légère augmentation du taux d'acide urique, goutte, cholélithiase |
| Sémaglutide [34] | Réduction des événements MACE ; les effets sur les biomarqueurs ne constituent pas le critère d'évaluation principal | SÉLECTIONNER (17 604 personnes obèses atteintes d'une maladie cardiovasculaire, sans diabète) | MACE HR à 3 points : 0,80 (0,72–0,90) | Bien toléré ; effets gastro-intestinaux fréquents ; perte de poids durable |
| Tirzépatide [36] | ApoB jusqu’à environ 171 TP9T↓ ; TG environ 31–351 TP9T↓ ; ↓LPIR | SURMOUNT / SURPASS / phase 2b | ↓ Score LPIR, LDLP de petite taille, TRLP de grande taille | Effets secondaires gastro-intestinaux ; perte de poids pouvant atteindre environ 20,91 TP9T |
| Evinacumab (anti-ANGPTL3) [31] | LDL-C ≈ 47–491 TP9T↓ dans l'HoFH | ELIPSE HoFH | Réduction marquée du taux de LDL-C chez les patients atteints d'HoFH réfractaire | Bien toléré ; administration par voie intraveineuse |
| Vupanorsen (ASO de l’ANGPTL3) [32] | TG ≈ 41–571 TP9T↓ ; LDL-C ≤ 161 TP9T↓ | TRANSLATE-TIMI 70 | Pas de données claires concernant le LDL-C et l'ApoB relation dose-effet; développement suspendu | Augmentation de la graisse hépatique dépendante de la dose (augmentation relative pouvant atteindre environ 76%) |
7. Discussion et conclusion
Cette analyse montre que l'évaluation du risque cardiovasculaire nécessite d'aller au-delà de la simple mesure des concentrations lipidiques.[4] Lorsque la résistance à l'insuline et un taux élevé d'ApoB coexistent, elles favorisent une athérogenèse silencieuse et progressive par le biais de plusieurs voies métaboliques et vasculaires interdépendantes.[7]
Figure 1. Voie intégrée menant du stress métabolique chronique aux événements cardiovasculaires aigus.
| STRESS MÉTABOLIQUE CHRONIQUE (résistance à l'insuline) |
▼
| Voie de dérégulation lipidique
(Excès hépatique de VLDL) |
Voie de remodelage vasculaire
(Lésion endothéliale) |
▼
| Taux élevé d'ApoB
(sdLDL et résidus) |
Protéoglycane de l'intima
Rénovation (sujets épinglés) |
▼
| RÉTENTION TRANSVASCULAIRE ACCÉLÉRÉE ET PIÉGEAGE SOUS-ENDOTHÉLIAL
(rapport IF/ApoB sérique inférieur d'environ 58% dans le DT2) |
▼
| MODIFICATION OXYDATIVE ET RECRUTEMENT DES MONOCYTES |
▼
| FORMATION DES CELLULES ÉPONGEUSES ET ÉVOLUTION DE LA PLAQUE DENTAIRE |
▼
| RUPTURE DE LA PLAQUE & THROMBOSE |
▼
| ÉVÉNEMENTS CARDIOVASCULAIRES AIGUS (MACE, infarctus du myocarde, AVC) |
Débat : un modèle unifié et ses limites
Les données examinées ici convergent vers un modèle unique et cohérent, résumé dans la figure 1. La résistance chronique à l’insuline entraîne une surproduction hépatique de VLDL riches en triglycérides et leur remodelage en LDL petites et denses, ce qui augmente le nombre de particules d’ApoB en circulation même lorsque la masse de LDL-C semble normale ; parallèlement, la paroi artérielle résistante à l’insuline se remodèle pour former une surface plus adhésive et riche en protéoglycanes qui retient préférentiellement ces particules. La convergence entre des particules plus athérogènes et une paroi vasculaire plus rétentive offre une explication unificatrice au fait que le risque cardiovasculaire chez les personnes insulinorésistantes et prédiabétiques peut dépasser ce que prédit un bilan lipidique standard.
Deux mises en garde d'ordre interprétatif découlent directement de la solidité des données sous-jacentes. Premièrement, les données issues d'études sur l'homme sont les plus solides pour le associations — la causalité de l’ApoB établie par randomisation mendélienne, les rapports de risque prospectifs et le signal de rétention de liquide interstitiel — tandis que la séquence étape par étape du remodelage des protéoglycanes et des cellules spumeuses repose en grande partie sur des travaux mécanistiques et précliniques, y compris un modèle animal. Ces étapes mécanistiques sont biologiquement plausibles et étayées, mais elles ne sont pas prouvées au même degré chez l’homme et sont présentées ici comme un mécanisme plausible plutôt que comme un fait clinique établi. Deuxièmement, l’ApoB est l’un des facteurs de risque résiduel parmi plusieurs autres : la lipoprotéine (a), l’inflammation, l’hypertension, les maladies chroniques maladie rénale, l'adiposité et le mode de vie ont une influence indépendante et doivent être pris en charge parallèlement à celle-ci.
Conclusion et application clinique
Pour le patient présentant une résistance à l'insuline, le message concret est que le LDL-C à lui seul peut sous-estimer la charge athérogène, et que l'ApoB (ou, lorsque l'ApoB n'est pas disponible, le non-HDL-C) reflète plus directement le nombre de particules impliqué par les mécanismes biologiques. La mise en œuvre de ces connaissances dans la pratique ne nécessite pas de traiter le prédiabète comme s’il s’agissait d’un diabète avéré ; elle nécessite de mesurer le bon paramètre et d’agir en fonction du risque global.
Quatre principes résument la transposition clinique :
- Mesurer la charge particulaire. Il convient de prendre en compte l'ApoB (ou le cholestérol non-HDL) chez les patients présentant une résistance à l'insuline, une obésité, un prédiabète ou un syndrome métabolique, chez lesquels le cholestérol LDL sous-estime le plus souvent le nombre de particules athérogènes.[11]
- Adapter l'intensité au risque global. Utiliser un taux élevé d'ApoB pour affiner — et non remplacer — l'évaluation du risque fondée sur les recommandations, en intensifiant le traitement hypolipidémiant en fonction du risque global de maladie cardiovasculaire atheroscléreuse (ASCVD) et des indications définies par les sociétés de médecine, plutôt que de partir du principe d'un risque équivalent à celui du diabète.[11] [26]
- Réduire le taux d'ApoB par un traitement combiné lorsque cela est indiqué. Les statines à haute intensité, associées à l'ézétimibe, aux inhibiteurs de la PCSK9 ou à l'acide bempédoïque, optimisent l'élimination des particules contenant de l'ApoB et réduisent la survenue d'événements chez les populations appropriées.[27] [33]
- Aborder la question du substrat métabolique et des facteurs associés. agonistes des récepteurs du GLP-1 tels que le sémaglutide, réduisent les événements cardiovasculaires chez les personnes obèses présentant des maladies cardiovasculaires avérées,[34] et le tirzépatide, un double agoniste du GIP et du GLP-1, améliore la sensibilité à l'insuline et les marqueurs lipoprotéiques de la résistance à l'insuline ;[36] ces éléments, associés à la maîtrise des risques liés à la Lp(a) et à l'inflammation, tension artérielle, ainsi que le mode de vie, viennent compléter une stratégie de réduction des risques qui considère la charge en particules comme un élément parmi d'autres, et non comme un facteur isolé.
En résumé, la thèse centrale est la suivante : dans les états d’insulinorésistance, la charge particulaire définie par l’ApoB et la biologie de la rétention artérielle permettent, ensemble, de cerner un risque que le LDL-C peut ne pas mettre en évidence. La réponse appropriée consiste en une meilleure mesure et en un traitement multifactoriel proportionné au risque — affirmé avec assurance lorsque des données issues d’essais randomisés et d’études génétiques l’étayent, et avec la prudence qui s’impose lorsque le mécanisme reste hypothétique.
Références
Les citations respectent la numérotation IEEE. Cette bibliographie donne la priorité aux études primaires évaluées par des pairs, aux documents officiels de recommandations et aux rapports d'essais cliniques indexés, ainsi qu'aux documents de synthèse ou de consensus lorsque le rapport primaire complet ne constituait pas la source la plus appropriée ; ceux-ci sont clairement identifiés comme tels.
- Kong X, Cai Y, Li Y, Wang P. Causal relationship between apolipoprotein B and risk of atherosclerotic cardiovascular disease: a mendelian randomization analysis. Health Inf Sci Syst. 2025;13(1):13. Published 2025 Jan 3. doi:10.1007/s13755-024-00323-5
- Marston NA, Giugliano RP, Melloni GEM, et al. Association of Apolipoprotein B-Containing Lipoproteins and Risk of Myocardial Infarction in Individuals With and Without Atherosclerosis: Distinguishing Between Particle Concentration, Type, and Content. JAMA Cardiol. 2022;7(3):250-256. doi:10.1001/jamacardio.2021.5083
- Epstein E, Ekpo E, Evans D, et al. Apolipoprotein B outperforms low density lipoprotein particle number as a marker of cardiovascular risk in the UK Biobank. Eur J Prev Cardiol. Published online September 1, 2025. doi:10.1093/eurjpc/zwaf554
- Borén J, Chapman MJ, Krauss RM, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights: a consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2020;41(24):2313-2330. doi:10.1093/eurheartj/ehz962
- Bekbossynova M, Ivanova-Razumova T, Kali A, et al. Apolipoprotein B and Glycemic Dysregulation: New Predictors of Type 2 Diabetes in High-Cardiovascular-Risk Populations. J Pers Med. 2025;15(5):163. Published 2025 Apr 23. doi:10.3390/jpm15050163
- Sung KC, Hwang ST. Association between insulin resistance and apolipoprotein B in normoglycemic Koreans. Atherosclerosis. 2005;180(1):161-169. doi:10.1016/j.atherosclerosis.2004.11.009
- Mangat R, Warnakula S, Borthwick F, et al. Arterial retention of remnant lipoproteins ex vivo is increased in insulin resistance because of increased arterial biglycan and production of cholesterol-rich atherogenic particles that can be improved by ezetimibe in the JCR:LA-cp rat. J Am Heart Assoc. 2012;1(5):e003434. doi:10.1161/JAHA.112.003434
- Borén J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- BARBARA LARCHER, THOMAS PLATTNER, ARTHUR MADER, ALEXANDER VONBANK, ANDREAS LEIHERER, AXEL MUENDLEIN, HEINZ DREXEL, CHRISTOPH H. SAELY; 456-P: The ApoB/LDL-C Ratio Predicts Cardiovascular Events in Coronary Artery Disease Patients Independent of Type 2 Diabetes Status. Diabetes 14 June 2024; 73 (Supplement_1): 456–P. https://doi.org/10.2337/db24-456-P
- Zhou Y, Wang Y, Chen J, Jiang L, Chu R, Tian W, Wang J, Liu Y and Gao J (2026) The association between insulin resistance indices and the occurrence of major adverse cardiovascular events in patients with premature myocardial infarction: a prospective cohort study. Front. Nutr. 13:1724362. doi: 10.3389/fnut.2026.1724362
- Soffer DE, Marston NA, Maki KC, et al. Role of apolipoprotein B in the clinical management of cardiovascular risk in adults: An Expert Clinical Consensus from the National Lipid Association. J Clin Lipidol. 2024;18(5):e647-e663. doi:10.1016/j.jacl.2024.08.013
- BARBARA LARCHER, MAXIMILIAN MAECHLER, LUKAS SPRENGER, ARTHUR MADER, ALEXANDER VONBANK, THOMAS PLATTNER, ANDREAS LEIHERER, AXEL MUENDLEIN, HEINZ DREXEL, CHRISTOPH H. SAELY; 260-OR: The ApoB/LDL-C Ratio Predicts Major Cardiovascular Events in Cardiovascular Disease Patients Independent of Type 2 Diabetes Status. Diabetes 20 June 2023; 72 (Supplement_1): 260–OR. https://doi.org/10.2337/db23-260-OR
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Yu X, Yuan Y, Dong X, et al. Low apolipoprotein B and LDL-cholesterol are associated with the risk of cardiovascular and all-cause mortality: a prospective cohort. Ann Med. 2025;57(1):2529565. doi:10.1080/07853890.2025.2529565
- Richardson TG, Sanderson E, Palmer TM, et al. Evaluating the relationship between circulating lipoprotein lipids and apolipoproteins with risk of coronary heart disease: A multivariable Mendelian randomisation analysis. PLoS Med. 2020;17(3):e1003062. Published 2020 Mar 23. doi:10.1371/journal.pmed.1003062
- Williams KJ, Tabas I. The response-to-retention hypothesis of early atherogenesis. Arterioscler Thromb Vasc Biol. 1995;15(5):551-561. doi:10.1161/01.atv.15.5.551
- Camejo G, Hurt-Camejo E, Wiklund O, Bondjers G. Association of apo B lipoproteins with arterial proteoglycans: pathological significance and molecular basis. Atherosclerosis. 1998;139(2):205-222. doi:10.1016/s0021-9150(98)00107-5
- Björklund P, Härdfeldt J, Äikäs L, et al. Increased transvascular retention of atherogenic lipoproteins in type 2 diabetes relates to their enhanced proteoglycan binding. JCI Insight. 2026;11(10):e177849. Published 2026 Apr 7. doi:10.1172/jci.insight.177849
- Rehman MB, Björnson E, Adiels M, et al. Risk-weighted apoB: a novel summary metric outperforming traditional lipid biomarkers in predicting coronary heart disease. Eur Heart J. Published online January 22, 2026. doi:10.1093/eurheartj/ehaf1124
- Lyu L, Kao C, Su J, et al. Association of apolipoprotein B and excess apolipoprotein B with cardiovascular risk in type 2 diabetes: a prospective cohort study of the UK Biobank. Lipids Health Dis. 2026;25(1):55. Published 2026 Jan 15. doi:10.1186/s12944-025-02852-8
- Sniderman AD, Navar AM, Thanassoulis G. Apolipoprotein B vs Low-Density Lipoprotein Cholesterol and Non-High-Density Lipoprotein Cholesterol as the Primary Measure of Apolipoprotein B Lipoprotein-Related Risk: The Debate Is Over. JAMA Cardiol. 2022;7(3):257-258. doi:10.1001/jamacardio.2021.5080
- Soffer DE, Marston NA, Maki KC, et al. Role of apolipoprotein B in the clinical management of cardiovascular risk in adults: An Expert Clinical Consensus from the National Lipid Association. J Clin Lipidol. 2024;18(5):e647-e663. doi:10.1016/j.jacl.2024.08.013
- Mach F, Baigent C, Catapano AL, et al. 2019 ESC/EAS Guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk. Eur Heart J. 2020;41(1):111-188. doi:10.1093/eurheartj/ehz455
- Pearson GJ, Thanassoulis G, Anderson TJ, et al. 2021 Canadian Cardiovascular Society Guidelines for the Management of Dyslipidemia for the Prevention of Cardiovascular Disease in Adults. Can J Cardiol. 2021;37(8):1129-1150. doi:10.1016/j.cjca.2021.03.016
- Blumenthal RS, Morris PB, Gaudino M, et al. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Dyslipidemia: A Report of the American College of Cardiology/American Heart Association Joint Committee on Clinical Practice Guidelines. J Am Coll Cardiol. 2026;87(19):2624-2757. doi:10.1016/j.jacc.2025.11.016
- Albosta M, Grant JK, Michos ED. Bempedoic Acid: Lipid Lowering for Cardiovascular Disease Prevention. Heart Int. 2023;17(2):27-34. Published 2023 Nov 1. doi:10.17925/HI.2023.17.2.1
- Mangat R, Warnakula S, Borthwick F, et al. Arterial retention of remnant lipoproteins ex vivo is increased in insulin resistance because of increased arterial biglycan and production of cholesterol-rich atherogenic particles that can be improved by ezetimibe in the JCR:LA-cp rat. J Am Heart Assoc. 2012;1(5):e003434. doi:10.1161/JAHA.112.003434
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Ballantyne CM, Gellis L, Tardif JC, et al. Efficacy and Safety of Oral PCSK9 Inhibitor Enlicitide in Adults With Heterozygous Familial Hypercholesterolemia: A Randomized Clinical Trial. JAMA. 2026;335(2):129-139. doi:10.1001/jama.2025.20620
- Raal FJ, Rosenson RS, Reeskamp LF, et al. Evinacumab for Homozygous Familial Hypercholesterolemia. N Engl J Med. 2020;383(8):711-720. doi:10.1056/NEJMoa2004215
- Bergmark BA, Marston NA, Bramson CR, et al. Effect of Vupanorsen on Non-High-Density Lipoprotein Cholesterol Levels in Statin-Treated Patients With Elevated Cholesterol: TRANSLATE-TIMI 70. Circulation. 2022;145(18):1377-1386. doi:10.1161/CIRCULATIONAHA.122.059266
- Nissen SE, Lincoff AM, Brennan D, et al. Bempedoic Acid and Cardiovascular Outcomes in Statin-Intolerant Patients. N Engl J Med. 2023;388(15):1353-1364. doi:10.1056/NEJMoa2215024
- Lincoff AM, Brown-Frandsen K, Colhoun HM, et al. Semaglutide and Cardiovascular Outcomes in Obesity without Diabetes. N Engl J Med. 2023;389(24):2221-2232. doi:10.1056/NEJMoa2307563
- Jastreboff AM, Aronne LJ, Ahmad NN, et al. Tirzepatide Once Weekly for the Treatment of Obesity. N Engl J Med. 2022;387(3):205-216. doi:10.1056/NEJMoa2206038
- Wilson JM, Nikooienejad A, Robins DA, et al. The dual glucose-dependent insulinotropic peptide and glucagon-like peptide-1 receptor agonist, tirzepatide, improves lipoprotein biomarkers associated with insulin resistance and cardiovascular risk in patients with type 2 diabetes. Diabetes Obes Metab. 2020;22(12):2451-2459. doi:10.1111/dom.14174
- Szekeres Z, Toth K, Szabados E. The Effects of SGLT2 Inhibitors on Lipid Metabolism. Metabolites. 2021;11(2):87. Published 2021 Feb 1. doi:10.3390/metabo11020087