Molekularer Verkehr und arterielle Erkrankung
Wie ApoB-Lipoproteine und Rho-GEF-Signale dazu beitragen, Atherosklerose zu erklären
Arteriosklerose wird oft zu einfach erklärt. Den meisten Leuten wird gesagt, dass “hoch Cholesterin”verstopft die Arterien, und während diese Idee in die richtige Richtung weist, lässt sie die tiefere Biologie aus, die die Krankheit tatsächlich antreibt. Cholesterin allein ist nicht die ganze Geschichte. Das genauere Bild ist, dass Atherosklerose sich entwickelt, wenn atherogene Lipoprotein Teilchen dringen in das Arterie Wand, werden eingeschlossen und lösen eine lange Entzündungskaskade aus. Ob das passiert, hängt nicht nur davon ab, wie viele Partikel im Blut zirkulieren, sondern auch davon, wie sich die Arterienwand auf molekularer Ebene verhält [1-8].
Dieser zweite Teil ist wichtiger, als die meisten Diskussionen anerkennen. Die Arterienwand ist kein passives Rohr. Sie ist ein aktives, reaktives Gewebe. Endothelzellen regulieren, welche Partikel in die Gefäßwand vordringen. Immunzellen entscheiden, wie sie reagieren, sobald diese Partikel zurückgehalten werden. Glatte Muskelzellen dann helfen Sie dabei festzustellen, ob ein Plaque stabilisiert oder gefährlich wird. Ein Großteil dieser lokalen Regulation wird durch eine Familie molekularer Schalter gesteuert, die als Rho-Guanin-Nukleotid-Austauschfaktoren, oder Rho-GEFs, durcharbeiten Rho-GTPasen wie RhoA, Rac1 und Cdc42 [4].
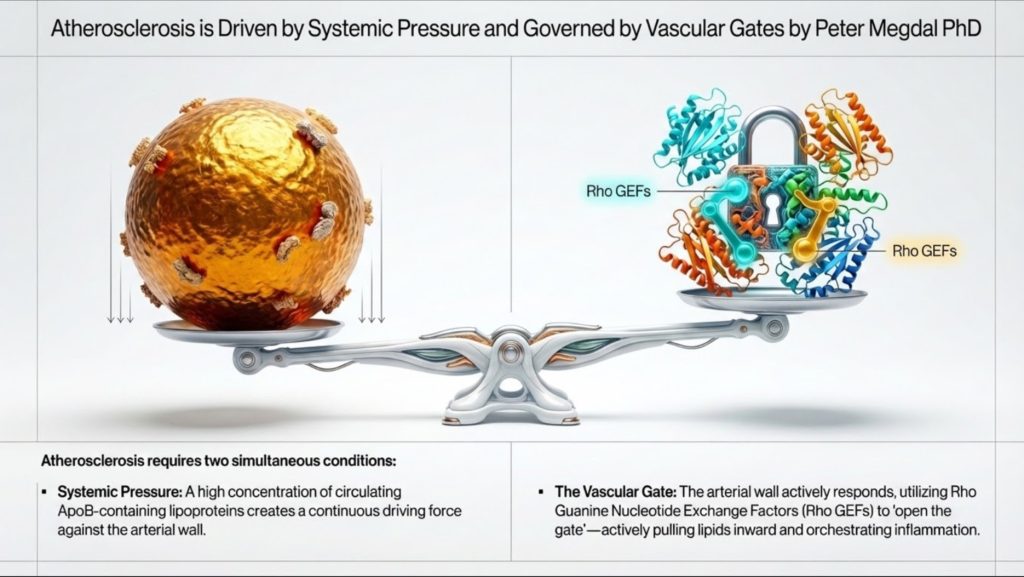
Dies bietet eine umfassendere Art und Weise, darüber nachzudenken Herz-Kreislauf-Erkrankung. Systemische Lipidbelastung, insbesondere die Anzahl ApoB-haltige Partikel, bestimmt den Druck im System. Aber lokale Signalprozesse innerhalb der Arterienwand bestimmen, ob diese Partikel hineingelassen, zurückgehalten und in Plaque umgewandelt werden. Praktisch gesprochen, ApoB misst die Anzahl der Fahrzeuge auf der Straße, während die Rho-GEF-Signalisierung mitbestimmt, wie weit das Tor geöffnet ist und wie destruktiv die lokale Reaktion sein wird1-4].
Das Verständnis dieses Zusammenhangs hilft dabei, die Verbindung zwischen klinischer Lipidologie auf hohem Niveau und moderner vaskulärer Biologie herzustellen. Zudem macht es die Erkrankung leichter der Öffentlichkeit zu erklären. Atherosklerose ist nicht nur “Fett im Blut”. Es ist ein Problem der Partikeltransport, arterieller Einstieg, Retention, Immunaktivierung und Geweberemodeling.
Warum Lipoproteine überhaupt existieren
Der menschliche Körper hat ein grundlegendes technisches Problem. Er muss Lipide transportieren wie Triglyceride und Cholesterin, aber Blutplasma besteht hauptsächlich aus Wasser. Lipide sind hydrophob, was bedeutet, dass sie sich in einer wässrigen Umgebung nicht gut lösen. Wenn der Körper einfach reines Fett in den Blutstrom abgeben würde, würde es sich trennen und verklumpen, ähnlich wie Öl in Wasser [1,2].
Die Lösung ist das Lipoprotein. Lipoproteine sind Transportpartikel, die dazu gebaut sind, hydrophobe Fracht durch wässriges Plasma zu transportieren. Sie haben einen hydrophoben Kern, in dem Triglyceride und Cholesterinester gespeichert sind, und eine wasserverträglichere Oberfläche aus Phospholipiden, freiem Cholesterin und Proteine angerufen Apolipoproteine [1,2,5].
Dies ist wichtig, weil Lipoproteine oft als abstrakte Laborwerte behandelt werden, aber besser als physische Transportfahrzeuge verstanden werden. Sie bewegen Energie und Baumaterialien durch den Körper. Triglyceride sind die Hauptenergieladung. Cholesterin sorgt für strukturelle Unterstützung von Membranen, die Synthese von Steroidhormonen und Galle Säure Produktion. Der Blutkreislauf ist die Autobahn und Lipoproteine sind die Flotte1-3,5].
Aus dieser Sicht hat sich der Körper nicht primär entwickelt, um Lipoproteine zur Cholesterintransport zu bewegen. Er hat sie entwickelt, um Energie zu bewegen. Cholesterin ist notwendig, aber das Transportsystem ist tief mit der Kraftstoffversorgung verknüpft. Diese Unterscheidung ist wichtig, weil sie hilft, eines der am meisten missverstandenen Probleme bei Herz-Kreislauf-Erkrankungen zu klären: Der Körper braucht zwar Cholesterin, aber er benötigt keine großen Mengen an Cholesterin, die durch das Plasma zirkulieren, um das Gewebe am Leben zu erhalten und funktionsfähig zu halten2,11-15].
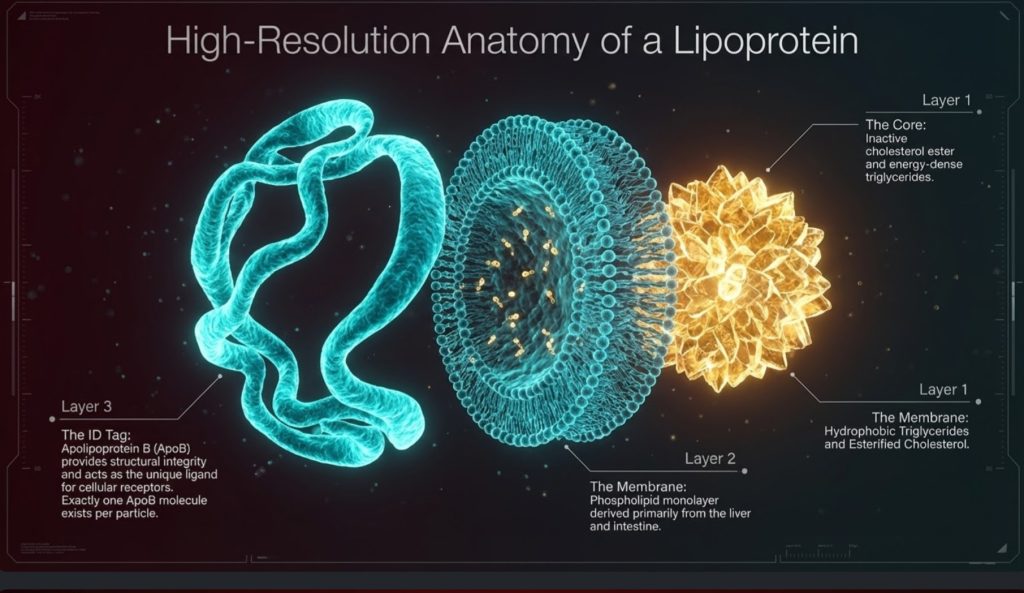
Cholesterinhomeostase: Wie wenig tatsächlich benötigt wird
Eine zentrale, aber oft übersehene Tatsache in der Lipidbiologie ist, dass der Körper auf zellulärer Ebene nur eine sehr geringe Menge an Cholesterol benötigt. Jede Zellmembran benötigt Cholesterol für Struktur und Fluidität, und bestimmte spezialisierte Gewebe benötigen es für die Synthese von Steroidhormonen. Aber dieser Bedarf ist erstaunlich gering, streng reguliert und wird meist lokal gedeckt, anstatt durch Massenlieferung aus dem zirkulierenden LDL [2,11-17].
Die Cholesterin-Homöostase wird durch streng regulierte intrazelluläre Signalwege gesteuert, die eine ausreichende Versorgung gewährleisten und gleichzeitig Toxizität verhindern. Entgegen der gängigen Annahme besitzen praktisch alle kernhaltigen Zellen die Fähigkeit, ihr eigenes Cholesterin zu synthetisieren. Sie warten nicht einfach darauf, dass Lipoproteine es liefern. Sie sind genetisch so ausgestattet, dass sie das herstellen, was sie brauchen [11,12].
Das zentrale Regulierungszentrum ist das SREBP-2-SCAP-INSIG-Achse. Wenn der intrazelluläre Cholesterinspiegel sinkt, Sterol Regulatorisches Element-bindendes Protein 2 (SREBP-2) wird begleitet von SREBP-Spaltungs-aktivierendes Protein vom endoplasmatischen Retikulum zum Golgi-Apparat. Dort erfährt SREBP-2 eine proteolytische Aktivierung. Der aktive Transkriptionsfaktor wandert dann in den Kern und reguliert Gene hoch, die beteiligt sind an Cholesterinsynthese und Aufnahme, einschließlich HMG-CoA-Reduktase (HMGCR) und der LDL-Rezeptor (LDLR) [11,12].
Das treibt das Mevalonatweg, beginnend mit Acetyl-CoA und über HMG-CoA und Mevalonat zur Cholesterinsynthese. Da dieser Apparat im gesamten Körper vorhanden ist, sind die Zellen nicht auf große Plasmacholesterinspools angewiesen, um die Membranintegrität oder das Überleben zu sichern [11,12].
Wenn das intrazelluläre Cholesterol ansteigt, schaltet sich das System selbst ab. Cholesterol und Oxysterole fördern INSIG-vermittelte Retention des SCAP-SREBP-Komplexes im endoplasmatischen Retikulum, was eine weitere transkriptionelle Aktivierung reduziert. Gleichzeitig, HMG-CoA-Reduktase wird über Ubiquitin-Proteasom-Wege zum Abbau gesteuert. Mit anderen Worten: Der Cholesterinstoffwechsel wird durch einen eingebauten Rückkopplungsmechanismus reguliert, der darauf ausgelegt ist, eine übermäßige Ansammlung zu verhindern [11,12].
Dieses Übermaß ist von Bedeutung, da freies Cholesterin nicht harmlos ist, wenn es sich in Zellen ansammelt. Zu viel intrazelluläres Cholesterin kann Membranen destabilisieren, in Lysosomen kristallisieren und entzündliche Signale auslösen wie das NLRP3-Inflammasom, und Apoptose oder Nekrose zu fördern [13,14Dies ist ein Grund, warum der Körper nicht darauf ausgelegt ist, es zu speichern.
Zellen sind daher nicht nur auf Synthese und Rückkopplungshemmung angewiesen, sondern auch auf aktiven Export. Durch Leber-X-Rezeptor (LXR) Signalisierung induzieren Oxysterole Transporter wie ABCA1 und ABCG1, die überschüssiges Cholesterol aus den Zellen und in Richtung HDL-vermittelter reverse Cholesteroltransport [15].
Zusammengenommen zeigen diese Signalwege etwas Wichtiges: Zellen benötigen Cholesterin, aber nur in geringen, kontrollierten Mengen. Das vorherrschende biologische Problem besteht nicht darin, mehr Cholesterin zu beschaffen. Es geht vielmehr darum, Synthese, Verwendung, Speicherung und Efflux so auszugleichen, dass ein Überschuss nicht toxisch wird [11-15].
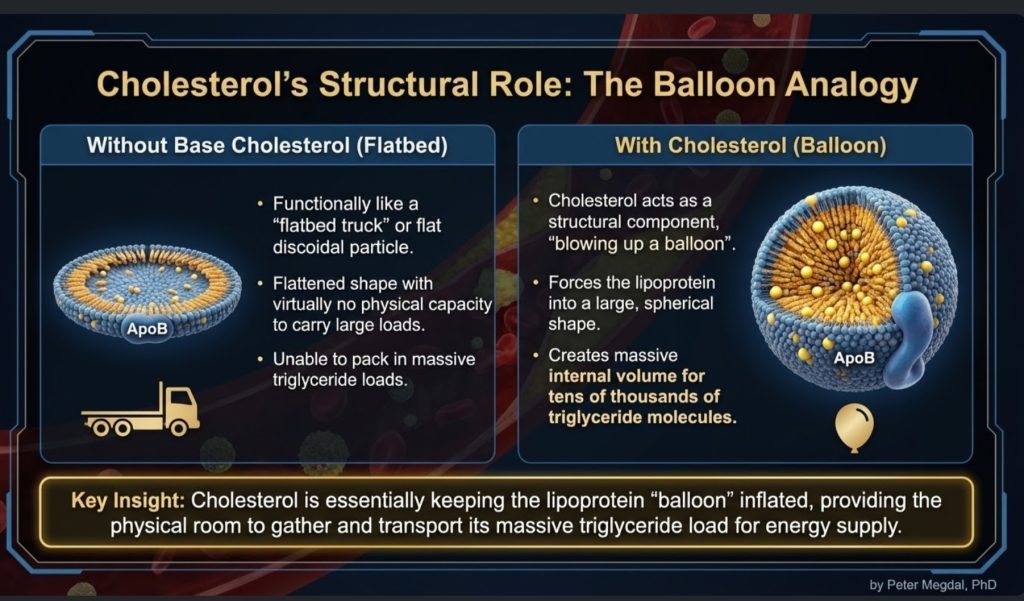
Gewebebezogene Cholesterinunabhängigkeit
Dieses Prinzip wird bei der Betrachtung spezifischer Organe noch deutlicher. Viele Gewebe synthetisieren Cholesterin lokal und sind nicht stark auf zirkulierendes LDL angewiesen.
Der zentrales Nervensystem ist das auffälligste Beispiel. Da ApoB-haltige Lipoproteine die Blut-Schranke im Gehirn nicht nennenswert überwinden, muss das Gehirn sein Cholesterin größtenteils selbst produzieren. Astrozyten Cholesterin synthetisieren und lokal verteilen durch apoE-haltige Lipoproteine, einem Prozess, der mit LXR-regulierten Signalwegen verbunden ist [16].
Das Gleiche gilt im Großen und Ganzen auch für steroidogene Gewebe, einschließlich der Nebennieren und Keimdrüsen. Diese Gewebe können Cholesterin de novo aus Acetat synthetisieren. Obwohl sie Rezeptoren wie LDLR und exprimieren SR-B1, scheint ihre Abhängigkeit von zirkulierendem LDL unter normalen Bedingungen begrenzt zu sein, wobei die Aufnahme in spezialisierten oder hochgradig beanspruchten Zuständen wie einer akuten ACTH-Stimulation an Bedeutung gewinnt [2,17].
Dies stützt einen wichtigen physiologischen Punkt. Der Körper ist für eine normale endokrine oder zelluläre Funktion nicht auf einen hohen LDL-C-Spiegel im Blut angewiesen. Tatsächlich haben mechanistische und klinische Diskussionen in der Lipidologie betont, dass sehr niedrige LDL-C-Spiegel, selbst um 10 mg/dL, was nicht notwendigerweise eine beeinträchtigte Steroidogenese oder ein Membranversagen impliziert, solange die intrazelluläre Synthese intakt bleibt [2,11,17].
Auch wenn Cholesterin also unverzichtbar ist, ist die Menge, die tatsächlich für das zelluläre Überleben im Blutkreislauf benötigt wird, viel geringer, als viele Menschen annehmen. Diese Realität bestärkt die Ansicht, dass erhöhte zirkulierende ApoB-Partikel keine biologische Notwendigkeit sind; sie stellen eine Risikobelastung dar.
Die ApoB-Flotte: Warum die Partikelanzahl wichtig ist
Unter den vielen Lipoproteinen im Blutkreislauf sind die ApoB-haltigen Partikel für die Atherosklerose am relevantesten. Dazu gehören Chylomikrone und deren Überreste, Lipoproteine sehr niedriger Dichte (VLDL), Lipoproteine mittlerer Dichte (IDL), Lipoproteinen niedriger Dichte (LDL) und Lipoprotein(a), oder Lp(a) [1,2].
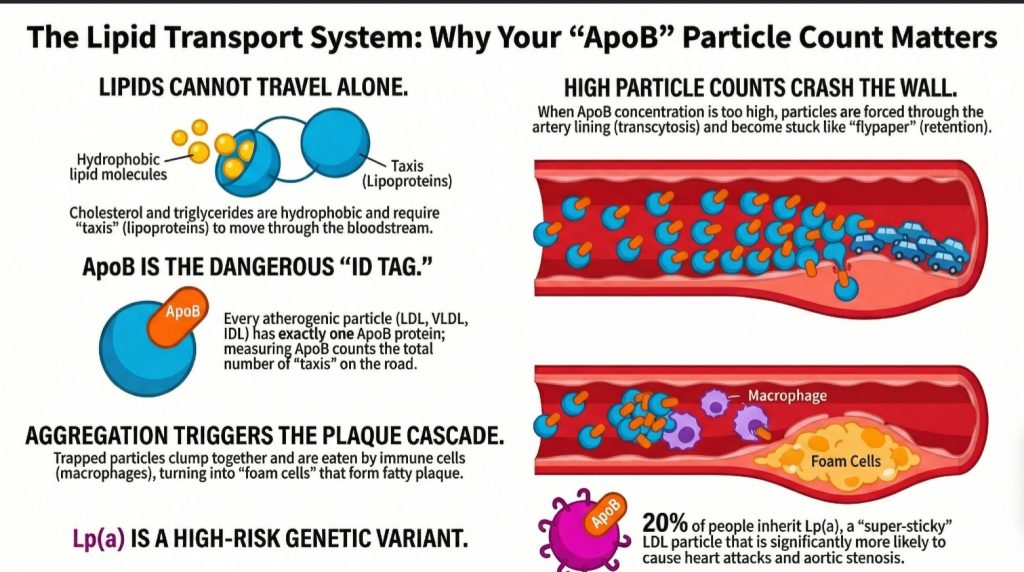
Die wichtigste klinische Erkenntnis ist, dass jede atherogenes Partikel enthält genau ein ApoB-Molekül. Das bedeutet, dass ApoB als direkte Zählung der Anzahl atherogener Partikel im Blutkreislauf dient. Im Gegensatz dazu misst LDL-C nur die Masse des Cholesterins, das in den LDL-Partikeln enthalten ist. Eine Person kann ein relativ normales LDL-C aufweisen, aber dennoch eine hohe Anzahl von Partikeln haben, wenn diese Partikel klein und cholesterinarm sind. In diesem Fall kann das Risiko unterschätzt werden, wenn Ärzte nur auf das LDL-C schauen [1-3].
Aus diesem Grund betrachten viele Lipidspezialisten ApoB inzwischen als die biologisch aussagekräftigere Messgröße. Sie spiegelt wider, wie viele Möglichkeiten Partikel haben, in die Arterienwand einzudringen. Einfach ausgedrückt: Wenn jedes ApoB-Partikel eine potenzielle arterielle Kollision ist, dann verrät uns ApoB die Verkehrsdichte.1-3].
Diese Verkehrsunterschieds-Analogie wird besonders nützlich, wenn man Risiko Nicht-Spezialisten erklärt. Das Problem ist nicht nur, wie viel Ladung in jedem Lkw ist. Das Problem ist, wie viele Lkw auf der Straße sind, wie lange sie dort bleiben und wie wahrscheinlich es ist, dass sie in die Seitenwand prallen.
Hier wird auch die Diskussion über minimales Cholesterin klinisch relevant. Wenn Gewebe das geringe Cholesterin, das es benötigt, selbst synthetisieren kann, sind hohe ApoB-Werte nicht am besten als nützliche Transportreserve zu verstehen. Man versteht sie besser als eine erhöhte Belastung durch potenziell in die Arterien eindringende Partikel2,11-17].
Von der Kraftstoffversorgung zur LDL-Persistenz
Die Geschichte beginnt mit triglyceridreichen Partikeln. Der Darm produziert Chylomikronen, um Nahrungsfett zu transportieren. Die Leber produziert VLDL, um endogene Triglyceride zu transportieren. Dies sind große Partikel, deren Hauptaufgabe die Lieferung von Brennstoff ist [1,2].
Während diese Partikel zirkulieren, interagieren sie mit Lipoproteinlipase (LPL), ein Enzym, das Triglyceride freisetzt, damit sie von Muskel-, Herz- und Fettgewebe genutzt werden können. Wenn Triglyceride entfernt werden, schrumpft das Partikel. Oberflächenmaterial wird abgelöst. Aber das ApoB-Rückgrat bleibt erhalten. Im Laufe der Zeit wird VLDL in IDL und dann in LDL umgebaut [1,2,18].
LDL ist von Natur aus daher kein bösartiges oder schädliches Partikel. Es ist ein nachgeschaltetes Produkt des normalen Lipoproteinstoffwechsels. Was LDL besonders wichtig macht, ist seine Persistenz. LDL verbleibt viel länger im Blutkreislauf als größere, triglyceridreiche Partikel, oft 2 bis 5 Tage, was die statistische Wahrscheinlichkeit erhöht, dass es in die Arterienwand übergeht [1,2].
Hier beginnt sich das Krankheitsmodell zu schärfen. Atherogenese wird nicht einfach dadurch verursacht, dass LDL existiert. Sie wird dadurch verursacht, dass genügend ApoB-Partikel lange genug im Blutkreislauf verbleiben, um in die Intima und erhalten bleiben.
Gleichzeitig bestärkt dies eine wichtige konzeptionelle Unterscheidung. Das Vorhandensein von LDL im Blut ist kein Beweis dafür, dass das Gewebe dringend Cholesterin benötigt. Ein Großteil der LDL-Biologie spiegelt die Umarmung und den Verbleib von ApoB-Partikeln nach dem Triglyceridtransport wider. In diesem Sinne ist LDL nicht nur ein “Cholesterin-Lieferwagen”. Es ist auch ein lange zirkulierendes Überbleibsel des systemischen Lipittransports mit erhöhter Gelegenheit zur Interaktion mit der Gefäßwand [1,2,18].
Arteriosklerose beginnt mit dem Eindringen, nicht nur mit der Präsenz
Eines der nützlichsten Updates in der modernen kardiovaskulären Denkweise ist die Erkenntnis, dass Atherosklerose nicht allein deshalb beginnt, weil Partikel im Blut vorhanden sind. Sie beginnt, wenn diese die Endothelschranke überqueren und sich festsetzen in der subendothelialer Raum, oder der Intima [1,6-8].
Das bedeutet, dass die Arterienwand enorm wichtig ist. Die Endothel ist nur eine Zellschicht dick, aber biologisch aktiv. Sie nimmt den Blutfluss wahr, reagiert auf entzündliche Signale, reguliert die Barrierefunktion und steuert, welche Stoffe hindurchgelangen. Bestimmte arterielle Regionen, insbesondere Verzweigungspunkte und Krümmungen, neigen aufgrund des gestörten lokalen Strömungsmusters stärker zur Plaquebildung. Diese Zonen mit gestörter Strömung schaffen ein molekulares Umfeld, das die Atherogenese begünstigt [4,6-8].
Historisch gesehen stellten sich viele Menschen vor, dass LDL einfach durch ein beschädigtes Endothel leckt. Das neuere Bild ist präziser: Der LDL-Eintritt ist ein aktiver, regulierter Prozess namens Transzytose [6-8].
Das ist konzeptuell von Bedeutung. Wenn der Partikeleintritt reguliert wird, geht es bei der Atherosklerose nicht nur darum, was sich im Plasma befindet. Es geht auch darum, wie die Arterienwand auf diese Plasmagestaltung reagiert. Systemische Exposition und lokale Permissivität wirken zusammen.
DOCK4, SR-B1 und regulierte LDL-Transzytose
Einer der faszinierendsten Befunde der letzten Jahre ist, dass Endothelzellen LDL durch einen Mechanismus, an dem SR-B1 und DOCK4 beteiligt sind, aktiv durch sich hindurch transportieren können [6-8].
SR-B1, oder Scavenger-Rezeptor Klasse B Typ 1, wird seit langem im Zusammenhang mit diskutiert HDL Biologie, aber unter bestimmten Bedingungen scheint es auch eine Rolle bei der Aufnahme und Transzytose von LDL zu spielen. DOCK4 ist ein Rho-GEF, das Rac1 aktiviert, was dazu beiträgt, die für diesen Transportprozess erforderlichen Veränderungen des Zytoskeletts und die vesikuläre Bewegung voranzutreiben [4,7,8].
Dies ist von Bedeutung, weil es den frühesten Schritt der Atherogenese neu einordnet. Der LDL-Eintritt in die Gefäßwand ist kein bloßes zufälliges Durchsickern. Er wird zumindest teilweise durch ein spezifisches Signalsystem gesteuert. Noch auffälliger ist, dass eine erhöhte DOCK4-Expression in Atherosklerose-anfälligen Regionen beobachtet wurde, noch bevor sichtbare Läsionen vorhanden sind, was darauf hindeutet, dass die Arterienwand schon lange bevor die Erkrankung in der Bildgebung oder Pathologie offensichtlich wird, durchlässig werden kann4,8].
Klinisch eröffnet das eine provokante Möglichkeit. ApoB verrät uns, wie viele Partikel zur Verfügung stehen, um einzudringen. Aber das DOCK4/SR-B1/Rac1-System könnte dabei helfen zu bestimmen, wie leicht ihnen das gelingt. Mit anderen Worten: ApoB misst den Druck am Tor; DOCK4 hilft dabei, das Tor selbst zu regulieren.
Kundenbindung: Der Point of No Return
Der alleinige Eintritt reicht nicht aus. Sobald ein ApoB-Partikel die Intima erreicht, ist das nächste Schlüsselereignis die Retention. Diese Partikel binden an Matrixmoleküle namens Proteoglykane, die fast wie arterielles Fliegenpapier wirken [1,3].
Dieser Schritt ist von entscheidender Bedeutung, da ein zurückgehaltenes Partikel nun einer ganz anderen Mikroumgebung ausgesetzt ist. Innerhalb der Arterienwand kann es eine Reihe von Modifikationen durchlaufen. Es kann oxidieren, aber die Oxidation ist nur ein Teil der Geschichte. Lipasen und andere Enzyme können die Partikeloberfläche verändern und Lipide wie Sphingomyelin und Ceramid erzeugen, die Partikel adhäsiver machen und ihre Aggregation wahrscheinlicher machen [4].
Dieser Aggregationsschritt ist besonders wichtig. Ein einzelnes, isoliertes, zurückgehaltenes LDL-Partikel ist biologisch nicht dasselbe wie ein klebriger Cluster modifizierter Partikel. Sobald Partikel aggregieren, rufen sie mit viel größerer Wahrscheinlichkeit hervor Makrophage Aufnahme und Schaumzelle Bildung1,4].
Sowohl für Ärzte als auch für informierte Leser ist dies eine nützliche Unterscheidung: Die Gefahr geht nicht nur von zirkulierendem LDL oder gar intimalem LDL aus. Die Gefahr besteht in retiniertem, modifiziertem, aggregiertem ApoB-haltigen Lipoprotein.
Dies ist auch der Punkt, an dem die “Cholesterintoxizität” kontextabhängig wird. Cholesterin ist in winzigen, regulierten intrazellulären Mengen notwendig, aber sobald ApoB-Partikel in der Arterienwand eingeschlossen und modifiziert werden, wird ihre Lipidfracht Teil einer hochtoxischen Entzündungsumgebung. Dasselbe Sterol, das in Membranen essenziell ist, kann pathologisch werden, wenn es in das falsche Gewebekompartiment in der falschen Form transportiert wird [13,14].
Leukozytenrekrutierung: Wie sich die Arterie entzündet
Sobald die Intima zurückgehaltene und modifizierte Lipoproteine enthält, verschiebt sich die Läsion von einem Lipidproblem zu einem entzündlichen. In diesem Stadium wird die Rekrutierung von Monozyten und anderen Leukozyten zentral [4].
Ein Rho-GEF namens SGEF, auch bekannt als Arhgef26, scheint hier eine wichtige Rolle zu spielen. SGEF hilft Endothelzellen, ICAM-1-abhängige Docking-Strukturen zu bilden, actinreiche Protrusionen, die es Leukozyten ermöglichen, unter Strömungsbedingungen effektiver zu hauen. Diese Strukturen sind besonders in der Umgebung von Arterien mit hoher Scherkraft von Bedeutung, wo Immunzellen sonst weggeschwemmt werden könnten4].
Ein weiteres verwandtes Signalling-Molekül, Arhgef1, verknüpft die Rekrutierung von Entzündungszellen mit der Angiotensin-II-Signalgabe. Dies schafft eine mechanistische Brücke zwischen Bluthochdruck und arteriell Entzündung. Hoch Blutdruck ist nicht nur eine hämodynamische Belastung, sondern kann auch die Rekrutierung von Leukozyten über RhoA-vermittelte Signalwege verstärken [4].
Das trägt dazu bei zu erklären, warum das Herz-Kreislauf-System Risikofaktoren treten biologisch oft gemeinsam auf. Hypertonie, Insulinresistenz, und hohes ApoB wirken nicht isoliert. Sie konvergieren innerhalb der Arterienwand, wo sich endotheliale Signale, Immunrekrutierung und Lipoproteinretention gegenseitig verstärken.
Schaumzellen und die Makrophagen-Antwort
Makrophagen werden oft als die Reinigungstruppe des Körpers bezeichnet. Bei der Atherosklerose kann sich der Aufräumprozess jedoch als selbstzerstörerisch erweisen. Makrophagen nehmen modifizierte und aggregierte Lipoproteine auf, laden sich mit Cholesterin auf und wandeln sich in Schaumzellen um1,4].
Dieser Schritt ist nicht passiv. Er hängt stark von der Umgestaltung des Zytoskeletts und der Rezeptorsignalisierung ab. Die Vav-Familie der Rho-GEFs, insbesondere Vav1, Vav2 und Vav3, reguliert diese Prozesse mit. Vav-Proteine beeinflussen die CD36-vermittelte Aufnahme von oxidierten Lipoproteinen und unterstützen die Bildung der lysosomalen Synapse, die es Makrophagen ermöglicht, mit großen Lipoproteinaggregaten zu interagieren und diese zu verdauen [4].
Da sich Schaumzellen ansammeln, setzen sie Entzündungsmediatoren frei, sterben schließlich ab und tragen zur nekrotischer Kern der Plaque. Dies verwandelt eine mikroskopische Läsion in eine klinisch bedeutsame Plaque. Im Laufe der Zeit kann die Läsion verkalken, stabil bleiben oder anfällig für eine Ruptur werden [1,3].
Dies ist ein weiterer Punkt, bei dem die molekulare Kartierung einen Mehrwert bietet. Bei der Erkrankung geht es nicht nur um “zu viel Cholesterin”. Es geht darum, wie Immunzellen abnormales Lipidgebiet in einer spezifischen Gewebeumgebung verarbeiten.
Die hinzugefügte Literatur zur Cholesterin-Homöostase vertieft dieses Bild. Die Schaumzellbildung ist nicht nur ein Problem der passiven Lipidspeicherung. Sie ist ein Zusammenbruch des normalen Cholesterinstoffwechsels. Wenn die Makrophagen-Aufnahme die intrazellulären Kontroll- und Effluxsysteme überwältigt, akkumuliert freies Cholesterin, entzündliche Signalwege werden aktiviert und es kommt zum Zelltod. In diesem Sinne kann das Fortschreiten der Plaque als lokales Versagen der Cholesterin-Homöostase in der Arterienwand verstanden werden [13-15].
Glatte Muskelzellen und Plaque-Stabilität
Mit der Reifung von Plaques werden vaskuläre glatte Muskelzellen (VSMCs) zu Hauptakteuren. Diese Zellen helfen normalerweise dabei, den Gefäßtonus aufrechtzuerhalten, aber bei Atherosklerose können sie ihren Phänotyp ändern. Sie können von der Media in die Intima einwandern, proliferieren und zur Plaque-Struktur beitragen [4].
Dieses Verhalten wird durch die Rho-GEF-Signalübertragung beeinflusst. Moleküle wie Kalirin und Vav3 fördern Migration und Proliferation durch Rac1- und RhoA-bezogene Signalwege. Ein Teil dieses Umbaus kann protektiv sein, da VSMCs dabei helfen können, eine faserige Kappe über der Plaque. Aber ein exzessives oder gestörtes Remodeling kann auch zur Lumeneinengung und Plaqueinstabilität beitragen [4].
Im Gegensatz dazu scheint Arhgef7, auch bekannt als beta-PIX, die Integrität der Barriere und protektive Zellpolaritätswege zu unterstützen. Dies legt nahe, dass die Plaquebiologie nicht nur durch krankheitsfördernde Signale angetrieben wird. Sie wird auch durch gegensätzlich regulierende Systeme geprägt, die versuchen, die arterielle Struktur zu erhalten4].
Die Stabilität einer Plaque hängt daher von einem Gleichgewicht zwischen Schädigung, Reparatur, Entzündung und Remodellierung ab. Dieses Gleichgewicht wird teilweise durch dieselbe Familie molekularer Schalter gesteuert, die die Läsion von Anfang an beeinflusst haben.
Lp(a): Der genetische Risikomultiplikator
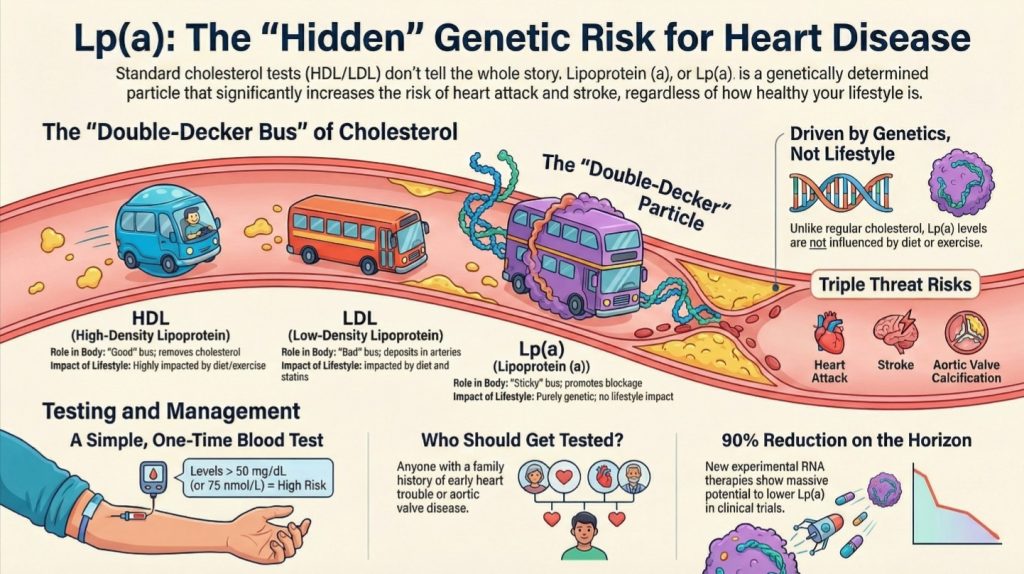
Keine moderne Diskussion über lipidbedingte Herz-Kreislauf-Erkrankungen ist vollständig ohne Lipoprotein(a) oder Lp(a). Strukturell ist Lp(a) ein LDL-ähnliches Partikel mit einem zusätzlichen Apolipoprotein(a). Klinisch ist es einer der wichtigsten vererbten kardiovaskulären Risikofaktoren [1-3,5,9].
Etwa jeder Fünfte hat einen erhöhten Lp(a)-Wert, und die Werte sind größtenteils genetisch bedingt. Im Gegensatz zu herkömmlichem LDL wird Lp(a) durch Ernährung oder Bewegung nicht wesentlich verbessert und durch die meisten herkömmlichen Lipidsenkungstherapien nur geringfügig beeinflusst [1-3,5,9].
Lp(a) scheint besonders gefährlich zu sein, da es nicht nur atherogen, sondern auch pro-inflammatorisch und pro-thrombotisch ist. Erhöhte Werte sind mit vorzeitigen Myokardinfarkt, Schlaganfall, und Aortenklappe Stenose. Aus diesem Grund empfehlen viele Experten mittlerweile, dass bei jedem Patienten mindestens einmal im Leben Lp(a) gemessen werden sollte1-3,5,9].
Dies ist eine wichtige Botschaft für die öffentliche Gesundheit. Jemand kann vieles richtig machen und dennoch ein erhebliches vererbtes Risiko durch erhöhtes Lp(a) in sich tragen. Dieses Risiko frühzeitig zu erkennen, ist von Bedeutung.
Warum ApoB ein besserer klinischer Kompass ist als LDL-C
Für die tägliche Praxis lautet die wichtigste diagnostische Lektion einfach: ApoB ist näher an der Biologie der Krankheit dran als LDL-C1-3].
LDL-C schätzt, wie viel Cholesterinmasse in LDL-Partikeln vorhanden ist. ApoB schätzt, wie viele atherogene Partikel zirkulieren. Da jedes Partikel ein potenzieller Eindringling in die Arterienwand ist, erfasst ApoB das Risiko einer Arterienschädigung besser.
Nicht-HDL-Cholesterin ist oft ein besserer Ersatz als LDL-C, da es das Cholesterin aller ApoB-haltigen Partikel einschließt. Aber ApoB bleibt das sauberere partikelbasierte Maß. Das Koronarkalk-Scoring (CAC-Scoring) kann helfen, eine etablierte Erkrankung später im Leben zu erkennen, und Lp(a) hilft, das vererbte Risiko zu identifizieren. Aber um die kausale Last zirkulierender atherogener Partikel zu verstehen, ist ApoB von zentraler Bedeutung [1-3].
Das bedeutet nicht, dass LDL-C nutzlos ist. Es bleibt klinisch wertvoll und weit verbreitet. Aber wenn das Ziel darin besteht, die Testmethodik am Mechanismus auszurichten, ist ApoB der aussagekräftigere Marker.
Es passt auch besser zu der oben beschriebenen Physiologie. Wenn Gewebe keine großen Mengen an zirkulierendem Cholesterol zum Überleben benötigen und wenn der Cholesterolbedarf größtenteils durch die lokale Synthese und streng regulierte intrazelluläre Stoffwechselwege gedeckt wird, lautet die klinisch wichtige Frage nicht mehr: “Wie viel Cholesterol ist im Plasma vorhanden?”, sondern: “Wie viele atherogene Partikel interagieren wiederholt mit der Arterienwand?” ApoB beantwortet diese Frage besser als LDL-C [2,11-17].
Therapeutische Implikationen: Heute und Morgen
Die aktuelle lipidsenkende Therapie ist nach wie vor von enormer Bedeutung. Statine, Ezetimib, und PCSK9-Hemmer atherogen senkend Feinstaubbelastung und starke Ergebnisdaten vorweisen. PCSK9 Inhibitoren senken zudem Lp(a) moderat, und neuere RNA-basierte Therapien, die auf Lp(a) abzielen, zeigen in Studien drastische Reduktionen [1,3,9].
Der Lebensstil bleibt von grundlegender Bedeutung. Gewichtsverlust, verbessert Insulinsensitivität, eine reduzierte hepatische VLDL-Produktion und eine geringere entzündliche Belastung tragen alle dazu bei, das systemische Risiko zu senken [1]. Die neuesten Erkenntnisse aus der Biologie deuten jedoch darauf hin, dass die Zukunft der kardiovaskulären Prävention möglicherweise nicht bei der Senkung der Plasmapartikel aufhört. Sie könnte auch darin bestehen, direkt auf die Arterienwand einzuwirken.
Genau hier wird die Biologie der Rho-GEFs besonders spannend. Wenn spezifische GEFs wie DOCK4 oder SGEF zentrale Regulatoren der LDL-Aufnahme oder der Leukozytenrekrutierung sind, könnte eine direkte Inhibierung dieser Signalwege einen gezielteren Ansatz bieten, um die Plaquebildung zu stören [4Anstatt den Verkehr auf der Straße nur zu reduzieren, könnten Kliniker eines Tages auch das Tor enger stellen und die Entzündungsreaktion innerhalb der Gefäßwand abschwächen.
Dies ist noch ein aufstrebender Bereich und keine routinemäßige klinische Strategie. Konzeptionell weist er jedoch in Richtung Präzisionsmedizin: die gezielte Beeinflussung der spezifischen lokalen Signalwege, die zirkulierende Risikofaktoren in arterielle Erkrankungen umwandeln.
Das integrierte Cholesterin-Homöostase-Modell trägt zudem dazu bei zu erklären, warum eine aggressive Senkung der ApoB-Last biologisch plausibel ist. Wenn intrazelluläre Bedürfnisse weiterhin durch endogene Synthese und streng regulierte Gewebeverarbeitung gedeckt werden können, dann muss eine Verringerung zirkulierender atherogener Partikel keine zelluläre Deprivation bedeuten. Sie verringert möglicherweise einfach eine unnötige arterielle Exposition2,11-17].
Ein besserer Weg, Arteriosklerose zu erklären
Für die breite Öffentlichkeit kann die Krankheit auf eine Weise zusammengefasst werden, die sowohl intuitiv als auch zutreffend ist.
ApoB-haltige Lipoproteine sind wie Transportlastwagen, die Kraftstoff und strukturelle Fracht durch den Blutkreislauf transportieren. Wenn sich zu viele Lastwagen auf der Straße befinden, geraten einige schließlich in die Arterienwand. Sobald sie dort eingeschlossen sind, werden sie beschädigt und klebrig. Das Immunsystem schickt Aufräumzellen, aber diese Zellen werden überlastet und bilden Plaque. Unterdessen ist die Arterienwand selbst nicht passiv. Sie verfügt über molekulare Wächter, die den Partikeleintritt, das Andocken von Immunzellen, die Cholesterinverarbeitung und den Gewebeumbau regulieren [1-8,11-15].
Dieses Framework ist einfach genug für die öffentliche Bildung, aber detailliert genug, um für Klinikärzte nützlich zu sein. Es vermeidet die irreführende Übervereinfachung, dass Cholesterin allein Arterien “verstopft”, und bewahrt gleichzeitig die Kernwahrheit, dass cholesterinhaltige ApoB-Partikel für die Erkrankung kausal notwendig sind [1-3].
Es lässt auch Raum für eine wichtige Nuance: Der Körper braucht Cholesterin, aber nur in sehr geringen, streng kontrollierten Mengen. Die eigentliche Gefahr ist nicht die Existenz des Cholesterins an sich. Die Gefahr ist die chronische Zirkulation, der Eintritt in die Arterien und die Retention von ApoB-haltigen Partikeln in einer Gewebsumgebung, die deren Fracht in Entzündungen und Plaque verwandelt.
Fazit
Arteriosklerose lässt sich am besten als Schnittpunkt zweier Systeme verstehen. Das erste ist die systemische Lipoproteinbiologie, bei der ApoB-haltige Partikel als die notwendigen Träger von Triglyceriden und Cholesterin zirkulieren. Das zweite ist die lokale arterielle Biologie, bei der Endothelzellen, Leukozyten, Makrophagen und glatte Muskelzellen darüber entscheiden, ob diese Partikel zu Plaque werden.
ApoB erfasst die Anzahl der zirkulierenden atherogenen Partikel und damit die statistische Wahrscheinlichkeit einer arteriellen Schädigung. Die Rho-GEF–Rho-GTPase-Signalübertragung trägt dazu bei, zu erklären, warum und wie diese Schädigung innerhalb der Gefäßwand entsteht. Zusammen bieten diese Systeme ein umfassenderes Krankheitsmodell als das alte, ausschließlich auf LDL-C basierende Rahmenkonzept.
Gleichzeitig wird Cholesterin selbst durch einen streng regulierten intrazellulären Haushalt gesteuert. Durch das SREBP-2-SCAP-INSIG-System, den Mevalonat-Weg, die LXR-vermittelte Efflux-Signalübertragung und die gewebsspezifische Synthese bewahrt der Körper die geringen Mengen an Cholesterin, die er benötigt, und wehrt sich gleichzeitig gegen einen Überschuss [11-17]. Das bedeutet, dass zwar ein physiologischer Bedarf an Cholesterin besteht, die benötigte Menge jedoch gering ist, lokal reguliert wird und sich grundlegend von der pathologischen Belastung unterscheidet, die durch einen Überschuss an zirkulierenden ApoB-Partikeln verursacht wird.
Für Kliniker unterstützt dies einen stärkeren Schwerpunkt auf ApoB, Lp(a) und Früherkennung. Für die Öffentlichkeit macht es deutlich, dass es bei Herz-Kreislauf-Erkrankungen nicht einfach darum geht, Fett zu essen oder “hohes Cholesterin” zu haben. Es geht darum, wie viele atherogene Partikel zirkulieren, wie lange sie verbleiben, wie die Arterienwand auf sie reagiert und wie Störungen des lokalen Cholesterinstoffwechsels zurückgehaltene Partikel in Entzündungen und Plaque verwandeln.
Die Zukunft der Lipidologie könnte daher zweigleisig sein: die Anzahl gefährlicher Partikel im Blutkreislauf zu senken und gleichzeitig auf die molekulare Programme abzuzielen, die diese Partikel überhaupt erst in die Arterienwand eindringen und diese schädigen lassen1-10]. In diesem größeren Rahmen ist eine der wichtigsten konzeptuellen Korrekturen diese: Der Körper benötigt keinen großen zirkulierenden Cholesterinüberschuss, um zu überleben. Er braucht nur eine sehr geringe, sorgfältig regulierte Menge auf zellulärer Ebene. Die Arteriosklerose beginnt, wenn das Transportsystem diesen Bedarf überschießt und die Arterienwand den Preis dafür zahlt.
Referenzen
- Perone F, Bernardi M, Spadafora L, et al. Non-Traditional Cardiovascular Risk Factors: Tailored Assessment and Clinical Implications. J Cardiovasc Dev Dis. 2025;12(5):171. Published 2025 Apr 28. doi:10.3390/jcdd12050171
- Attia P, Dayspring T. #20 – Tom Dayspring, M.D., FACP, FNLA – Part I of V: an introduction to lipidology.
- Hill S. What Causes Cardiovascular Disease? Lipid Series Part 1. The Proof with Simon Hill.
- Li M, Jiao Q, Xin W, et al. The Emerging Role of Rho Guanine Nucleotide Exchange Factors in Cardiovascular Disorders: Insights Into Atherosclerosis: A Mini Review. Front Cardiovasc Med. 2022;8:782098. Published 2022 Jan 3. doi:10.3389/fcvm.2021.782098
- Heart Matters. Cholesterol Explained: HDL, LDL, and the Hidden Risk of Lp(a).
- Hackethal V. Research Suggests LDL Is Actively Transported Into Arterial Walls. NeurologyLive.
- Getz GS, Reardon CA. The “HDL receptor” scavenger receptor class B type 1 finesses the uptake of low-density lipoproteins into the subendothelial space of arteries. Biotarget.
- Huang L, Chambliss KL, Gao X, et al. SR-B1 drives endothelial cell LDL transcytosis via DOCK4 to promote atherosclerosis. Nature. 2019;569(7757):565-569. doi:10.1038/s41586-019-1140-4
- Nutrition Made Simple. Everything you need to know about Lp(a) | ft. Dr. Tom Dayspring.
- Heart Fit Clinic. Webinar on Cholesterol from a Lipidologist. Dr. Tom Dayspring.
- Brown MS, Goldstein JL. The SREBP pathway: regulation of cholesterol metabolism by proteolysis of a membrane-bound transcription factor. Cell. 1997;89(3):331-340. doi:10.1016/s0092-8674(00)80213-5
- Brown MS, Goldstein JL. Sterol regulatory element binding proteins (SREBPs): controllers of lipid synthesis and cellular uptake. Nutr Rev. 1998;56(2 Pt 2):S1-S75. doi:10.1111/j.1753-4887.1998.tb01680.x
- Muneer PMA, Alikunju S, Mishra V, et al. Activation of NLRP3 inflammasome by cholesterol crystals in alcohol consumption induces atherosclerotic lesions. Brain Behav Immun. 2017;62:291-305. doi:10.1016/j.bbi.2017.02.014
- Feng B, Yao PM, Li Y, et al. The endoplasmic reticulum is the site of cholesterol-induced cytotoxicity in macrophages. Nat Cell Biol. 2003;5(9):781-792. doi:10.1038/ncb1035
- Murphy AJ, Akhtari M, Tolani S, et al. ApoE regulates hematopoietic stem cell proliferation, monocytosis, and monocyte accumulation in atherosclerotic lesions in mice. J Clin Invest. 2011;121(10):4138-4149. doi:10.1172/JCI57559
- Dietschy JM, Turley SD. Cholesterol metabolism in the brain. Curr Opin Lipidol. 2001;12(2):105-112. doi:10.1097/00041433-200104000-00003
- Miller WL. MECHANISMS IN ENDOCRINOLOGY: Rare defects in adrenal steroidogenesis. Eur J Endocrinol. 2018;179(3):R125-R141. doi:10.1530/EJE-18-0279
- Ginsberg HN. Lipoprotein metabolism and its relationship to atherosclerosis. Med Clin North Am. 1994;78(1):1-20. doi:10.1016/s0025-7125(16)30174-2

