Circulation moléculaire et maladies artérielles
Comment les lipoprotéines ApoB et la voie de signalisation Rho GEF contribuent à expliquer l'athérosclérose
Athérosclérose est souvent expliquée de manière trop simpliste. On dit généralement aux gens que “ un taux élevé cholestérol” obstrue les artères », et bien que cette idée aille dans la bonne direction, elle ne tient pas compte des mécanismes biologiques plus profonds qui sont à l’origine de la maladie. Le cholestérol en lui-même n’explique pas tout. En réalité, l’athérosclérose se développe lorsque des facteurs athérogènes lipoprotéine les particules pénètrent dans le artère paroi artérielle, s'y accumulent et déclenchent une longue cascade inflammatoire. Que cela se produise ou non dépend non seulement du nombre de particules circulant dans le sang, mais aussi du comportement de la paroi artérielle au niveau moléculaire [1-8].
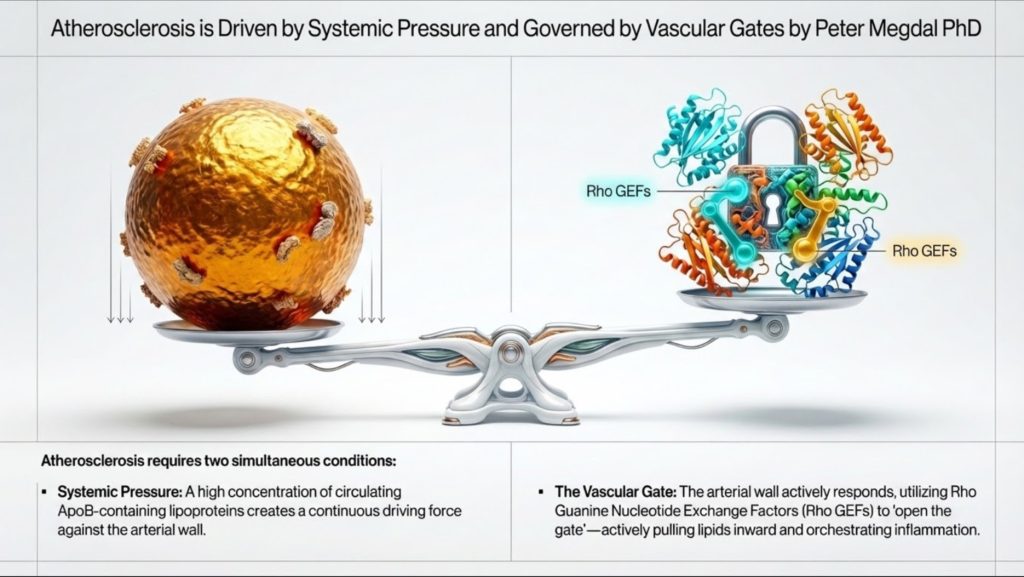
Cette deuxième partie revêt une importance bien plus grande que ne le reconnaissent la plupart des débats. La paroi artérielle n'est pas un simple conduit passif. C'est un tissu actif et réactif. Cellules endothéliales réguler quelles particules pénètrent dans la paroi vasculaire. Les cellules immunitaires décident comment réagir une fois que ces particules sont retenues. Cellules musculaires lisses puis aider à déterminer si un plaque se stabilise ou devient dangereuse. Une grande partie de cette régulation locale est contrôlée par une famille de commutateurs moléculaires connus sous le nom de Facteurs d'échange de nucléotides de type Rho-guanine, ou GEF de type Rho, en passant par GTPases Rho telles que RhoA, Rac1 et Cdc42 [4].
Cela permet d'aborder la question de manière plus complète maladie cardiovasculaire. La charge lipidique systémique, en particulier le nombre de particules contenant de l'ApoB, détermine la pression dans le système. Mais ce sont les signaux locaux au sein de la paroi artérielle qui déterminent si ces particules peuvent pénétrer, s'y accumuler et se transformer en plaque. Concrètement, ApoB mesure le nombre de véhicules en circulation, tandis que la signalisation Rho GEF permet de déterminer le degré d'ouverture de la barrière et l'intensité de la réponse locale [1-4].
Comprendre cette relation permet de faire le lien entre la lipidologie clinique de haut niveau et la biologie vasculaire moderne. Cela permet également d’expliquer plus facilement cette maladie au grand public. L’athérosclérose n’est pas simplement une question de “ graisse dans le sang ”. Il s’agit d’un problème de circulation des particules, accès artériel, rétention, activation immunitaire et remodelage tissulaire.
Pourquoi les lipoprotéines existent-elles au juste ?
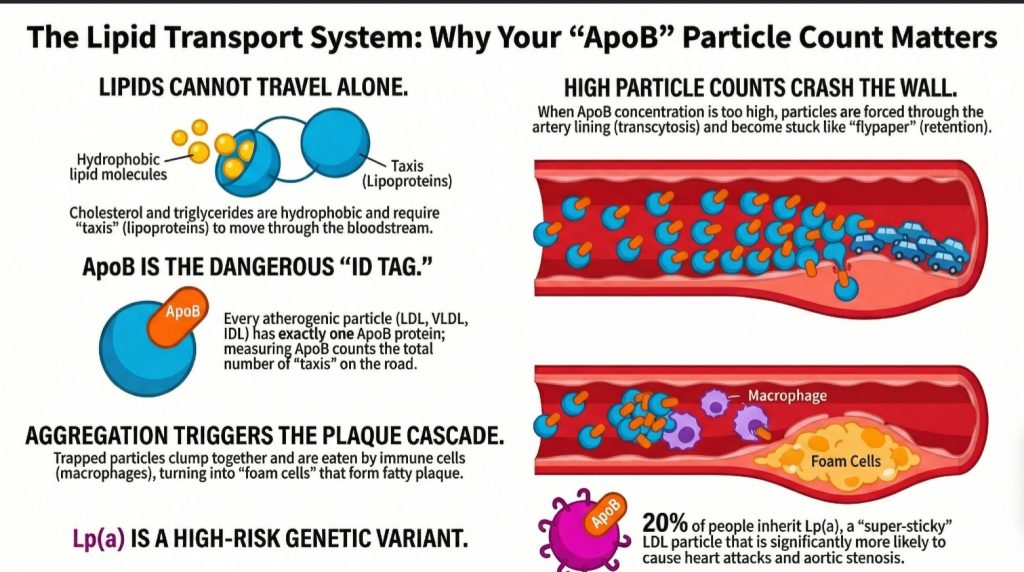
Le corps humain est confronté à un problème technique fondamental. Il doit transporter des lipides tels que triglycérides et le cholestérol, mais le plasma sanguin est principalement composé d'eau. Les lipides sont hydrophobes, ce qui signifie qu'ils ne se dissolvent pas facilement dans un milieu aqueux. Si l'organisme libérait simplement de la graisse brute dans la circulation sanguine, celle-ci se séparerait et s'agglomérerait, un peu comme de l'huile dans l'eau [1,2].
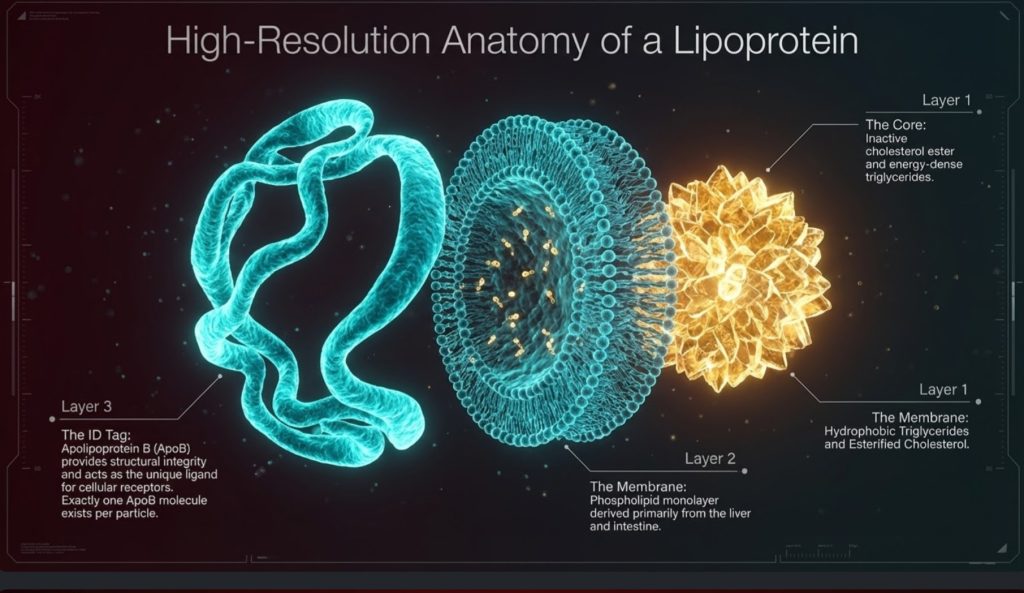
La solution réside dans la lipoprotéine. Les lipoprotéines sont des particules de transport conçues pour acheminer des substances hydrophobes à travers le plasma aqueux. Elles possèdent un noyau hydrophobe, où sont stockés les triglycérides et les esters de cholestérol, ainsi qu’une surface plus compatible avec l’eau, composée de phospholipides, de cholestérol libre et de protéines appelé apolipoprotéines [1,2,5].
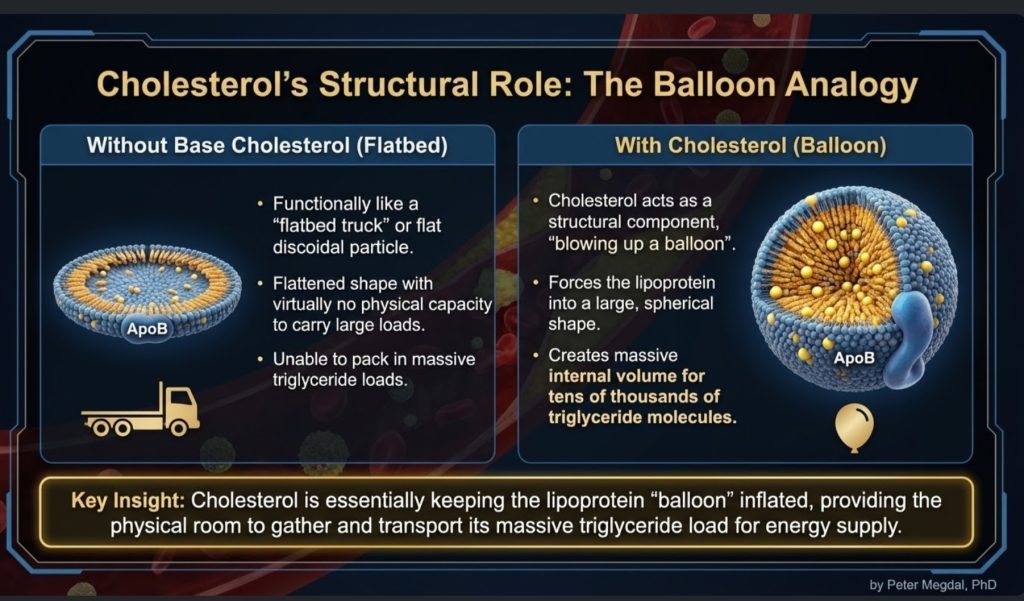
C'est important car les lipoprotéines sont souvent considérées comme de simples valeurs de laboratoire abstraites, alors qu'il vaut mieux les comprendre comme de véritables vecteurs de transport. Elles acheminent l'énergie et les éléments constitutifs à travers l'organisme. Les triglycérides constituent la principale source d'énergie transportée. Le cholestérol assure le soutien structurel des membranes, la synthèse des hormones stéroïdes et acide biliaire production. La circulation sanguine est l'autoroute, et les lipoprotéines constituent la flotte [1-3,5].
De ce point de vue, l'organisme n'a pas développé les lipoprotéines principalement pour transporter le cholestérol. Il les a développées pour transporter l'énergie. Le cholestérol est nécessaire, mais le système de transport est étroitement lié à l’apport en énergie. Cette distinction est importante, car elle permet de clarifier l’un des aspects les plus mal compris des maladies cardiovasculaires : l’organisme a certes besoin de cholestérol, mais il n’a pas besoin que de grandes quantités de cholestérol circulent dans le plasma pour maintenir les tissus en vie et assurer leur bon fonctionnement [2,11-15].
Homéostasie du cholestérol : quelle quantité minimale est réellement nécessaire ?
Un fait essentiel, mais souvent négligé, en biologie des lipides est que l’organisme n’a besoin que d’une très faible quantité de cholestérol au niveau cellulaire. Chaque membrane cellulaire a besoin de cholestérol pour assurer sa structure et sa fluidité, et certains tissus spécialisés en ont besoin pour la synthèse des hormones stéroïdes. Mais ce besoin est remarquablement faible, étroitement régulé et principalement satisfait localement plutôt que par un apport massif provenant de la circulation sanguine. LDL [2,11-17].
L'homéostasie du cholestérol est régie par des voies de signalisation intracellulaires hautement régulées qui garantissent un niveau suffisant tout en prévenant toute toxicité. Contrairement à ce que l'on croit généralement, la quasi-totalité des cellules nucléées sont capables de synthétiser leur propre cholestérol. Elles ne se contentent pas d'attendre que les lipoprotéines le leur apportent. Elles sont génétiquement équipées pour produire ce dont elles ont besoin [11,12].
Le système de régulation central est le Axe SREBP-2–SCAP–INSIG. Lorsque les taux de cholestérol intracellulaires baissent, stérol protéine de liaison aux éléments régulateurs 2 (SREBP-2) est accompagné par Protéine activatrice du clivage du SREBP (SCAP) du réticulum endoplasmique vers l'appareil de Golgi. Là, le SREBP-2 subit une activation protéolytique. Le facteur de transcription actif pénètre ensuite dans le noyau et régule à la hausse les gènes impliqués dans synthèse du cholestérol et l'assimilation, notamment HMG-CoA réductase (HMGCR) et le Récepteur des LDL (LDLR) [11,12].
C'est ce qui détermine le voie du mévalonate, en partant de l'acétyl-CoA pour passer par l'HMG-CoA et le mévalonate jusqu’à la synthèse du cholestérol. Ce mécanisme étant présent dans tout l’organisme, les cellules ne dépendent pas de grandes réserves plasmatiques de cholestérol pour préserver l’intégrité de leurs membranes ou assurer leur survie [11,12].
Lorsque le taux de cholestérol intracellulaire augmente, le système cesse de fonctionner. Le cholestérol et oxystérols promouvoir Rétention induite par l'INSIG du complexe SCAP-SREBP dans le réticulum endoplasmique, ce qui limite davantage l'activation transcriptionnelle. Parallèlement, HMG-CoA réductase est destiné à être dégradé par les voies ubiquitine-protéasome. En d'autres termes, le métabolisme du cholestérol est régulé par un mécanisme de rétroaction intégré, conçu pour éviter toute accumulation excessive [11,12].
Cet excès est important, car le cholestérol libre n'est pas inoffensif lorsqu'il s'accumule à l'intérieur des cellules. Un excès de cholestérol intracellulaire peut déstabiliser les membranes, se cristalliser dans les lysosomes et déclencher des signaux inflammatoires tels que le inflammasome NLRP3, et favorisent l'apoptose ou la nécrose [13,14]. C'est l'une des raisons pour lesquelles l'organisme n'est pas conçu pour en faire des réserves.
Les cellules s'appuient donc non seulement sur la synthèse et l'inhibition par rétroaction, mais aussi sur l'exportation active. Grâce à Récepteur X du foie (LXR) Au niveau de la signalisation, les oxystérols activent des transporteurs tels que ABCA1 et ABCG1, qui évacuent l'excès de cholestérol des cellules vers le système de transport médié par le HDL transport inverse du cholestérol [15].
Prises dans leur ensemble, ces voies révèlent un élément important : les cellules ont besoin de cholestérol, mais uniquement en petites quantités contrôlées. Le principal enjeu biologique n’est pas d’acquérir davantage de cholestérol, mais d’équilibrer sa synthèse, son utilisation, son stockage et son élimination afin que l’excès ne devienne pas toxique [11-15].
Indépendance vis-à-vis du cholestérol selon les tissus
Ce principe apparaît encore plus clairement lorsqu'on examine certains organes en particulier. De nombreux tissus synthétisent le cholestérol localement et ne dépendent pas fortement du LDL circulant.
Le système nerveux central en est l'exemple le plus frappant. Les lipoprotéines contenant de l'apoB ne franchissant pratiquement pas la barrière hémato-encéphalique, le cerveau doit produire lui-même la majeure partie de son cholestérol. Astrocytes synthétisent le cholestérol et le distribuent localement par le biais de lipoprotéines contenant l'apoE, un processus lié aux voies régulées par LXR [16].
On peut dire globalement la même chose de tissus stéroïdogènes, notamment les glandes surrénales et les gonades. Ces tissus sont capables de synthétiser du cholestérol de novo à partir de l'acétate. Bien qu'ils expriment des récepteurs tels que le LDLR et SR-B1, leur dépendance vis-à-vis du LDL circulant dans des conditions normales semble limitée, leur captation prenant davantage d'importance dans des états spécifiques ou de forte demande, tels que la stimulation aiguë par l'ACTH [2,17].
Cela vient étayer un point physiologique important. L'organisme ne dépend pas de taux élevés de LDL-C circulants pour assurer un fonctionnement endocrinien ou cellulaire normal. En effet, les débats sur les mécanismes et les aspects cliniques en lipidologie ont souligné que des taux très bas de LDL-C, même autour de 10 mg/dL, n'impliquent pas nécessairement une altération de la stéroïdogenèse ou une défaillance membranaire lorsque la synthèse intracellulaire reste intacte [2,11,17].
Ainsi, bien que le cholestérol soit essentiel, la quantité réellement nécessaire dans la circulation sanguine pour la survie cellulaire est bien inférieure à ce que beaucoup de gens imaginent. Cette réalité renforce l'idée selon laquelle un taux élevé de particules d'ApoB circulantes n'est pas une nécessité biologique ; il s'agit d'un facteur de risque.
La flotte ApoB : pourquoi le nombre de particules est-il important ?
Parmi les nombreuses lipoprotéines présentes dans la circulation sanguine, celles qui jouent le rôle le plus important dans l'athérosclérose sont les particules contenant de l'ApoB. Parmi celles-ci, on trouve chylomicrons et leurs résidus, les lipoprotéines de très faible densité (VLDL), des lipoprotéines de densité intermédiaire (IDL), les lipoprotéines de basse densité (LDL) et lipoprotéine(a), ou Lp(a) [1,2].
Le principal enseignement clinique est que chaque particule athérogène contient exactement une molécule d’ApoB. Cela signifie que l’ApoB permet de compter directement le nombre de particules athérogènes en circulation. En revanche, le LDL-C ne mesure que la masse de cholestérol contenue dans les particules de LDL. Une personne peut présenter un taux de LDL-C relativement normal tout en ayant un nombre élevé de particules si celles-ci sont petites et pauvres en cholestérol. Dans ce cas, le risque peut être sous-estimé si les cliniciens se basent uniquement sur le taux de LDL-C [1-3].
C'est pourquoi de nombreux spécialistes des lipides considèrent désormais l'ApoB comme l'indicateur le plus pertinent sur le plan biologique. Il reflète le nombre d'occasions dont disposent les particules pour pénétrer dans la paroi artérielle. En termes simples, si chaque particule d'ApoB correspond à une collision artérielle potentielle, alors l'ApoB nous indique la densité du trafic [1-3].
Cette analogie avec la circulation routière s'avère particulièrement utile pour expliquer le risque à des non-spécialistes. La question n'est pas seulement de savoir quelle quantité de marchandises transporte chaque camion. Il s'agit plutôt de savoir combien de camions circulent sur la route, combien de temps ils y restent et quelle est la probabilité qu'ils percutent le mur latéral.
C'est également là que le débat sur le « cholestérol minimal » prend toute sa pertinence clinique. Si les tissus sont capables de synthétiser la quantité modeste de cholestérol dont ils ont besoin, alors les taux élevés d'ApoB ne doivent pas être considérés comme une réserve bénéfique. Il convient plutôt de les interpréter comme une charge accrue de particules susceptibles de pénétrer dans les artères [2,11-17].
De l'apport énergétique à la persistance du LDL
L'histoire commence avec des particules riches en triglycérides. L'intestin produit des chylomicrons pour transporter les graisses alimentaires. Le foie produit des VLDL pour transporter les triglycérides endogènes. Il s'agit de grosses particules dont la fonction principale est d'acheminer le carburant [1,2].
Au fur et à mesure que ces particules circulent, elles interagissent avec lipoprotéine lipase (LPL), une enzyme qui libère les triglycérides afin qu’ils soient utilisés par les muscles, le cœur et le tissu adipeux. À mesure que les triglycérides sont éliminés, la particule rétrécit. La matière de surface se détache. Mais la structure de base de l’ApoB demeure. Au fil du temps, les VLDL se transforment en IDL, puis en LDL [1,2,18].
Le LDL n’est donc pas, par nature, une particule « rebelle » ou « malfaisante ». Il s’agit d’un produit dérivé du métabolisme normal des lipoprotéines. Ce qui rend le LDL particulièrement important, c’est sa persistance. Le LDL reste en circulation bien plus longtemps que les particules plus grosses riches en triglycérides, souvent pendant 2 à 5 jours, ce qui augmente la probabilité statistique qu’il pénètre dans la paroi artérielle [1,2].
C'est là que le modèle pathologique commence à se préciser. athérogénèse n'est pas simplement due à la présence de LDL. Elle est due au fait qu'un nombre suffisant de particules d'ApoB restent en circulation suffisamment longtemps pour pénétrer dans le intima et sont conservés.
Parallèlement, cela met en évidence une distinction conceptuelle importante. La présence de LDL dans le sang ne prouve pas que les tissus aient un besoin urgent de cholestérol. Une grande partie de la biologie du LDL reflète le remodelage et la persistance des particules d’ApoB après le transport des triglycérides. En ce sens, le LDL n’est pas simplement un “ camion de livraison de cholestérol ”. C’est également un résidu du transport lipidique systémique qui circule longtemps et qui a davantage d’occasions d’interagir avec la paroi vasculaire [1,2,18].
L'athérosclérose commence dès l'entrée de la plaque, et pas seulement par sa présence
L'une des avancées les plus utiles dans la réflexion moderne sur les maladies cardiovasculaires est la prise de conscience que l'athérosclérose ne se déclenche pas simplement parce que des particules sont présentes dans le sang. Elle commence lorsqu'elles traversent la barrière endothéliale et se logent dans le espace sous-endothélial, ou intima [1,6-8].
Cela signifie que la paroi artérielle joue un rôle extrêmement important. La endothélium Elle n'a qu'une épaisseur d'une seule couche cellulaire, mais elle est biologiquement active. Elle détecte le flux sanguin, réagit aux signaux inflammatoires, régule la fonction de barrière et contrôle les substances qui la traversent. Certaines régions artérielles, en particulier les points de ramification et les courbures, sont plus sujettes à la formation de plaques car la circulation locale y est perturbée. Ces zones de circulation perturbée créent un environnement moléculaire propice à l’athérogenèse [4,6-8].
Par le passé, beaucoup pensaient que les LDL s’infiltraient simplement à travers un endothélium endommagé. La vision actuelle est plus précise : la pénétration des LDL est un processus actif et régulé appelé transcytose [6-8].
Cela revêt une importance conceptuelle. Si l'entrée des particules est régulée, l'athérosclérose ne dépend pas uniquement de la composition du plasma. Elle dépend également de la manière dont la paroi artérielle réagit à cet environnement plasmatique. L'exposition systémique et la permissivité locale agissent de concert.
DOCK4, SR-B1 et la transcytose régulée des LDL
L'une des découvertes les plus intrigantes de ces dernières années est que les cellules endothéliales peuvent transporter activement le LDL à travers leur membrane grâce à un mécanisme impliquant SR-B1 et DOCK4 [6-8].
Le SR-B1, ou récepteur scavenger de classe B de type 1, fait depuis longtemps l'objet de discussions dans le contexte de HDL en biologie, mais il semble également jouer un rôle dans l'absorption et la transcytose des LDL dans certaines conditions. DOCK4 est une protéine GEF de la famille Rho qui active Rac1, ce qui contribue à induire les modifications du cytosquelette et les mouvements vésiculaires nécessaires à ce processus de transport [4,7,8].
Cela est important car cela redéfinit la toute première étape de l'athérogenèse. La pénétration des LDL dans la paroi vasculaire n'est pas simplement une infiltration fortuite. Elle est, au moins en partie, contrôlée par un système de signalisation spécifique. Plus frappant encore, on a observé une augmentation de l'expression de DOCK4 dans les zones prédisposées à l'athérosclérose avant même l'apparition de signes visibles lésions sont présentes, ce qui suggère que la paroi artérielle pourrait devenir vulnérable bien avant que la maladie ne soit visible à l'imagerie ou à l'examen anatomopathologique [4,8].
Sur le plan clinique, cela ouvre une piste intéressante. L'ApoB nous indique combien de particules sont prêtes à pénétrer. Mais le système DOCK4/SR-B1/Rac1 pourrait contribuer à déterminer la facilité avec laquelle elles peuvent le faire. En d'autres termes, l'ApoB mesure la pression au niveau de la barrière ; DOCK4 aide à réguler la barrière elle-même.
Fidélisation : le point de non-retour
La simple pénétration ne suffit pas. Une fois qu’une particule d’ApoB atteint l’intima, l’étape clé suivante est sa rétention. Ces particules se lient à des molécules de la matrice appelées protéoglycanes, qui agissent presque comme du papier collant artériel [1,3].
Cette étape est cruciale, car la particule retenue se retrouve alors exposée à un microenvironnement très différent. À l’intérieur de la paroi artérielle, elle peut subir une série de modifications. Elle peut s’oxyder, mais l’oxydation n’est qu’une partie du processus. Les lipases et d’autres enzymes peuvent altérer la surface de la particule, générant des lipides tels que la sphingomyéline et la céramide qui rendent les particules plus adhésives et plus susceptibles de s’agréger [4].
Cette étape d'agrégation revêt une importance particulière. Une particule de LDL isolée et retenue n'a pas la même nature biologique qu'un amas cohésif de particules modifiées. Une fois que les particules s'agrègent, elles sont bien plus susceptibles de provoquer macrophage adoption et cellule spumeuse formation [1,4].
Pour les cliniciens comme pour les lecteurs avertis, cette distinction est utile : le danger ne réside pas seulement dans le LDL circulant, ni même dans le LDL intimale. Le danger réside dans les lipoprotéines contenant de l'ApoB qui sont retenues, modifiées et agrégées.
C'est également à ce stade que la “ toxicité du cholestérol ” dépend du contexte. Le cholestérol est nécessaire en quantités infimes et régulées au sein des cellules, mais dès lors que les particules d'ApoB sont piégées et modifiées dans la paroi artérielle, leur charge lipidique s'intègre à un environnement inflammatoire hautement toxique. Ce même stérol, essentiel aux membranes, peut devenir pathologique lorsqu’il est acheminé vers un compartiment tissulaire inapproprié sous une forme inadaptée [13,14].
Recrutement des leucocytes : comment l'artère s'enflamme-t-elle ?
Dès lors que l'intima contient des lipoprotéines retenues et modifiées, la lésion passe d'un problème lipidique à un problème inflammatoire. À ce stade, le recrutement des monocytes et d'autres leucocytes joue un rôle central [4].
Une protéine Rho GEF appelée SGEF, également connue sous le nom d’Arhgef26, semble jouer un rôle majeur dans ce processus. La SGEF aide les cellules endothéliales à former des structures d'ancrage dépendantes de l'ICAM-1, des protubérances riches en actine qui permettent aux leucocytes d'adhérer plus efficacement dans des conditions d'écoulement. Ces structures sont particulièrement importantes dans l'environnement à fort cisaillement des artères, où les cellules immunitaires risqueraient sinon d'être emportées [4].
Une autre molécule de signalisation apparentée, l'Arhgef1, relie le recrutement inflammatoire à la voie de signalisation de l'angiotensine II. Cela crée un lien mécanistique entre hypertension et artérielle inflammation. Élevé tension artérielle ne constitue pas seulement une charge hémodynamique ; elle peut également amplifier le recrutement des leucocytes par le biais de voies régulées par RhoA [4].
Cela permet d'expliquer pourquoi les maladies cardiovasculaires facteurs de risque se manifestent souvent sous forme de groupes d'affections biologiques. L'hypertension, résistance à l'insuline, et un taux élevé d'ApoB n'agissent pas isolément. Ces facteurs convergent au sein de la paroi artérielle, où la signalisation endothéliale, le recrutement immunitaire et la rétention des lipoprotéines se renforcent mutuellement.
Les cellules spumeuses et la réponse des macrophages
Les macrophages sont souvent décrits comme les « éboueurs » de l'organisme. Dans le cas de l'athérosclérose, cependant, cette opération de nettoyage peut devenir autodestructrice. Les macrophages phagocytent des lipoprotéines modifiées et agrégées, s'accumulent du cholestérol et se transforment en cellules spumeuses [1,4].
Cette étape n'est pas passive. Elle dépend fortement du remodelage du cytosquelette et de la signalisation des récepteurs. La famille Vav des Rho GEF, en particulier Vav1, Vav2 et Vav3, contribue à réguler ces processus. Les protéines Vav influencent l'absorption des lipoprotéines oxydées médiée par le CD36 et favorisent la formation de la synapse lysosomale, ce qui permet aux macrophages d'interagir avec de grands agrégats de lipoprotéines et de les digérer [4].
À mesure que les cellules spumeuses s'accumulent, elles libèrent des médiateurs inflammatoires, finissent par mourir et contribuent à la cœur nécrotique de la plaque. Ce processus transforme une lésion microscopique en une plaque cliniquement significative. Avec le temps, la lésion peut se calcifier, rester stable ou devenir susceptible de se rompre [1,3].
C'est là un autre aspect pour lequel l'approche moléculaire apporte une valeur ajoutée. La maladie ne se résume pas simplement à un “ excès de cholestérol ”. Elle tient à la manière dont les cellules immunitaires traitent les lipides anormaux au sein d'un environnement tissulaire spécifique.
La littérature récente sur l'homéostasie du cholestérol vient approfondir ce tableau. La formation de cellules spumeuses n'est pas simplement une question de stockage passif des lipides. Il s'agit d'une perturbation du métabolisme normal du cholestérol. Lorsque l'absorption par les macrophages dépasse les capacités des systèmes de contrôle et d'efflux intracellulaires, le cholestérol libre s'accumule, les voies inflammatoires sont activées et la mort cellulaire s'ensuit. En ce sens, la progression de la plaque peut être comprise comme une défaillance localisée de l’homéostasie du cholestérol à l’intérieur de la paroi artérielle [13-15].
Cellules musculaires lisses et stabilité de la plaque
Au fur et à mesure que les plaques se développent, les cellules musculaires lisses vasculaires (CMLV) jouent un rôle prépondérant. Ces cellules contribuent normalement au maintien du tonus vasculaire, mais dans le cadre de l'athérosclérose, elles peuvent changer de phénotype. Elles peuvent migrer de la média vers l'intima, proliférer et contribuer à la formation de la plaque [4].
Ce comportement est influencé par la voie de signalisation Rho GEF. Des molécules telles que la kalirine et la Vav3 favorisent la migration et la prolifération par le biais de voies liées à Rac1 et à RhoA. Une partie de ce remodelage pourrait avoir un effet protecteur, car les cellules musculaires lisses vasculaires (VSMC) peuvent contribuer à la formation d’un chape fibreux au-dessus de la plaque. Cependant, un remodelage excessif ou désordonné peut également contribuer au rétrécissement de la lumière et à l'instabilité de la plaque [4].
En revanche, Arhgef7, également appelé bêta-PIX, semble contribuer au maintien de l’intégrité de la barrière et aux voies de polarité cellulaire protectrices. Cela suggère que la biologie de la plaque n’est pas uniquement régie par des signaux favorisant la maladie. Elle est également influencée par des systèmes de régulation opposés qui tentent de préserver la structure artérielle [4].
La stabilité d'une plaque dépend donc d'un équilibre entre les lésions, la réparation, l'inflammation et le remodelage. Cet équilibre est en partie régulé par la même famille de commutateurs moléculaires qui a influencé la lésion dès le début.
Lp(a) : le multiplicateur de risque génétique
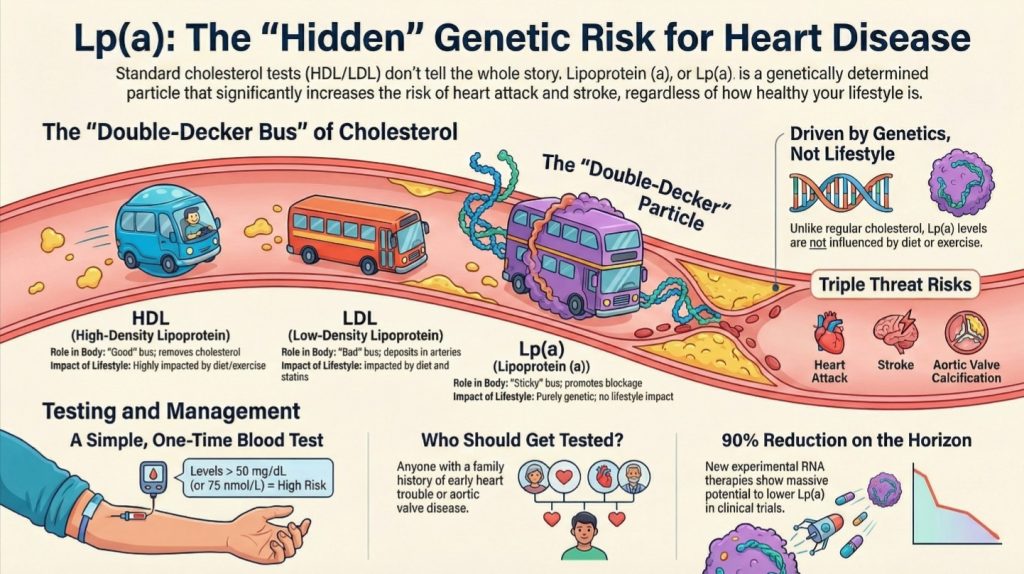
Aucune analyse moderne des maladies cardiovasculaires liées aux lipides ne saurait être complète sans évoquer la lipoprotéine(a), ou Lp(a). Sur le plan structurel, la Lp(a) est une particule de type LDL à laquelle est liée une apolipoprotéine(a) supplémentaire. Sur le plan clinique, elle constitue l’un des principaux facteurs de risque cardiovasculaires héréditaires [1-3,5,9].
Environ une personne sur cinq présente un taux élevé de Lp(a), et ces taux sont en grande partie déterminés génétiquement. Contrairement au LDL classique, le taux de Lp(a) ne s'améliore pas de manière significative grâce à l'alimentation ou à l'activité physique, et n'est que modérément influencé par la plupart des traitements lipidoprofils conventionnels [1-3,5,9].
La Lp(a) semble particulièrement dangereuse, car elle est non seulement athérogène, mais aussi pro-inflammatoire et pro-thrombotique. Des taux élevés sont associés à une infarctus du myocarde, accident vasculaire cérébral, et valvule aortique sténose. C'est pourquoi de nombreux experts recommandent désormais que chaque patient fasse mesurer son taux de Lp(a) au moins une fois dans sa vie [1-3,5,9].
Il s'agit là d'un message essentiel en matière de santé publique. Une personne peut adopter de nombreuses bonnes habitudes et présenter néanmoins un risque héréditaire important lié à un taux élevé de Lp(a). Il est donc essentiel de détecter ce risque à un stade précoce.
Pourquoi l'ApoB est un meilleur indicateur clinique que le LDL-C
Dans la pratique quotidienne, le principal enseignement en matière de diagnostic est simple : l'ApoB est plus étroitement liée à la biologie de la maladie que le LDL-C [1-3].
Le LDL-C permet d'estimer la masse de cholestérol présente dans les particules de LDL. L'ApoB permet d'estimer le nombre de particules athérogènes en circulation. Étant donné que chaque particule représente un facteur potentiel d'invasion de la paroi artérielle, l'ApoB reflète mieux le risque de lésion artérielle.
Cholestérol non-HDL est souvent un meilleur indicateur que le LDL-C, car il inclut le cholestérol transporté par toutes les particules contenant de l’ApoB. Mais l’ApoB reste la mesure la plus précise basée sur les particules. Le score calcique coronarien peut aider à détecter une maladie déjà installée à un âge plus avancé, et la Lp(a) permet d’identifier le risque héréditaire. Toutefois, pour comprendre l’impact causal des particules athérogènes circulantes, l’ApoB joue un rôle central [1-3].
Cela ne signifie pas pour autant que le LDL-C soit inutile. Il conserve une valeur clinique et reste largement disponible. Mais lorsque l’objectif est d’aligner le test sur le mécanisme, l’ApoB constitue un marqueur plus fiable.
Cela correspond également mieux à la physiologie décrite ci-dessus. Si les tissus n’ont pas besoin de grandes quantités de cholestérol circulant pour survivre, et si leurs besoins en cholestérol sont largement couverts par la synthèse locale et des voies intracellulaires étroitement régulées, alors la question cliniquement importante n’est plus “ Quelle est la quantité de cholestérol présente dans le plasma ? ”, mais “ Combien de particules athérogènes interagissent de manière répétée avec la paroi artérielle ? ” L’ApoB répond mieux à cette question que le LDL-C [2,11-17].
Implications thérapeutiques : aujourd'hui et demain
Le traitement hypolipidémiant actuel reste d’une importance capitale. Statines, ézétimibe, et Inhibiteurs de PCSK9 réduire l'athérogénicité charge particulaire et qui s'appuient sur des données solides concernant les résultats. PCSK9 Les inhibiteurs réduisent également légèrement le taux de Lp(a), et les nouveaux traitements à base d'ARN ciblant la Lp(a) montrent des réductions spectaculaires lors des essais cliniques [1,3,9].
Le mode de vie reste un élément fondamental. Perte de poids, amélioré sensibilité à l'insuline, la diminution de la production hépatique de VLDL et la réduction de la charge inflammatoire contribuent toutes à réduire le risque systémique [1]. Cependant, les dernières avancées en biologie laissent penser que l'avenir de la prévention cardiovasculaire pourrait ne pas se limiter à la réduction des particules plasmatiques. Il pourrait également passer par une intervention ciblant directement la paroi artérielle.
C'est là que la biologie des GEF de la famille Rho devient particulièrement passionnante. Si certains GEF spécifiques, tels que DOCK4 ou SGEF, jouent un rôle clé dans la régulation de l'entrée des LDL ou du recrutement des leucocytes, alors l'inhibition directe de ces voies pourrait offrir un moyen plus sélectif d'intervenir sur la formation des plaques [4]. Au lieu de se contenter de réduire le « trafic » dans les artères, les cliniciens pourraient un jour également resserrer la « barrière » et atténuer la réponse inflammatoire au sein de la paroi vasculaire.
Il s'agit encore d'un domaine en plein essor, et non d'une stratégie clinique courante. Mais d'un point de vue conceptuel, cela s'inscrit dans la voie de la médecine de précision : cibler les voies locales spécifiques qui transforment le risque circulatoire en maladie artérielle.
Le modèle intégré de l'homéostasie du cholestérol permet également d’expliquer pourquoi une réduction drastique de la charge en ApoB est biologiquement plausible. Si les besoins intracellulaires peuvent toujours être satisfaits grâce à la synthèse endogène et à une gestion tissulaire rigoureusement régulée, alors la réduction des particules athérogènes circulantes n’implique pas nécessairement une privation cellulaire. Elle pourrait simplement réduire une exposition artérielle inutile [2,11-17].
Une meilleure façon d'expliquer l'athérosclérose
Pour le grand public, cette maladie peut être décrite de manière à la fois intuitive et précise.
Les lipoprotéines contenant de l'ApoB sont comme des camions de transport acheminant du carburant et des charges structurelles dans la circulation sanguine. S’il y a trop de camions sur la route, certains finissent par traverser la paroi artérielle. Une fois piégés à cet endroit, ils s’abîment et deviennent collants. Le système immunitaire envoie des cellules de nettoyage, mais celles-ci sont surchargées et forment une plaque. Parallèlement, la paroi artérielle elle-même n’est pas passive. Elle dispose de « gardiens » moléculaires qui régulent l’entrée des particules, l’ancrage des cellules immunitaires, la gestion du cholestérol et le remodelage tissulaire [1-8,11-15].
Ce cadre est suffisamment simple pour être utilisé dans le cadre de la sensibilisation du grand public, mais suffisamment détaillé pour être utile aux cliniciens. Il évite la simplification excessive et trompeuse selon laquelle le cholestérol “ obstrue ” à lui seul les artères, tout en préservant la vérité fondamentale selon laquelle les particules d’ApoB contenant du cholestérol sont une cause nécessaire de la maladie [1-3].
Cela laisse également place à une nuance importante : l'organisme a besoin de cholestérol, mais uniquement en très petites quantités, strictement contrôlées. Le véritable danger ne réside pas dans la présence du cholestérol en soi. Le danger réside dans la circulation chronique, la pénétration dans les artères et la rétention de particules contenant de l'ApoB dans un environnement tissulaire qui transforme leur contenu en inflammation et en plaque.
Conclusion
Pour bien comprendre l'athérosclérose, il faut la considérer comme le point de rencontre de deux systèmes. Le premier est celui de la biologie systémique des lipoprotéines, dans lequel les particules contenant de l'ApoB circulent en tant que vecteurs indispensables des triglycérides et du cholestérol. Le second est celui de la biologie artérielle locale, où les cellules endothéliales, les leucocytes, les macrophages et les cellules musculaires lisses déterminent si ces particules vont former une plaque.
L'ApoB permet de quantifier le nombre de particules athérogènes en circulation et, par conséquent, le risque statistique de lésion artérielle. La voie de signalisation Rho GEF–Rho GTPase aide à expliquer pourquoi et comment cette lésion se produit au sein de la paroi vasculaire. Ensemble, ces systèmes offrent un modèle de la maladie plus complet que l'ancien cadre reposant uniquement sur le LDL-C.
Parallèlement, le cholestérol lui-même est régi par un système intracellulaire hautement régulé. Grâce au système SREBP-2–SCAP–INSIG, à la voie du mévalonate, à la signalisation d'efflux médiée par le LXR et à la synthèse spécifique à chaque tissu, l'organisme maintient les faibles quantités de cholestérol dont il a besoin tout en se protégeant contre tout excès [11-17]. Cela signifie que les besoins physiologiques en cholestérol sont bien réels, mais que la quantité nécessaire est modeste, régulée localement, et fondamentalement différente de la charge pathologique imposée par un excès de particules d'ApoB en circulation.
Pour les cliniciens, cela justifie de mettre davantage l'accent sur l'ApoB, la Lp(a) et la prévention précoce. Pour le grand public, cela précise que les maladies cardiovasculaires ne se résument pas simplement à la consommation de graisses ou à un “ taux de cholestérol élevé ”. Elles dépendent du nombre de particules athérogènes en circulation, de leur durée de persistance, de la façon dont la paroi artérielle y réagit, et de la manière dont les défaillances locales dans la gestion du cholestérol transforment les particules retenues en inflammation et en plaque.
L'avenir de la lipidologie pourrait donc comporter deux volets : réduire le nombre de particules dangereuses dans la circulation sanguine tout en ciblant les mécanismes moléculaires qui permettent à ces particules de pénétrer dans la paroi artérielle et de l'endommager [1-10]. Dans ce contexte plus large, l’une des corrections conceptuelles les plus importantes est la suivante : l’organisme n’a pas besoin d’un excès important de cholestérol en circulation pour survivre. Il n’a besoin que d’une quantité très faible, soigneusement régulée au niveau cellulaire. L’athérosclérose apparaît lorsque le système de transport dépasse ce besoin et que la paroi artérielle en fait les frais.
Références
- Perone F, Bernardi M, Spadafora L, et al. Non-Traditional Cardiovascular Risk Factors: Tailored Assessment and Clinical Implications. J Cardiovasc Dev Dis. 2025;12(5):171. Published 2025 Apr 28. doi:10.3390/jcdd12050171
- Attia P, Dayspring T. #20 – Tom Dayspring, M.D., FACP, FNLA – Part I of V: an introduction to lipidology.
- Hill S. What Causes Cardiovascular Disease? Lipid Series Part 1. The Proof with Simon Hill.
- Li M, Jiao Q, Xin W, et al. The Emerging Role of Rho Guanine Nucleotide Exchange Factors in Cardiovascular Disorders: Insights Into Atherosclerosis: A Mini Review. Front Cardiovasc Med. 2022;8:782098. Published 2022 Jan 3. doi:10.3389/fcvm.2021.782098
- Heart Matters. Cholesterol Explained: HDL, LDL, and the Hidden Risk of Lp(a).
- Hackethal V. Research Suggests LDL Is Actively Transported Into Arterial Walls. NeurologyLive.
- Getz GS, Reardon CA. The “HDL receptor” scavenger receptor class B type 1 finesses the uptake of low-density lipoproteins into the subendothelial space of arteries. Biotarget.
- Huang L, Chambliss KL, Gao X, et al. SR-B1 drives endothelial cell LDL transcytosis via DOCK4 to promote atherosclerosis. Nature. 2019;569(7757):565-569. doi:10.1038/s41586-019-1140-4
- Nutrition Made Simple. Everything you need to know about Lp(a) | ft. Dr. Tom Dayspring.
- Heart Fit Clinic. Webinar on Cholesterol from a Lipidologist. Dr. Tom Dayspring.
- Brown MS, Goldstein JL. The SREBP pathway: regulation of cholesterol metabolism by proteolysis of a membrane-bound transcription factor. Cell. 1997;89(3):331-340. doi:10.1016/s0092-8674(00)80213-5
- Brown MS, Goldstein JL. Sterol regulatory element binding proteins (SREBPs): controllers of lipid synthesis and cellular uptake. Nutr Rev. 1998;56(2 Pt 2):S1-S75. doi:10.1111/j.1753-4887.1998.tb01680.x
- Muneer PMA, Alikunju S, Mishra V, et al. Activation of NLRP3 inflammasome by cholesterol crystals in alcohol consumption induces atherosclerotic lesions. Brain Behav Immun. 2017;62:291-305. doi:10.1016/j.bbi.2017.02.014
- Feng B, Yao PM, Li Y, et al. The endoplasmic reticulum is the site of cholesterol-induced cytotoxicity in macrophages. Nat Cell Biol. 2003;5(9):781-792. doi:10.1038/ncb1035
- Murphy AJ, Akhtari M, Tolani S, et al. ApoE regulates hematopoietic stem cell proliferation, monocytosis, and monocyte accumulation in atherosclerotic lesions in mice. J Clin Invest. 2011;121(10):4138-4149. doi:10.1172/JCI57559
- Dietschy JM, Turley SD. Cholesterol metabolism in the brain. Curr Opin Lipidol. 2001;12(2):105-112. doi:10.1097/00041433-200104000-00003
- Miller WL. MECHANISMS IN ENDOCRINOLOGY: Rare defects in adrenal steroidogenesis. Eur J Endocrinol. 2018;179(3):R125-R141. doi:10.1530/EJE-18-0279
- Ginsberg HN. Lipoprotein metabolism and its relationship to atherosclerosis. Med Clin North Am. 1994;78(1):1-20. doi:10.1016/s0025-7125(16)30174-2

