Estrés psicológico crónico, desregulación del eje HPA y enfermedad cardiovascular aterosclerótica: mecanismos, magnitud del efecto y evidencia de la intervención basada en la meditación
Una crítica estructurada revisión narrativa de evidencia humana y traslacional
Contenido
- Resumen
- Marco de alcance, fuentes y calificación de la evidencia
- Conclusiones clave
- Lo que está establecido, lo que es probable y lo que no se sabe
- Fisiología del estrés: La arquitectura de la respuesta
- Medición del cortisol: matrices, cinética y trampas interpretativas
- Evidencia epidemiológica humana: exposiciones al estrés y ASCVD
- Cortisol y ASCVD: ¿Causa, mediador o marcador?
- Mecanismo I: Autonómico y Hemodinámico
- Mecanismo II: Inflamación y la inmunidad
- Mecanismo III: Endotelial y Vascular
- Mecanismo IV: Metabólico
- Mecanismo V: Trombosis y Desencadenamiento Agudo
- Mecanismo VI: Mediación conductual
- Matriz de evidencia mecanisista
- La pregunta de intervención: Taxonomía y la escalera de afirmaciones
- La síntesis de referencia
- Afirmación A: Estrés percibido
- Afirmación B: Fisiología del cortisol y del HPA
- Afirmación C: Establecida Factores de riesgo
- Reclamación D: Ateroesclerosis
- Afirmación E: Eventos Clínicos Graves
- Calidad de la evidencia, sesgo y efectos adversos
- Modelo integrado con ponderación de evidencia por enlace
- Implicaciones clínicas y de prevención
- Umbrales que cambiarían estas conclusiones
- Principales preguntas de investigación sin responder
- Conclusiones: Respuestas directas a las preguntas centrales
- Limitaciones de esta revisión
- Referencias
1. Resumen
Antecedentes. Se afirma ampliamente que el estrés psicológico crónico causa enfermedades cardíacas, y se afirma ampliamente que la meditación las previene. Ambas afirmaciones se repiten más de lo que se examinan. El propósito de esta revisión es establecer con precisión qué es lo que respalda la evidencia revisada por pares, qué es biológicamente plausible pero no está demostrado en humanos, y dónde persiste una incertidumbre genuina.
Métodos. Revisión narrativa crítica estructurada de la literatura revisada por pares identificada a través de MEDLINE/PubMed, Scopus, Embase y la Biblioteca Cochrane (CENTRAL y CDSR), con búsquedas hasta el 20 de agosto de 2026, mediante encadenamiento de referencias y citas. Las afirmaciones cuantitativas se rastrean hasta una fuente primaria o un nominado revisión sistemática siempre que sea posible, con citas numeradas al estilo IEEE en todo el texto. Esto es no una revisión sistemática: no se registró ningún protocolo, no se conservaron los recuentos de registros desduplicados y no se aplicaron instrumentos formales de riesgo de sesgo a nivel de estudio. A la evidencia se le asignan categorías de confianza narrativa evaluadas por los autores —fuerte, moderada, limitada o no concluyente— frente a criterios explícitos, cada uno con una base declarada para la reducción de categoría, y se distinguen cinco afirmaciones separables sobre la meditación en todo el documento: (A) reduce el estrés percibido; (B) altera el cortisol o la fisiología del Eje HHA; (C) mejora los factores de riesgo establecidos; (D) desacelera la aterosclerosis medible; (E) reduce los eventos clínicos mayores.
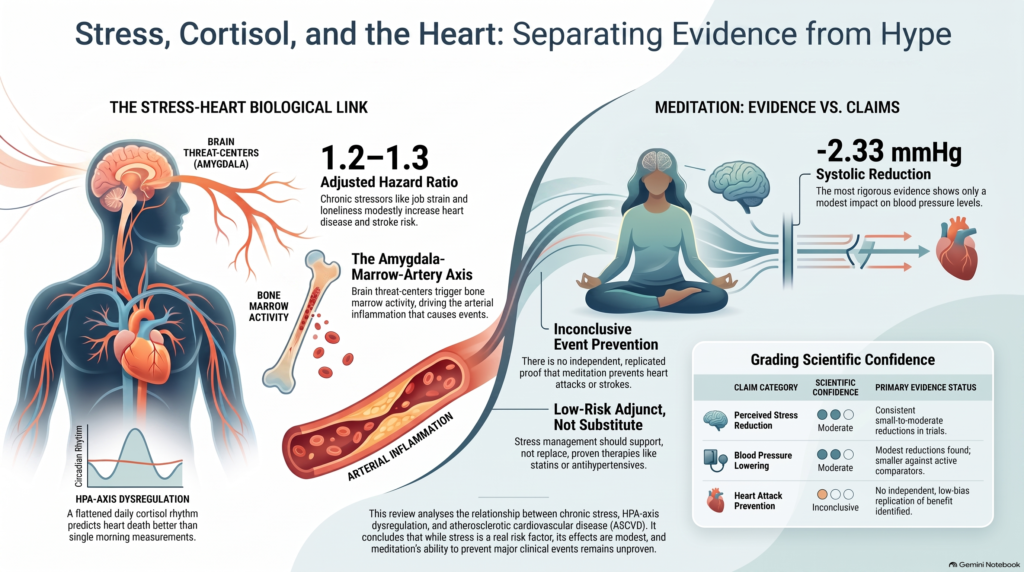
Hallazgos. Para varios constructos de estrés psicosocial estudiados prospectivamente, las asociaciones relativas ajustadas con la incidencia enfermedad coronaria e isquémica derrame cerebral comúnmente se ubican en el rango de 1.2 a 1.3, aunque las estimaciones varían según la definición de exposición y el resultado. Estas son asociaciones modestas que, sin embargo, no son triviales a escala poblacional. No son directamente conmensurables con los efectos relativos informados para fumar, presión arterial o acumulativo apolipoproteína B (apoB) exposición, que se miden en diferentes escalas de exposición y se establecen mediante diferentes diseños; clasificarlas entre sí requiere una comparación de riesgo absoluto calibrada que esta revisión no intenta. Las estimaciones de casos y controles son sustancialmente mayores (INTERHEART: razón de posibilidades de 2.17 para el estrés general permanente, con un riesgo atribuible poblacional de ≈32,5% para el factor psicosocial combinado), y las estimaciones del estudio cruzado de casos son aún mayores (razón de probabilidades de 2,44 para infarto de miocardio dentro de una hora de ira aguda), pero estos diseños miden cosas diferentes y no son intercambiables con el riesgo prospectivo. La evidencia causal es moderada: se basa en la temporalidad, la plausibilidad biológica, la fisiología humana experimental reproducible y una cohorte emblemática de neuroimagen, pero no en aleatorización, y confusión residual no se pueden excluir debido a la posición socioeconómica y el comportamiento. La instrumentación genética no pertenece a esta lista. Lo disponible Aleatorización mendeliana instrumentos de cortisol plasmático matutino, un derivado biomarcador, no estrés psicológico; se analiza bajo la causalidad del cortisol en la Sección 8.4 y no tiene peso para el estatus causal del estrés en sí.
El cortisol se comprende mejor como un biomarcador inespecífico de la fisiología del Eje HPA y de los glucocorticoides, y como un mediador biológicamente plausible. Los datos prospectivos y genéticos son compatibles con una pequeña contribución causal al riesgo cardiovascular, pero la causalidad dentro del rango fisiológico habitual sigue siendo incierta, y el cortisol ciertamente no es el único transmisor del estrés psicológico. marco de desregulación es más sostenible que un modelo de cortisol circulante persistentemente elevado. Pendiente diurna aplanada, cortisol vespertino elevado, reactividad alterada, resistencia a los receptores de glucocorticoides, y el metabolismo tisular alterado de los glucocorticoides se han asociado cada vez con fenotipos adversos, aunque no se ha establecido un fenotipo único del Eje Hipotálamo-Hipofisario-Adrenal como la anormalidad cardiovascular definitoria —a metaanálisis de 80 estudios encontraron pendientes más planas asociadas con una peor salud en general (r = 0.147), mientras que el subgrupo cardiovascular de efectos aleatorios no fue estadísticamente significativo [78]. En Whitehall II, una pendiente diurna más plana predijo la mortalidad cardiovascular (cociente de riesgos instantáneos 1,87; 95%; IC: 1,32–2,64), mientras que el cortisol matutino y el respuesta de despertar de cortisol No. En LURIC, una asociación burda entre el cortisol sérico matutino y la mortalidad cardiovascular (cociente de riesgos instantáneos de 1.32) se anuló tras el ajuste por factores de riesgo convencionales (0.97).
La meditación reduce de manera confiable el estrés percibido y disminuye ligeramente la presión arterial. No cuenta con evidencia convincente, independiente y aleatorizada que demuestre que prevenga el infarto de miocardio, el accidente cerebrovascular o la muerte cardiovascular. La revisión Cochrane de 2024 (81 ensayos aleatorios, 6,971 participantes, búsqueda actualizada hasta noviembre de 2021) encontró que solo dos comparaciones aportaron datos sobre eventos clínicos cardiovasculares: intervenciones basadas en la atención plena frente a un comparador inactivo (un ensayo, 110 participantes; RR 0,94, IC 95 % 0,37–2,42; certeza muy baja) y Meditación Transcendental frente a un comparador activo (un ensayo, 201 participantes; RR 0,91; IC 95 %: 0,56–1,49; certeza baja). Ninguno mostró un efecto detectable. Su única estimación de la presión arterial sistólica con certeza moderada —la Meditación Trascendental frente a un comparador activo— es también la más pequeña: −2,33 mmHg sistólica.
Interpretación. El manejo del estrés, incluida la meditación, es un complemento razonable y de bajo riesgo para la prevención cardiovascular guiada por directrices, principalmente para la presión arterial, el bienestar psicológico y la autorregulación conductual. No sustituye a hipolipemiante, tratamiento de la presión arterial, abandono del hábito de fumar, control glucémico o actividad física. Las afirmaciones de que la meditación “previene infartos cardíacos, ”revierte la aterosclerosis“ o ”normaliza el cortisol para prevenir enfermedad cardiovascular” exceden la evidencia.
2. Alcance, Fuentes y Marco de Evaluación de la Evidencia
2.1 Preguntas abordadas
Esta revisión aborda ocho preguntas:
- ¿Aumenta el estrés psicológico crónico el riesgo de enfermedad cardiovascular aterosclerótica (ECVA) y en qué medida?
- ¿Qué tan sólida es la evidencia de que la relación es causal en lugar de estar confundida?
- ¿Qué mecanismos biológicos tienen los más fuertes humano evidencia, a diferencia de la evidencia animal más sólida o in vitro?
- ¿Qué papel específico desempeña el cortisol: causa, mediador, marcador o alguna combinación?
- ¿Es el cortisol elevado en sí mismo patogénico, o la desregulación del eje HPA es el modelo más preciso?
- Qué porcentaje de la asociación entre el estrés y la enfermedad cardiovascular aterosclerótica está mediado por la presión arterial y la inflamación, resistencia a la insulina, adiposidad, sueño y comportamiento?
- ¿Modifica la meditación alguno de estos y en qué nivel de la jerarquía de evidencia?
- ¿Qué está científicamente justificado decir hoy, y qué constituye una exageración?
2.2 Estrategia de búsqueda, fuentes y elegibilidad
Diseño. Este es un revisión narrativa crítica estructurada, no una revisión sistemática. La distinción se establece claramente porque limita lo que la revisión puede afirmar: puede sopesar, calificación, e interpretar la evidencia que identificó, pero no puede afirmar que se haya enumerado la literatura de manera exhaustiva.
Bases de datos y fecha. Se realizaron búsquedas en MEDLINE/PubMed, Scopus, Embase y Cochrane Library (CENTRAL y la Base de Datos Cochrane de Revision Sistemáticas) hasta una fecha final de 20 de agosto de 2026. Se utilizó PubMed Central para obtener el texto completo y no tratado como una base de datos bibliográfica independiente. Se utilizaron listas de referencias y el encadenamiento de citas prospectivas (Google Scholar) para identificar estudios adicionales revisados por pares, en particular para los ensayos sobre meditación posteriores a 2021 no cubiertos por la búsqueda de Cochrane, que finalizó el 14 de noviembre de 2021.
Tabla 1. Dominios de búsqueda, cadenas de conceptos y elegibilidad.
| Pregunta de revisión | Cadena de concepto central (adaptada según la sintaxis de la base de datos) | Diseños elegibles | Principales exclusiones |
| Estrés → Resultados de enfermedad cardiovascular aterosclerótica | (“estrés psicológico” OR “tensión laboral” O “estrés laboral” O “estrés percibido” O soledad O “aislamiento social” O “carga del cuidador”) Y (infarto de miocardio O “enfermedad coronaria” O accidente cerebrovascular O “mortalidad cardiovascular” O aterosclerosis) | Cohorte prospectiva, metaanálisis de datos de pacientes individuales (IPD), casos y controles, casos cruzados, revisión sistemática | Diseños de exposición-resultado exclusivamente transversales; exclusivamente en animales |
| Cortisol / HPA → Resultados de ASCVD | (cortisol O “hypothalamic-pituitary-adrenal” O glucocorticoide O “cortisol awakening response” O “diurnal slope” O “hair cortisol”) Y (cardiovascular O coronary O stroke O mortalidad O “coronary arteria calcio | Cohorte prospectiva, aleatorización mendeliana, revisión sistemática, experimento natural (Cushing) | Informes de casos; farmacología de los esteroides exógenos |
| Vías mecanísticas | (estrés OR cortisol OR catecolamina) AND (inflamación OR “dilatación mediada por flujo” OR endotelial OR hematopoyesis OR NLRP3 O coagulación O “insulina resistencia | Estudios traslacionales de cohorte mecanicistas prospectivos y experimentales en humanos con componente humano | Estudios exclusivamente en animales, excepto cuando se indique explícitamente como tales |
| Meditación → resultados | (meditación OR mindfulness OR MBSR OR “meditación trascendental” OR “reducción del estrés”) AND (“presión arterial” OR cortisol OR “variabilidad de la frecuencia cardíaca” O inflamación O “íntima-media” O “eventos cardiovasculares”) | Ensayos controlados aleatorizados; revisiones sistemáticas y metaanálisis de ECA | Estudios no controlados o de un solo brazo; material no revisado por pares |
Elegibilidad. Estudios en humanos revisados por pares en cualquier idioma, cualquier geografía, cualquier fecha. Las declaraciones científicas de sociedades se citan como posiciones de consenso, etiquetadas explícitamente y nunca como evidencia primaria. El material no revisado por pares —comunicados de prensa institucionales, cobertura de revistas y comentarios organizacionales— fue excluido de la base de evidencia. Cuando los textos completos tenían muro de pago, los valores cuantitativos se obtuvieron de resúmenes publicados y se cotejaron en fuentes de indexación; tales casos se señalan en la Sección 29.
Lo que a esta reseña le falta. No se registró ningún protocolo de manera prospectiva. La selección se realizó por un único revisor sin una selección independiente por duplicado. No se conservaron los recuentos de registros desduplicados ni el diagrama de flujo de selección de estudios, por lo que no se informan aquí en lugar de reconstruirlos retrospectivamente. Los instrumentos formales (RoB 2, ROBINS-I, AMSTAR-2) no se aplicaron a nivel de estudio; el riesgo de sesgo se evalúa narrativamente en función de dominios específicos. Se trata de limitaciones materiales, y la Sección 2.5 explica cómo restringen las afirmaciones permisibles de la revisión.
2.3 Categorías de confianza narrativa evaluadas por el autor
Se utilizan cuatro categorías, aplicadas a afirmaciones individuales en lugar de a literaturas enteras. Estas son categorías de confianza narrativa evaluadas por los autores, no calificaciones GRADE, y no son intercambiables con los niveles de certeza GRADE, incluso cuando las palabras coinciden.
| Categoría | Criterios |
| Fuerte | Hallazgos consistentes en múltiples diseños, incluidos datos experimentales en humanos o cohortes prospectivas muy grandes; dirección del efecto estable tras el ajuste; mecanismo plausible demostrado en humanos |
| Moderado | Asociación prospectiva consistente o fisiología experimental humana reproducible, pero limitada por lo residual confusor, pocos eventos, dependencia de un solo estudio o dependencia de criterios de valoración subrogados |
| Limitado | Estudios en humanos pequeños, heterogéneos o contradictorios; mecanismo establecido principalmente en animales o sistemas celulares; efecto presente solo en subgrupos |
| No concluyente | Ningún estudio con potencia adecuada y bajo sesgo aborda la pregunta; los datos existentes son compatibles con una variedad de conclusiones, incluida la ausencia de efecto |
Para que estas evaluaciones sean auditables en lugar de impresionistas, cada afirmación calificada en la Tabla 9 lleva una explícita motivo de la baja, extraídos de seis dominios nombrados: riesgo de sesgo, indirectitud, imprecisión, inconsistencia, confusión, y sesgo de publicación.
2.4 Dos distinciones que estructuran toda la reseña
Primero: el nivel de exposición-resultado. Evidencia que conecta estrés percibido a biomarcadores no es evidencia que conecte los biomarcadores con factores de riesgo, lo cual no es evidencia que conecte los factores de riesgo con ateroesclerosis, lo cual no es evidencia que conecte la aterosclerosis con resultados concretos. Cada enlace debe establecerse por separado. La literatura toma prestada credibilidad de manera rutinaria entre estos niveles.
Segundo: la escala de tiempo. La exposición crónica que opera a lo largo de décadas y el desencadenamiento agudo que opera a lo largo de minutos son fenómenos distintos con bases de evidencia distintas (Figura 4). Una razón de momios de 2.44 de infarto de miocardio en la hora posterior a la ira aguda es una afirmación sobre placa vulnerable cruzar un umbral clínico; no es una afirmación sobre cómo el placa formado. Confundirlos influye varias veces en el aparente efecto aterogénico del estrés.
2.5 Lo que esta revisión puede y no puede afirmar
Debido a que la búsqueda es estructurada pero no sistemática, esta revisión adopta las siguientes restricciones autoimpuestas, y las secciones 22 a 28 están redactadas para cumplirlas:
- No hay reclamos de ausencia no calificados. Las declaraciones de que no existen ensayos o estudios se formulan como “no identificamos...” junto con la fecha de búsqueda.
- No se pretende lograr una cobertura exhaustiva. La palabra integral no se usa para describir la búsqueda.
- La simetría del escepticismo. El estándar probatorio aplicado a las afirmaciones sobre la meditación se aplica por igual a las afirmaciones sobre la causalidad del estrés y la causalidad del cortisol. Cuando la revisión se niega a inferir una reducción de eventos a partir de un cambio en un biomarcador en un ensayo de intervención, asimismo se niega a inferir la progresión de la placa a partir de un cambio en un biomarcador en una cohorte observacional.
- Las calificaciones son juicios de autor. Se ofrecen como razonamiento estructurado, con las razones de reducción indicadas, no como calificaciones formales de certeza.
3. Conclusiones clave
- La asociación prospectiva es real pero modesta. Las estimaciones prospectivas ajustadas para varios constructos psicosociales comúnmente estudiados —tensión laboral, estrés percibido, soledad, aislamiento social— suelen caer aproximadamente en el 2–1.3 rango para la cardiopatía coronaria incidente y el accidente cerebrovascular isquémico, aunque las estimaciones individuales se encuentran fuera de este intervalo en ambas direcciones. Las estimaciones de alrededor de 1.4 a 1.6 son más comunes en síntesis basadas únicamente en publicaciones, análisis menos ajustados y literatura de casos y controles, y no deben presentarse como la estimación prospectiva.
- Las estimaciones de casos y controles y de casos cruzados son mayores y significan algo diferente. INTERHEART informó un *odds ratio* de 17 (IC del 99%: 1,84–2,55) para el estrés general permanente y un riesgo atribuible poblacional de aproximadamente el 32.5% para el factor psicosocial combinado, no solo para el estrés permanente [1]; el análisis de casos cruzados de INTERHEART informó un OR 2,44 (IC del 99%: 2,06–2,89) para el infarto de miocardio en el plazo de una hora tras un episodio de ira o malestar emocional [9]. Ambos son informativos; ninguno es una estimación prospectiva de la incidencia.
- El sesgo de publicación está documentado, no es hipotético. En el consorcio IPD-Work, la tensión laboral conllevaba un hazard ratio de 43 (1.15–1.77) en las cohortes publicadas frente a 1.16 (1.02–1.32) en las no publicadas; una evidencia inusualmente directa de que el estado de publicación se asociaba a efectos reportados mayores, y un motivo para ponderar la cifra más baja [3].
- El cortisol no lo es todo y puede que no sea lo principal. El cortisol circulante se relaciona con los resultados cardiovasculares de forma inconsistente entre los estudios, y el patrón de resultados sigue la ventana de medición más de cerca de lo que sigue la biología (figuras 2 y 5).
- La desregulación del eje HPA es un marco más defendible que la hipercortisolemia persistente — pero la «desregulación» no debe reducirse a un solo fenotipo obligatorio. La pendiente diurna aplanada, el cortisol nocturno elevado, la reactividad alterada y la resistencia de los receptores de glucocorticoides se han reportado en contextos adversos, pero su significado pronóstico cardiovascular no es uniforme y se basa en cohortes con pocos eventos cardiovasculares. Lo que la evidencia no respalda es un modelo general en el que el estrés psicológico crónico produzca de manera fiable un cortisol circulante continuamente elevado.
- La señalización inflamatoria y hematopoyética se encuentra entre las vías mecánicas humanas más coherentes, más que el cortisol. La vía amígdala → médula ósea → inflamación arterial → eventos, demostrada en una única cohorte de imágenes con 22 eventos, es, a juicio de esta revisión, uno de los conjuntos de datos humanos cerebro-arteria más integrados disponibles — con la actividad de la médula ósea mediando el 46% de la relación amígdala–inflamación arterial y la inflamación arterial mediando el 39% de la relación amígdala–evento [11].
- El comportamiento es parte del sistema causal, no una variable de confusión. Debido a que el malestar crónico puede contribuir al tabaquismo, la inactividad, el mal sueño y la falta de adherencia, ajustar estadísticamente estos factores puede subestimar el efecto total del estrés — aunque esto no aísla por sí mismo un efecto biológico directo, lo cual requiere un análisis formal análisis de mediación.
- La evidencia de la meditación se debilita drásticamente de la afirmación A a la afirmación E (Figura 8). Estrés percibido: moderado. Cortisol: de limitado a moderado, y limitado en gran medida a muestras de riesgo. Presión arterial: moderada, y menor de lo que se suele informar una vez que se utilizan comparadores activos. Aterosclerosis: limitada y no concluyente — un ensayo inicial positivo de cIMT tuvo una deserción sustancial, y un ensayo aleatorizado posterior en una población diferente no demostró un beneficio de cIMT entre grupos. Eventos duros: no concluyentes.
- La elección del comparador influye materialmente en la respuesta. En la síntesis de Cochrane, cada estimación grande de la presión arterial conlleva una I² ≥ 87% o menos de 150 participantes; la única estimación sistólica de certeza moderada es de −2,33 mmHg (Figura 7).
- La lealtad de los investigadores es una fuente potencial importante de sesgo en esta literatura, particularmente en la investigación sobre la Meditación Trascendental, donde los únicos ensayos que informan beneficios en desenlaces duros provienen de una única red de investigadores con afiliación institucional. Esta es una razón para exigir una replicación independiente, no constituye en sí misma evidencia de que la lealtad produjera los efectos reportados.
4. Qué está establecido, qué es probable y qué no se sabe
Establecido (evidencia fuerte). Varios constructos de estrés psicosocial se asocian con eventos cardiovasculares en estudios prospectivos y de casos y controles, mientras que los estudios de imagen y mecánicos en humanos proporcionan evidencia de apoyo para vías intermedias seleccionadas. El estrés mental agudo produce un deterioro reproducible y transitorio de la función endotelial tanto en adultos sanos como en pacientes con enfermedad coronaria. El estrés emocional agudo puede desencadenar eventos cardíacos en personas que ya padecen la enfermedad. El hipercortisolismo patológico —el síndrome de Cushing— causa hipertensión, disglucemia, adiposidad visceral, dislipidemia y muerte cardiovascular prematura. La meditación reduce el estrés percibido y reduce modestamente la presión arterial. El estrés crónico se asocia con una biología leucocitaria alterada en humanos.
Probable (evidencia moderada). Una contribución causal del estrés crónico ordinario al riesgo cardiovascular. (La evidencia humana directa para la placa inducida por el estrés iniciación o progresión es materialmente más débil que la evidencia de eventos clínicos, vías de presión arterial, respuestas endoteliales y desencadenamiento agudo, y se califica como Limitada–Moderada). El eje amígdala–médula–arteria. La inflamación como mediador. La desregulación del cortisol diurno como predictor de mortalidad cardiovascular. El cortisol como un posible contribuyente causal — la evidencia genética es compatible con un efecto pequeño pero no es concluyente estadísticamente. La mediación conductual es probablemente importante, pero la fracción de la asociación total atribuible a las vías conductuales no está establecida.
Limitada o incierta. Si la meditación cambia significativamente el cortisol fuera de las poblaciones en riesgo. Si la meditación frena la aterosclerosis. El valor clínico independiente de cualquier medida de cortisol circulante para la estratificación del riesgo cardiovascular. Si el eje específico NLRP3/IL-1β media los efectos del estrés psicológico en humanos, a diferencia de la mediación de la aterosclerosis en general. La contribución proporcional de la lesión neuroendocrina directa frente a las vías conductuales indirectas.
No concluyente. Si alguna intervención de reducción de estrés reduce los eventos cardiovasculares graves. No identificamos ningún ensayo con potencia adecuada, bajo sesgo y realizado de forma independiente en nuestra búsqueda hasta el 20 de agosto de 2026. Esta es la brecha central en el campo.
5. Fisiología del estrés: la arquitectura de la respuesta
5.1 Evaluación central
El estrés psicológico no depende simplemente de una entrada externa sino de la evaluación que el cerebro hace de la amenaza, la demanda, la previsibilidad y los recursos de afrontamiento. Las señales de amenaza se procesan en circuitos corticolímbicos distribuidos (corteza prefrontal, amígdala, hipocampo, ínsula) en los que las redes prefrontales, límbicas, insulares e hipotalámicas regulan conjuntamente la evaluación y respuesta a la amenaza, con una regulación prefrontal capaz de modular la salida amigdalina y contribuir a terminar la respuesta una vez que la amenaza se resuelve. La adversidad psicológica crónica se asocia con un cambio en este equilibrio hacia una actividad amigdalina sostenida en relación con la regulación prefrontal [11,37]. Desde la amígdala y el núcleo paraventricular hipotalámico, descienden dos brazos efectores.
5.2 El brazo simpático-adrenal-medular
El eje SAM responde en cuestión de segundos. El flujo simpático y la secreción de la médula suprarrenal elevan la epinefrina y la norepinefrina circulantes, aumentando frecuencia cardíaca, la contractilidad y la resistencia vascular periférica mientras se retira el tono parasimpático (vagal). Esto a menudo se refleja en cambios en la variabilidad de la frecuencia cardíaca mediada por el nervio vago, aunque la VFC también está influenciada por la respiración, la postura y las condiciones de registro y no es una lectura directa de tono vagal. Más allá de la hemodinámica, la señalización de las catecolaminas actúa directamente sobre los compartimentos inmunitario y hematopoyético, punto que se desarrolla en la Sección 10.
5.3 El brazo hipotalámico-pituitario-adrenal
El eje HPA opera durante minutos u horas. Las neuronas paraventriculares liberan hormona liberadora de corticotropina y arginina vasopresina en la circulación portal hipofisaria; la CRH estimula a los corticotropos hipofisarios para secretar hormona adrenocorticotrópica; la ACTH se une a los receptores de melanocortina-2 en la zona fasciculada suprarrenal, impulsando la conversión de colesterol en cortisol. El cortisol ejerce entonces una retroalimentación negativa tanto a nivel hipotalámico como hipofisario.
De forma aguda, esto es adaptativo. El cortisol mobiliza sustratos energéticos, mejora la reactividad vascular a las catecolaminas y restringe la respuesta inmunitaria. La cuestión patológica nunca es si estos sistemas se activan — deben hacerlo — sino si la activación repetida, la recuperación fallida, la alteración del ritmo circadiano o la alteración de la respuesta del receptor generan una carga alostática sostenida.
5.4 Biología de los receptores: dos receptores, no uno
El cortisol se une a dos receptores nucleares intracelulares con afinidades notablemente diferentes:
- El receptor de mineralocorticoides (MR, Tipo I) tiene una alta afinidad y está sustancialmente ocupado en concentraciones basales de cortisol.
- El receptor de glucocorticoides (GR, Tipo II) tiene una menor afinidad y se activa principalmente durante los picos inducidos por el estrés y el aumento matutino.
Esta arquitectura de dos receptores es clínicamente importante. Bajo un exceso sostenido de glucocorticoides, se ha propuesto que la ocupación del MR renal por el cortisol —normalmente limitada por el metabolismo prerreceptor, a continuación— promueve la retención de sodio, la expansión del volumen y la hipertensión [30]. This is one described route by which glucocorticoid excess may become a haemodynamic problem.
5.5 Pre-receptor metabolism: the tissue-level amplifier
Circulating cortisol is a poor proxy for the cortisol a given tissue actually experiences, because two enzymes modulate local exposure independently of plasma concentration:
- 11β-HSD1, abundant in liver and visceral adipose tissue, regenerates active cortisol from inactive cortisone. It amplifies intracellular glucocorticoid signalling, gluconeogenesis, and grasa visceral deposition even when plasma cortisol is normal [30].
- 11β-HSD2, expressed in aldosterone-sensitive distal nephron, inactivates cortisol to cortisone, protecting the renal MR from occupancy by cortisol [30].
The practical implication is that a normal serum cortisol does not exclude tissue-level glucocorticoid excess. This is a real limitation on any clinical strategy built around measuring circulating cortisol.
5.6 The circadian architecture
Under unstressed conditions cortisol follows a pronounced circadian rhythm driven by the suprachiasmatic nucleus: a sharp rise peaking roughly 30–45 minutes after waking (the respuesta de despertar de cortisol, CAR), a steep decline across the day, and a nadir near midnight (Figure 1A). The rhythm — its amplitude, its slope, and the timing of its nadir — carries information that a single value cannot.
5.7 Why “chronic stress produces high cortisol” is wrong
This is the single most important correction in this review. Chronic stress does no reliably produce persistently elevated cortisol. Depending on chronicity, timing, developmental history, and receptor sensitivity, it can produce hypercortisolism, hypocortisolism, a blunted CAR, an exaggerated CAR, or a flatter diurnal slope with elevated late-day or nadir cortisol — phenotypes associated with adverse health outcomes in several cohorts, but without uniformly consistent cardiovascular associations in meta-analysis [78].
Three further observations complete the picture:
Blunted reactivity is not necessarily resilience. Meta-analysis of adverse childhood experiences finds blunted rather than exaggerated cortisol and cardiovascular stress reactivity [40]. Low reactivity in that context reflects dysregulation, not robustness. In MESA, blunted diastolic blood-pressure reactivity to acute stress predicted premature mortalidad por todas las causas [42]. Blunted reactivity is therefore not evidence of resilience; but the prognostic implications vary by physiological measure and population, and these data do not establish a general U-shaped rule across HPA and cardiovascular responses.
Glucocorticoid receptor resistance decouples cortisol from its effect. In chronically stressed caregivers, salivary cortisol profiles can resemble those of controls while monocytes show diminished glucocorticoid-responsive transcription, enhanced NF-κB-related transcription, and higher inflammatory markers [14,15]. Multiple molecular mechanisms have been proposed to alter GR sensitivity, including changes in receptor expression, impaired ligand binding and nuclear translocation, co-chaperone regulation of receptor turnover, and epigenetic modification at loci such as FKBP5. Several of these details derive primarily from mechanistic and translational work rather than from direct human cardiovascular experiments [30], and they are listed here as candidate mechanisms rather than as demonstrated steps in a human pathway.
This resolves the central paradox. Cortisol is anti-inflammatory, yet chronic stress is pro-inflammatory. One mechanism that may partly reconcile this is reduced glucocorticoid sensitivity in selected immune-cell populations — the target tissue listening less well. It is a resolución candidata, no una propiedad universal demostrada del estrés crónico. Según esta explicación, la inflamación progresa no a pesar de un cortisol adecuado, sino porque el cortisol adecuado se transduce con menos eficacia, mientras que la hematopoyesis proinflamatoria impulsada por las catecolaminas y el sistema simpático empuja en la misma dirección. Sin embargo, la inflamación crónica en poblaciones estresadas es multifactorial: el sueño, la adiposidad, el estado metabólico, las infecciones y el comportamiento contribuyen, y la resistencia a los glucocorticoides es un factor entre varios.
La formulación precisa es, por tanto, estrés → desregulación del eje HPA, no estrés → cortisol alto.
Figura 1. El patrón de cortisol diurno puede ser más informativo que un único nivel matutino para el pronóstico cardiovascular. El Panel A es un esquema de fenotipos característicos, no datos medidos. El Panel B informa las razones de riesgo observadas; en Whitehall II, el cortisol matutino y la respuesta del cortisol al despertar no predijeron la mortalidad.
6. Medición del cortisol: matrices, cinética y trampas interpretativas
Parte de la aparente inconsistencia en la literatura sobre cortisol y ASCVD refleja diferencias en la ventana de muestreo y la matriz, más que un desacuerdo biológico, aunque la confusión, el estado de la enfermedad, la medicación, la heterogeneidad de la población y las elecciones analíticas también contribuyen [41] (Figura 2).
Figura 2. Los biomarcadores de cortisol miden cosas diferentes en escalas de tiempo distintas. Un único cortisol sérico matutino captura un punto temporal en un sistema con un ritmo circadiano pronunciado; parte de la inconsistencia en esta literatura refleja ese desajuste, junto con una heterogeneidad biológica real.
Tabla 2. Matrices de medición de cortisol.
| Matriz | Ventana capturada | Lo que mide | Principales fortalezas | Principales limitaciones |
| Suero \/ plasma, extracción única | Punto temporal único | Cortisol total (unido + libre) | Ampliamente disponible; ensayos estandarizados | Extremadamente sensible al estrés de la venopunción y al momento del muestreo; influenciado por la globulina fijadora de corticosteroides; un índice deficiente de exposición crónica |
| Salival, multimuestra | Horas a un día | Cortisol libre, biológicamente activo | No invasivo; permite la CAR y la pendiente diurna; repetible | Dependiente de la adherencia; sensible a la precisión de la hora de despertar, la comida y el tabaquismo |
| Cortisol libre urinario de 24 horas | 1 día | Producción diaria integrada de cortisol libre | Integra a lo largo del día; no se ve afectado por el ruido de un único punto temporal | Errores de recolección comunes; afectado por la función renal; un día puede no representar el estado crónico |
| Cortisol \/ cortisona en cabello | Semanas a meses (convencionalmente ≈1 cm de cabello proximal del cuero cabelludo ≈ 1 mes, con una variabilidad biológica y de ensayo sustancial) | Exposición sistémica acumulada | Un biomarcador de glucocorticoides integrado a largo plazo útil, aunque la estandarización y la interpretación clínica siguen incompletas | Afectado por la biología del cabello, el color, el lavado y el tratamiento cosmético; heterogeneidad de los ensayos; escala clínica no establecida |
Se desprenden tres consecuencias interpretativas.
Primero, un único cortisol sérico matutino es un marcador débil de estrés crónico [41], y los estudios que lo utilizan no deben tratarse como si pusieran a prueba la misma hipótesis que los estudios que utilizan perfiles salivales diurnos o glucocorticoides en cabello. Un estudio bien realizado estudio transversal no encontró asociación entre el cortisol plasmático circulante y la enfermedad arterial coronaria o periférica [29] — un hallazgo que limita la utilidad clínica del cortisol puntual en lugar de refutar la hipótesis más amplia del estrés.
Segundo, la forma del efecto reportado sigue a la matriz. En la Figura 5, las estimaciones puntuales más grandes provienen de medidas de exposición integrada en cohortes pequeñas con pocos eventos; las estimaciones más precisas provienen de medidas combinadas de un solo punto temporal con efectos modestos. Este patrón es compatible con las diferencias de medición y la imprecisión de los estudios pequeños, incluyendo la posible inflación de los estudios pequeños o los efectos de la maldición del ganador, pero no identifica por sí mismo la verdadera magnitud del efecto causal.
Tercero, la cortisona puede superar al cortisol en el cabello. En la cohorte Lifelines, la cortisona en el cabello —pero no el cortisol en el cabello— se asoció de forma independiente con la incidencia de enfermedades cardiovasculares, con mayor fuerza en participantes menores de 60 años (razón de momios 4.21, IC del 95% 1.91–9.07 por unidad log₁₀) [20]. El hallazgo es biológicamente interesante y requiere replicación antes de cualquier inferencia clínica.
7. Evidencia epidemiológica en humanos: Exposición al estrés y ASCVD
La Figura 3 muestra las estimaciones principales. Esta sección explica qué aporta cada una y en qué aspectos es débil.
Figura 3. Exposiciones psicosociales y resultados cardiovasculares ateroscleróticos. El diseño del estudio determina la interpretación. Muchas estimaciones prospectivas ajustadas para los resultados de cardiopatía coronaria e ictus isquémico se sitúan en el rango aproximado de 1.2–1.4, aunque las estimaciones prospectivas individuales se encuentran fuera de ese intervalo. Los intervalos de INTERHEART e INTERSTROKE son IC del 99%, tal como se informaron.
7.1 Evidencia de casos y controles: INTERHEART e INTERSTROKE
INTERHEART incluyó 11,119 casos de primer infarto de miocardio y 13,648 controles en 52 países. El estrés general permanente presentó una razón de momios de 2.17 (IC del 99% 1.84–2.55); varios periodos de estrés, 1.45; estrés financiero, 1.33; eventos de vida estresantes, 1.48; depresión, 1.55. Un alto locus de control interno fue protector (0.68). Por separado, el factor psicosocial combinado —y no solo el estrés general permanente— conllevó un riesgo atribuible poblacional de aproximadamente 32.5% para el infarto de miocardio, y el patrón fue consistente en todas las regiones, sexos y grupos étnicos. La asociación persistió tras el ajuste por ingresos y educación [1].
INTERSTROKE, utilizando la misma arquitectura para el ictus agudo, encontró estrés psicosocial con una razón de momios de 1.30 (IC del 99% 1.06–1.60) y depresión de 1.35 (IC del 99% 1.10–1.66) [2]. Tenga en cuenta que ambos estudios informan el 99% en lugar del 95% intervalos de confianza por diseño; por lo tanto, los intervalos son más amplios de lo que parecerían de otro modo.
La limitación es estructural e inevitable. En un estudio de casos y controles de infarto de miocardio, la exposición al estrés se determina después el evento, a partir de personas que acaban de sufrir un infarto y buscan una explicación. La determinación posterior al evento crea la posibilidad de un sesgo de recuerdo diferencial que podría inflar las asociaciones, aunque su dirección y magnitud no pueden asumirse simplemente. La consistencia de INTERHEART en 52 países refuerza la generalizabilidad, pero la consistencia entre regiones no elimina el recuerdo diferencial. Un estudio de casos y controles bien diseñado puede estimar válidamente una razón de momios de exposición y, con un muestreo de densidad de incidencia, esa razón de momios estima una razón de tasas de incidencia. Lo que el diseño no hace es medir directamente la incidencia poblacional, y sigue siendo vulnerable a la determinación retrospectiva diferencial de la exposición. Es por esto que la cifra de 2.17, aunque se cita con frecuencia, no debería ser el punto de referencia para el sentido de magnitud del lector.
7.2 Tensión laboral
El consorcio IPD-Work agrupó datos individuales de participantes de 13 cohortes europeas: 197,473 trabajadores inicialmente libres de enfermedad, 2,358 eventos coronarios incidentes, media de 7.5 años de seguimiento. La tensión laboral —alta demanda psicológica combinada con baja capacidad de decisión— conllevó una razón de riesgos (hazard ratio) de 1.23 (IC del 95% 1.10–1.37), con un riesgo atribuible poblacional de aproximadamente el 3.4% [3].
Dos características de este análisis son más instructivas que la cifra principal.
Primero, un punto de precisión que suele perderse en las citas secundarias: la razón de riesgos principal de 1.23 está ajustada por sexo y edad únicamente. El consorcio informó por separado que la asociación también estaba presente después del ajuste por nivel socioeconómico y por estilo de vida y factores de riesgo convencionales, y en análisis que excluían los eventos ocurridos en los primeros tres años (HR 1.31, 1.15–1.48) y cinco años (HR 1.30, 1.13–1.50) de seguimiento para abordar causalidad inversa. The effect is robust across specifications, but the widely quoted 1.23 should not be described as fully risk-factor-adjusted.
Second, and more valuable, the consortium compared previously published with previously unpublished cohorts. The hazard ratio in previously published cohorts was 1.43 (1.15–1.77); in previously unpublished cohorts it was 1.16 (1.02–1.32). Esto proporciona evidencia inusualmente directa de que el estado de publicación se asoció con diferencias en el tamaño del efecto dentro de un único consorcio — aunque el contraste también puede reflejar factores correlacionados con el estado de publicación en lugar de solo el sesgo de publicación. También es específico del corpus de tensión laboral y no debe asumirse que se mantenga con la misma magnitud en otras literaturas sobre el estrés. No obstante, puede ayudar a explicar parte de la discrepancia entre las revisiones que informan de 1.2–1.4 y las que informan de 1.4–1.6 — estas últimas están, en gran parte, interpretando la literatura publicada de forma literal.
También se ha planteado la crítica opuesta, y debe quedar registrada. La correspondencia publicada argumentó que las cohortes constituyentes conllevan sesgos no reconocidos hacia el nulo — medición de la exposición en una sola ocasión, selección del trabajador sano y pérdida de contraste de la exposición durante el seguimiento — de tal manera que tanto 1.23 como el riesgo atribuible poblacional del 3.4% pueden ser en sí mismos subestimaciones [71,72]. El consorcio respondió defendiendo sus estimaciones [73]. Esta revisión no adjudica entre las dos críticas. Señala que la estimación puntual está enmarcada por argumentos creíbles en ambas direcciones, lo cual es una razón adicional para tratar 1.2–1.4 como un rango más que como una medida.
Para el accidente cerebrovascular, la estimación meta-analítica fue RR 1.22 (1.01–1.47) en general y 1.58 (1.12–2.23) para el accidente cerebrovascular isquémico, mientras que el análisis de participantes individuales más conservador dio un HR 1.09 (0.94–1.26) para el accidente cerebrovascular total y 1.24 (1.05–1.47) para el accidente cerebrovascular isquémico [4,5]. La señal específica de isquemia es la más consistente de las dos.
7.3 Estrés percibido
Al agrupar seis cohortes prospectivas y 118,696 participantes, el estrés percibido elevado conllevó un riesgo relativo de 1.27 (IC del 95% 1.12–1.45) para la enfermedad coronaria incidente [6]. Los instrumentos de exposición variaron entre los estudios, lo que limita la precisión pero también significa que el hallazgo no es un artefacto de un solo cuestionario.
7.4 Soledad y aislamiento social
A través de 16 conjuntos de datos longitudinales y más de 181,000 adultos, la soledad y el aislamiento social conllevaron un RR 1.29 (1.04–1.59) para la enfermedad coronaria y un RR 1.32 (1.04–1.68) para el accidente cerebrovascular [7]. Estas estimaciones se sitúan dentro de la misma banda que la tensión laboral y el estrés percibido, a pesar de medir una exposición conceptualmente distinta. Esto respalda una asociación de riesgo psicosocial más amplia, pero la similitud entre constructos distintos no constituye por sí misma una replicación causal ni implica un mecanismo compartido.
7.5 Tensión del cuidador
En el Caregiver Health Effects Study, se siguió a 392 cuidadores conyugales de entre 66 y 96 años junto con 420 controles que no eran cuidadores. Los cuidadores que informaron tensión mental o física tuvieron una mortalidad por todas las causas a cuatro años un 63% mayor (RR 1.63, IC del 95% 1.00–2.65) después del ajuste por edad, sexo, estado de salud y enfermedad subclínica [8]. El límite inferior de confianza toca 1.00, y el resultado es mortalidad por todas las causas en lugar de cardiovascular; el estudio se interpreta mejor como una corroboración más que como un establecimiento independiente.
7.6 Activación aguda
El Análisis de casos cruzados de INTERHEART de 12,461 primeros infartos de miocardio encontró que la ira o el malestar emocional en la hora precedente se asociaba con OR 2,44 (IC del 99%: 2,06–2,89), con un riesgo atribuible poblacional del 8.5% [9]. El diseño intra-persona controla los factores invariables en el tiempo factores de confusión — genética, la posición socioeconómica y el comportamiento crónico, lo cual es una ventaja metodológica sustancial sobre los diseños de cohortes. No controla los confusores que varían en el tiempo, ni el recuerdo diferencial de lo que ocurrió durante el período de peligro.
Pero responde a una pregunta diferente. La comparación es entre una hora y otra hora en la misma persona, cuya anatomía coronaria es idéntica en ambas. Establece que un estado fisiológico transitorio puede precipitar un evento en una enfermedad existente. No dice nada sobre aterogénesis. Evidencia relacionada — takotsubo miocardiopatía, los picos de población en eventos cardíacos después de terremotos y durante eventos deportivos con gran carga emocional, los datos de casos cruzados sobre la ira y el esfuerzo intenso pertenecen a esta misma categoría (Figura 4).
Figura 4. Dos escalas de tiempo distintas que se confunden habitualmente. El desencadenamiento agudo es evidencia de que un estado fisiológico transitorio puede empujar una enfermedad preexistente a través del umbral clínico; no es evidencia de que el estrés forme placa.
7.7 Síntesis
Tabla 3. Evidencia epidemiológica humana que vincula las exposiciones al estrés con los resultados de ASCVD.
| Estudio | Diseño / N | Exposición | Resultado / seguimiento | Efecto (IC del 95% a menos que se indique lo contrario) | Limitación clave | Grado |
| INTERHEART, 2004 | Casos y controles; 24.767; 52 países | Estrés permanente autoinformado, estrés financiero, eventos vitales | IM agudo | OR 2,17 (IC del 99% 1,84–2,55) estrés permanente; RAP psicosocial combinado ≈32,5% | Sesgo de recuerdo inherente al diseño | Moderado |
| INTERSTROKE, 2010 | Casos y controles; 22 países | Estrés psicosocial; depresión | Ictus agudo | OR 1,30 (IC del 99% 1,06–1,60); depresión 1,35 (1,10–1,66) | Misma limitación de diseño | Moderado |
| IPD-Work, 2012 | Metaanálisis de IPD, 13 cohortes; 197.473; 2.358 eventos | Estrés laboral (demanda–control) | CI incidente; media 7,5 años | HR 1,23 (1,10–1,37); RAP ≈3,4% | Cohortes publicadas 1,43 vs. no publicadas 1,16 | Moderado |
| Huang et al., 2015 | Metaanálisis, 6 cohortes; 138.782 | Estrés laboral | Ictus incidente | RR 1,22 (1,01–1,47) total; 1,58 (1,12–2,23) isquémico | Menos cohortes; determinación heterogénea | Moderado |
| Fransson et al., 2015 | Metaanálisis de IPD | Estrés laboral | Ictus incidente | HR 1,09 (0,94–1,26) total; 1,24 (1,05–1,47) isquémico | Nulo para ictus total | Moderado |
| Richardson et al., 2012 | Metaanálisis, 6 cohortes; 118.696 | Escalas de estrés percibido | CI incidente | RR 1,27 (1,12–1,45) | Heterogeneidad de los instrumentos | Moderado |
| Valtorta et al., 2016 | Metaanálisis, 16 conjuntos de datos; >181.000 | Soledad / aislamiento social | CI e ictus | RR 1,29 (1,04–1,59) CI; 1,32 (1,04–1,68) ictus | La definición de exposición varía | Moderado |
| Schulz & Beach, 1999 | Cohorte prospectiva; 812 | Sobrecarga del cuidador | Mortalidad por todas las causas a los 4 años | RR 1,63 (1,00–2,65) | Resultado por todas las causas; el IC toca el valor nulo; sin biomarcadores | Moderado |
| Desencadenante de INTERHEART, 2016 | Casos cruzados; 12.461 casos de IM | Ira / disgusto en la hora previa | Inicio del IM | OR 2,44 (IC del 99% 2,06–2,89); RAP 8,5% | Recuerdo post-IM; el desencadenamiento ≠ aterogénesis | Moderado–Fuerte para el desencadenamiento |
La síntesis es sencilla, con su alcance establecido. Para varios constructos psicosociales estudiados prospectivamente y resultados de CI o ictus isquémico, las estimaciones ajustadas suelen situarse en el aproximado 1.2–1.4 rango. Esa afirmación no se extiende a todas las entradas prospectivas de la Tabla 3: el ictus total en el análisis de IPD fue de 1,09, y la estimación del cuidador de 1,63 es para la mortalidad por todas las causas. Son direccionalmente robustos, replicados en diferentes exposiciones y poblaciones, y lo suficientemente consistentes como para que sea poco probable que la variación del muestreo por sí sola explique el patrón. También son modestos, vulnerables a la confusión residual por la posición socioeconómica y el comportamiento, y, en la literatura ocupacional, las cohortes publicadas produjeron estimaciones sustancialmente mayores que las cohortes no publicadas.
Una advertencia sobre la calibración: es tentador comparar esta magnitud con el tabaquismo, la hipertensión establecida o la exposición acumulada a apoB, pero los efectos relativos estimados en diferentes escalas de exposición, durante diferentes períodos de inducción y mediante diferentes diseños no son directamente conmensurables. Lo que se puede decir es que el riesgo atribuible poblacional del estrés laboral en IPD-Work fue de aproximadamente el 3,4%, que los propios investigadores describieron como sustancialmente menor que el de los factores de riesgo estándar [3] — una comparación realizada dentro de un único análisis en lugar de a través de distintas literaturas.
8. Cortisol y ASCVD: ¿Causa, mediador o marcador?
La Figura 5 muestra las estimaciones principales. Lo que sigue es el argumento para cada interpretación y la resolución.
Figura 5. Cortisol measures and cardiovascular outcomes. Because exposure scales, cortisol matrices and outcomes differ, point estimates should not be compared quantitatively across rows. Estimates in grey cross the null. The largest point estimates come from the studies with the fewest events and the widest confidence intervals.
8.1 Diurnal rhythm
Whitehall II followed 4,047 civil servants for a mean of 6.1 years (139 deaths, 32 cardiovascular). A flatter diurnal cortisol slope predicted all-cause mortality (HR 1.30 per 1 SD reduction in slope steepness, 95% CI 1.09–1.55) and, more strongly, cardiovascular death (HR 1.87, 95% CI 1.32–2.64), independent of covariates. Morning cortisol and the CAR did no predict mortality [16]. This is an influential prospective observation: within a single well-characterized cohort, the rhythm predicted and the level did not. It rests on 32 cardiovascular deaths and requires replication.
KORA-F3 followed 1,090 participants for approximately 11 years (31 cardiovascular deaths) and found the same pattern from the other direction. A more pronounced CAR was associated with bajar cardiovascular mortality (HR 0.59, 95% CI 0.36–0.96), as was a greater peak-to-bedtime ratio (HR 0.50, 0.34–0.73), while high late-night cortisol was associated with más alto cardiovascular mortality (HR 1.49, 1.13–1.97). Preserved diurnal variability appeared protective [17].
En coronary artery bypass patients, a steeper pre-surgical diurnal slope was protective for MACE and death (HR 0.73, 95% CI 0.56–0.96 per unit steeper) [18].
A broader synthesis provides an important qualification. A 2017 systematic review and meta-analysis of 179 associations from 80 studies found flatter diurnal cortisol slopes associated with poorer health overall (average r = 0.147), with significant associations in 10 of 12 outcome subtypes — including mortality, and largest for immune and inflammatory outcomes (r = 0.288). The cardiovascular-disease symptoms and diagnoses subgroup was not statistically significant in the random-effects model (r = 0.098, 95% CI −0.034 to 0.226) [78]. The cardiovascular-specific evidence is therefore suggestive rather than uniformly consistent, and this qualifies — rather than contradicts — the positive cardiovascular-mortality findings above.
Across the three cohorts, more preserved diurnal organization was generally associated with better outcomes, whereas amplitude at any single point was not. The measures and estimands nonetheless differ between studies, and the caveat is shared and serious: all three had few cardiovascular deaths — 32, 31, and a modest event count respectively — with correspondingly wide confidence intervals. Taken together, these data favour studying diurnal organization rather than relying on a single morning value, but they do not establish one prognostically validated cardiovascular HPA phenotype.
8.2 Integrated output
En InCHIANTI, 861 adults aged 65 and over were followed for a mean 5.7 years. Twenty-four-hour urinary cortisol in the highest tertile carried HR 5.00 (95% CI 2.02–12.37) for cardiovascular mortality — but on only 41 cardiovascular deaths, with a confidence interval spanning a sixfold range, in an elderly cohort, from a single baseline collection [19]. Dos características rebaten las explicaciones alternativas más obvias: la asociación fue específica para la mortalidad cardiovascular en lugar de la no cardiovascular, y fue consistente en los participantes con y sin enfermedad cardiovascular al inicio (p de interacción = 0,78), lo que limita la causalidad inversa causalidad [19]. No obstante, la imprecisión sigue siendo grave y la estimación puntual nunca debe citarse sin su intervalo.
En el Lifelines cohorte (6.341 muestras de cabello; cortisona en 4.701), la cortisona en el cabello predijo de forma independiente la enfermedad cardiovascular incidente, concentrándose la asociación en participantes menores de 60 años (OR 4,21, IC del 95%: 1,91–9,07 por unidad log₁₀). La escala es difícil de traducir clínicamente, y los niveles elevados de glucocorticoides en el cabello no son prueba de que el estrés psicológico los haya producido [20].
Frente a esto, un análisis de vías transversal encontró que los coeficientes de vía a través de los factores de riesgo modificables estándar —hipertensión, dislipidemia, diabetes — explicaban gran parte de la asociación estadística entre el cortisol en el cabello y enfermedad de las arterias coronarias [21]. La mediación temporal no puede inferirse de un diseño transversal: la exposición, el mediador putativo y el resultado se midieron en un único momento, por lo que el orden que la palabra mediación implica se asume en lugar de observarse. El resultado es compatible con el hecho de que el cortisol actúe a través de factores de riesgo convencionales, pero es igualmente compatible con un orden inverso o con determinantes compartidos previos.
8.3 Reactividad y aterosclerosis subclínica
Whitehall II también evaluó si la reactividad aguda del cortisol ante estresores de laboratorio estandarizados predecía la enfermedad estructural. Entre 466 funcionarios sin enfermedad coronaria conocida, la arteria coronaria calcificación progresión (incremento de Agatston >10) ocurrió en el 38,2% durante tres años, y una mayor reactividad del cortisol al estrés la predijo de forma independiente (OR 1,27, IC del 95%: 1,02–1,60 por DE) tras ajustar por edad, sexo, CAC basal, grado de empleo, tabaquismo, presión arterial, IMC, fibrinógeno y estatinas uso de [22]. Este es uno de los pocos estudios en este campo que conecta una medida de la fisiología del estrés con un punto final estructural con un ajuste adecuado, y se califica en consecuencia.
El Estudio de Estrés MESA mostró un panorama más mixto. Entre los 464 participantes del análisis de calcio coronario y los 610 del análisis del índice tobillo-brazo, los parámetros del cortisol salival diurno mostraron asociaciones débiles o inconsistentes con ambos, y los investigadores describieron sus propios hallazgos como un apoyo débil para un vínculo entre el cortisol y ateroesclerosis subclínica. En un análisis posterior de MESA con 918 participantes, el cortisol urinario de 12 horas no se asoció con eventos cardiovasculares en general. Un nivel más alto de cortisol se asoció con una mayor progresión del calcio coronario en mujeres pero no en hombres, y las asociaciones con eventos variaron según el índice cintura-cadera, con una modificación del efecto significativa en las mujeres [23,24]. La inconsistencia entre matrices dentro de una sola cohorte es informativa por sí misma y refuerza la Sección 6.
8.4 Evidencia genética
La aleatorización mendeliana de dos muestras mediante polimorfismos de nucleótido único en el SERPINA6/SERPINA1 locus del cromosoma 14 —que regula la globulina fijadora de corticosteroides y, por tanto, el cortisol plasmático matutino— proporciona una prueba genética adicional de inferencia causal.
El metanálisis observacional en la misma investigación arrojó un OR 1,18 (1,06–1,31) por DE de cortisol plasmático matutino para la enfermedad cardiovascular incidente. La estimación de la AM en 122.737 casos de enfermedad coronaria y 547.261 controles arrojó un OR 1,06 (IC del 95%: 0,98–1,15) por DE [25].
Cómo leer esto con honestidad. La estimación puntual genética es concordante en dirección con la estimación observacional, pero su intervalo de confianza incluye el efecto nulo y, por lo tanto, no distingue un pequeño efecto causal de la nulidad. Trabajos relacionados en el mismo locus, que examinan la expresión de la CBG hepática y la expresión génica tisular, proporcionan apoyo adicional para una contribución causal a la cardiopatía isquémica [26]. Dos advertencias son decisivas. En primer lugar, los instrumentos solo explican aproximadamente 0.5% of morning cortisol variance, which limits potencia estadística and the precision of the causal estimate; this is a matter of power rather than of instrument strength statistics, and the analysis should be described that way rather than as a “weak-instrument” result per se. Second, instrument validity is complicated by the biology of the SERPINA6/SERPINA1 locus itself: variants governing corticosteroid-binding globulin have been associated with other cardiometabolic traits, raising the possibility of horizontal pleiotropy [26]. The correct conclusion is that genetic data are compatible with a small causal contribution, and equally compatible with none.
8.5 The experiment of nature
Endogenous Cushing’s syndrome proporciona una sólida evidencia de experimento natural sobre la toxicidad cardiovascular del exceso patológico sostenido de glucocorticoides: central obesidad, diabetes, hipertensión, dislipidemia y muerte prematura, con una razón de mortalidad estandarizada de 3.0 (IC del 95% 2.3–3.9; I² = 80.5%) y la enfermedad aterosclerótica con tromboembolismo como principal causa de muerte (43.4%), por delante de la infección (12.7%) y la neoplasia maligna (10.6%). Cabe destacar que el exceso de riesgo persiste después de la remisión bioquímica — la razón de mortalidad estandarizada es de 5.7 en la enfermedad de Cushing activa, pero se mantiene elevada en 2.3 en remisión — lo que implica una exposición previa acumulada en lugar del nivel hormonal concurrente — una idea estructuralmente análoga a la exposición acumulada de apoB [28].
Se debe resistir la generalización. El síndrome de Cushing implica concentraciones de cortisol muy fuera del rango producido por el estrés psicológico crónico. Establece que la hormona lata puede causar enfermedad cardiovascular a una dosis suficiente. No establece que el estrés crónico ordinario alcance esa dosis, y la evidencia en las Secciones 5.7 y 8.1 sugiere que usualmente no es así.
8.6 Los estudios nulos y atenuados
Cualquier relato honesto debe ponderar los resultados negativos por igual.
LURIC siguió a 3,052 pacientes sometidos a angiografía coronaria durante una mediana de 9.9 años. El cortisol sérico matutino basal en el nivel más alto frente al más bajo cuartil predijo inicialmente la mortalidad cardiovascular (HR 1.32, IC del 95% 1.04–1.67). Después del ajuste multivariante por edad, sexo, IMC, tabaquismo, hipertensión, diabetes, lípidos y gravedad de la enfermedad coronaria, la asociación fue completamente abolida (HR 0.97, IC del 95% 0.76–1.25) [27].
Este resultado admite dos lecturas, y no son equivalentes. La lectura de mediación sostiene que el cortisol actúa hasta a través de esos factores de riesgo, por lo que ajustarlos es un sobreajuste que elimina el efecto real. La lectura de confusión sostiene que la asociación bruta nunca fue independiente. LURIC por sí solo no puede distinguirlas. Pero la implicación clínica práctica es similar bajo cualquiera de las lecturas: el cortisol sérico matutino no se asoció de forma independiente con la mortalidad cardiovascular después del ajuste multivariante en la enfermedad coronaria establecida. Nótese que el estudio no realizó una discriminación incremental formal ni reclasificación análisis de reclasificación, por lo que “no añade valor predictivo” es una afirmación más fuerte de lo que los datos respaldan; lo que respaldan es la ausencia de una asociación independiente.
Por separado, un estudio transversal encontró ninguna asociación entre el cortisol plasmático circulante y la enfermedad arterial coronaria o periférica [29], lo que refuerza que una medición en un único punto temporal es un marcador débil.
8.7 Veredicto
Tabla 4. Cortisol y resultados cardiovasculares.
| Estudio | Diseño / N | Medición de cortisol | Resultado | Efecto (95% CI) | Grado |
| Whitehall II, 2011 | Prospectivo; 4,047; 32 muertes CV | Pendiente diurna salival de múltiples muestras | Mortalidad CV; 6.1 a | HR 1.87 (1.32–2.64) por cada DE más plana; cortisol matutino y CAR nulos | Moderado |
| KORA-F3, 2022 | Prospectivo; 1,090; 31 muertes CV | CAR salival, pico:hora de acostarse, nocturno | Mortalidad CV; ≈11 a | CAR 0.59 (0.36–0.96); pico:hora de acostarse 0.50 (0.34–0.73); nocturno 1.49 (1.13–1.97) | Moderado |
| Ronaldson et al., 2015 | Prospectivo, pacientes sometidos a CABG | Pendiente diurna prequirúrgica | MACE y muerte | HR 0.73 (0.56–0.96) por unidad de mayor pendiente | Moderado |
| InCHIANTI, 2010 | Prospectivo; 861; 41 muertes CV | Cortisol urinario de 24 h | Mortalidad CV; 5.7 a | Tercil más alto HR 5.00 (2.02–12.37) | Moderado, impreciso |
| Lifelines, 2024 | Prospectivo; 6,341 muestras de cabello | Cortisol \/ cortisona en cabello | ECV incidente; 5–7 a | Edad <60: OR 4.21 (1.91–9.07) por log₁₀ cortisona | Moderado |
| Stomby et al., 2022 | Modelo de trayectoria transversal | Cortisol en cabello | Enfermedad de las arterias coronarias | Los coeficientes de trayectoria a través de los factores de riesgo estándar explican gran parte de la asociación; no se observó orden temporal | Limitado para la mediación |
| Hamer et al. (Whitehall II), 2012 | Prospectivo; 466 | Reactividad del cortisol salival al estrés de laboratorio | Progresión de la CAC; 3 a | OR 1.27 (1.02–1.60) por DE | Moderada–Fuerte |
| Hajat et al., 2013 (MESA) | Prospectivo; 464 (CAC), 610 (ABI) | Cortisol diurno salival | CAC, ABI | Asociaciones débiles e inconsistentes | Moderado |
| Flynn et al., 2023 (MESA) | Prospectivo; 918 | 12-h overnight urinary cortisol | CVD events; CAC progression | No overall CVD-event association; greater CAC progression in women; waist-to-hip-ratio interaction for events | Moderado |
| Crawford et al., 2019 | Nested cohorts + meta-analysis | Morning plasma cortisol | Incident CVD | Pooled OR 1.18 (1.06–1.31) per SD | Moderado |
| Crawford et al., MR | Two-sample MR; 122,737 cases | Genetically predicted morning cortisol | CHD | OR 1.06 (0.98–1.15) per SD | Limited–Moderate; low variance explained (≈0.5%), imprecise estimate, potential locus pleiotropy |
| LURIC, 2021 | Prospective; 3,052; median 9.9 y | Morning serum cortisol, quartiles | CV mortality | Crude HR 1.32 (1.04–1.67); adjusted 0.97 (0.76–1.25) | Moderado |
| Limumpornpetch et al., 2022 | Meta-analysis of cohorts | Endogenous Cushing’s syndrome | Mortalidad por todas las causas | SMR 3.0 (2.3–3.9), I² = 80.5%; atherosclerotic disease and thromboembolism 43.4% of deaths; SMR 2.3 in remission vs 5.7 active | Strong for extreme exposure; not generalizable |
| Reynolds et al., 2009 | Cross-sectional | Circulating plasma cortisol | CAD, PVD | No association | Moderate (null) |
The resolution. Cortisol is a biomarker and a plausible mediator; a small causal contribution remains possible but unproven. Its role differs by exposure, population, and measure. It is a biomarker of HPA and glucocorticoid physiology — albeit a nonspecific one, influenced by circadian phase, binding proteínas, illness, medication, sleep, assay and matrix, and therefore not specific to psychological stress. It is plausibly a mediator, though the supporting path analysis is cross-sectional and cannot establish temporal ordering [21]. A small causal contribution remains possible on genetic evidence that is directionally concordant but statistically inconclusive, and on the Cushing’s literature, which establishes causality only at an exposure range that ordinary chronic stress does not reach.
What cortisol is no is the unique causal transmitter of psychological stress to the artery. The simultaneous activation of sympathetic and immune systems, the decoupling introduced by glucocorticoid receptor resistance, the tissue-level amplification by 11β-HSD1, and prospective evidence suggesting that diurnal pattern may be more informative than isolated levels together make a cortisol-centric model untenable.
Clinically, this has one clear implication, developed in Section 25: do not order cortisol testing for cardiovascular risk stratification. It remains a research tool outside of suspected Cushing’s syndrome.
9. Mechanism I: Autonomic and Haemodynamic
Chronic sympathetic overactivity with reduced vagal tone raises resting heart rate, exaggerates blood-pressure reactivity, and promotes hypertension, vasoconstriction, and rigidez arterial. Each of these is an established atherogenic input, and hypertension in particular is a proven causal risk factor with an unambiguous randomized-trial evidence base of its own.
This is the pathway with the best combination of plausibility and human support, for a reason that is easy to overlook: the terminal step is already proven. One does not need to demonstrate that hypertension causes atherosclerosis; that is known. What remains to be demonstrated is that stress meaningfully contributes to blood-pressure burden. Prospective work linking cortisol responses to mental stress with incident hypertension supports the first half of that chain [74]. The argument is not complete on those terms alone: establishing a stress → hypertension → ASCVD causal pathway additionally requires evidence that stress alters sustained blood-pressure burden and that this pathway mediates a specifiable share of subsequent disease. Neither has been quantified.
Los cambios repetidos en la presión y el flujo también aumentan la carga mecánica de la pared arterial y pueden alterar las tensiones hemodinámicas locales en sitios propensos a la aterosclerosis, como las bifurcaciones, donde los patrones de cizallamiento local están determinados sustancialmente por la geometría arterial. Las concentraciones circulantes más altas de norepinefrina y epinefrina se asocian con un mayor riesgo cardiovascular en los datos observacionales agrupados (norepinefrina RR 1,68, 1,37–2,06; epinefrina RR 1,58, 1,10–2,26), aunque la concentración de catecolaminas circulantes es un indicador imperfecto de la actividad del sistema nervioso simpático regional [10].
Grado: Moderado–Fuerte.
10. Mecanismo II: Inflamación e inmunidad
Esta es la vía mecánicamente más rica en la literatura humana, y en la que la evidencia traslacional es más sólida.
10.1 El estrés agudo produce una señalización inmunitaria medible
En una revisión sistemática y un metaanálisis de estrés psicológico de laboratorio, los estresores agudos aumentaron la IL-1β (d ≈ 0,66), IL-6 (d ≈ 0,35), la IL-10 (d ≈ 0,69) y el TNF-α (d ≈ 0,28), con respuestas de IL-6 que se hicieron mayores en puntos de muestreo posteriores de forma consistente con la cinética conocida de producción de citocinas [13].
Esto importa más de lo que sugieren sus tamaños del efecto. Los paradigmas de laboratorio controlados utilizan contrastes intra-persona pre-post, lo que elimina muchos factores de confusión estables entre personas y muestra que el estrés psicológico agudo puede inducir cambios inflamatorios medibles en humanos [13]. Por lo tanto, argumenta en contra de explicar las asociaciones entre estrés e inflamación basándose enteramente en las diferencias de estilo de vida entre las personas, aunque no elimina la confusión, ya que las características basales todavía pueden modificar tanto el estado de reposo como la magnitud de la respuesta, y los estudios incluidos no están aleatorizados de manera uniforme.
10.2 Resistencia del receptor de glucocorticoides
Como se desarrolla en la Sección 5.7, los seres humanos con estrés crónico pueden mostrar una reducción de la transcripción sensible a los glucocorticoides y un aumento de la transcripción relacionada con NF-κB en los monocitos sin ningún exceso obvio de secreción diaria de cortisol. Esto proporciona una explicación mecánica humana plausible para la paradoja de la hormona antiinflamatoria [14,15].
Grado: Moderado para el mecanismo; Limitado para su contribución cuantificada a los resultados de la ASCVD. Ningún estudio ha demostrado cuánta placa es atribuible a la resistencia a los glucocorticoides.
10.3 El eje amígdala–médula–arteria
Un estudio humano integrativo particularmente influyente analizó mediante imágenes a 293 pacientes con ¹⁸F-FDG PET/TC y los siguió durante una mediana de 3,7 años, durante los cuales 22 tuvieron un evento cardiovascular.
La actividad metabólica de la amígdala en reposo se asoció con la actividad de la médula ósea (r = 0,47, p < 0,0001), la inflamación arterial (r = 0,49, p < 0,0001) y los eventos cardiovasculares (HR estandarizado 1,59, IC del 95% 1,27–1,98, p < 0,0001), y se mantuvo significativo después del ajuste multivariable. El análisis de mediación serial fue consistente con una vía amígdala → médula ósea → inflamación arterial → evento: la actividad de la médula ósea explicó, según se informa, un 46% de la relación amígdala–inflamación arterial y la inflamación arterial un 39% de la relación amígdala–evento. Estas son estimaciones de mediación observacionales derivadas de 22 eventos y deben interpretarse como generadoras de hipótesis en lugar de como una descomposición causal precisa.
Un subestudio psicométrico transversal independiente encontró que el estrés percibido se asociaba con la actividad amigdalina (r = 0,56, p = 0,049), la inflamación arterial (r = 0,59, p = 0,035) y la PCR (r = 0,83, p = 0,021) [11].
Son esenciales tres advertencias, que suelen omitirse con frecuencia. Primero, el subestudio psicométrico tenía n = 13; las correlaciones de 0,83 en una muestra de trece no son estimaciones estables. Segundo, la cohorte longitudinal tuvo 22 eventos — suficientes para un hazard ratio, pero insuficientes para una descomposición de mediación confiable. Tercero, el estudio es observacional; el estrés nunca fue manipulado. Es un estudio único, bien realizado, con adjudicación ciega, que establece una asociación mecánica importante y requiere replicación.
The translational complement comes from work showing monocytosis and neutrophilia in chronically stressed medical residents, coupled with murine experiments in which chronic stress activated β3-adrenergic signalling in the bone-marrow niche, reduced CXCL12, stimulated haematopoietic progenitor proliferation, and accelerated inflammatory plaque features. La cadena causal detallada β3/CXCL12 es evidencia animal. La contribución humana es la observación previa de leucocitosis relacionada con el estrés. Estos no deben reportarse como un único hallazgo continuo [12].
Grado: Moderado.
10.4 El matiz de NLRP3
La biología de NLRP3/IL-1β es claramente relevante para la aterosclerosis, y una mayor expresión de NLRP3 en el tejido adiposo subcutáneo se correlaciona con la gravedad de la aterosclerosis coronaria angiográfica en humanos, en un estudio que no evaluó el estrés psicológico [44]. Sin embargo, la cadena específica estrés psicológico → activación de NLRP3 → eventos coronarios humanos no ha sido demostrada con nada parecido a la fuerza de estrés → IL-6/PCR o estrés → disfunción endotelial. Los experimentos directos de estrés-NLRP3 siguen siendo desproporcionadamente animales o celulares.
Llamar a NLRP3 un mediador humano establecido de la ASCVD inducida por el estrés excedería la evidencia. Grado: Limitado para la mediación específica del estrés.
10.5 ¿Es la inflamación en sí misma un nodo causal modificable?
Esta pregunta puede responderse con evidencia aleatorizada, lo cual es inusual en esta revisión. Una revisión sistemática y un metanálisis de 2025 que agruparon 37,056 individuos en 32 ensayos aleatorizados encontraron que las terapias antiinflamatorias dirigidas a la vía NLRP3/IL-1β/IL-6/PCR redujeron el infarto de miocardio (RR 0.85, IC del 95% 0.78–0.93) y coronario revascularización (RR 0.80, 0.74–0.86), pero no no redujeron significativamente de forma global eventos cardiovasculares adversos mayores, el accidente cerebrovascular o la mortalidad [43].
La interpretación es precisa: estos datos aleatorizados respaldan vías inflamatorias seleccionadas como contribuyentes causales modificables para algunos resultados coronarios. La interrupción farmacológica de esta vía reduce algunos resultados y otros no, lo que respalda la relevancia causal de la inflamación para ciertos criterios de valoración coronarios seleccionados. Esto no no, sin embargo, cuantifica cuánto del riesgo relacionado con el estrés está mediado por la inflamación, y no debe interpretarse como un límite superior de lo que podría lograr una intervención conductual previa: tal intervención podría actuar simultáneamente a través de la presión arterial, la regulación autonómica, el sueño, el comportamiento, el metabolismo y la función endotelial, y difiere de un fármaco específico en cuanto a especificidad, adherencia y perfil de efectos no deseados (off-target).
11. Mecanismo III: Endotelial y vascular
11.1 El estrés mental agudo altera la función endotelial
En trabajos experimentales humanos de referencia, las tareas de estrés mental agudo —aritmética mental competitiva, hablar en público— indujeron una disfunción endotelial transitoria en individuos sanos, con una caída significativa de la dilatación mediada por flujo de la arteria braquial con respecto al valor basal a los 30 y 90 minutos después del estrés y requiriendo hasta cuatro horas para recuperarse [31]. Esto se ha demostrado experimentamente en más de un laboratorio humano, utilizando diferentes estresores y lechos vasculares [31,76], y constituye una sólida fisiología humana experimental.
11.2 Tiene valor pronóstico
El hallazgo más importante es que esta respuesta predice los resultados. En 569 pacientes con enfermedad de las arterias coronarias, la DMF media cayó del 4.8% antes de una tarea de estrés de hablar en público al 3.9% después; 63.3% desarrollaron disfunción endotelial inducida por el estrés. Durante una mediana de 3.0 años, ocurrieron 74 eventos cardiovasculares adversos mayores, y la disfunción endotelial inducida por el estrés se asoció con un HR de subdistribución de 1.78 (IC del 95% 1.15–2.76). Cada disminución de un punto porcentual en la DMF relacionada con el estrés conllevó un sHR de 1.15 (1.03–1.27) [32].
Una cohorte distinta de enfermedad isquémica del corazón encontró que cada DE peor en la respuesta endotelial inducida por el estrés predecía MACE con un HR de 1.35 (1.07–1.71), apareciendo las respuestas de estrés microvascular alteradas como especialmente pronósticas en las mujeres, lo que sugiere que las consecuencias cardiovasculares del estrés pueden diferir según el sexo y el compartimento vascular [33].
Grado: Moderado–Fuerte. Este es un efecto experimental humano reproducible con valor pronóstico demostrado en la población de interés clínico.
11.3 Mecanismo molecular: qué es humano y qué no lo es
Un modelo molecular predominantemente traslacional propone the following: sympathetic activation stimulates the renin–angiotensin–aldosterone system and upregulates angiotensin II type 1 receptor (AT₁R) signalling in células endoteliales; AT₁R activation stimulates NADPH oxidase, generating superoxide; superoxide reacts with óxido nítrico formar peroxinitrito; peroxynitrite oxidizes the eNOS cofactor tetrahydrobiopterin, causing desacoplamiento de la eNOS, whereupon the enzyme produces superoxide rather than nitric oxide in a self-sustaining cycle. Reduced NO bioavailability then permits NF-κB-driven expression of VCAM-1, ICAM-1, and E-selectin, which capture circulating monocytes for transmigration into the espacio subendotelial.
Downstream of this, a further set of mechanisms — disruption of endothelial tight-junction proteins (ZO-1, claudin-5, occludin), MMP-9 upregulation with TIMP-1 suppression, VEGF- and angiogenin-driven intra-plaque neovascularización, and TNF-α-mediated impairment of células progenitoras endoteliales — has been proposed. Each of these steps derives from animal or cell-system work rather than from human plaque, and none is individually sourced to a human study here. They are listed as candidate mechanisms, not as findings.
A necessary demarcation, and it matters more than it may appear. Two components of this account do have direct human experimental support. Selective endothelin-A receptor antagonism with intra-arterial BQ-123 prevented the prolonged endothelial dysfunction that followed a mental stress task in healthy subjects, implicating endothelin-A signalling causally in the human response [76]. And in a three-way randomized crossover study of 15 overweight or obese men, AT₁R blockade with olmesartan and ascorbic acid infusion each altered the stress-induced fall in flow-mediated dilation and the accompanying redox profile, implicating AT₁R-mediated redox imbalance [77]. Both are small studies, and the second is confined to one sex and body-composition stratum.
The remainder of the cascade — the NADPH-oxidase/peroxynitrite/tetrahydrobiopterin/eNOS-uncoupling sequence and the downstream adhesion-molecule and plaque steps — remains substantially translational. It should not be cited to the demonstration that endothelial glucocorticoid receptor signalling suppresses atherogenesis, which is an ApoE-deficient mouse experiment [45] and speaks to endothelial GR biology rather than to this pathway. The tight-junction, MMP-9/TIMP-1, VEGF/angiogenin, and endothelial progenitor components derive predominantly from animal models, cell systems, and mechanistic reviews. They are biologically coherent and worth stating — but they are hypotheses about human plaque, not observations of it, and this review declines to present them at the same evidentiary level as the FMD data in Section 11.2. Related work showing that acute mental stress rapidly redistributes leukocytes in humans, with locally derived norepinephrine increasing endothelial adhesion signalling and plaque leukocyte recruitment in mice, illustrates the same split precisely [34].
Grade: Moderate for stress-induced endothelial dysfunction in humans; Limited for the detailed downstream molecular cascade in human plaque.
12. Mechanism IV: Metabolic
Glucocorticoids increase hepatic glucosa production, antagonize peripheral insulin action, and contribute to visceral adiposity through tissue-specific glucocorticoid signalling [30]. These are established features of glucocorticoid physiology; none has been demonstrated to mediate a quantified share of stress-related ASCVD.
In community populations, altered diurnal cortisol — flatter slopes, higher bedtime cortisol — is associated with type 2 diabetes, and long-term hair glucocorticoid measures correlate with cardiometabolic traits [38].
12.1 The lipid pathway requires particular caution
It is sometimes asserted that stress raises colesterol LDL and thereby causes atherosclerosis. This is too simple, and the evidence does not support it.
ApoB-containing lipoproteínas remain the substrate that atherosclerotic plaque formation requires, a position supported by convergent genetic, epidemiologic and interventional evidence [75]. Psychological stress may alter diet, adiposity, sensibilidad a la insulina, and hepatic metabolism, and hypercortisolaemia with elevated free fatty acid flux can plausibly increase hepatic VLDL and apoB secretion while lowering HDL cholesterol. But studies of job strain have not consistently found large adverse changes in colesterol total, LDL cholesterol, or fibrinogen [39].
The defensible model is that stress interacts with pre-existing lipoprotein exposure rather than creating it. A person with low lifetime apoB exposure and high chronic stress is in a materially different position from a person with high lifetime apoB exposure and high chronic stress, and the literature gives no reason to think stress substitutes for the lipoprotein term.
12.2 Separating hormone from behaviour
The deeper problem with the metabolic literature is that in everyday chronic stress, behavioural pathways — diet, inactivity, alcohol, and sleep loss — may contribute importantly to the metabolic effects observed. Distinguishing direct glucocorticoid effects from behavioural ones in observational human data is extremely difficult, and few studies have attempted it rigorously.
Grade: Moderate overall; Limited for a stress → cortisol → dyslipidaemia → atherosclerosis pathway specifically.
13. Mechanism V: Thrombosis and Acute Triggering
These mechanisms are distinct from long-term atherogenesis and should be reported separately (Figure 4).
Acute psychological stress produces measurable haemostatic change. A systematic review found relatively consistent stress-related alterations in coagulation, fibrinolisis, haemorheology, and platelet measures, though with considerable methodological weakness. Controlled norepinephrine infusion increases factor VIII activity, fibrinogen, and D-dimer, providing direct evidence that adrenergic signalling alters coagulation [35].
The proposed components are: epinephrine binding platelet α₂-adrenergic receptors, lowering cyclic AMP and the aggregation threshold, with P-selectin and activated glycoprotein IIb/IIIa rising within minutes; elevated factor VIII, von Willebrand factor, and fibrinogen; increased tissue factor expression; and elevated plasminógeno activator inhibitor-1 impairing endogenous fibrinolysis [35].
An important nuance is usually lost. In healthy subjects, coagulation and fibrinolysis often rise together, preserving haemostatic balance. It is in people with vascular disease or other vulnerabilities that a relative prothrombotic imbalance becomes consequential. The acute-stress prothrombotic state is therefore best understood as a modifier of existing risk, not a universal hazard.
Mental stress-induced myocardial ischaemia (MSIMI) roughly doubles the risk of adverse cardiac events and mortality in patients with coronary artery disease. The supporting meta-analysis rested on only five small studies with fewer than 50 events each — a thin base for a widely cited conclusion [36]. Mechanistically, in diseased arterias coronarias with endothelial dysfunction, catecholamine release fails to produce normal flow-mediated vasodilation; direct α-adrenergic stimulation of vascular smooth muscle instead produces paradoxical vasoconstriction.
Grade: Moderate–Strong for acute triggering; Moderate for the specific haemostatic mechanisms.
14. Mechanism VI: Behavioural Mediation
Multiple behavioural pathways plausibly contribute to the stress–ASCVD relationship: smoking, alcohol, diet quality, physical inactivity, sleep disruption, medication non-adherence, obesity, and co-occurring depression or anxiety. The share attributable to them is not established.
The standard analytic response is to adjust for these. Many prospective studies do so and find attenuated but still significant associations. This is often described as showing a “partly independent” effect, but the accurate statement is narrower: associations persist after adjustment for measured covariates. Statistical adjustment does not establish biological independence.
But adjustment cuts both ways, and this is under-appreciated. Chronic distress can contribute to smoking, inactivity, sleep disturbance and non-adherence, while these factors can also share upstream determinants with distress and can feed back on it. Depending on the causal structure, a given behaviour may act as a mediator, a confounder, a consequence of a common cause, or some combination. So:
- A minimally adjusted estimate retains pathways operating through behaviour, but also retains more confounding.
- A covariate-adjusted estimate conditions on measured variables and attenuates behaviourally mediated pathways — but conditioning on post-exposure variables can also induce collider bias, and it does no by itself identify a controlled or natural direct effect.
- Neither is “the” answer, and reporting only one is misleading.
This is a point of formal causal inference, not a stylistic preference. Estimating how much of the stress–ASCVD relationship is transmitted biologically rather than behaviourally requires a specified causal estimand and mediation analysis under explicit identification assumptions — no-unmeasured-confounding of exposure–outcome, mediator–outcome, and exposure–mediator relationships, and correct measurement and temporal ordering. Ordinary multivariable covariate adjustment alone does not establish these identification assumptions and does not by itself identify a controlled or natural direct effect.
This resolves an apparent conflict in the literature. The cross-sectional path analysis showing that standard risk factors mediate most of the hair-cortisol–CAD association and the INTERHEART finding that the psychosocial–MI association persists after adjustment for income and education are not contradictory. They are estimating different quantities.
There is no defensible single percentage for how much of stress-related ASCVD is behavioural versus direct. The answer varies by stressor, population, life stage, baseline disease, and mediator definition. Any review that supplies a specific figure is over-claiming.
The 2025 AHA scientific statement on post-myocardial-infarction psychological distress explicitly identifies these behavioural routes as credible pathways by which distress worsens prognosis [48] — which is also, usefully, where the clinical leverage lies (Section 21).
Grado: Moderado–Fuerte.
15. Mechanistic Evidence Matrix
Table 5. Mechanisms linking psychological stress to ASCVD, graded by human evidence.
| Mecanismo | Proposed pathway | Human evidence | Consistencia | Grado |
| HPA-axis dysregulation | Threat circuitry → CRH/ACTH → altered cortisol level, timing, recovery | Prospective links to diurnal slope, late-night cortisol, urinary and hair glucocorticoids | Direction depends on metric; several cohorts associate flatter or less differentiated rhythms with adverse outcomes, but cardiovascular findings are not uniformly consistent in meta-analysis | Moderado |
| Glucocorticoid receptor resistance | Estrés repetido → señalización de GR reducida en células inmunitarias → falla en la supresión de NF-κB | Datos transcripcionales de monocitos humanos en cuidadores con estrés crónico | Biológicamente coherente; pocos estudios vinculados a los resultados | Moderado mecanismo; Limitado mediación de resultados |
| Activación de SAM / catecolaminas | Estrés → eferencia simpática → frecuencia cardíaca, presión arterial, vasoconstricción, efectos inmunitarios | Fisiología aguda sólida; metanálisis de hormonas y ECV; infusión controlada de norepinefrina | Generalmente consistente | Moderada–Fuerte |
| Hipertensión / carga hemodinámica | Cambios recurrentes en la presión y el flujo → estrés mecánico de la pared y carga de PA sostenida; posible alteración de las fuerzas hemodinámicas locales | Las respuestas del cortisol al estrés mental predicen la hipertensión incidental [74]; el paso terminal ha demostrado ser causal de forma independiente | Consistente en la dirección | Moderada–Fuerte |
| Inflamación por citoquinas | Estrés → señalización adrenérgica/HPA/inmunitaria → IL-6, IL-1β, TNF-α, PCR | Metanálisis experimental de estrés agudo; estudios genómicos de estrés crónico | Más fuerte para IL-6; la magnitud varía | Fuerte para activación aguda; Moderado para mediación de ECVA |
| Eje amígdala-médula-arteria | Respuesta central a la amenaza → señalización simpática de la médula → leucopoyesis → inflamación arterial | Una cohorte de PET/TC (n = 293, 22 eventos) con mediación seriada; cadena animal β3/CXCL12 | Altamente coherente desde el punto de vista traslacional; un solo estudio en humanos | Moderado |
| NLRP3 / IL-1β | Estrés → inflamasoma → IL-1β, IL-18 | NLRP3 vinculado a la aterosclerosis humana; la cadena específica del estrés es mayoritariamente animal/celular | Evidencia humana específica del estrés escasa | Limitado para mediación específica del estrés |
| Disfunción endotelial | Estrés → señalización neurohumoral y redox → deterioro de la función endotelial dependiente de NO / DMF | Deterioro experimental reproducible de la DMF; pronóstico para MACE en enfermedad coronaria (EAC) | Reproducido clínicamente | Moderada–Fuerte |
| Cascada molecular endotelial aguas abajo | Pérdida de uniones estrechas, desequilibrio MMP-9/TIMP-1, neovascularización de VEGF/angiogenina, supresión de EPC | Predominantemente animal y sistema celular; revisiones mecanísticas | Coherente pero no verificado en placa humana | Limitado |
| Resistencia a la insulina / adiposidad visceral | Cortisol + comportamiento + falta de sueño → resistencia a la insulina, adiposidad central, diabetes | Fuerte plausibilidad endocrina; asociación entre cortisol diurno y diabetes tipo 2 | Relación plausible; faltan estimaciones específicas de los mediadores | Moderado |
| Vía de ApoB / lipoproteínas | Cambio metabólico relacionado con el estrés → alteración de lipoproteínas aterogénicas | Asociación directa estrés-lípidos inconsistente en cohortes ocupacionales | No consistentemente adverso | Limitado |
| Coagulación / plaquetas | Estrés agudo → factor VIII, fibrinógeno, vWF, actividad plaquetaria, fibrinólisis alterada | Estudios de laboratorio y revisión sistemática; experimentos de infusión de NE | Ampliamente procoagulante pero heterogéneo | Moderado |
| Desencadenamiento de eventos agudos | Oleada de estrés → demanda, vasoconstricción, cambio endotelial y trombótico → isquemia | Grandes datos internacionales de casos y cruces; cohortes MSIMI | Señal temporal fuerte | Moderada–Fuerte |
| Mediación conductual | Estrés → tabaquismo, dieta, inactividad, sueño, alcohol, falta de adherencia → ECV | Gran base observacional; declaraciones de consenso | Observado repetidamente | Moderada–Fuerte |
La Figura 6 presenta esta matriz como un diagrama de vías con ponderación por enlace. Vale la pena señalar explícitamente la forma de la evidencia: la cadena es más fuerte en sus dos extremos y más débil en el medio. Que el estrés activa de forma aguda estos sistemas está bien establecido en la fisiología de laboratorio humana; que el estrés predice eventos está bien establecido epidemiológicamente. La contribución cuantitativa de cada paso intermedio a carga de placa en humanos no lo está.
Figura 6. Vía integrada desde el estrés psicológico hasta los eventos ateroscleróticos, con ponderación de la evidencia humana por enlace. Las etiquetas califican la fuerza de la evidencia humana para cada flecha, no el tamaño del efecto.
16. La cuestión de la intervención: taxonomía y la escala de afirmaciones
16.1 La meditación no es un tratamiento único
Analizar la “meditación” como una intervención única trata a una clase clínica y metodológicamente heterogénea como si fuera un solo tratamiento.
- Intervenciones basadas en mindfulness (MBI), including MBSR, combine attentional training, acceptance and non-reactivity, body awareness, and frequently movement, yoga, and explicit behavioural instruction. MBSR is conventionally an eight-week instructor-led programme with substantial home practice.
- Mindfulness-based cognitive therapy (MBCT) adds cognitive-behavioural technique.
- Transcendental Meditation (TM) is a standardized mantra-based practice, typically 15–20 minutes twice daily, taught through an organized certification structure.
- Focused-attention and paced-breathing practices concentrate on a physiological anchor, such as breathing at approximately six breaths per minute.
La heterogeneidad no es cosmética. El programa de Reducción de la Presión Arterial Basado en Mindfulness (MB-BP) enseña explícitamente la dieta tipo DASH, actividad física, adherencia a la medicación y reducción del consumo de alcohol junto con la meditación. Un ensayo de MB-BP es un ensayo de una intervención conductual multicomponente, y atribuir sus resultados específicamente a la meditación es injustificado [60].
La meditación de atención focalizada merece una mención aparte: los ensayos cardiovasculares generalmente agrupan las prácticas de atención en programas de mindfulness más amplios en lugar de probar una intervención estandarizada de atención focalizada de forma aislada. Por lo tanto, hay evidencia insuficiente para clasificar la meditación de atención focalizada frente a MBSR o TM para los criterios de valoración de la ECVA.
16.2 El problema del comparador
Un control inactivo (lista de espera, ningún tratamiento, atención habitual) no aísla la meditación. Agrupa la atención del instructor, la expectativa, el contacto social, el tiempo que se pasa sentado en silencio, las mediciones repetidas y la estructura de un programa. Por lo tanto, un ensayo controlado con lista de espera no aísla el efecto específico de la práctica; estima el efecto de todo el paquete y su contexto de expectativas, y los comparadores inactivos tienden a arrojar estimaciones más altas en esta bibliografía.
La Figura 7 muestra qué efecto tiene esto en las cifras. La elección del comparador influye sustancialmente en el efecto estimado, aunque el tipo de intervención, el tamaño del ensayo, la adherencia, la población, el tratamiento de base, el método de medición y la heterogeneidad también contribuyen.
Figura 7. En los ensayos de meditación, la elección del comparador influye sustancialmente en la respuesta. La única estimación de la presión arterial sistólica con certeza moderada en la revisión Cochrane (Meditación Trascendental frente a un comparador activo) es también la más pequeña.
16.3 Cinco afirmaciones diferenciables
Dado que estas se confunden habitualmente, se presentan por separado a continuación (Figura 8):
- Afirmación A: la meditación reduce el estrés percibido.
- Afirmación B: la meditación cambia la fisiología del estrés (cortisol, función del eje HPA).
- Afirmación C: la meditación mejora los factores de riesgo establecidos (presión arterial, VFC, inflamación, marcadores metabólicos).
- Reclamación D: la meditación retrasa la aterosclerosis medible.
- Afirmación E: la meditación reduce los eventos graves: infarto de miocardio, accidente cerebrovascular, muerte cardiovascular.
La evidencia se debilita drásticamente de la A a la E, y la E no puede inferirse de la A a la D.
Figura 8. Cinco afirmaciones diferenciables sobre la meditación y la evidencia de cada una. Una intervención puede reducir de manera confiable lo estresada que se siente una persona, bajar modestamente su presión arterial y, aun así, no tener un efecto demostrado sobre si sufrirá un ataque al corazón.
17. La síntesis de referencia
El revisión Cochrane de 2024 es el estándar de referencia para esta cuestión. Incluyó 81 ensayos aleatorizados y 6.971 participantes, requiriendo intervenciones de al menos 12 semanas en adultos con alto riesgo cardiovascular o con enfermedad cardiovascular establecida, y examinó cuatro comparaciones preespecificadas. La mayoría de los ensayos presentaban un riesgo de sesgo incierto, muchos eran pequeños y la heterogeneidad era sustancial en la mayoría de los resultados.
Tabla 6. Cochrane 2024: hallazgos por comparación.
| Comparación | Presión arterial | Resultados psicológicos | Eventos clínicos | Certeza |
| MBIs frente a comparadores activos (29 ECA, 2.883 participantes) | DM de la PAS −6,08 mmHg (−12,79 a 0,63), I² = 88%; PAD −5,18 (−10,65 a 0,29), I² = 91%; 6 ensayos, 388 participantes | DME del estrés percibido −0,24 (−0,45 a −0,03), I² = 0%, 6 ensayos, 357 participantes; DME de la ansiedad −0,06 (−0,25 a 0,13), I² = 0%; depresión ≈ nula; bienestar poco o ningún efecto | Ninguno informado. Cese del tabaquismo RR 1,45 (0,78–2,68), I² = 79% | Baja para la PA; moderada para el estrés percibido, la ansiedad y la depresión |
| MBIs frente a comparadores no activos (38 ECA, 2.905 participantes) | DM de la PAS −6,62 mmHg (−13,15 a −0,10), I² = 87%; PAD −3,35 (−5,86 a −0,85), I² = 61%; 9 ensayos, 379 participantes | Efectos mayores que frente a controles activos | Un ensayo (110 participantes): RR 0,94 (0,37–2,42) | Baja para la PA; muy baja para eventos |
| TM frente a comparadores activos (8 ECA, 830 participantes; análisis de la PAS 8 ECA, 774 participantes) | DM de la PAS −2.33 mmHg (−3.99 a −0.68), I² = 2% — MT probablemente reduce la PAS; la PAD es menos segura | — | Un ensayo (201 participantes): RR 0.91 (0.56–1.49) | Moderada para la PAS; bajo para eventos |
| MT frente a comparadores no activos (2 ECA, 186 participantes) | PAS DM −6.34 mmHg (−9.86 a −2.81), I² = 0%; PAD −5.13 (−9.07 a −1.19), I² = 18%; 2 ensayos, 139 participantes | Un ensayo (112 participantes): ansiedad DME −0.71 (−1.09 a −0.32); depresión −0.48 (−0.86 a −0.11) | Ninguno informado. Sin datos de eventos adversos ni tabaquismo | Baja para la PAS; muy baja para la PAD |
Dos observaciones predominan. Primero, de 81 ensayos aleatorizados, exactamente dos aportaron datos de eventos clínicos cardiovasculares — uno con certeza muy baja (IBM frente a inactivos, RR 0.94, 0.37–2.42) y otro con certeza baja (MT frente a activos, RR 0.91, 0.56–1.49) — y ninguno mostró un efecto detectable. Dado que la búsqueda de Cochrane cerró en noviembre de 2021, esto caracteriza a los ensayos que incluyó en lugar de a toda la literatura hasta el día de hoy. Segundo, la única estimación de presión arterial con certeza moderada en toda la revisión es también la más pequeña: −2.33 mmHg para MT frente a un comparador activo, esencialmente sin heterogeneidad (I² = 2%) y con el mayor total de participantes — 774 de los 830 participantes en esa comparación aportaron datos sistólicos. Cada estimación cercana a −6 mmHg conlleva una I² ≥ 87% o menos de 150 participantes.
El propio resumen de los autores de Cochrane es que encontraron muy poca información sobre los criterios de valoración clínicos, información limitada sobre la presión arterial y los resultados psicológicos, una heterogeneidad sustancial entre los estudios y un conjunto de evidencia generalmente de certeza baja [50].
Una nota sobre un error de cita común. La cifra de −2.33 mmHg se atribuye frecuentemente a las intervenciones basadas en mindfulness, o a una comparación no activa. Pertenece a MT frente a comparadores activos. La distinción importa: la cifra se utiliza a menudo para argumentar que el mindfulness produce una reducción significativa de la presión arterial, cuando en realidad representa la estimación más rigurosamente controlada — y más pequeña — de la revisión.
18. Afirmación A: Estrés percibido
Las intervenciones basadas en mindfulness probablemente producen una pequeña reducción en el estrés percibido frente a comparadores activos, en las poblaciones con riesgo cardiovascular que incluyó Cochrane. Frente a comparadores activos, la estimación combinada de Cochrane fue DME −0.24 (−0.45 a −0.03; I² = 0%; 6 ensayos, 357 participantes; certeza moderada) — un efecto pequeño sin heterogeneidad estadística detectada (I² = 0%), a través de seis ensayos. Frente a comparadores inactivos, los efectos son mayores.
Dos matices. Primero, los efectos combinados sobre la ansiedad y la depresión frente a comparadores activos fueron aproximadamente nulos (ansiedad DME −0.06, I² = 0%, certeza moderada). Reducir el estrés percibido no es lo mismo que tratar un trastorno de ansiedad o depresivo, y esta literatura no respalda esta última afirmación en poblaciones cardiovasculares [50]. Segundo, la diferencia entre los efectos controlados activamente y los controlados por lista de espera es el hallazgo en sí: el efecto menor frente a comparadores activos sugiere que los efectos inespecíficos de la intervención y del contexto contribuyen significativamente a las estimaciones obtenidas en diseños no controlados o de lista de espera.
Grado: Moderado.
19. Afirmación B: Cortisol y fisiología del eje HPA
La evidencia agregada más sólida proviene de una revisión sistemática y un metanálisis de 58 ensayos aleatorios con 3,508 participantes (Figura 9A). En matrices de sangre, saliva y cabello, las intervenciones psicológicas de manejo del estrés modificaron el cortisol con un valor agrupado de g de Hedges de 0.282. Esa cifra agrupada abarca las intervenciones de manejo del estrés en general, no la meditación específicamente; la estimación del subgrupo de mindfulness/meditación fue g = 0.345. Los efectos fueron mayores para las medidas de CAR (g = 0.644) que para las medidas de cortisol diurno (g = 0.255). Por modalidad, el mindfulness y la meditación (g = 0.345) y la relajación (g = 0.347) fueron los más efectivos, mientras que las terapias de mente-cuerpo (g = 0.129) y las terapias de conversación (g = 0.107) no fueron significativas [51].
Figura 9. La meditación altera la biología del estrés de forma modesta e inconsistente. «Modulación» es una descripción más precisa que «reducción de cortisol»; ningún estudio ha demostrado que un cambio en el cortisol inducido por la meditación medie una reducción en los eventos cardiovasculares.
Evidencia complementaria: a través de 10 ensayos aleatorios que utilizaron muestras de sangre, la meditación tuvo un efecto medio en el cortisol (g = 0.62, IC del 95% 0.22–1.02, p = 0.003) — pero solo en muestras en riesgo o con enfermedades somáticas, no en participantes sanos sin factores de riesgo [52]. Un metanálisis de las MBI sobre el cortisol salival en adultos sanos (5 ECA, n = 190) encontró efectos menores y menos consistentes [53].
Tres puntos interpretativos.
Primero, la «modulación» es más segura que la «reducción» o la «normalización». Dependiendo del fenotipo basal, un cambio favorable podría significar una CAR más fuerte, un descenso diurno más pronunciado, un cortisol vespertino más bajo o una reactividad alterada, potencialmente en direcciones opuestas en diferentes personas. Reportar un efecto estandarizado agrupado como «la meditación reduce el cortisol» describe erróneamente lo que se midió; pero estos efectos agrupados tampoco demuestran un movimiento hacia una referencia fisiológica saludable validada, que es lo que afirmaría la «normalización».
En segundo lugar, la observación de que los ensayos con control activo en ese metanálisis sí no mostraron efectos de cortisol más débiles que los ensayos con control pasivo, lo que argumenta en contra de explicar todo el efecto por la expectativa de no recibir tratamiento. No identifica un mecanismo específico de la meditación, ya que los controles activos difieren ampliamente en credibilidad e intensidad.
En tercer lugar, y de manera decisiva: ningún estudio ha demostrado que un cambio en el cortisol inducido por la meditación medie algún beneficio cardiovascular. Observar una disminución del cortisol y una disminución de la presión arterial en el mismo ensayo no establece que lo primero haya causado lo segundo, y mucho menos que cualquiera de las dos haya prevenido la aterosclerosis.
Grado: Limitado–Moderado. Alguna evidencia sugiere efectos mayores en muestras con riesgo o enfermedades somáticas, con la señal más clara en los estudios de cortisol en sangre agrupados y hallazgos salivales más débiles.
20. Afirmación C: Factores de riesgo establecidos
20.1 Presión arterial: el sustituto mejor respaldado
Las estimaciones de Cochrane se encuentran en la Tabla 6. Los metanálisis más antiguos específicos de la MT estimaron reducciones mayores de aproximadamente −4.7/-3.2 mmHg, y un metanálisis de MT independiente de 12 estudios y 996 participantes reportó −4.26 mmHg sistólica y −2.33 mmHg diastólica [62,63]. La declaración de la AHA sobre enfoques alternativos para la reducción de la presión arterial calificó la MT solo como Clase IIb, Nivel de evidencia B, citando explícitamente preocupaciones sobre la calidad de los estudios [49], y la misma declaración señaló que las estimaciones del efecto en esta literatura varían según la calidad del estudio.
Los ensayos individuales ilustran por qué la agrupación es polémica:
- MBSR frente a relajación muscular progresiva en 56 adultos con prehipertensión: la PAS clínica cayó 4.8 mmHg frente a 0.7 mmHg (p = 0.016) y la PAD cayó 1.9 mmHg frente a un aumento de 1.2 mmHg (p = 0.008) — pero la presión arterial ambulatoria no difirió. [58]
- HARMONY: 101 adultos con hipertensión de etapa 1 no tratada no mostraron esencialmente ninguna diferencia entre grupos en la presión arterial ambulatoria de 24 horas a las 12 semanas (+0.4/0.0 frente a +0.4/−0.4 mmHg) [59].
- MB-BP, una intervención basada en mindfulness multicomponente programa de presión arterial en lugar de un ensayo exclusivo de meditación: 201 participantes con presión arterial elevada en consulta mostraron una diferencia entre grupos preespecificada en la presión sistólica en consulta de −4.5 mmHg (IC del 95%: −9.0 a −0.1) a los seis meses en comparación con la atención habitual mejorada. Pero la intervención también se centró en la dieta, la actividad física, el cumplimiento de la medicación, el alcohol y el estrés; el tiempo sedentario disminuyó en 350.8 minutos por semana. La mejora del comportamiento de salud es un contribuyente plausible, pero el diseño multicomponente impide atribuir el efecto sobre la presión arterial únicamente a la meditación, y la coexistencia de cambios en el comportamiento y en la presión arterial no establece por sí misma una mediación. Un análisis secundario de 2026 encontró una pequeña mejora en la salud cardiovascular compuesta (DME 0.144, 0.023–0.266), mientras que los intervalos de confianza de los componentes individuales generalmente cruzaron el nulo. El investigador principal declaró la propiedad de una empresa que ofrece entrenamiento en mindfulness, con el prerregistro, el acceso restringido a los datos y el análisis estadístico independiente como salvaguardias declaradas [60,61].
En varios de estos ensayos, la presión arterial clínica varió mientras que la presión arterial ambulatoria no lo hizo. Esta discrepancia justifica la cautela, aunque se extrae de un pequeño número de ensayos y no debe generalizarse a toda la literatura. La medición ambulatoria es menos susceptible a los efectos de la consulta y de bata blanca y, en general, es más informativa desde el punto de vista pronóstico.
Grado: Moderado. Una expectativa realista difiere según la modalidad y el comparador, en lugar de resolverse en un solo número: aproximadamente −2.3 mmHg sistólica para la MT frente a un comparador activo (certeza moderada); estimaciones más grandes pero imprecisas y altamente heterogéneas para las MBI (certeza baja, intervalos de confianza que cruzan o están cerca del nulo frente a comparadores activos); y aproximadamente −4.5 mmHg sistólica en consulta para el programa multicomponente MB-BP, que no puede atribuirse únicamente a la meditación.
20.2 Variabilidad de la frecuencia cardíaca
Los relatos populares afirman que la meditación “restaura el tono vagal”. La evidencia aleatorizada no respalda esto como un efecto crónico consistente. Un metanálisis de 19 ECA encontrado g de Hedges 0.38 (IC del 95%: −0.014 a 0.77; I² = 89.1%) para la VFC en reposo mediada vagalmente — no estadísticamente convincente y extraordinariamente heterogénea. Al eliminar un solo valor atípico extremo, la estimación se redujo a 0.19 (−0.02 a 0.39) [57].
Grado: Inconcluyente.
20.3 Inflamación
El panorama es mixto y, lo que es más importante, dependiente del nivel (Figura 9B).
Agrupados en 48 ensayos aleatorizados con 4,683 participantes, las MBI produjeron pequeñas reducciones en la PCR después del tratamiento (diferencia de cambio de media estandarizada −0.14, −0.26 a −0.01) e IL-6 (−0.35, −0.67 a −0.03). En el seguimiento, la PCR permaneció reducida (−0.39, −0.68 a −0.10), mientras que el intervalo de IL-6 no incluyó ningún efecto (−0.13, −0.29 a 0.03) [54].
Pero un ensayo aleatorizado con control activo emparejado relativamente grande complica esto. En 190 adultos mayores solos, el MBSR frente a un programa activo de mejora de la salud redujo la expresión génica proinflamatoria relacionada con NF-κB (d = 0.17, p = 0.028) pero sí no redujo la IL-6 o PCR circulante, ni alteró la actividad transcripcional de CREB, IRF o del receptor de glucocorticoides. Un ensayo anterior de expresión génica positivo tuvo solo n = 40 [55,56].
La lección es específica y generalizable: la señalización transcripcional y los biomarcadores proteicos sistémicos no se mueven necesariamente juntos. Demostrar un cambio en un nivel de la cascada inflamatoria no es evidencia de cambio en otro, y tampoco lo es la evidencia de cambio en la placa.
Grado: Limitado–Moderado.
20.4 Resultados metabólicos
En algunos ensayos aparecen pequeñas mejoras en la glucosa, los lípidos y los componentes del síndrome metabólico, pero carecen de potencia estadística y son inconsistentes. Un metanálisis sobre la diabetes encontró beneficios psicológicos del MBSR pero ninguna mejora agrupada detectable de la HbA1c después de la intervención o en el seguimiento [64]. Cochrane no encontró cambios lipídicos o glucémicos significativos para las MBI frente a los controles activos.
El cambio de comportamiento impulsado por estos programas aún puede ser útil para el sistema cardiovascular, pero ese es un mecanismo conductual, no una demostración de una vía de cortisol → sensibilidad a la insulina.
Grado: Limitado.
21. Afirmación D: Aterosclerosis
La evidencia aleatorizada directa es escasa e inconsistente.
El ensayo más citado aleatorizó 138 adultos afroamericanos hipertensos a MT frente a educación para la salud. Solo aproximadamente 60 de los 138 participantes aleatorizados aportaron datos carotídeos emparejados grosor íntima-media (aproximadamente un 43,5 % de retención), y entre quienes completaron el estudio, el GIMc retrocedió en el grupo de MT (−0,098 mm) mientras progresó en los controles (+0,054 mm; p = 0,038) [65]. El desgaste de esta magnitud genera un alto riesgo de sesgo de desgaste, y el hallazgo se considera mejor como preliminar.
Un ensayo aleatorizado realizado entre 2000 y 2014 y publicado en 2025, en una población diferente y con una estructura de seguimiento distinta, no demostró un beneficio de GIMc entre grupos. De 197 participantes aleatorizados, 136 completaron el GIMc posterior a la prueba. Después de un año, el GIMc cambió en −0,0004 mm en el grupo de MT y −0,0003 mm en el de educación para la salud — sin diferencias significativas. Tampoco hubo diferencias en los lípidos o la presión arterial al cabo de un año. Los autores señalaron que ambos grupos progresaron menos que los controles históricos no aleatorizados, pero esa comparación no es aleatorizada y no puede sustentar una inferencia causal sobre ninguno de los brazos [67].
Más allá de estos, pequeños estudios de mente-cuerpo han evaluado la dilatación mediada por flujo o biomarcadores endoteliales, pero ninguno establece que la meditación cambie la arteria coronaria volumen de placa, la placa carotídea, la progresión del calcio en las arterias coronarias o la composición de la placa.
La jerarquía importa aquí más que en cualquier otro lugar. Mejorar la DMF no es ralentizar la placa. Ralentizar un marcador sustituto no es prevenir el infarto de miocardio.
Grado: Limitado / Inconcluyente — teniendo un peso sustancial el fracaso del ensayo posterior para demostrar un beneficio de GIMc entre grupos. Debido a que las poblaciones, los diseños y el seguimiento difieren, esto es una falta de demostración de beneficio en un ensayo relacionado más que un intento de replicación estricta.
22. Afirmación E: Eventos clínicos duros
Dos pequeños ensayos aleatorizados, ambos del mismo grupo de investigación afiliado a la MT en instituciones vinculadas a la organización que enseña y otorga licencias para la técnica, informan beneficios en los criterios de valoración principales.
- 201 pacientes negros con enfermedad coronaria aleatorizados a MT frente a educación para la salud. Durante una media de 5,4 años, la MT se asoció con una reducción del 48 % en el criterio de valoración primario compuesto de mortalidad por todas las causas, infarto de miocardio y accidente cerebrovascular: HR 0,52 (IC del 95 %: 0,29–0,92; p = 0,025), junto con una reducción de la presión arterial sistólica de aproximadamente 4,9 mmHg [66].
- El ensayo publicado en 2025 tuvo un criterio de valoración principal nulo. Este ensayo fue realizado entre 2000 y 2014 y publicado en 2025 tras un análisis retrasado; no es un ensayo contemporáneo de reciente reclutamiento, y su registro (NCT05642936) es posterior a la recopilación de datos por muchos años. Su criterio de valoración principal, el grosor íntima-media carotídeo, no mostró diferencias entre los grupos. El análisis de eventos secundarios informó una reducción relativa del MACE del 65 % a los cinco años (HR 0,346, IC del 95 %: 0,134–0,893; p = 0,017), siendo nulo el análisis a 14 años (HR 0,68, 0,35–1,31) [67].
- Tres características requieren una señalización explícita. Primero, los eventos se analizaron en múltiples ventanas de seguimiento máximo (1, 5, 10 y 14 años) sin un ajuste de multiplicidad declarado; la ventana de cinco años se trata mejor como el análisis secundario principal y las otras como exploratorias. Segundo, los recuentos de eventos son bajos en todo momento. Tercero, el resultado informado a diez años es internamente inconsistente según lo publicado: el artículo indica un HR de 0,485 con un intervalo de confianza del 95 % de 0,226–1,044 junto con p = 0,0435. Un intervalo que incluye 1,0 no puede acompañar a un valor p valor p inferior a 0,05. Hasta que los autores resuelvan esa discrepancia, el resultado a diez años no debe describirse como estadísticamente significativo, y esta revisión no lo hace.
Estos hallazgos deben sopesarse cuidadosamente en lugar de descartarse o aceptarse.
A su favor: ambos son aleatorizados, ambos utilizaron un activo comparador (educación sanitaria en lugar de lista de espera), y la dirección es consistente.
En su contra: ambos son pequeños; ambos provienen de un solo grupo de investigación; los intervalos de confianza son amplios (el límite superior de 0,893 de 2025 se sitúa cerca de la unidad); el criterio de valoración principal del propio ensayo de 2025 — cIMT — fue nulo, por lo que el hallazgo del evento es un resultado secundario en un ensayo que falló en su objetivo principal; se analizaron múltiples ventanas de seguimiento máximo y la significación se perdió a los 14 años; el registro del ensayo fue posterior a la recopilación de datos original; y ambos conllevan preocupaciones por la lealtad de los investigadores y la afiliación institucional de un grado que atraería un escrutinio minucioso en cualquier contexto farmacéutico. La distinción importa y esta revisión la observa: el ensayo de 2025 declaró explícitamente que no había conflictos de interés comerciales o financieros, mientras que varios autores mantienen afiliaciones institucionales con organizaciones involucradas en la enseñanza y la investigación de la intervención. Se trata de una preocupación por lealtad, no de un conflicto financiero no declarado documentado, y debe describirse como tal. Un comentario de 2025 en una importante revista de revisión de cardiología que aboga por la MT dentro de los marcos de prevención cardiovascular se origina en el mismo grupo de investigadores y debe leerse con la misma precaución [69].
Un ensayo multicéntrico independiente de 2025 sobre meditación y educación sanitaria para la prevención de enfermedades cardiometabólicas en 201 mujeres negras informó de que no hubo diferencias entre los grupos en el grosor íntima-media carotídeo, con algunas señales metabólicas en los resultados secundarios [68]. Es un ensayo independiente pero surge de la misma red de investigadores y, por lo tanto, no constituye una replicación independiente.
La revisión Cochrane, aplicando métodos preespecificados a los ensayos publicados hasta noviembre de 2021, encontró evidencia de eventos clínicos muy escasa — dos comparaciones, una de certeza baja y otra de certeza muy baja, ninguna de las cuales mostró un efecto detectable [50]. Debido a que su búsqueda se cerró en 2021, Cochrane no puede por sí misma juzgar las publicaciones de 2025 y 2026 comentadas anteriormente; nuestra propia búsqueda estructurada hasta el 20 de agosto de 2026 no identificó ninguna replicación independiente entre ellas.
Por lo tanto, la afirmación correcta es precisa y se limita a lo que buscamos: en la literatura identificada a través de nuestra búsqueda hasta el 20 de agosto de 2026, no encontramos evidencia aleatorizada independiente, replicada y de bajo sesgo de que la meditación prevenga eventos cardiovasculares o la muerte. Esto no es lo mismo que evidencia de falta de efecto. Es la ausencia de la evidencia que se requeriría para hacer la afirmación y, dada una búsqueda estructurada en lugar de sistemática, es un hallazgo de revisión en lugar de una prueba de inexistencia.
Grado: Inconcluyente.
Tabla 7. Ensayos y síntesis de meditación y reducción del estrés.
| Estudio | Intervención vs comparador | N / duración | Resultados principales | Efecto | Principales preocupaciones metodológicas |
| Revisión Cochrane, 2024 | IBM o MT vs activo o no activo | 81 ECA; 6.971 | PA, resultados psicológicos, lípidos; se buscaron eventos de ECV | Ver Tabla 6; solo 2 ensayos informaron de eventos | Mayormente incierto; certeza baja a moderada |
| Rogerson et al., 2024 | Manejo del estrés vs controles agrupados | 58 ECA; 3.508 | Cortisol (CAR, diurno, muestra única) | g = 0,282 global; CAR 0,644; meditación 0,345 | Moderado; comparadores heterogéneos |
| Koncz et al., 2021 | Meditación vs control | 10 ECA (muestras de sangre) | Cortisol en sangre | g = 0,62 (0,22–1,02); solo muestras de riesgo | Moderado; ensayos pequeños |
| Sanada et al., 2016 | IBM vs control, adultos sanos | 5 ECA; 190 | Cortisol salival | Menores, inconsistentes | Moderado |
| Dunn & Dimolareva, 2022 | IBM vs controles aleatorizados | 48 ECA; 4.683 | PCR, IL-6 | PCR −0,14 (−0,26 a −0,01); IL-6 −0,35 (−0,67 a −0,03) | Heterogeneidad de población y dosis |
| ECA de expresión génica de REBMS, 2023 | REBMS vs mejora de la salud activa, adultos mayores | 190; 8 semanas | Expresión génica de NF-κB; IL-6; PCR | Expresión génica d = 0,17 (p = 0,028); IL-6 y PCR sin cambios | Baja–moderada; el ensayo de inflamación mejor diseñado |
| Brown et al., 2021 | Mindfulness / meditación vs control | 19 ECA | HRV mediada por el vago | g = 0.38 (−0.014 a 0.77), I² = 89%; 0.19 sin el valor atípico | Heterogeneidad extrema |
| Hughes et al., 2013 | MBSR vs. relajación muscular progresiva | 56; 8 semanas | PA clínica y ambulatoria | PAS clínica −4.8 vs. −0.7 mmHg (p = 0.016); ambulatoria nula | Pequeño, corto |
| Blom et al. (HARMONY), 2014 | MBSR vs. lista de espera | 101; 12 semanas | PA ambulatoria de 24 h | +0.4/0.0 vs. +0.4/−0.4 mmHg — sin efecto | Piloto; lista de espera |
| Loucks et al. (MB-BP), 2023 | mindfulness adaptado de 8 sem + educación conductual CV vs. atención habitual mejorada | 201; seguimiento de 6 meses | PAS de consulta; conducta | PAS −4.5 mmHg (−9.0 a −0.1); tiempo sedentario −350.8 min/sem | 17.4% de pérdida de seguimiento; multicomponentes; interés comercial del investigador |
| Análisis secundario de MB-BP, 2026 | Mismo programa | 201; 6 meses | Salud CV compuesta | DME 0.144 (0.023–0.266); los IC de los componentes cruzan el valor nulo | Análisis secundario |
| Anderson et al., 2008 | MT vs. control | Metanálisis | PAS, PAD | −4.7 mmHg PAS; −3.2 PAD | Metanálisis más antiguo; preocupaciones sobre la calidad del estudio y la lealtad de los investigadores; la AHA calificó la MT como Clase IIb, LOE B |
| Castillo-Richmond et al., 2000 | MT vs. educación para la salud | 138 aleatorizados; ≈60 cIMT pareadas (43.5% de retención) | IMT carotídeo | −0.098 vs. +0.054 mm (p = 0.038) | Deserción grave; muestra analizada pequeña; preliminar |
| Schneider et al., 2012 | MT vs. educación sanitaria, pacientes con cardiopatía coronaria | 201; media de 5.4 años | Mortalidad compuesta, IM, accidente cerebrovascular | HR 0.52 (0.29–0.92), p = 0.025 | Ensayo pequeño; red de un solo investigador; preocupación por la lealtad |
| Norris et al., 2025 | MT vs. educación para la salud | 197 aleatorizados; 136 cIMT | cIMT a los 12 meses (primario); MACE hasta los 14 años | cIMT nulo (−0.0004 vs. −0.0003 mm); HR de MACE 0.346 (0.134–0.893) a los 5 años, nulo a los 14 años | Criterio de valoración principal nulo; eventos secundarios en múltiples intervalos; registro retrospectivo; preocupación por la lealtad |
23. Calidad de la evidencia, sesgo y efectos adversos
Tabla 8. Confianza narrativa evaluada por los autores según la afirmación, con la base explícita para la degradación.
Dominios de degradación: RoB = riesgo de sesgo · IND = falta de evidencia directa · IMP = imprecisión · INC = inconsistencia · CONF = confusión · PB = sesgo de publicación.
| Afirmación | Confianza | Dominios de degradación | Base |
| Asociación estrés → ASCVD (varios constructos psicosociales, CHD/CVD) | Fuerte | CONF | Asociaciones consistentes en estudios de casos y controles y de cohortes prospectivos para varios constructos psicosociales; los estudios de imagen y mecánicos proporcionan evidencia de apoyo para vías intermedias seleccionadas; persiste la confusión socioeconómica y conductual residual |
| Causalidad estrés → ASCVD (eventos clínicos) | Moderado | CONF, IND | La temporalidad y la fisiología experimental lo respaldan; no hay pruebas aleatorizadas; no se puede excluir la confusión residual |
| Estrés → inicio/progresión de la placa | Limited–Moderate | IND, IMP | La evidencia directa de imágenes seriadas en humanos es escasa; la mayor parte del apoyo se infiere de eventos y criterios de valoración subrogados |
| Vía amígdala–médula–arteria | Moderado | IMP, RoB | Un estudio de imagen longitudinal; 22 eventos; mediación observacional; subestudio psicométrico n = 13 |
| Desregulación diurna del cortisol → mortalidad CV | Moderado | IMP, INC | Varias cohortes prospectivas informan asociaciones adversas con ritmos más planos o menos diferenciados, pero los recuentos de eventos cardiovasculares son pequeños (31–32 muertes), las medidas difieren y un metanálisis más amplio no encontró ninguna asociación significativa de efectos aleatorios para el subgrupo de enfermedades cardiovasculares [78] |
| Aleatorización mendeliana del cortisol → cardiopatía coronaria | Limited–Moderate | IMP, IND | El IC incluye el valor nulo; los instrumentos explican el ≈0.5% de la varianza, lo que limita la potencia; la pleiotropía de SERPINA6/SERPINA1 no está resuelta; los instrumentos miden el cortisol, no el estrés |
| Cortisol puntual → resultados CV | Limitado | CONF, INC | Atenuado a nulo tras el ajuste (LURIC); estudio transversal nulo; desajuste de matriz con exposición crónica |
| Hipertensión / vía autonómica | Moderada–Fuerte | IND | El paso terminal ha demostrado ser causal de forma independiente; el vínculo exposición–mediador y la fracción mediada no están cuantificados |
| Inflamación — activación inducida por estrés agudo | Fuerte | — | Metanálisis experimental en humanos con dirección consistente |
| Inflamación — mediación del riesgo de ASCVD relacionado con el estrés | Moderado | IND | Los ECA antiinflamatorios establecen la relevancia causal de la inflamación para resultados coronarios seleccionados, no la fracción mediada del riesgo por estrés |
| Disfunción endotelial: respuesta humana aguda | Moderada–Fuerte | IMP | Efecto experimental reproducible; pronóstico en EAC; muestras experimentales pequeñas |
| Cascada molecular endotelial (pasos posteriores) | Limitado | IND | Evidencia predominantemente animal y de sistemas celulares; los componentes endotelina-A y AT₁R cuentan con poco respaldo en humanos |
| Vía metabólica | Moderado | IND | Sólida plausibilidad endocrina; fracción mediada específica del estrés no cuantificada |
| Vía de lípidos / apoB | Limitado | INC | Asociaciones estrés-lípidos en cohortes ocupacionales inconsistentes |
| Vías trombóticas y de activación aguda | Moderada–Fuerte | RoB | Amplios datos de estudios de casos cruzados; estudios de mecanismos metodológicamente heterogéneos |
| Mediación conductual | Moderada–Fuerte | IND | Observado repetidamente; no existe una cuantificación única defendible de la fracción mediada |
| A. Meditación → reducción del estrés percibido | Moderado | IMP | DME −0,24 frente a comparadores activos, I² = 0%; efecto pequeño, muestra modesta |
| B. Meditación → cambio en cortisol / eje HPA | Limited–Moderate | INC, IND | Efectos principalmente en muestras de riesgo; matrices heterogéneas; la estimación combinada no es específica de la meditación; mediación no demostrada |
| C. Meditación → presión arterial | Moderado | INC, IMP | La única estimación sistólica de certeza moderada es de −2,33 mmHg (MT vs activo); las estimaciones de MBI son heterogéneas (I² ≥ 87 %) |
| C. Meditación → VFC | No concluyente | INC, IMP | El efecto combinado cruza el valor nulo; I² = 89 %; sensible a valores atípicos |
| C. Meditación → inflamación | Limited–Moderate | INC, IND | Efectos pequeños de biomarcadores combinados; el ensayo mejor controlado encontró cambios en la expresión génica sin cambios en la PCR o la IL-6 |
| D. Meditación → reducción de la aterosclerosis | Limitada / No concluyente | RoB, IMP | El hallazgo original de cIMT tuvo una retención del 43,5 %; un ensayo posterior no mostró diferencias entre los grupos |
| E. Meditación → reducción de eventos graves | No concluyente | RoB, IMP, PB | Dos ensayos pequeños vinculados por lealtad; escasos datos de eventos de Cochrane de certeza baja o muy baja; no se identificó ninguna replicación independiente |
23.1 Problemas sistemáticos
Selección del comparador. En esta bibliografía, la lista de espera y los controles sin tratamiento tienden a producir efectos estimados mayores que los comparadores activos. Cochrane encontró efectos consistentemente mayores frente a comparadores inactivos.
Sesgo de publicación y preocupaciones relacionadas con la notificación. El estado de publicación se asoció directamente con el tamaño del efecto en la bibliografía sobre estrés laboral (1,43 publicados frente a 1,16 no publicados). En la bibliografía sobre MT, las muestras pequeñas, las posibilidades de notificación selectiva, el registro retrospectivo en algunos estudios y la lealtad de los investigadores generan preocupaciones relacionadas pero definidas de forma independiente, sin una cuantificación empírica equivalente del sesgo de publicación.
Lealtad de los investigadores y afiliación institucional. Particularmente pronunciado en la investigación de la MT, donde los ensayos que informan beneficios en criterios de valoración graves provienen de investigadores afiliados institucionalmente a organizaciones que enseñan e investigan la técnica. En los casos en que los intereses financieros se declaran por separado —como en el programa MB-BP y el comentario de 2026—, esta revisión lo indica explícitamente; cuando los ensayos declaran no tener conflictos financieros, la preocupación es la lealtad y la afiliación, en lugar de intereses financieros no declarados. La declaración de la AHA pidió explícitamente ensayos aleatorizados con potencia adecuada y una tasa de abandono inferior al 20 % realizados por investigadores sin sesgos inherentes en los resultados. Esa petición no ha sido atendida [46].
Falta de potencia estadística y deserción. Los estudios suelen carecer de potencia estadística por grupo; la deserción oscila entre el 17 % y más del 50 % en los ensayos clave revisados aquí.
Dependencia de variables subrogadas y seguimiento breve. La duración de los ensayos en el corpus de Cochrane debía ser de al menos 12 semanas, y la mayoría fueron cortos en relación con lo que se necesitaría para evaluar la remodelación estructural de la placa o las tasas de eventos.
Causalidad inversa en cohortes de cortisol. En cohortes con enfermedad cardiovascular existente, las mediciones hormonales pueden reflejar la gravedad de la enfermedad, los medicamentos, la enfermedad aguda, el sueño o la función renal, más que el estrés psicológico.
23.2 Efectos adversos
Las intervenciones mente-cuerpo son generalmente seguras, pero no están exentas de efectos adversos. Una revisión sistemática de 2020 que combinó diseños heterogéneos estimó una prevalencia global de eventos adversos de aproximadamente 8% entre personas que practican mindfulness o meditación — principalmente aumento de la ansiedad, pánico, síntomas depresivos o despersonalización — ampliamente comparable a las tasas notificadas para las terapias psicológicas estándar, aunque las estimaciones variaron mucho según el diseño del estudio y la notificación fue sustancialmente incompleta [70]. Notablemente, la revisión Cochrane encontró que la mayoría de los ensayos incluidos no informaron eventos adversos en absoluto, lo cual es en sí mismo un fallo de notificación [50].
24. Modelo integrado con peso de la evidencia por enlace
Vía de la enfermedad (Figura 6). Los grados a continuación se aplican a cada enlace individual y distinguen la certeza fisiológica aguda de la mediación de la enfermedad crónica. Estrés crónico → circuitos de amenaza cortico-límbicos [Moderado–Fuerte] → activación aguda del HPA y simpática [Fuerte para fisiología aguda; fenotipo crónico variable] → respuesta de catecolaminas [Fuerte para fisiología aguda; Moderado para asociación con ECV crónica], desregulación del cortisol [Moderado], reducción del tono vagal crónico [Limitado–Moderado], resistencia del receptor de glucocorticoides [Moderado como mecanismo; Limitado como mediador de ASCVD] → inflamación a través de hematopoyesis medular, IL-6/CRP, NF-κB [Moderado–Fuerte en humanos], disfunción endotelial [Moderado–Fuerte], estrés → carga de presión arterial sostenida [Moderado]; presión arterial → ASCVD [Fuerte], resistencia a la insulina y adiposidad visceral [Moderado, en parte conductual], activación plaquetaria y de la coagulación [Moderado, principalmente agudo] → iniciación y progresión de la aterosclerosis [Limitado–Moderado: la evidencia directa de imágenes seriadas en humanos es escasa] → inestabilidad de la placa y trombosis [Moderado] → infarto de miocardio, accidente cerebrovascular, muerte cardiovascular [asociación Fuerte; peso causal específico del mecanismo Moderado].
Vía de intervención. Meditación → reducción del estrés percibido [Moderado] → posible mejora en la regulación del HPA y autonómica [Limitado–Moderado] → reducción de la presión arterial [Moderado], cierta reducción en la expresión génica inflamatoria [Limitado], pequeño cambio metabólico [Limitado] → posible reducción de la aterosclerosis [Inconcluso; ensayo inicial positivo de cIMT seguido de un ensayo nulo relacionado posterior] → posible reducción de eventos [Inconcluso].
24.1 Las dos narrativas en competencia, expresadas con precisión
La interpretación más sólida disponible de la evidencia mecánica es no:
estrés → cortisol continuamente elevado → placa.
Un modelo más coherente con la evidencia disponible — ofrecido como un esquema conceptual, no como una cadena de mediación seriada demostrada — es:
amenaza psicológica repetida → procesamiento central de la amenaza alterado → actividad HPA y simpática repetida y desregulada → temporalidad y reactividad anómalas del cortisol, a veces con resistencia a los glucocorticoides y amplificación a nivel tisular, junto con activación de catecolaminas y hemodinámica → cambios inflamatorios, vasculares, metabólicos y conductuales → mayor susceptibilidad a la aterosclerosis y, en personas que ya tienen la enfermedad, mayor vulnerabilidad al desencadenamiento agudo.
El segundo modelo acomoda lo que el primero no puede: que algunas poblaciones con estrés crónico muestran un cortisol alto, otras una reactividad atenuada y otras perfiles circulantes relativamente normales con una señalización de glucocorticoides deteriorada.
24.2 Dónde se sitúa el estrés en relación con la apoB
Un punto de encuadre que esta revisión considera importante. La aterosclerosis requiere la retención de lipoproteínas que contienen apoB en la arteria íntima y una respuesta inflamatoria crónica a ellas. El estrés psicológico no sustituye a ese proceso; la biología actual de la aterosclerosis no ofrece ninguna base para tratar el estrés psicológico como una alternativa a la retención de lipoproteínas que contienen apoB en la iniciación de la placa [75].
El estrés es, más plausiblemente, un modificador de la exposición a lipoproteínas aterogénicas y sus consecuencias vasculares que una alternativa a la biología de la placa impulsada por la apoB. Lo que plausiblemente puede hacer es modificar la velocidad a la que transcurre ese proceso, y modificar la probabilidad that established plaque converts to a clinical event. The magnitude of that modification will depend heavily on baseline apoB burden, smoking, blood pressure, diabetes, sleep, age, genetics, existing plaque burden, and behaviour. This is why the same riesgo relativo means very different absolute things in different people — and why stress management is properly framed as a modifier of risk, not as a foundation of prevention.
25. Clinical and Prevention Implications
Stress management, including meditation, is a reasonable, low-risk adjunct for interested patients — particularly for blood pressure, psychological wellbeing, and behavioural self-regulation. It should no replace statins or other apoB-lowering therapy, antihipertensivos, smoking cessation, diabetes treatment, physical activity, rehabilitación cardíaca, or any other guideline-directed intervention. This is also the position of the American Heart Association, which concluded that meditation “may be considered as an adjunct” while noting that benefits remain to be better established [46,47].
Staged, actionable recommendations:
- Assess psychosocial stressors, depression, anxiety, and social isolation as risk markers — particularly in patients with unexplained risk, poor control, or after myocardial infarction. The value of screening lies in identifying people who need behavioural support, not in generating a risk score.
- Address established behavioural risk factors and psychosocial barriers alongside guideline-directed prevention. Smoking, physical activity, sleep, alcohol use and medication adherence are clinically important behavioural factors that can accompany psychological distress and should be addressed according to established prevention guidance. This is where the practical leverage is likely to lie, though the ordering is a clinical judgment rather than a directly tested comparison.
- Optimize guideline-directed prevention regardless of stress status — blood pressure, LDL cholesterol and apoB, glucose, smoking. Stress status does not change these targets.
- Offer meditation or structured stress reduction to patients who want it, framing the expected benefit honestly: modest blood-pressure and perceived-stress reduction, unproven event reduction. Where stress contributes to hypertension, poor sleep, inactivity, unhealthy eating, or difficulty adhering to treatment, the case for intervention is stronger — although the relative contribution of behavioural versus direct physiological mediation is not established.
- Do not order cortisol testing for cardiovascular risk stratification. It remains a research tool except where Cushing’s syndrome is clinically suspected. In LURIC, morning serum cortisol showed no independent association with cardiovascular mortality after adjustment for conventional risk factors [27], and no cortisol measure has been shown in a formal incremental-prediction analysis to improve risk estimation or to identify treatment responders.
- Do not present meditation as an alternative to pharmacotherapy. The most consequential harm in this area is not the intervention — it is the substitution.
- Counsel patients with established coronary disease about acute triggering where clinically appropriate. This is a distinct and better-supported phenomenon than chronic atherogenesis. Note, however, that evidence establishing acute triggering does not establish that counselling about it prevents events; no trial has tested that.
26. Thresholds That Would Change These Conclusions
Stating in advance what evidence would change one’s mind is a discipline this literature would benefit from.
- Un independently conducted, actively controlled, event-driven randomized trial, powered a priori for a clinically plausible MACE reduction given the expected baseline event rate, follow-up duration, non-adherence and competing risk, showing that meditation reduces MACE would justify elevating it from adjunct to recommended therapy. Independent replication by investigators without intervention-specific allegiance would materially increase confidence.
- Replication of the amygdala–marrow–artery finding in a larger cohort with adequate event numbers would move that pathway from Moderate to Strong.
- Demonstration that experimentally modifying an adverse diurnal cortisol pattern in a prespecified direction reduces events — not merely correlates with them — would justify cortisol-rhythm monitoring and would establish cortisol as a modifiable target rather than a readout.
- De serie imágenes coronarias in a randomized stress-reduction trial showing changed plaque burden or phenotype would fill the Claim D gap directly.
- Stronger genetic instruments for cortisol, explaining substantially more than 0.5% of variance, would sharpen the causal estimate in either direction.
We identified none of these in our search to 20 August 2026.
27. Major Unanswered Research Questions
- Does reducing stress, by any means, reduce hard cardiovascular events in an adequately powered, low-bias, independent randomized trial?
- Does stress reduction alter serial coronary plaque burden or inflammatory fenotipo de placa?
- Is modification of an adverse diurnal cortisol pattern itself cardioprotective, or is the pattern merely a marker of underlying health?
- Which meditation type, dose, frequency, and duration — if any — is most effective, via which mechanism, against an activo control?
- How much of the stress–ASCVD link is genuinely causal versus confounded by socioeconomic position and behaviour?
- Can hair cortisol or cortisone add incremental predictive value over standard risk factors?
- Do baseline neuroimaging or cortisol phenotypes identify subgroups deriving disproportionate benefit from mind-body intervention?
- Do effects differ by sex, race, socioeconomic stress burden, PTSD or depression status, or baseline HPA phenotype?
- Do stress-reduction practices reproducibly modify immune gene expression, and if so, through what epigenetic mechanisms — including FKBP5-related regulation and GR signalling?
The field needs better mediation designs: an ideal study would randomize a standardized intervention, repeatedly measure perceived stress, sleep, behaviour, ambulatory blood pressure, catecholamines, multi-timepoint salivary cortisol, hair glucocorticoids, inflammatory signalling, endothelial function, and validated arterial imaging, then follow adjudicated cardiovascular events. Without that temporal mediator structure, an observed cortisol decrease and an observed blood-pressure decrease cannot establish that the former caused the latter.
28. Conclusions: Direct Answers to the Core Questions
Table 9. Summary answers.
| Pregunta | Answer | Grado |
| Do chronic psychosocial stressors increase ASCVD risk? | Several distinct constructs — job strain, perceived stress, loneliness and social isolation — are each associated with modestly higher risk. Adjusted prospective estimates commonly ~1.2–1.3 for several psychosocial constructs; case-control and trigger estimates larger and answering different questions | Asociación Fuerte |
| How strong is the causal evidence? | Moderate. Supported by temporality, consistency and human experimental physiology, but materially weaker than the causal evidence for apoB exposure, smoking and blood pressure; residual confounding remains possible | Moderado |
| Which mechanisms have the strongest human evidence? | Autonomic and haemodynamic activation; inflammation; endothelial dysfunction; behavioural mediation; acute triggering. Brain–marrow–artery signalling is compelling but rests on one study | Moderada–Fuerte |
| What role does cortisol play? | Un biomarcador inespecífico de la fisiología del eje HHA/glucocorticoides y un mediador plausible; es posible una pequeña contribución causal, pero no está demostrada. No es el único transmisor del estrés | Limited–Moderate para la causalidad |
| ¿Es patogénico el cortisol elevado, o es la desregulación el mejor modelo? | La desregulación es el mejor marco de referencia, sin un fenotipo obligatorio. El hipercortisolismo franco es inequívocamente patogénico, pero no es el estado habitual de estrés crónico | Fuerte evidencia en contra del modelo simple; Moderado para cualquier fenotipo desregulado específico |
| ¿Cuánto está mediado por la PA, la inflamación, la resistencia a la insulina, la adiposidad, el sueño y el comportamiento? | Desconocido, y probablemente heterogéneo entre poblaciones y estresores. Ningún porcentaje único es defendible; las estimaciones mínimamente ajustadas y las ajustadas por covariables responden a preguntas diferentes, y ninguna identifica un efecto biológico directo | — |
| ¿Reduce la meditación el estrés percibido? | Sí, modestamente; el efecto disminuye frente a controles activos creíbles | Moderado |
| ¿Altera la meditación el cortisol o la fisiología del eje HHA? | Efectos agrupados de pequeños a moderados, principalmente en muestras de riesgo. La “modulación” es más precisa que el “descenso” o la “normalización” generalizados; la dirección favorable depende del fenotipo HHA basal y de la métrica del cortisol. La mediación del beneficio no está demostrada | Limited–Moderate |
| ¿Mejora la meditación los factores de riesgo establecidos? | La presión arterial modestamente — aproximadamente −2,3 mmHg sistólica para la MT frente a comparadores activos en la estimación de Cochrane de certeza moderada, con estimaciones mayores pero menos ciertas en otras comparaciones; la VFC no de forma convincente; la inflamación de forma inconsistente; los marcadores metabólicos de forma no fiable | Moderado para la PA |
| ¿Ralentiza la meditación la aterosclerosis? | No demostrado de forma consistente. Un ensayo pequeño inicial informó de beneficios en el GIMc con un desgaste sustancial; un ensayo aleatorizado posterior en una población diferente no demostró un beneficio entre grupos | Limitada / No concluyente |
| ¿Previene la meditación el IM, el ictus o la muerte CV? | No establecido. Dos pequeños ensayos vinculados a la lealtad sugieren beneficios; sin replicación independiente; Cochrane encontró escasa evidencia de eventos de certeza baja o muy baja | No concluyente |
28.1 Lo que está justificado y lo que es una extralimitación
Justificado. Varias formas de estrés psicosocial crónico y angustia se asocian prospectivamente con un riesgo de ECVAS modestamente superior tras el ajuste por covariables medidas, y probablemente contribuyan causalmente en cierto grado. La desregulación del eje HHA —no el simple hipercortisolismo— es un marco fisiológico más defendible, aunque no se ha establecido ningún fenotipo desregulado único. El estrés emocional agudo puede desencadenar eventos en personas con enfermedades existentes. La meditación reduce el estrés percibido, disminuye modestamente la presión arterial, suele ser de bajo riesgo y es un complemento razonable dentro de una estrategia de prevención completa —aunque se producen experiencias psicológicas adversas y los ensayos cardiovasculares han informado de los daños de forma incompleta.
Extralimitación. Que el estrés es un factor independiente importante de la aterosclerosis, comparable a los lípidos o al tabaquismo. Que las pruebas de cortisol son clínicamente útiles para el riesgo cardiovascular. Que la meditación “previene infartos o accidentes cerebrovasculares”. Que la meditación “revierte la aterosclerosis”. Que la meditación “normaliza el cortisol para prevenir enfermedades cardiovasculares”. Que nada de esto justifica aplazar o sustituir la terapia dirigida por las guías.
El abismo entre estas dos listas es donde falla la mayor parte de la comunicación pública sobre este tema — y, dado que la exposición acumulada a la apoB impulsa el riesgo aterosclerótico con el tiempo [75], el error de sustitución no es inofensivo.
29. Limitaciones de esta revisión
Esta es una revisión narrativa de la evidencia, no una revisión sistemática con un protocolo registrado, una estrategia de búsqueda preespecificada o un instrumento formal de riesgo de sesgo aplicado a cada estudio incluido. La selección de los estudios refleja el juicio del autor, fundamentado en cuatro síntesis de fuentes preparadas de forma independiente, y puede no ser exhaustiva.
El esquema de calificación en la Sección 2.3 es explícito pero no es GRADE, y las calificaciones son evaluaciones del autor en lugar de valoraciones de consenso formal. En los casos en que los textos completos tenían acceso restringido por pago, los valores cuantitativos se tomaron de los resúmenes publicados. Las estimaciones de los efectos extraídas de los metanálisis heredan las limitaciones de esos análisis, incluyendo la heterogeneidad y el sesgo de publicación documentado en la Sección 7.2.
La revisión se inclina hacia la literatura publicada en inglés y hacia cohortes en países de ingresos altos, con las notables excepciones de INTERHEART e INTERSTROKE. Finalmente, esta es un área en rápido movimiento —los propios autores de Cochrane señalaron un gran número de estudios elegibles en curso— y es de esperar que las conclusiones sobre las Afirmaciones D y E, en particular, cambien.
30. Referencias
- Rosengren A, Hawken S, Ôunpuu S, Sliwa K, Zubaid M, Almahmeed WA, et al. Association of psychosocial risk factors with risk of acute myocardial infarction in 11 119 cases and 13 648 controls from 52 countries (the INTERHEART study): case-control study. Lancet. 2004;364(9438):953–62. doi:10.1016/S0140-6736(04)17019-0. PMID: 15364186.
- O’Donnell MJ, Xavier D, Liu L, Zhang H, Chin SL, Rao-Melacini P, et al. Risk factors for ischaemic and intracerebral haemorrhagic stroke in 22 countries (the INTERSTROKE study): a case-control study. Lancet. 2010;376(9735):112–23. doi:10.1016/S0140-6736(10)60834-3. PMID: 20561675.
- Kivimäki M, Nyberg ST, Batty GD, Fransson EI, Heikkilä K, Alfredsson L, et al. Job strain as a risk factor for coronary heart disease: a collaborative meta-analysis of individual participant data. Lancet. 2012;380(9852):1491–7. doi:10.1016/S0140-6736(12)60994-5. PMID: 22981903.
- Huang Y, Xu S, Hua J, Zhu D, Liu C, Hu Y, et al. Association between job strain and risk of incident stroke: a meta-analysis. Neurology. 2015;85(19):1648–54. doi:10.1212/WNL.0000000000002098. PMID: 26468409.
- Fransson EI, Nyberg ST, Heikkilä K, Alfredsson L, Bjorner JB, Borritz M, et al. Job strain and the risk of stroke: an individual-participant data meta-analysis. Stroke. 2015;46(2):557–9. doi:10.1161/STROKEAHA.114.008019. PMID: 25563644.
- Richardson S, Shaffer JA, Falzon L, Krupka D, Davidson KW, Edmondson D. Meta-analysis of perceived stress and its association with incident coronary heart disease. Am J Cardiol. 2012;110(12):1711–6. doi:10.1016/j.amjcard.2012.08.004. PMID: 22975465.
- Valtorta NK, Kanaan M, Gilbody S, Ronzi S, Hanratty B. Loneliness and social isolation as risk factors for coronary heart disease and stroke: systematic review and meta-analysis of longitudinal observational studies. Heart. 2016;102(13):1009–16. doi:10.1136/heartjnl-2015-308790. PMID: 27091846. PMCID: PMC4941172.
- Schulz R, Beach SR. Caregiving as a risk factor for mortality: the Caregiver Health Effects Study. JAMA. 1999;282(23):2215–9. doi:10.1001/jama.282.23.2215. PMID: 10605972.
- Smyth A, O’Donnell M, Lamelas P, Teo K, Rangarajan S, Yusuf S; INTERHEART Investigators. Physical activity and anger or emotional upset as triggers of acute myocardial infarction: the INTERHEART study. Circulation. 2016;134(15):1059–67. doi:10.1161/CIRCULATIONAHA.116.023142. PMID: 27753614.
- Tsai S-Y, Chi N-F, Wang Y-C, et al. Association of stress hormones and the risk of cardiovascular diseases: a systematic review and meta-analysis. Int J Cardiol Cardiovasc Risk Prev. 2024;23:200305. doi:10.1016/j.ijcrp.2024.200305. PMID: 39319239. PMCID: PMC11420448. Outcome is broad cardiovascular disease, not ASCVD specifically.
- Tawakol A, Ishai A, Takx RAP, Figueroa AL, Ali A, Kaiser Y, et al. Relation between resting amygdalar activity and cardiovascular events: a longitudinal and cohort study. Lancet. 2017;389(10071):834–45. doi:10.1016/S0140-6736(16)31714-7. PMID: 28088338.
- Heidt T, Sager HB, Courties G, Dutta P, Iwamoto Y, Zaltsman A, et al. Chronic variable stress activates hematopoietic stem cells. Nat Med. 2014;20(7):754–8. doi:10.1038/nm.3589. PMID: 24952646.
- Marsland AL, Walsh C, Lockwood K, John-Henderson NA. The effects of acute psychological stress on circulating and stimulated inflammatory markers: a systematic review and meta-analysis. Brain Behav Immun. 2017;64:208–19. doi:10.1016/j.bbi.2017.01.011. PMID: 28089638.
- Miller GE, Chen E, Sze J, Marin T, Arevalo JMG, Doll R, et al. A functional genomic fingerprint of chronic stress in humans: blunted glucocorticoid and increased NF-κB signaling. Biol Psychiatry. 2008;64(4):266–72. doi:10.1016/j.biopsych.2008.03.017. PMID: 18440494.
- Cohen S, Janicki-Deverts D, Doyle WJ, Miller GE, Frank E, Rabin BS, et al. Chronic stress, glucocorticoid receptor resistance, inflammation, and disease risk. Proc Natl Acad Sci U S A. 2012;109(16):5995–9. doi:10.1073/pnas.1118355109. PMID: 22474371.
- Kumari M, Shipley M, Stafford M, Kivimäki M. Association of diurnal patterns in salivary cortisol with all-cause and cardiovascular mortality: findings from the Whitehall II study. J Clin Endocrinol Metab. 2011;96(5):1478–85. doi:10.1210/jc.2010-2137. PMID: 21346074.
- Karl S, Johar H, Ladwig KH, Peters A, Lederbogen F. Dysregulated diurnal cortisol patterns are associated with cardiovascular mortality: findings from the KORA-F3 study. Psychoneuroendocrinology. 2022;141:105753. doi:10.1016/j.psyneuen.2022.105753. PMID: 35395560.
- Ronaldson A, Kidd T, Poole L, Leigh E, Jahangiri M, Steptoe A. Diurnal cortisol rhythm is associated with adverse cardiac events and mortality in coronary artery bypass patients. J Clin Endocrinol Metab. 2015;100(10):3676–82. doi:10.1210/jc.2015-2617. PMID: 26305622. PMCID: PMC4889728.
- Vogelzangs N, Beekman ATF, Milaneschi Y, Bandinelli S, Ferrucci L, Penninx BWJH. Urinary cortisol and six-year risk of all-cause and cardiovascular mortality. J Clin Endocrinol Metab. 2010;95(11):4959–64. doi:10.1210/jc.2010-0192. PMID: 20739384.
- van der Valk ES, Mohseni M, Iyer AM, et al. Long-term glucocorticoid exposure and incident cardiovascular diseases — the Lifelines cohort. J Clin Endocrinol Metab. 2024;109(10):2520–9. doi:10.1210/clinem/dgae081. PMID: 38500477. PMCID: PMC11403319. Outcome is broad CVD.
- Stomby A, Strömberg S, Theodorsson E, Faresjö ÅO, Jones M, Faresjö T. Standard modifiable cardiovascular risk factors mediate the association between elevated hair cortisol concentrations and coronary artery disease. Front Cardiovasc Med. 2022;8:765000. doi:10.3389/fcvm.2021.765000. PMID: 35146006. PMCID: PMC8821522. Cross-sectional mediation analysis; not a SCAPIS analysis.
- Hamer M, Endrighi R, Venuraju SM, Lahiri A, Steptoe A. Cortisol responses to mental stress and the progression of coronary artery calcification in healthy men and women. PLoS One. 2012;7(2):e31356. doi:10.1371/journal.pone.0031356. PMID: 22328931. PMCID: PMC3273460.
- Hajat A, Diez-Roux AV, Sanchez BN, Holvoet P, Bild D, Seeman T, et al. Examining the association between salivary cortisol levels and subclinical measures of atherosclerosis: the Multi-Ethnic Study of Atherosclerosis. Psychoneuroendocrinology. 2013;38(7):1036–46. doi:10.1016/j.psyneuen.2012.10.007. PMID: 23146655. PMCID: PMC4020284.
- Flynn S, Srikanthan P, Ravellette K, Inoue K, Watson K, Horwich T. Urinary cortisol and cardiovascular events in women vs. men: the Multi-Ethnic Study of Atherosclerosis. Am Heart J Plus. 2023;36:100344. doi:10.1016/j.ahjo.2023.100344. PMID: 37982128. PMCID: PMC10655947.
- Crawford AA, Soderberg S, Kirschbaum C, Murphy L, Eliasson M, Ebrahim S, et al. Morning plasma cortisol as a cardiovascular risk factor: findings from prospective cohort and Mendelian randomization studies. Eur J Endocrinol. 2019;181(4):429–38. doi:10.1530/EJE-19-0161. PMID: 31325907. PMCID: PMC6733337.
- Crawford AA, Bankier S, Altmaier E, Barnes CLK, Clark DW, Ermel R, et al. Variation in the SERPINA6/SERPINA1 locus alters morning plasma cortisol, hepatic corticosteroid binding globulin expression, gene expression in peripheral tissues, and risk of cardiovascular disease. J Hum Genet. 2021;66(6):625–36. doi:10.1038/s10038-020-00895-6. PMID: 33469137.
- Pilz S, Theiler-Schwetz V, Trummer C, et al. Associations of serum cortisol with cardiovascular risk and mortality in patients referred to coronary angiography (LURIC). J Endocr Soc. 2021;5(5):bvab017. doi:10.1210/jendso/bvab017. PMID: 33869979. PMCID: PMC8041336.
- Limumpornpetch P, Morgan AW, Tiganescu A, Baxter PD, Nyawira Nyaga V, Pujades-Rodriguez M, et al. The effect of endogenous Cushing syndrome on all-cause and cause-specific mortality. J Clin Endocrinol Metab. 2022;107(8):2377–88. doi:10.1210/clinem/dgac265. PMID: 35486378. PMCID: PMC9282270.
- Reynolds RM, Ilyas B, Price JF, Fowkes FGR, Newby DE, Webb DJ, Walker BR. Circulating plasma cortisol concentrations are not associated with coronary artery disease or peripheral vascular disease. QJM. 2009;102(7):469–75. doi:10.1093/qjmed/hcp057. PMID: 19458201.
- Ortiz R, Kluwe B, Lazarus S, Teruel MN, Joseph JJ. Cortisol and cardiometabolic disease: a target for advancing health equity. Trends Endocrinol Metab. 2022;33(11):786–97. doi:10.1016/j.tem.2022.08.002. PMID: 36266164. PMCID: PMC9676046. Narrative review; cited as a secondary synthesis for glucocorticoid receptor, pre-receptor metabolism and cardiometabolic framework, not as primary evidence for any individual molecular step.
- Ghiadoni L, Donald AE, Cropley M, et al. Mental stress induces transient endothelial dysfunction in humans. Circulation. 2000;102(20):2473–8. doi:10.1161/01.CIR.102.20.2473. PMID: 11076819. Small experimental sample.
- Lima BB, Hammadah M, Kim JH, et al. Association of transient endothelial dysfunction induced by mental stress with major adverse cardiovascular events in men and women with coronary artery disease. JAMA Cardiol. 2019;4(10):988–96. doi:10.1001/jamacardio.2019.3252. PMID: 31509180. PMCID: PMC6739728.
- Sullivan S, Young A, Garcia M, et al. Sex differences in vascular response to mental stress and adverse cardiovascular events among patients with ischemic heart disease. Arterioscler Thromb Vasc Biol. 2023;43(5):e112–e120. doi:10.1161/ATVBAHA.122.318576. PMID: 36857628. PMCID: PMC10164352.
- Hinterdobler J, Schott S, Jin H, et al. Acute mental stress drives vascular inflammation and promotes plaque destabilization in mouse atherosclerosis. Eur Heart J. 2021;42(39):4077–88. doi:10.1093/eurheartj/ehab371. PMID: 34279021. PMCID: PMC8516477. Human data concern leukocyte redistribution; plaque destabilization is mouse evidence.
- Thrall G, Lane D, Carroll D, Lip GYH. A systematic review of the effects of acute psychological stress and physical activity on haemorheology, coagulation, fibrinolysis and platelet reactivity: implications for the pathogenesis of acute coronary syndromes. Thromb Res. 2007;120(6):819–47. doi:10.1016/j.thromres.2007.01.004. PMID: 17321571.
- Wei J, Rooks C, Ramadan R, Shah AJ, Bremner JD, Quyyumi AA, et al. Meta-analysis of mental stress-induced myocardial ischemia and subsequent cardiac events in patients with coronary artery disease. Am J Cardiol. 2014;114(2):187–92. doi:10.1016/j.amjcard.2014.04.022. PMID: 24856319.
- Kivimäki M, Steptoe A. Effects of stress on the development and progression of cardiovascular disease. Nat Rev Cardiol. 2018;15(4):215–29. doi:10.1038/nrcardio.2017.189. PMID: 29213140.
- Hackett RA, Steptoe A, Kumari M. Association of diurnal patterns in salivary cortisol with type 2 diabetes in the Whitehall II study. J Clin Endocrinol Metab. 2014;99(12):4625–31. doi:10.1210/jc.2014-2459. PMID: 25215558.
- Alfredsson L, Hammar N, Fransson E, et al. Job strain and major risk factors for coronary heart disease among employed males and females in a Swedish study on work, lipids and fibrinogen. Scand J Work Environ Health. 2002;28(4):238–48. doi:10.5271/sjweh.671. PMID: 12199425.
- Brindle RC, Pearson A, Ginty AT. Adverse childhood experiences (ACEs) relate to blunted cardiovascular and cortisol reactivity to acute laboratory stress: a systematic review and meta-analysis. Neurosci Biobehav Rev. 2022;134:104530. doi:10.1016/j.neubiorev.2022.104530. PMID: 35031343.
- Salomon RE, Tan KR, Vaughan A, Adynski H, Muscatell KA. Minimally-invasive methods for examining biological changes in response to chronic stress: a scoping review. Int J Nurs Stud. 2020;103:103419. doi:10.1016/j.ijnurstu.2019.103419. PMID: 31945603. PMCID: PMC7067628.
- Chauntry AJ, Diaz KM, Sloan RP, et al. Psychobiological reactivity to acute psychological stress as a predictor of cardiovascular disease and mortality: the Multi-Ethnic Study of Atherosclerosis. Psychoneuroendocrinology. 2026;183:107657. doi:10.1016/j.psyneuen.2025.107657. PMID: 41135261.
- Pan Y, Fan F, Jiang J, Zhang Y. Clinical outcomes of anti-inflammatory therapies inhibiting the NLRP3/IL-1β/IL-6/CRP pathway in coronary artery disease patients: a systematic review and meta-analysis. Inflamm Res. 2025;74:99. doi:10.1007/s00011-025-02058-9. PMID: 40583093. PMCID: PMC12206679.
- Bando S, Fukuda D, Soeki T, et al. Expression of NLRP3 in subcutaneous adipose tissue is associated with coronary atherosclerosis. Atherosclerosis. 2015;242(2):407–14. doi:10.1016/j.atherosclerosis.2015.07.043. PMID: 26282945. NLRP3 measured in subcutaneous adipose tissue; psychological stress not assessed.
- Goodwin JE, Feng Y, Velazquez H, Zhou H, Sessa WC. Endothelial glucocorticoid receptor suppresses atherogenesis — brief report. Arterioscler Thromb Vasc Biol. 2015;35(4):779–82. doi:10.1161/ATVBAHA.114.304525. PMID: 25810297. PMCID: PMC4375730. ApoE-deficient mouse model; not human evidence.
- Levine GN, Lange RA, Bairey-Merz CN, Davidson RJ, Jamerson K, Mehta PK, et al. Meditation and cardiovascular risk reduction: a scientific statement from the American Heart Association. J Am Heart Assoc. 2017;6(10):e002218. doi:10.1161/JAHA.117.002218. PMID: 28963100.
- Levine GN, Cohen BE, Commodore-Mensah Y, Fleury J, Huffman JC, Khalid U, et al. Psychological health, well-being, and the mind-heart-body connection: a scientific statement from the American Heart Association. Circulation. 2021;143(10):e763–83. doi:10.1161/CIR.0000000000000947. PMID: 33486973.
- Levine GN, Carney RM, Cohen BE, et al. Post-myocardial infarction psychological distress: a scientific statement from the American Heart Association. Circulation. 2025;152:e298–e310. doi:10.1161/CIR.0000000000001381. PMID: 40977387. PMCID: PMC12919889.
- Brook RD, Appel LJ, Rubenfire M, Ogedegbe G, Bisognano JD, Elliott WJ, et al. Beyond medications and diet: alternative approaches to lowering blood pressure — a scientific statement from the American Heart Association. Hypertension. 2013;61(6):1360–83. doi:10.1161/HYP.0b013e318293645f. PMID: 23608661.
- Rees K, Takeda A, Court R, Kudrna L, Hartley L, Ernst E. Meditation for the primary and secondary prevention of cardiovascular disease. Cochrane Database Syst Rev. 2024;2(2):CD013358. doi:10.1002/14651858.CD013358.pub2. PMID: 38358047. PMCID: PMC10867897.
- Rogerson O, Wilding S, Prudenzi A, O’Connor DB. Effectiveness of stress management interventions to change cortisol levels: a systematic review and meta-analysis. Psychoneuroendocrinology. 2024;159:106415. doi:10.1016/j.psyneuen.2023.106415. PMID: 37879237.
- Koncz A, Demetrovics Z, Takacs ZK. Meditation interventions efficiently reduce cortisol levels of at-risk samples: a meta-analysis. Health Psychol Rev. 2021;15(1):56–84. doi:10.1080/17437199.2020.1760727. PMID: 32635830.
- Sanada K, Montero-Marin J, Alda Díez M, Salas-Valero M, Pérez-Yus MC, Morillo H, et al. Effects of mindfulness-based interventions on salivary cortisol in healthy adults: a meta-analytical review. Front Physiol. 2016;7:471. doi:10.3389/fphys.2016.00471. PMID: 27807420. PMCID: PMC5069287.
- Dunn TJ, Dimolareva M. The effect of mindfulness-based interventions on immunity-related biomarkers: a comprehensive meta-analysis of randomised controlled trials. Clin Psychol Rev. 2022;92:102124. doi:10.1016/j.cpr.2022.102124. PMID: 35078038.
- Lindsay EK, Marsland AL, Cole SW, et al. Mindfulness-based stress reduction reduces proinflammatory gene regulation but not systemic inflammation among older adults: a randomized controlled trial. Psychosom Med. 2024;86(5):463–72. doi:10.1097/PSY.0000000000001264. PMID: 37982547. PMCID: PMC11098967. Published online 2023.
- Creswell JD, Irwin MR, Burklund LJ, Lieberman MD, Arevalo JMG, Ma J, Breen EC, Cole SW. Mindfulness-Based Stress Reduction training reduces loneliness and pro-inflammatory gene expression in older adults: a small randomized controlled trial. Brain Behav Immun. 2012;26(7):1095–101. doi:10.1016/j.bbi.2012.07.006. PMID: 22820409. PMCID: PMC3635809.
- Brown L, Rando AA, Eichel K, Van Dam NT, Celano CM, Huffman JC, et al. The effects of mindfulness and meditation on vagally mediated heart rate variability: a meta-analysis. Psychosom Med. 2021;83(6):631–40. doi:10.1097/PSY.0000000000000900. PMID: 33395216.
- Hughes JW, Fresco DM, Myerscough R, van Dulmen MHM, Carlson LE, Josephson R. Randomized controlled trial of mindfulness-based stress reduction for prehypertension. Psychosom Med. 2013;75(8):721–8. doi:10.1097/PSY.0b013e3182a3e4e5. PMID: 24127622.
- Blom K, Baker B, How M, Dai M, Irvine J, Abbey S, et al. Hypertension analysis of stress reduction using mindfulness meditation and yoga: results from the HARMONY randomized controlled trial. Am J Hypertens. 2014;27(1):122–9. doi:10.1093/ajh/hpt134. PMID: 24038797.
- Loucks EB, Schuman-Olivier Z, Saadeh FB, et al. Effect of adapted mindfulness training in participants with elevated office blood pressure: the MB-BP study — a randomized clinical trial. J Am Heart Assoc. 2023;12(11):e028712. doi:10.1161/JAHA.122.028712. PMID: 37218591. PMCID: PMC10381983. Multicomponent intervention; investigator commercial interest disclosed.
- Wu F, Brewer LC, Neves VV, Scarpaci MM, Saadeh FB, Proulx JA, Loucks EB. Impact of the mindfulness-based blood pressure reduction (MB-BP) program on cardiovascular health: a randomized clinical trial. Am J Prev Cardiol. 2026;27:101584. doi:10.1016/j.ajpc.2026.101584. PMID: 42291030. PMCID: PMC13261222.
- Anderson JW, Liu C, Kryscio RJ. Blood pressure response to Transcendental Meditation: a meta-analysis. Am J Hypertens. 2008;21(3):310–6. doi:10.1038/ajh.2007.65. PMID: 18311126.
- Bai Z, Chang J, Chen C, Li P, Yang K, Chi I. Investigating the effect of transcendental meditation on blood pressure: a systematic review and meta-analysis. J Hum Hypertens. 2015;29(11):653–62. doi:10.1038/jhh.2015.6. PMID: 25673114.
- Fisher V, Li WW, Malabu U. The effectiveness of mindfulness-based stress reduction (MBSR) on the mental health, HbA1c, and mindfulness of diabetes patients: a systematic review and meta-analysis of randomised controlled trials. Appl Psychol Health Well Being. 2023;15(4):1733–49. doi:10.1111/aphw.12441. PMID: 36855248.
- Castillo-Richmond A, Schneider RH, Alexander CN, Cook R, Myers H, Nidich S, et al. Effects of stress reduction on carotid atherosclerosis in hypertensive African Americans. Stroke. 2000;31(3):568–73. doi:10.1161/01.STR.31.3.568. PMID: 10700487.
- Schneider RH, Grim CE, Rainforth MV, Kotchen T, Nidich SI, Gaylord-King C, et al. Stress reduction in the secondary prevention of cardiovascular disease: randomized, controlled trial of Transcendental Meditation and health education in Blacks. Circ Cardiovasc Qual Outcomes. 2012;5(6):750–8. doi:10.1161/CIRCOUTCOMES.112.967406. PMID: 23149426.
- Norris KC, Salerno J, Bairey Merz CN, Kaushik V, Gelleta S, Castillo A, Nidich S, Gaylord-King C, Schneider RH. A randomized controlled trial of meditation and health education on carotid intima-media thickness and major adverse cardiovascular events in Black men and women. Front Med (Lausanne). 2025;12:1513699. doi:10.3389/fmed.2025.1513699. PMID: 40177279. PMCID: PMC11962031. Trial conducted 2000–2014; registered retrospectively (NCT05642936). Declares no commercial or financial conflict of interest; author institutional affiliations constitute an allegiance concern.
- Gaylord-King C, Harris CL, Xu S, Salerno JW, Walton KG, Bairey-Merz CN, Nidich S, Schneider RH. A multicenter randomized controlled trial of meditation and health education in the prevention of cardiometabolic disease in Black women. J Womens Health. 2025;34(10):1247–56. doi:10.1177/15409996251364663. PMID: 40759176.
- Schneider RH, Norris KC, Brook RD. Transcendental Meditation to combat psychosocial stress, hypertension and cardiovascular disease. Nat Rev Cardiol. 2026;23(1):4–5. doi:10.1038/s41569-025-01235-x. PMID: 41266880. Commentary, not primary outcome evidence; cited to document investigator allegiance. Disclosed conflicts include an author commercial interest.
- Farias M, Maraldi E, Wallenkampf KC, Lucchetti G. Adverse events in meditation practices and meditation-based therapies: a systematic review. Acta Psychiatr Scand. 2020;142(5):374–93. doi:10.1111/acps.13225. PMID: 32820538.
- Landsbergis P, Schnall P. Job strain and coronary heart disease [correspondence]. Lancet. 2013;381(9865):448. doi:10.1016/S0140-6736(13)60242-1. PMID: 23399068.
- Choi B, Schnall P, Ko S, Dobson M, Baker D. Job strain and coronary heart disease [correspondence]. Lancet. 2013;381(9865):448. doi:10.1016/S0140-6736(13)60243-3. PMID: 23399069.
- Kivimäki M, Singh-Manoux A, Nyberg S, Batty GD. Job strain and coronary heart disease — authors’ reply. Lancet. 2013;381(9865):448–9. doi:10.1016/S0140-6736(13)60244-5. PMID: 23399067.
- Hamer M, Steptoe A. Cortisol responses to mental stress and incident hypertension in healthy men and women. J Clin Endocrinol Metab. 2012;97(1):E29–34. doi:10.1210/jc.2011-2132. PMID: 22031509.
- Borén J, Chapman MJ, Krauss RM, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights — a consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2020;41(24):2313–30. doi:10.1093/eurheartj/ehz962. PMID: 32052833. PMCID: PMC7308544.
- Spieker LE, Hürlimann D, Ruschitzka F, Corti R, Enseleit F, Shaw S, Hayoz D, Deanfield JE, Lüscher TF, Noll G. Mental stress induces prolonged endothelial dysfunction via endothelin-A receptors. Circulation. 2002;105(24):2817–20. doi:10.1161/01.CIR.0000021598.15895.34. PMID: 12070106.
- Rocha HNM, Batista GMS, Storch AS, Garcia VP, Teixeira GF, Mentzinger J, Gomes EAC, Campos MO, Nóbrega ACL, Rocha NG. Mental stress induces endothelial dysfunction by AT1R-mediated redox imbalance in overweight/obese men. Braz J Med Biol Res. 2023;56:e12547. doi:10.1590/1414-431X2023e12547. PMID: 36995873. PMCID: PMC10041671. Three-way randomized crossover, n = 15; single sex and body-composition stratum.
- Adam EK, Quinn ME, Tavernier R, McQuillan MT, Dahlke KA, Gilbert KE. Diurnal cortisol slopes and mental and physical health outcomes: a systematic review and meta-analysis. Psychoneuroendocrinology. 2017;83:25–41. doi:10.1016/j.psyneuen.2017.05.018. PMID: 28578301. PMCID: PMC5568897. 179 associations from 80 studies to January 2015; overall r = 0.147; cardiovascular-disease subgroup not significant in random-effects analysis.
Nota de verificación
Las estimaciones cuantitativas se cotejaron con la publicación primaria o la revisión sistemática citada siempre que fue posible. Las cifras de INTERHEART e INTERSTROKE se informan con intervalos de confianza del 99% según los diseños originales del estudio; todos los demás intervalos son del 95% a menos que se indique lo contrario.
Se señalan tres puntos de interpretación para el lector. Primero, el subestudio psicométrico de Tawakol incluyó n = 13 participantes, y las correlaciones de ese subestudio deben tratarse como exploratorias. Segundo, el ensayo publicado en 2025 informa un cociente de riesgos a diez años de 0.485 con un intervalo de confianza del 95% de 0.226–1.044 junto con p = 0.0435; estos son internamente inconsistentes según lo publicado, y por lo tanto esta revisión no describe ese resultado como estadísticamente significativo. Tercero, la literatura sobre los puntos finales duros de la Meditación Trascendental (referencias 65–69) debe leerse con conciencia explícita de la lealtad del investigador y la afiliación institucional; cuando se divulga un interés financiero por separado —como para el programa MB-BP (referencia 60) y el comentario de 2026 (referencia 69)— así se indica, y donde los ensayos no declaran ningún conflicto financiero, la preocupación es la lealtad más que un interés financiero no declarado.
Las Figuras 1A y 6 son representaciones esquemáticas, no gráficos de datos medidos. Todas las demás figuras representan valores informados en las fuentes primarias citadas.