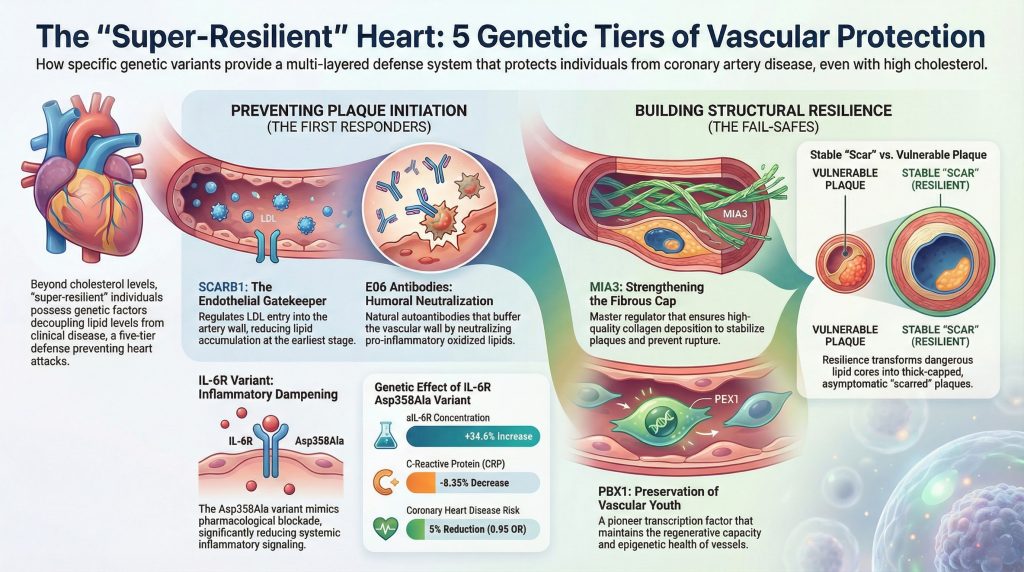
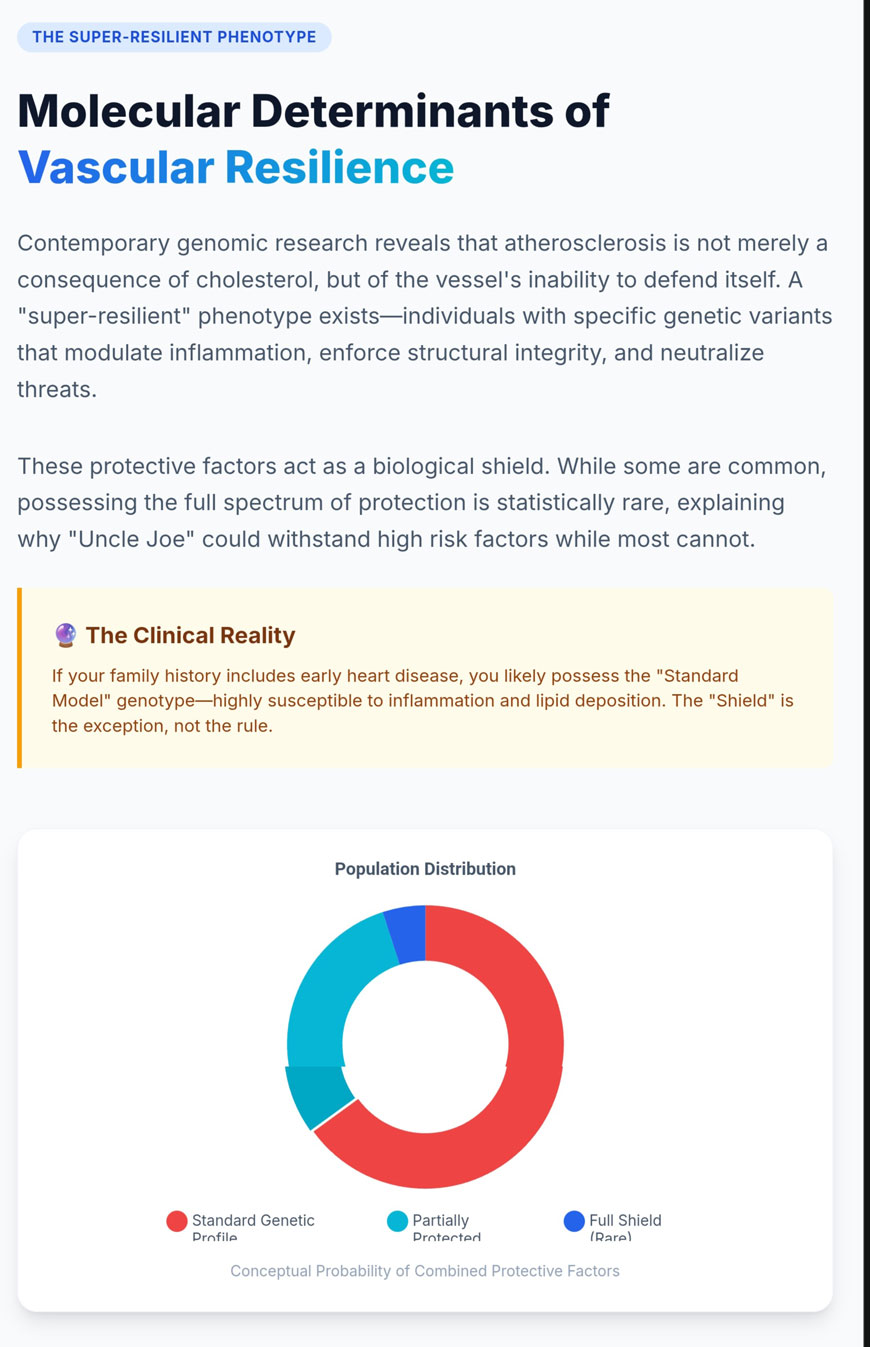
La conceptualización histórica de ateroesclerosis se ha centrado frecuentemente en una relación lineal entre los circulantes colesterol niveles y el desarrollo de obstrucción enfermedad de las arterias coronarias. Sin embargo, la investigación genómica contemporánea, en particular los estudios de asociación de genoma completo a gran escala y Aleatorización mendeliana análisis, ha revelado un panorama significativamente más complejo [1]. Ahora es evidente que ciertas personas poseen un fenotipo vascular “super-resiliente”, caracterizado por la capacidad de soportar altos niveles de resistencia sistémica factores de riesgo sin desarrollar ateroesclerosis propensa a la ruptura lesiones [1]. Esta resiliencia es impulsada por una serie de factores genéticos discretos que modulan la respuesta vascular en múltiples niveles: señalización inflamatoria sistémica y local, integridad estructural de la pared del vaso y transporte transendotelial de lipoproteínas, y la neutralización inmunológica innata de las amenazas prooxidativas1]. Es fundamental para esta comprensión el papel que desempeña la variante del receptor de interleucina-6 p.Asp358Ala [1–3], el transporte proteína MIA3/TANGO16,7], el receptor scavenger SCARB1 [8–10], el factor de transcripción pionero PBX1 [11–13], y la actividad protectora de los autoanticuerpos naturales contra los fosfolípidos oxidados, como E06 [14–16].
La modulación inflamatoria de la vía del receptor de IL-6
Inflamación es un motor fundamental de aterogénesis, sirviendo como el puente entre el depósito de lípidos y eventos clínicos como infarto de miocardio [1]. Entre las citocinas implicadas en este proceso, interleucina-6 (IL-6) ocupa una posición central como regulador pleiotrópico de la respuesta inmune, sintetizado principalmente por macrófagos, linfocitos T y adipocitos [2]. La arquitectura de señalización de IL-6 se divide en señalización clásica —que ocurre a través del receptor de IL-6 unido a la membrana (mIL-6R)— y trans-señalización, mediada por la forma soluble del receptor (sIL-6R) [2]. Mientras que la señalización clásica se limita a las células que expresan mIL-6R (como los hepatocitos y ciertos subconjuntos inmunitarios), la transeñalización permite que la IL-6 active a cualquier célula que exprese la subunidad de transducción de señales gp130, ampliando así el alcance proinflamatorio de la citosina al sistema vascular endotelio y otros tejidos críticos [2].
La variante Asp358Ala y el mecanismo de desprendimiento
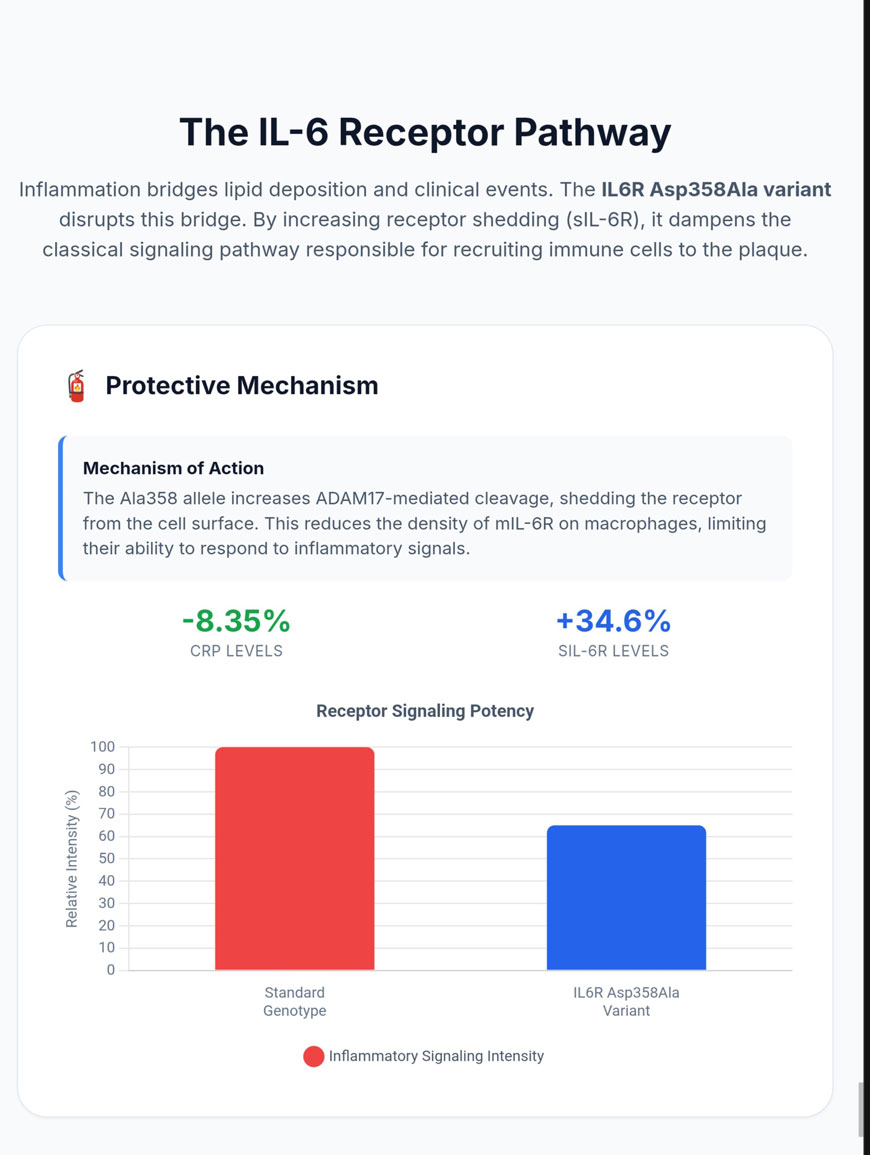
La identificación del polimorfismo de un solo nucleótido (SNP) rs2228145 en el gen IL6R, que resulta en una sustitución p.Asp358Ala, ha proporcionado una lente genética única a través de la cual observar el papel causal de la IL-6 en enfermedad coronaria [1]. Esta variante no sinónima implica una transición de adenina a citosina en la posición 1073 del gen, ubicada dentro del exón 9 que codifica el dominio extracelular del receptor [2]. La sustitución ocurre muy cerca del sitio de corte (valina 356) reconocido por la metaloproteinasa ADAM17, también conocida como la “sheddase” responsable de convertir el mIL-6R en sIL-6R [2].
La presencia del alelo de alanina (C) aumenta significativamente la susceptibilidad del receptor a la escisión proteolítica, lo que provoca un cambio profundo en la distribución del receptor. Los portadores de la variante Ala358 presentan una marcada reducción en la expresión de superficie del mIL-6R en los monocitos y las células T CD4+—de hasta un 28% por alelo—, al tiempo que muestran un aumento sustancial en los niveles circulantes de sIL-6R, típicamente un aumento de 34.6% por copia del alelo menor [2].
Aleatorización Mendeliana y estadísticas de protección causal
Utilizando la variante Asp358Ala como instrumento genético para el análisis mendeliano aleatorización permite la estimación de los efectos a largo plazo de la inhibición del receptor de IL-6 en poblaciones humanas1La evidencia demuestra consistentemente que la reducción de la señalización de IL-6 a través de este mecanismo proporciona un efecto protector contra un espectro de enfermedades cardiovasculares e inflamatorias1–3]. Al comparar los hallazgos genéticos con los efectos observados en ensayos aleatorizados del anticuerpo monoclonal contra el IL-6R tocilizumab, los investigadores han confirmado que la variante genética imita eficazmente el bloqueo farmacológico [1].
Tabla 1. Fenotipo o Biomarcador Asociaciones
| Fenotipo o biomarcador | Tamaño del efecto (por alelo Ala358) | 95% Intervalo de confianza | valores p |
| Concentración plasmática de IL-6R | +34,61 TP9T (incremento relativo) | [33.2%, 36.1%] | < 1 × 10⁻²⁰ |
| Proteína C reactiva (CRP) | -8,35% (disminución relativa) | [-9.38%, -7.31%] | < 1 × 10⁻¹⁵ |
| Concentración de fibrinógeno | -0,85% (disminución relativa) | [-1.10%, -0.60%] | 1.2 × 10⁻¹⁰ |
| Cardiopatía coronaria | 0.95 (Odds Ratio) | [0.93, 0.97] | 1.53 × 10⁻⁵ |
| Enfermedad arterial periférica (PAD) | 0.91 (Razon de posibilidades) | [0.88, 0.94] | 6.2 × 10⁻⁹ |
Datos sintetizados de consorcios de investigación que analizan hasta 133,449 individuos [1].
La significación estadística de estos hallazgos sugiere que la señalización del receptor de IL-6 (IL-6R) no es meramente un marcador de enfermedad, sino un participante causal. La reducción del riesgo de enfermedad arterial coronaria (CAD) ocurre a pesar del posible incremento en la vida media de las moléculas de IL-6 circundantes unidas al sIL-6R; el efecto biológico neto es una reducción en la respuesta inflamatoria necesaria para generar y desestabilizar placa [1]. Este “amortiguamiento” genético previene arteria de montar la respuesta inflamatoria masiva típicamente asociada con la retención de lípidos, desacoplando eficazmente la presencia de LDL del desarrollo de la enfermedad clínica. Estudios recientes en la población de Bangladés respaldan además que este polimorfismo se asocia con un riesgo reducido de tipo 2 diabetes y hipertensión [5].
Implicaciones terapéuticas y perfiles protectores más amplios
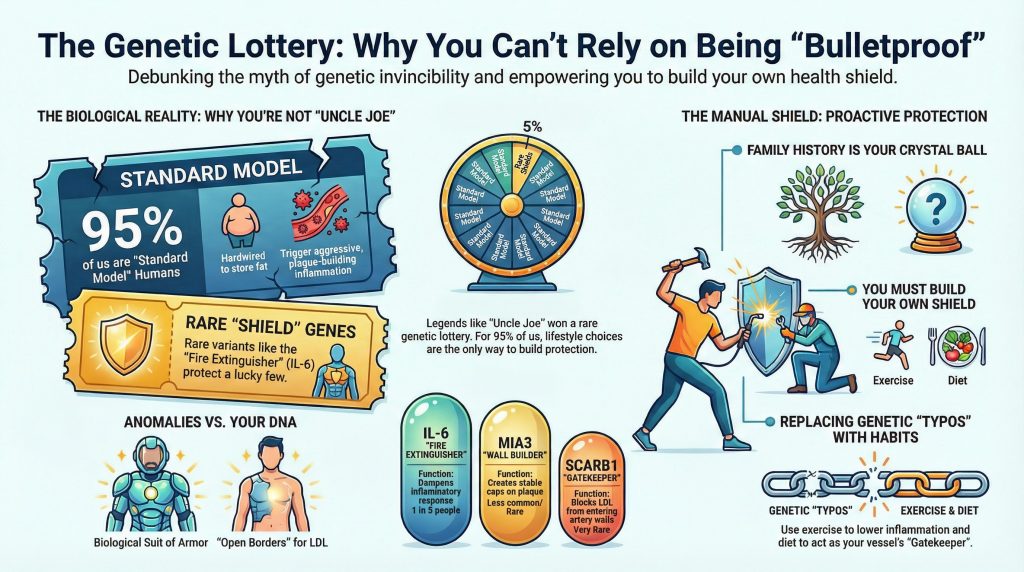
Los conocimientos derivados de la variante Asp358Ala tienen profundas implicaciones para el desarrollo de fármacos. Dado que la variante reduce la inflamación sistémica (evidenciada por una menor cantidad de PCR y fibrinógeno) sin alterar significativamente los factores de riesgo tradicionales como presión arterial, destaca el bloqueo del IL-6R como una herramienta de precisión para mitigar riesgo inflamatorio residual [1]. Además, los efectos protectores de esta variante van más allá de la condición crónica enfermedad cardiovascular a enfermedades agudas críticas. Los estudios de aleatorización mendeliana han indicado que el bloqueo del IL-6R está causalmente asociado con una menor incidencia de sepsis y mejores resultados en el COVID-19 grave [4].
Sin embargo, el mecanismo no está completamente exento de desventajas. Si bien el alelo Asp358Ala protege contra la EAC y artritis reumatoide, puede aumentar la susceptibilidad a ciertas infecciones, reflejando el perfil de efectos secundarios de los antagonistas farmacológicos del IL-6R [2]. Esto destaca la necesidad de una comprensión matizada del eje IL-6/IL-6R, donde la variante actúa como un “experimento natural” para equilibrar la protección inflamatoria frente a la defensa del huésped.
MIA3 y la integridad estructural de la cubierta fibrosa
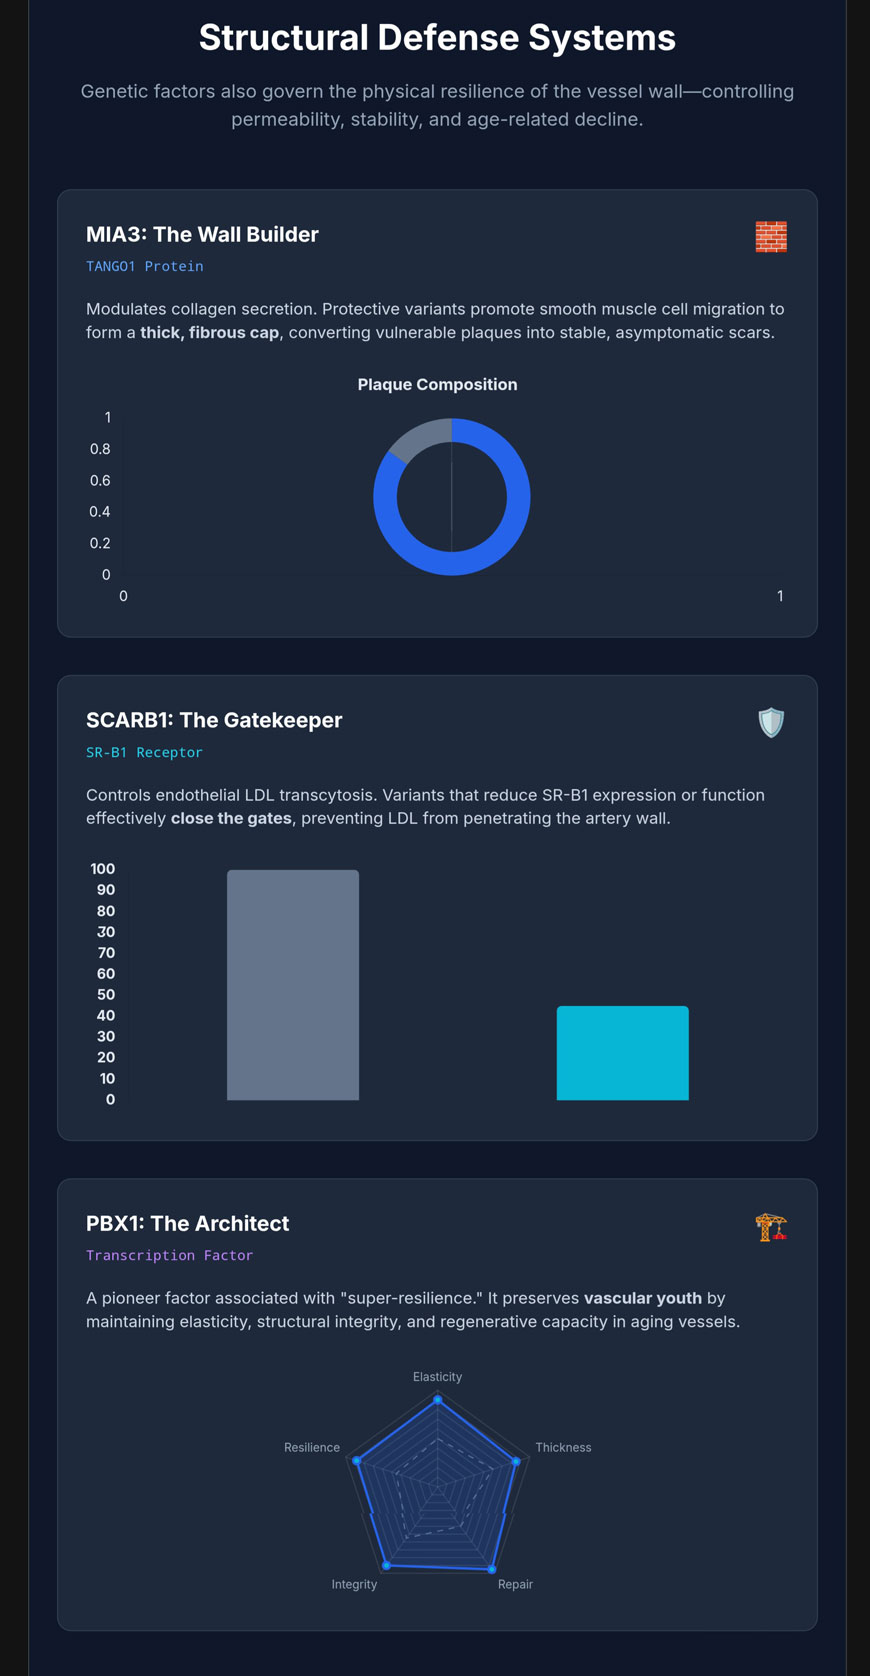
Si bien la modulación inflamatoria previene la iniciación de la placa, la estabilidad de una lesión una vez formada está determinada en gran medida por las características estructurales de la pared vascular. El gen MIA3, que codifica la proteína TANGO1 (Transport and Golgi Organization 1), se ha consolidado como un pilar fundamental de resiliencia vascular a través de su función en la secreción de matriz extracelular componentes6].
Bioquímica de TANGO1 y exportación de carga
TANGO1 es una proteína evolutivamente conservada residente en la membrana del retículo endoplásmico (RE). Su función primaria es facilitar la exportación de cargas secretoras voluminosas que son demasiado grandes para caber en los estándares vesículas COPII, que normalmente tienen un diámetro de solo 60–80 nm [6Las moléculas grandes, como el procolágeno —que puede alcanzar longitudes de 300 nm—, requieren un mecanismo de transporte especializado. TANGO1 logra esto organizándose en un andamio en forma de anillo en los sitios de salida del retículo endoplásmico (ERES) y reclutando membranas del compartimento intermedio entre el retículo endoplásmico y el aparato de Golgi (ERGIC) para crear un túnel secretor transitorio y ampliado6].
La proteína utiliza un dominio luminal similar a SH3 para unirse específicamente a motivos de colágeno de triple hélice y a la chaperona HSP47, lo que garantiza que solo las proteínas correctamente plegadas sean empaquetadas para su exportación6]. Esta maquinaria es esencial para el transporte de varias clases de colágeno, incluidos los colágenos fibrilares intersticiales (I, II y III), el colágeno de la membrana basal no fibrilar (IV) y los colágenos FACIT (IX) [6].
La variante rs67180937 y la estabilidad fenotípica de las CVM
La regulación genética de la expresión de MIA3 en la vasculatura es fundamental para determinar si una placa se convierte en una lesión peligrosa y propensa a la ruptura o en una “cicatriz” estable. Los estudios de asociación de genoma completo han identificado un locus en el cromosoma 1q41 donde el alelo G del polimorfismo de un solo nucleótido (SNP) principal rs67180937 se asocia con un mayor riesgo de enfermedad de las arterias coronarias [7]. Los estudios mecanísticos han revelado que este alelo de riesgo se correlaciona con una menor expresión de MIA3 en el tejido vascular células de músculo liso (CMVS) y una respuesta proliferativa significativamente reducida a los factores de crecimiento [7].
En un fenotipo vascular resiliente, la alta expresión de MIA3 promueve la transición de las CMLV hacia un fenotipo protector y sintético. Estas células migran hacia el íntima y producir la matriz extracelular rica en colágeno necesaria para construir una gruesa, cápsula fibrosa a lo largo de la núcleo lipídico de una placa [7].
Tabla 2. Características de la placa según la expresión de MIA3
| Característica de la placa | Baja expresión de MIA3 (genotipo de riesgo) | Alta expresión de MIA3 (genotipo protector) |
| Proliferación de las células del músculo liso vascular (VSMC) | Reducido; hay menos células en la capa superior | Mejorada; presencia celular sólida |
| Deposición de colágeno | Deteriorada; matriz delgada y frágil | Eficaz; capa fibrosa gruesa y protectora |
| Resultado clínico | Placa “vulnerable” propensa a la ruptura | Placa “cicatrizada”, estable y asintomática |
Datos sintetizados a partir de estudios con células musculares lisas vasculares (VSMC) de donantes humanos y modelos murinos [7].
La importancia de MIA3 queda aún más de manifiesto a partir de observaciones en lesiones de las arterias coronarias humanas, donde se observa una reducción significativa en la abundancia de la proteína MIA3 en las regiones de capa delgada de placas inestables en comparación con las capas gruesas de las lesiones estables [7].
SCARB1 y el control de la transcitosis de lipoproteínas
Un paso inicial fundamental en la aterogénesis es la entrada física de la lipoproteína de baja densidad (LDL) en el espacio subendotelial. Actualmente se reconoce como un proceso de transporte transcelular altamente regulado conocido como transcitosis, mediado principalmente por el receptor scavenger de clase B tipo 1 (SR-B1), codificada por el gen SCARB1 [8].
El eje de señalización DOCK4/Rac1
El mecanismo mediante el cual el SR-B1 endotelial internaliza y transporta las partículas de LDL implica una compleja cascada de señalización. Tras la unión del LDL al dominio extracelular del SR-B1, un dominio citoplasmático específico del receptor recluta al factor de intercambio de nucleótidos de guanina DOCK4 (Dedicador de la citocinesis 4) [8]. Este reclutamiento es un requisito previo para la activación de la pequeña GTPasa Rac1, la cual coordina los reordenamientos del citoesqueleto de actina necesarios para el transporte [8].
Tabla 3. Función de los componentes moleculares en la transcitosis de las LDL
| Componente molecular | Función en la transcitosis de las LDL |
| SR-B1 (SCARB1) | Receptor principal para la captura de LDL en la superficie luminal |
| Motivo IQAYSESL | Sitio de unión citoplasmático para proteínas adaptadoras |
| DOCK4 | Factor de intercambio de nucleótidos de guanina; se une a SR-B1 |
| Rac1 | GTPasa que desencadena la internalización mediada por la actina |
Datos sintetizados a partir de estudios sobre el transporte en células endoteliales [8].
Los resultados experimentales obtenidos en ratones con una deleción específica de SR-B1 en el endotelio han demostrado una reducción de 60–80% en el transporte de LDL hacia la pared arterial, lo que ha dado lugar a una disminución masiva del área de la lesión aterosclerótica [8]. Esto indica que las variantes del gen SCARB1 que reducen la velocidad de esta transcitosis pueden detener de manera fundamental el desarrollo de la aterosclerosis en la etapa de “entrada” [8].
Las variantes del gen SCARB1 humano y la paradoja de las lipoproteínas
En el hígado, el SR-B1 es el receptor principal para la captación selectiva de ésteres de colesterilo de HDL. En consecuencia, las variantes raras de pérdida de función en el gen SCARB1 pueden provocar niveles extremadamente altos de colesterol HDL circulante; sin embargo, estas personas suelen enfrentar un mayor riesgo coronario debido a que transporte inverso de colesterol está afectado [9,10].
Tabla 4. Impacto de las variantes genéticas de SCARB1
| Variante genética SCARB1 | Repercusión en Perfil lipídico | Impacto en el riesgo vascular |
| rs5888 (genotipo TT) | Se asocia con niveles más altos de HDL-C | A menudo protector (especialmente en los hombres no asiáticos) |
| rs144334493 (Deleción) | Atenúa la unión de FOXA1; reduce los niveles de SR-B1 | Mayor susceptibilidad a la cardiopatía coronaria |
| Sustitución S129L | Niveles elevados combinados de HDL-C y Lp(a) | Disminución del aclaramiento de Lp(a); alto riesgo |
Datos sintetizados a partir de metaanálisis y estudios de cohortes [10].
La resiliencia está relacionada con la eficiencia de la función del receptor tanto en el hígado como en el endotelio. Los polimorfismos favorables que reducen la transcitosis endotelial sin comprometer el transporte inverso de colesterol en el hígado representan el genotipo “superresiliente” ideal [8–10].
PBX1 y la preservación de la juventud vascular
Envejecimiento vascular es un precursor de muchas formas de enfermedad cardiovascular. Estudios recientes han identificado variantes cerca del PBX1 (homeobox 1 de la leucemia de células pre-B) gen asociado con una salud vascular excepcional en adultos mayores [11].
PBX1 como factor de transcripción pionero
PBX1 pertenece a la clase TALE (Three Aminoacid Loop Extension) de factores de transcripción homeobox y funciona como un “factor pionero”, lo que significa que puede acceder a la cromatina cerrada y marcar genes específicos para su activación transcripcional [12,13]. En el sistema cardiovascular, PBX1 coordina las vías transcripcionales que controlan la formación de la aorta y el desarrollo del tracto de salida del corazón [12,13]. En el sistema vascular de los adultos mayores, la expresión de PBX1 es esencial para la reparación del daño endotelial y el mantenimiento de las poblaciones de células progenitoras endoteliales [11–13].
Regulación epigenética y resiliencia vascular
Es probable que la resiliencia asociada a las variantes del gen PBX1 se deba a su capacidad para preservar el estado epigenético juvenil de la pared vascular. Al mantener una alta expresión de los genes de reparación y regular la actividad celular estrés oxidativo y la apoptosis, PBX1 previene la degradación estructural [12,13].
Anticuerpos naturales contra el LDL oxidado y defensa humoral
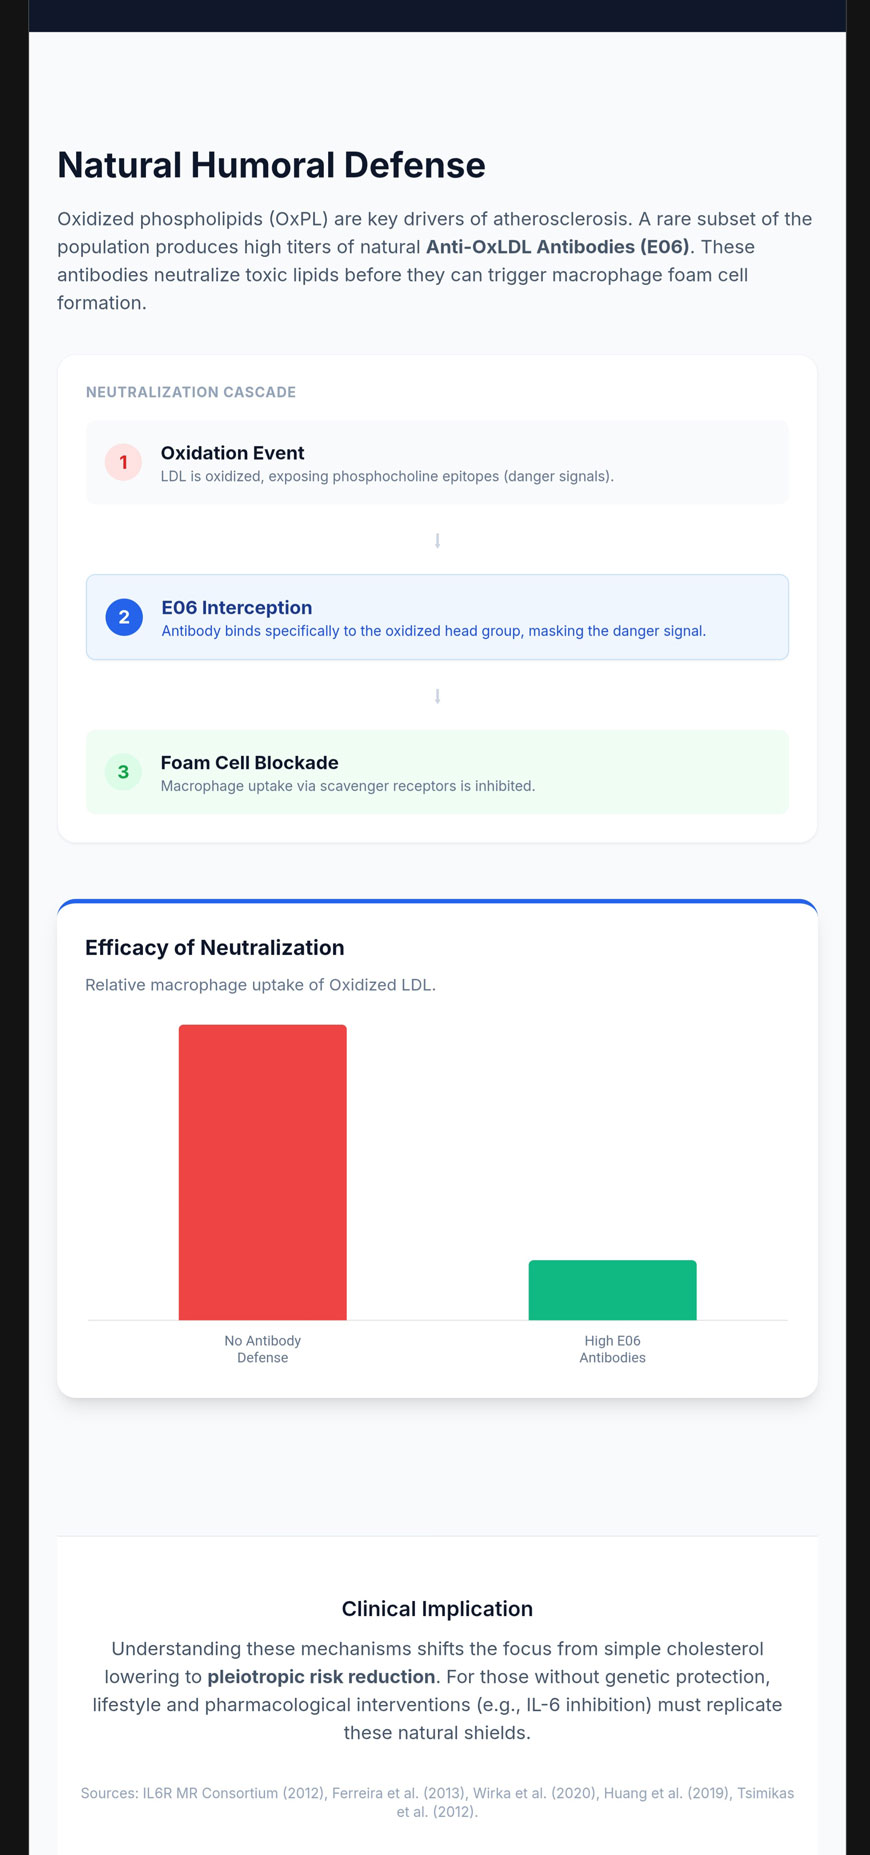
Incluso cuando las lipoproteínas penetran en la pared vascular y se oxidan (OxLDL), pueden ser neutralizadas por autoanticuerpos naturales como el E06 antes de que desencadenen la respuesta inflamatoria celda de espuma ciclo [15].
El anticuerpo E06 y el epítopo de fosfocolina
El E06 es un autoanticuerpo IgM natural que se une específicamente al grupo de cabeza de fosfocolina (PC) de los fosfolípidos oxidados (OxPL) [15]. Al oxidarse el fragmento de ácido graso en la posición sn-2, el grupo de cabeza del PC queda expuesto como un neoepítopo o “señal de peligro” [15].
Tabla 5. Reconocimiento de entidades biológicas mediante E06
| Entidad biológica | Reconocimiento por parte de E06 | Mecanismo de acción |
| LDL nativo | No | Evita interferir con el metabolismo lipídico normal |
| LDL oxidado por el cobre | Sí | Se une a la OxPL fragmentada en la superficie |
| Lipoproteína(a) | Sí | Neutraliza el OxPL unido covalentemente a la Apo(a) |
| Células apoptóticas | Sí | Detecta las placas de circuito impreso expuestas en las membranas dañadas |
Datos sintetizados a partir de ensayos inmunológicos y estudios estructurales [15].
El mecanismo protector del E06 es doble: inhibe la captación de estas partículas por parte de los receptores scavenger de los macrófagos, lo que evita la formación de células espumosas, y neutraliza la señalización proinflamatoria a través de receptores como el TLR-2 y el TLR-4 [15].
Potencial terapéutico y correlatos clínicos
La presencia de niveles naturales elevados de anticuerpos similares al E06 proporciona una “inmunización innata” sólida. Esto ha impulsado el desarrollo de candidatos terapéuticos como el VB-201, un lecinoxoide de molécula pequeña diseñado para competir con las OxPL proinflamatorias por la unión al CD14 y al TLR-2 [16]. Los niveles elevados de OxPL-apoB (medidos mediante ELISA basado en E06) son biomarcadores muy eficaces para predecir la presencia y la progresión de la enfermedad coronaria, femoral y arteria carótida enfermedad [14].
Referencias
- Interleukin-6 Receptor Mendelian Randomisation Analysis (IL6R MR) Consortium, Swerdlow DI, Holmes MV, et al. The interleukin-6 receptor as a target for prevention of coronary heart disease: a mendelian randomisation analysis. Lancet. 2012;379(9822):1214-1224. doi:10.1016/S0140-6736(12)60110-X
- Ferreira RC, Freitag DF, Cutler AJ, et al. Functional IL6R 358Ala allele impairs classical IL-6 receptor signaling and influences risk of diverse inflammatory diseases. PLoS Genet. 2013;9(4):e1003444. doi:10.1371/journal.pgen.1003444
- Levin MG, Klarin D, Georgakis MK, et al. A Missense Variant in the IL-6 Receptor and Protection From Peripheral Artery Disease. Circ Res. 2021;129(10):968-970. doi:10.1161/CIRCRESAHA.121.319589
- Hamilton FW, Thomas M, Arnold D, et al. Therapeutic potential of IL6R blockade for the treatment of sepsis and sepsis-related death: A Mendelian randomisation study. PLoS Med. 2023;20(1):e1004174. Published 2023 Jan 30. doi:10.1371/journal.pmed.1004174
- Aparicio-Siegmund S, Garbers Y, Flynn CM, et al. The IL-6-neutralizing sIL-6R-sgp130 buffer system is disturbed in patients with type 2 diabetes. Am J Physiol Endocrinol Metab. 2019;317(2):E411-E420. doi:10.1152/ajpendo.00166.2019
- Wilson DG, Phamluong K, Li L, et al. Global defects in collagen secretion in a Mia3/TANGO1 knockout mouse. J Cell Biol. 2011;193(5):935-951. doi:10.1083/jcb.201007162
- Aherrahrou R, Guo L, Nagraj VP, et al. Genetic Regulation of Atherosclerosis-Relevant Phenotypes in Human Vascular Smooth Muscle Cells. Circ Res. 2020;127(12):1552-1565. doi:10.1161/CIRCRESAHA.120.317415
- Huang L, Chambliss KL, Gao X, et al. SR-B1 drives endothelial cell LDL transcytosis via DOCK4 to promote atherosclerosis. Nature. 2019;569(7757):565-569. doi:10.1038/s41586-019-1140-4
- Hu S, Hu D, Wei H, et al. Functional Deletion/Insertion Promoter Variants in SCARB1 Associated With Increased Susceptibility to Lipid Profile Abnormalities and Coronary Heart Disease. Front Cardiovasc Med. 2022;8:800873. Published 2022 Jan 13. doi:10.3389/fcvm.2021.800873
- Ye LF, Zheng YR, Zhang QG, Yu JW, Wang LH. Meta-analysis of the association between SCARB1 polymorphism and fasting blood lipid levels. Oncotarget. 2017;8(46):81145-81153. Published 2017 Sep 14. doi:10.18632/oncotarget.20867
- Wen Y, Chen H, Wang Y, et al. Extracellular vesicle-derived TP53BP1, CD34, and PBX1 from human peripheral blood serve as potential biomarkers for the assessment and prediction of vascular aging. Hereditas. 2024;161(1):3. Published 2024 Jan 3. doi:10.1186/s41065-023-00306-8
- Crisafulli L, Brindisi M, Liturri MG, Sobacchi C, Ficara F. PBX1: a TALE of two seasons-key roles during development and in cancer. Front Cell Dev Biol. 2024;12:1372873. Published 2024 Feb 9. doi:10.3389/fcell.2024.1372873
- Chen H, Yu Z, Niu Y, Wang L, Xu K, Liu J. Research progress of PBX1 in developmental and regenerative medicine. Int J Med Sci. 2023;20(2):225-231. Published 2023 Jan 22. doi:10.7150/ijms.80262
- Taleb A, Witztum JL, Tsimikas S. Oxidized phospholipids on apoB-100-containing lipoproteins: a biomarker predicting cardiovascular disease and cardiovascular events. Biomark Med. 2011;5(5):673-694. doi:10.2217/bmm.11.60
- Hörkkö S, Bird DA, Miller E, et al. Monoclonal autoantibodies specific for oxidized phospholipids or oxidized phospholipid-protein adducts inhibit macrophage uptake of oxidized low-density lipoproteins. J Clin Invest. 1999;103(1):117-128. doi:10.1172/JCI4533
- Mendel I, Feige E, Yacov N, et al. VB-201, an oxidized phospholipid small molecule, inhibits CD14- and Toll-like receptor-2-dependent innate cell activation and constrains atherosclerosis. Clin Exp Immunol. 2014;175(1):126-137. doi:10.1111/cei.12212

