Muerte súbita cardíaca en jóvenes
Epidemiología, Mecanismos de las enfermedades, diagnóstico y prevención
1. Alcance y definiciones
Muerte súbita cardíaca se define convencionalmente como la muerte inesperada de causa cardíaca que ocurre dentro de la hora posterior al inicio de los síntomas en un evento presenciado, o dentro de las 24 horas desde la última vez que la persona fue vista viva y en buen estado en uno no presenciado. Paro cardíaco súbito (PCS) describe el mismo evento cuando se restablece la circulación; la distinción entre paro y muerte está determinada en gran medida por la velocidad y la calidad de la respuesta, razón por la cual es mejor considerar a ambos como una sola entidad clínica con resultados divergentes en lugar de fenómenos separados [1].
Esta revisión se refiere a personas de aproximadamente 35 años de edad o menos. El límite de edad no es arbitrario. Por encima de él, las coronarias ateroesclerosis domina progresivamente el cuadro etiológico, y el problema clínico converge con el del adulto cardiopatía isquémica. Por debajo de este nivel, las causas son predominantemente genéticas, congénitas o condiciones adquiridas no ateroscleróticas, y las estrategias diagnósticas y preventivas difieren en consecuencia.
La población más estudiada son los atletas competitivos por tres razones: se les contabiliza sistemáticamente, se someten a evaluaciones médicas que generan datos y sus muertes se informan. Esto crea una asimetría de detección sustancial. La muerte súbita en jóvenes no atletas es más común en términos absolutos, pero está mucho menos caracterizada, y gran parte de lo que sigue se deriva de cohortes atléticas y se aplica a la población joven general con una precisión no cuantificada.
2. Epidemiología
2.1 Incidencia y el problema de la medición
Las estimaciones de incidencia histórica se vieron disminuidas por limitaciones metodológicas que las sesgaron sistemáticamente a la baja: la dependencia de informes de medios y registros voluntarios, denominadores imprecisos derivados de estimaciones de participación en lugar de cohortes enumeradas, rangos de edad amplios y heterogéneos, y la falta de distinción entre eventos por esfuerzo y sin esfuerzo [2,3].
Un estudio de vigilancia de 20 años en múltiples bases de datos sobre atletas de la Asociación Nacional Atlética Colegiada abordó la mayoría de estas limitaciones. Abarcando de 2002 a 2022 y 9,106,516 años-atleta, identificó 143 casos de muerte súbita cardíaca adjudicados entre un total de 1,102 muertes, utilizando cuatro estrategias independientes de determinación de casos4,5]. Ninguna fuente por sí sola registró más de 82% de casos, un hallazgo que ayuda a explicar por qué las estimaciones anteriores basadas en una sola fuente eran bajas.
La incidencia general resultante fue 1 por cada 63,682 años-atleta (95% CI 1:54 065–1:75 010) [4].
A modo de comparación, Dinamarca, donde la notificación de muerte súbita cardíaca en deportistas es obligatoria, registra una incidencia anual de aproximadamente 1,2 por cada 100 000 entre deportistas competitivos para eventos que ocurren durante el esfuerzo o dentro de la hora posterior a este. Las diferencias en la definición de los casos, la atribución al esfuerzo y la población hacen que la comparación directa entre conjuntos de datos nacionales no sea confiable, y las discrepancias aparentes entre las series reflejan más a menudo la metodología de determinación que diferencias reales en el riesgo.
2.2 Estratificación del riesgo por sexo, raza y deporte
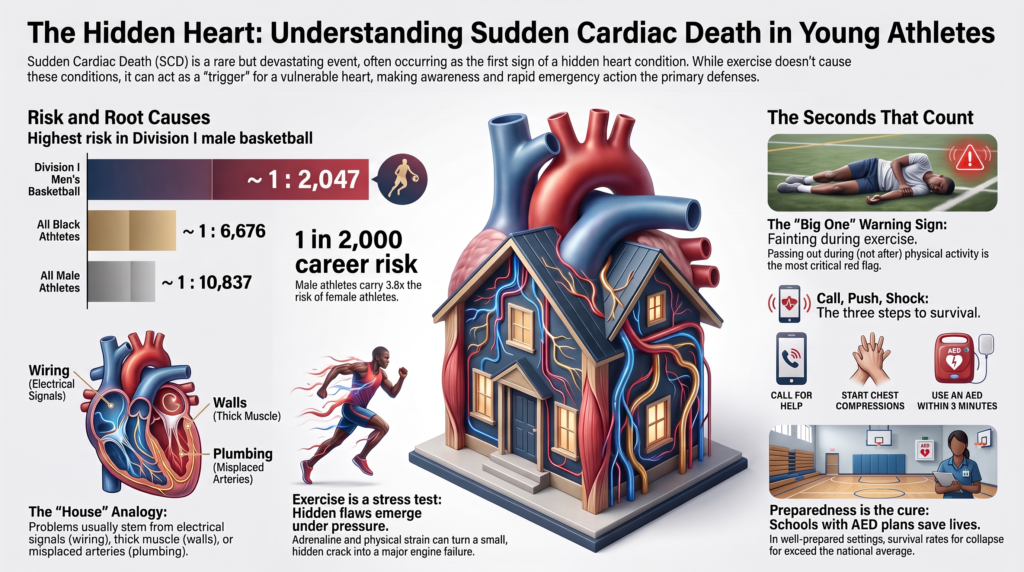
El riesgo no se distribuye de manera uniforme. Los datos de vigilancia de la NCAA demuestran gradientes sustanciales y consistentes.
Tabla 1. Incidencia de muerte súbita cardíaca por estrato demográfico y atlético, atletas de la NCAA, 2002–2022 [4]
| Estrato | Incidencia (por atleta-año) | 95% CI | riesgo de carrera de 4 años | Proporción vs. general |
| baloncesto masculino de la División I, blanco | 1:5,848 | 1:2,498–1:13,691 | ~1:1,462 | 10.9 |
| baloncesto masculino de la División I, afroamericano | 1:7,696 | ancho, superpuesto | ~1:1,924 | 8.3 |
| baloncesto masculino de la División I, general | 1:8,188 | — | ~1:2,047 | 7.8 |
| Baloncesto, todas las divisiones | 1:19,164 | — | ~1:4,791 | 3.3 |
| futbol americano, todas las divisiones | 1:31,743 | — | ~1:7,936 | 2.0 |
| Todos los atletas negros | 1:26,704 | 1:20,417–1:34,925 | ~1:6,676 | 2.4 |
| Todos los atletas masculinos | 1:43,348 | 1:36,228–1:51,867 | ~1:10,837 | 1.5 |
| Todos los atletas blancos | 1:74,581 | 1:60,247–1:92,326 | ~1:18,645 | 0.85 |
| Todas las atletas | 1:164,504 | 1:110,552–1:244,787 | ~1:41,126 | 0.39 |
| Cohorte general | 1:63,682 | 1:54,065–1:75,010 | ~1:15,921 | 1.00 (referencia) |
El riesgo de carrera es la simple aproximación anualizada cuádruple utilizada en la publicación de origen [4].
Sexo. Los atletas masculinos experimentan aproximadamente 3.8 veces la incidencia de las atletas femeninas (comúnmente redondeado a cuatro veces en fuentes secundarias) [4]. La explicación no está completamente establecida, pero probablemente sea multifactorial: mayor masa del ventrículo izquierdo y grosor de la pared para un tamaño corporal determinado, diferencias en la respuesta autonómica y la repolarización, mayor prevalencia de algunas sustratos arritmógenos, y diferencias en la intensidad y el tipo de exposición atlética [6Cabe destacar que la diferencia entre sexos es menor en las canalopatías, particularmente síndrome de QT largo, donde el sexo femenino es un factor de riesgo para eventos posteriores a la pubertad — que para las miocardiopatías estructurales.
Carrera. Los atletas de raza negra experimentan aproximadamente 2.8 veces la incidencia de los atletas de raza blanca [4]. Este hallazgo requiere una interpretación cuidadosa. La raza en esta literatura es una variable social que funciona como un indicador imperfecto de una mezcla de factores no medidos: participación diferencial por deporte y posición, tamaño corporal, hipertensión prevalencia, rasgo de células falciformes, acceso socioeconómico a la atención médica, determinantes estructurales de la salud y, posiblemente, fenotipos cardíacos asociados con la ascendencia. Las guías contemporáneas enmarcan explícitamente la raza como un constructo sociopolítico en este contexto y exigen la inclusión de los determinantes sociales de la salud en futuras investigaciones1]. La implicación práctica es que la “raza negra” identifica un riesgo elevado sin explicarlo, y es una mala base para los algoritmos clínicos.
Deporte. El baloncesto presenta el mayor riesgo de todas las disciplinas estudiadas, y esto se mantiene incluso tras el ajuste multivariable por sexo y raza: la práctica del baloncesto sigue estando asociada con un riesgo elevado (razón de probabilidades de 2,75; IC del 95 %: 1,73–4,34) [4]. El fútbol americano aporta el mayor número absoluto de casos debido al tamaño de su plantilla. El fútbol soccer también se identifica entre las disciplinas de mayor incidencia. Las características comunes de estos deportes —esfuerzo altamente dinámico, de parar y arrancar con repetidos esfuerzos máximos y transiciones autonómicas abruptas— son probablemente mecanicistas en lugar de incidentales, aunque la hipótesis no se ha probado directamente [7,8].
Un error repetido con frecuencia merece corrección. Dentro del básquetbol masculino de la División I, la estimación puntual para los jugadores blancos (1:5,848) superó a la de los jugadores negros (1:7,696) [4]. Las fuentes secundarias comúnmente invierten esto. Ambas estimaciones se basan en conteos de eventos muy pequeños con amplios rangos superpuestos intervalos de confianza, y el orden dentro del básquetbol no debe tratarse como establecido en ninguna dirección.
2.3 Tendencia temporal
La incidencia de la muerte súbita cardíaca entre los atletas de la NCAA disminuyó en aproximadamente 29% por intervalo de cinco años a lo largo del período de estudio (razón de tasas de incidencia a cinco años: 0,71, IC 95%: 0,61–0,82), mientras que la mortalidad no cardiovascular en la misma población se mantuvo sin cambios (IRR: 0,98; IC 95%: 0,94–1,04) [4].
La especificidad de la disminución de la muerte cardiovascular es sugerente, pero el estudio no fue diseñado para identificar un mecanismo y sus autores se niegan a atribuir la tendencia a una sola intervención. Los factores contribuyentes plausibles incluyen un uso más amplio del ECG en programas bien dotados de recursos, una mejor planificación de la acción de emergencia y desfibrilador externo automático despliegue, mejor reconocimiento de los síntomas de advertencia por esfuerzo y cambios seculares en la detección. Su separación sigue siendo un problema abierto y la tendencia no debe citarse como evidencia de la eficacia de ninguna estrategia preventiva en particular.
3. Etiología: El espectro de la enfermedad
3.1 Distribución de causas
Entre los 118 de 143 casos de la NCAA con información suficiente para adjudicación [4]:
- muerte súbita inexplicada con autopsia negativa: 19.5%
- Hipertrofia ventricular izquierda idiopática o posible miocardiopatía: 16.9%
- Miocardiopatía hipertrófica: 12.7%
- Recordatorio: coronaria congénita arteria anomalías, miocardiopatía arritmogénica, miocarditis, disección aórtica, y otras causas
Esta distribución difiere sustancialmente del panorama histórico, en el que la miocardiopatía hipertrófica se describía como la única causa dominante [2,3]. El cambio refleja un rigor forense mejorado en lugar de un cambio en la biología de la enfermedad: la adjudicación experta estandarizada reasigna como idiopáticos o inexplicados muchos casos que menos revisión sistemática atribuido a miocardiopatía hipertrófica sobre la base de un grosor de pared limítrofe por sí solo.
En la literatura general, la proporción de casos en los que la autopsia no logra identificar una causa estructural oscila entre aproximadamente 10% y 42%, y esta variación depende del nivel de minuciosidad del examen, la experiencia del patólogo y si se siguieron protocolos específicos para el corazón.
La implicación para la prevención es directa y poco valorada: En estos datos, la categoría individual más grande adjudicada es la ausencia de un hallazgo estructural. Las estrategias enfocadas exclusivamente en la enfermedad estructural dejan, por lo tanto, una proporción sustancial de eventos sin explicar o sin detectar. Esta proporción no es fija; varía según la metodología forense, la experiencia del patólogo examinador y si autopsia molecular se realiza, pero la importancia de las causas no estructurales y con autopsia negativa es consistente en todas las series.
3.2 Por qué el esfuerzo desencadena eventos
La muerte súbita durante el ejercicio se entiende mejor a través del marco de sustrato-desencadenante-modulador. Un sustrato vulnerable —una anomalía anatómica, estructural o de los canales iónicos— es necesario pero rara vez suficiente. El ejercicio aporta desencadenantes y moduladores que convierten la vulnerabilidad latente en fibrilación ventricular [7,8].
Aumento catecolaminérgico. El ejercicio produce una marcada activación simpática con las catecolaminas circulantes elevándose varias veces. La estimulación beta-adrenérgica acorta la refractariedad de forma heterogénea en todo el miocardio, aumenta la automaticidad y mejora la carga de calcio del retículo sarcoplásmico. En condiciones de manejo anormal del calcio —la taquicardia ventricular polimórfica catecolaminérgica de forma más explícita— esto es directamente arritmogénico [8].
Demanda isquemia. En la anatomía coronaria anómala, el puente miocárdico o la obstrucción grave del tracto de salida del ventrículo izquierdo, los aumentos de la demanda miocárdica de oxígeno inducidos por el esfuerzo no son correspondidos por la oferta. La isquemia, a su vez, produce una ralentización de la conducción regional y una dispersión de la repolarización, el sustrato para la reentrada.
Estrés mecánico y hemodinámico. El aumento de la tensión de la pared, la dilatación de las cámaras y la contracción enérgica contra una obstrucción estiran el miocardio de forma aguda. La retroalimentación mecanoeléctrica —canales iónicos activados por estiramiento que alteran el potencial de membrana— proporciona un mecanismo plausible que vincula la carga mecánica con la inestabilidad eléctrica, y puede ser relevante en la miocardiopatía arritmogénica, donde el ejercicio parece acelerar la enfermedad además de desencadenar episodios.
Cambios electrolíticos y acidobásicos. El ejercicio produce salida de potasio del músculo en actividad, acidosis intracelular, depleción de volumen y, en esfuerzos prolongados, hiponatremia. Cada uno altera la conducción y la repolarización [9].
Transición autonómica. La retirada abrupta del tono simpático y el aumento de la actividad vagal al cesar el esfuerzo producen un período de heterogeneidad eléctrica. Una proporción significativa de los eventos relacionados con el esfuerzo ocurren inmediatamente después del ejercicio en lugar de durante este, y la estructura de parar y arrancar del básquetbol, el fútbol y el fútbol americano puede reproducir repetidamente estas transiciones [8].
Progresión de sustrato. En algunas condiciones, el ejercicio no es meramente un detonante, sino un motor de la enfermedad. Esto está mejor establecido para la miocardiopatía arritmogénica causada por variantes de la placofilina-2, donde el volumen de ejercicio de resistencia se asocia con una expresión fenotípica más temprana, una mayor carga arritmogénica y una progresión estructural [1,10].
3.3 Las miocardiopatías
Cardiomiopatía hipertrófica. Definido por causas inexplicables hipertrofia ventricular izquierda, típicamente con una base sarcomérica hereditaria, aunque aproximadamente la mitad de los pacientes no tienen una variante causal identificable. El fenotipo, el curso clínico y el riesgo arritmogénico varían ampliamente. Los mecanismos de muerte súbita incluyen arritmia ventricular derivada de la desorganización de los miocitos y fibrosis intersticial, isquemia por disfunción microvascular, y colapso hemodinámico por obstrucción dinámica del tracto de salida. La estratificación del riesgo incorpora el grosor máximo de la pared, historial familiar de muerte súbita, síncope no explicado, taquicardia ventricular no sostenida, tamaño de la aurícula izquierda, gradiente de salida, aneurisma apical y extensión de realce tardío con gadolinio en la resonancia magnética cardíaca. Las personas que son portadoras de un variante patógena sin un fenotipo hipertrófico tienen bajo riesgo arritmogénico1].
Miocardiopatía arritmogénica. Caracterizada por disfunción ventricular —derecha, izquierda o biventricular—, con una carga de arritmia ventricular desproporcionada con respecto al grado de dilatación de la cavidad o al deterioro sistólico. La mayoría de las variantes identificadas afectan a los desmosomas proteínas, siendo la placofilina-2 la más común, aunque aproximadamente la mitad de los casos son negativos para el genotipo. El genotipo modifica sustancialmente el riesgo: la enfermedad mediada por placofilina-2 muestra una clara aceleración asociada al ejercicio y un riesgo arrítmico elevado con la participación en deportes de resistencia, mientras que la evidencia de un riesgo comparable en la enfermedad no mediada por placofilina-2 y en los casos negativos para el genotipo no está establecida [10Distinguir la miocardiopatía arritmogénica temprana de la dilatación ventricular derecha en atletas de resistencia se encuentra entre los problemas más difíciles en la cardiología deportiva.1].
Cardiomiopatía dilatada. Dilatación ventricular izquierda o biventricular con disfunción sistólica, en pacientes con genotipo 60% negativo. El riesgo de arritmias aumenta a medida que disminuye fracción de eyección, síntomas y carga de cicatriz, y es desproporcionadamente alta en subtipos genéticos específicos —lamina A/C, desmoplaquina y filamina C—, los cuales ameritan una vigilancia más estrecha independientemente de la fracción de eyección. La evidencia preliminar sugiere que una mayor exposición acumulada al ejercicio a lo largo de la vida se asocia con una menor fracción de eyección en la enfermedad asociada a lamina A/C, lo que plantea la posibilidad de que el ejercicio contribuya a la progresión además del desencadenamiento arritmogénico [1].
Hipertrabeculación ventricular izquierda. Destacado trábeulas con profundos recovecos intertrabeculares, lo que antes se denominaba “falta de compactación del ventrículo izquierdo”. Ya no se considera una miocardiopatía distinta. En ausencia de un fenotipo hipertrófico o dilatado coexistente, arritmia ventricular o síntomas, no se han demostrado eventos adversos, y la hipertrabeculación aislada en una persona asintomática se considera mejor como una variante morfológica [1].
3.4 Las canalopatías
Los síndromes de arritmia hereditaria pueden producir muerte súbita en un corazón estructuralmente normal y son una causa identificable importante de muerte súbita con autopsia negativa.
Síndrome de QT largo. Repolarización ventricular retrasada que predispone a torsades de pointes. El genotipo predice el desencadenante: los eventos de LQT1 (KCNQ1) son característicamente por esfuerzo, siendo la natación un desencadenante distintivo; los eventos de LQT2 (KCNH2) se asocian con sobresalto auditivo, emoción y el período postpartum; los eventos de LQT3 (SCN5A) ocurren predominantemente en reposo o durante el sueño. El diagnóstico se basa en el intervalo QT corregido, el historial de síntomas, el historial familiar y las pruebas genéticas. Dos advertencias son clínicamente importantes: los umbrales de QTc en atletas difieren de los de la población general, y el intervalo QT puede normalizarse intermitentemente, por lo que un solo QTc en reposo normal no excluye el diagnóstico. El síndrome de QT largo oculto —genotipo positivo con un QTc persistentemente normal— ocurre en una minoría sustancial de portadores de variantes [1].
Taquicardia ventricular polimórfica catecolaminérgica. Causado más frecuentemente por variantes del receptor de rianodina (RYR2) que producen una liberación anormal de calcio diastólico bajo estrés adrenérgico. Es el canalopatía más específicamente vinculado al esfuerzo, produciendo de manera característica taquicardia ventricular bidireccional o polimórfica a umbrales de frecuencia cardíaca reproducibles durante el ejercicio. El ECG en reposo suele ser normal, lo que sitúa a esta condición fuera del alcance de la detección mediante ECG en reposo. La prueba de esfuerzo tiene un alto rendimiento diagnóstico cuando se sospecha clínicamente de TVPC, reproduciendo característicamente la arritmia a un umbral de frecuencia cardíaca consistente, y es la prueba adecuada en una persona con síncope de esfuerzo y un ECG en reposo normal1].
Síndrome de Brugada. Caracterizado por elevación del segmento ST en forma de cúpula en las derivaciones precordiales derechas, asociado con variantes de SCN5A en una minoría de casos. Los eventos ocurren predominantemente en reposo, durante el sueño o con fiebre en lugar de durante el esfuerzo, aunque la fiebre que acompaña al ejercicio es un desencadenante reconocido1].
Patrón de Wolff-Parkinson-White. Una vía accesoria auriculoventricular. La muerte súbita ocurre cuando fibrilación auricular conduce rápidamente a través de una vía con un período refractario corto, degenerando en fibrilación ventricular. A diferencia de la mayoría de las causas analizadas aquí, esta es una afección fácilmente detectable y tratable de forma definitiva, y el ECG de reposo es diagnóstico [1].
3.5 Anomalías congénitas de las arterias coronarias
El origen aórtico anómalo de una arteria coronaria se encuentra entre las principales causas de muerte súbita por esfuerzo y entre las menosdetectables mediante evaluación convencional.
La variante de mayor riesgo es el origen anómalo de la arteria coronaria izquierda desde el seno derecho con un trayecto interarterial entre la aorta y arteria pulmonar. Las características de alto riesgo propuestas incluyen un segmento intramural dentro de la pared aórtica, un orificio proximal en forma de hendidura, un ángulo de origen agudo y una mayor longitud intramural. Se cree que el mecanismo implica una compresión dinámica y una distorsión del orificio durante el esfuerzo a medida que los grandes vasos se expanden, lo que produce una isquemia intermitente que puede no dejar ninguna anormalidad fija entre los episodios [1].
El origen anómalo de la coronaria derecha con un trayecto interarterial es más frecuente y conlleva un menor riesgo; muchos individuos afectados permanecen asintomáticos. Otras variantes —trayectos intraseptal, retroaórtico y prepulmonar— son generalmente benignas.
El desafío clínico radica en que los individuos afectados suelen ser asintomáticos hasta el evento índice, el electrocardiograma en reposo suele ser normal y la prueba de esfuerzo puede no provocar isquemia incluso con una anatomía de alto riesgo. El diagnóstico definitivo requiere imágenes anatómicas, con mayor frecuencia una tomografía computarizada coronaria o una resonancia magnética cardíaca [1].
Puente miocárdico, en el cual un segmento coronario pasa a través del miocardio, es común y suele ser incidental. Se vuelve clínicamente relevante solo cuando los segmentos tunelizados profundos o largos producen isquemia demostrable [1].
3.6 Miocarditis y afecciones adquiridas
La miocarditis produce muerte súbita mediante una arritmia originada por un cuadro agudo inflamación, edema y posterior fibrosis. Su importancia radica en parte en que es potencialmente transitorio: el ejercicio vigoroso durante la inflamación miocárdica activa es arritmogénico, pero el riesgo se resuelve sustancialmente con la inflamación. Esto fundamenta la recomendación estándar de abstenerse del esfuerzo hasta que los síntomas y la evidencia objetiva de inflamación se hayan resuelto. Los datos emergentes de resonancia magnética cardíaca sugieren que ciertos atletas pueden regresar de manera segura antes del intervalo de tres a seis meses asumido por las guías anteriores, aunque la base de evidencia sigue siendo limitada y el regreso debe regirse por la resolución objetiva de la inflamación y no solo por el tiempo transcurrido [1,11].
Aortopatía. Síndrome de Marfan, Síndrome de Loeys-Dietz, el síndrome de Ehlers-Danlos vascular y la aortopatía asociada a la válvula aórtica bicúspide predisponen a la disección aórtica aguda. Esta es una causa rara de muerte súbita en jóvenes, pero distintiva por ser detectable mediante exploración física y diagnóstico por imagen, y porque el riesgo se relaciona con la dimensión aórtica de un modo que permite un manejo basado en umbrales. El agrandamiento aórtico marcado es raro en atletas jóvenes —los diámetros superiores a 42 mm en hombres y 40 mm en mujeres son inusuales independientemente del tamaño corporal—, por lo que tal hallazgo justifica una evaluación para detectar una aortopatía subyacente en lugar de atribuirlo al entrenamiento [1].
Prolapso de la válvula mitral arritmogénico. La mayor parte del prolapso de la válvula mitral es benigno, pero un subconjunto —característicamente el prolapso bivalvar con disfunción del anillo mitral, realce tardío con gadolinio inferolateral y ectopia ventricular compleja— se asocia con muerte súbita. La tracción del músculo papilar y la consiguiente fibrosis regional proporcionan un sustrato arrítmico plausible [1].
Commotio cordis. Fibrilación ventricular inducida por un impacto precordial no penetrante durante la fase vulnerable de la repolarización, en un corazón estructuralmente normal. Es un fenómeno mecánico más que una enfermedad, no se ve afectado por ninguna estrategia de tamizaje y es sobrevivible con desfibrilación inmediata [1].
Rasgo falciforme. Asociado con el colapso por esfuerzo y la muerte, particularmente durante el acondicionamiento intenso en calor, a través de mecanismos que involucran el esfuerzo rabdomiólisis y alteración metabólica en lugar de arritmia primaria. Se incluye aquí porque se presenta como un colapso súbito durante el esfuerzo y es relevante para el diagnóstico diferencial y los protocolos de prevención [1].
3.7 Arquitectura genética: penetrancia, modificadores y los límites del genotipo
La mayoría de las afecciones descritas anteriormente son heredadas, pero la herencia en este campo se comporta de manera mucho menos determinista de lo que sugiere el término “enfermedad cardíaca genética”, y la brecha entre el genotipo y el resultado es donde radica gran parte de la dificultad clínica.
Penetrancia incompleta y expresividad variable. Portar una variante patogénica no produce enfermedad de manera fiable y, cuando lo hace, la gravedad varía ampliamente dentro de las familias que comparten una variante idéntica. Las estimaciones de penetrancia derivadas de familias identificadas clínicamente —identificadas porque alguien estaba afectado— sobreestiman sustancialmente el riesgo cuando se aplican a variantes encontradas de forma incidental o mediante detección poblacional. Las estimaciones de cohortes no seleccionadas son sistemáticamente más bajas. Esto tiene consecuencias directas: un individuo con genotipo positivo y fenotipo negativo para miocardiopatía hipertrófica porta un bajo riesgo arritmogénico y recibe un manejo muy diferente al de uno con un fenotipo expresado [1].
Expresión dependiente de la edad. El fenotipo en la miocardiopatía hipertrófica, arritmogénica y dilatada suele manifestarse durante la adolescencia y los primeros años de la edad adulta en lugar de estar presente desde el nacimiento. Una evaluación normal a los 14 años no descarta la enfermedad a los 24. Esto justifica la necesidad de realizar evaluaciones seriadas en familiares con genotipo positivo en lugar de un alta basada en un único momento, y explica por qué las cohortes de tamizaje a las que se hace un seguimiento suficientemente largo terminan registrando muertes en personas que obtuvieron resultados normales en el tamizaje.
Genes modificadores y fondo poligénico. La misma variante produce fenotipos diferentes en distintos contextos genéticos. Las variantes comunes con un efecto pequeño individualmente, que se suman para formar puntuaciones poligénicas, parecen modificar la penetrancia y la gravedad de las miocardiopatías, lo que podría explicar en parte la variabilidad intrafamiliar que los modelos monogénicos no logran explicar. Este trabajo se encuentra en una etapa más temprana que la literatura equivalente sobre la enfermedad coronaria, y las puntuaciones poligénicas aún no son clínicamente aplicables en este contexto; sin embargo, la tendencia apunta hacia un modelo en el que una variante patógena rara establece la susceptibilidad, mientras que la variación común, el entorno y la carga de entrenamiento determinan si la enfermedad se manifiesta y cuándo lo hace.
Enfermedad con genotipo negativo. Aproximadamente la mitad de los casos de miocardiopatía hipertrófica y arritmogénica, y alrededor del 60% de los casos de miocardiopatía dilatada, no presentan una variante causal identificable. Un resultado negativo en una prueba genética realizada a una persona afectada no descarta la posibilidad de una afección hereditaria y no exime de la necesidad de realizar pruebas de detección clínicas a los familiares.
Variantes de significado incierto. Estos son el resultado más común de las pruebas de paneles amplios en ausencia de un fenotipo claro, y con frecuencia se malinterpretan como hallazgos de riesgo intermedio. No lo son: son informes no concluyentes pendientes reclasificación, los cuales pueden ocurrir en cualquier dirección a medida que se acumula evidencia. Las pruebas en individuos sin fenotipo o antecedentes familiares los generan predominantemente, lo cual es el principal argumento en contra de las pruebas genéticas como herramienta de tamizaje principal [1].
3.8 Muerte súbita inexplicada con autopsia negativa y autopsia molecular
Cuando la autopsia completa, que incluye toxicología e histología, no identifica ninguna causa, la muerte se clasifica como muerte súbita inexplicada con autopsia negativa —o, en algunas series, síndrome de muerte súbita arrítmica—. Esta clasificación es provisional en lugar de definitiva.
Las pruebas genéticas post mortem identifican una variante patógena o probablemente patógena con implicaciones clínicas en una minoría significativa de estos casos. Al aplicar los criterios de clasificación actuales de la ACMG a 302 casos evaluados por expertos, se identificó una variante de importancia clínica en 13% de los fallecidos, predominantemente taquicardia ventricular polimórfica catecolaminérgica y síndrome de QT largo, siendo RYR2 el gen más implicado [12]. Se estableció un diagnóstico clínicamente relevante en una proporción sustancialmente mayor de familias cuando la autopsia genética se combinó con la evaluación clínica de los familiares sobrevivientes.
Los rendimientos reportados varían ampliamente entre las series —desde menos de 4% hasta aproximadamente 30%— y dependen en gran medida del marco de clasificación de variantes que se aplique. Las series que se adhieren estrictamente a los criterios de la ACMG reportan rendimientos más bajos; aquellas que utilizan umbrales más flexibles reportan rendimientos más altos, en gran parte al considerar como diagnósticas las variantes de significado incierto. Por lo tanto, la comparación entre series no es confiable a menos que se hagan coincidir los criterios de clasificación [12].
Tres puntos a continuación. Primero, la proporción de muertes verdaderamente inexplicables es menor de lo que sugieren las tasas de autopsias negativas. Segundo, la autopsia molecular requiere la retención adecuada de especímenes, lo cual depende de la práctica del médico forense y a menudo no se realiza. Tercero, y lo más importante desde el punto de vista clínico, un diagnóstico en el difunto permite la evaluación en cascada de los familiares vivos, lo que convierte la evaluación post mortem en una estrategia de prevención para la familia y no meramente en una determinación de la causa.
4. El corazón del atleta: adaptación versus enfermedad
El entrenamiento sostenido produce un remodelado cardíaco que se superpone fenotípicamente con las enfermedades descritas anteriormente. Distinguir la adaptación de la patología es el problema diagnóstico central en este campo, y la clasificación errónea conlleva costos en ambas direcciones.
4.1 Adaptación estructural
El entrenamiento de resistencia produce predominantemente remodelación excéntrica — agrandamiento de las cámaras con engrosamiento parietal proporcional — impulsado por una sobrecarga de volumen sostenida. El entrenamiento de fuerza produce un cambio relativamente más concéntrico. La mayoría de los atletas exhiben un patrón mixto que refleja las demandas reales de su deporte.
La adaptación es modificada por el deporte, el sexo, el tamaño corporal, la etnicidad y la duración del entrenamiento. El grosor de la pared del ventrículo izquierdo en el rango de 13 a 15 mm en hombres, y la dilatación del ventrículo derecho en atletas de resistencia, se encuentran en zonas grises diagnósticas que se superponen con la miocardiopatía hipertrófica y arritmogénica, respectivamente. Las dimensiones telediastólicas del ventrículo izquierdo de 60 mm o más ocurren en una minoría significativa de atletas entrenados sin enfermedad valvular o miocárdica1,11].
Las características que favorecen la adaptación fisiológica incluyen el agrandamiento simétrico de las cuatro cámaras, la función diastólica normal o supranormal, la ausencia de realce tardío con gadolinio, la capacidad funcional normal y la adecuación presión arterial respuesta al ejercicio y regresión con el desentrenamiento. Los factores que favorecen la patología incluyen la hipertrofia asimétrica, la alteración de la función diastólica, el realce tardío con gadolinio, los antecedentes familiares de miocardiopatía o muerte súbita prematura y una anomalía marcada en el ECG desproporcionada con respecto a los hallazgos estructurales [1].
4.2 Adaptación eléctrica
El entrenamiento produce un conjunto reproducible de cambios en el ECG: bradicardia sinusal y arritmia sinusal por aumento del tono vagal, ritmos auriculares ectópicos y de la unión, bloqueo auriculoventricular de primer grado y de Mobitz tipo I, bloqueo incompleto de rama derecha, criterios de voltaje aislados para hipertrofia ventricular y repolarización temprana. Estos son fisiológicos, no requieren evaluación en una persona asintomática sin antecedentes familiares preocupantes, y su clasificación errónea como patológicos fue la principal barrera histórica para el tamizaje basado en el ECG [13].
La remodelación y la repolarización varían según la etnicidad, no solo entre atletas de raza negra y blanca. Los atletas de ascendencia africana y afrocaribeña muestran un mayor grosor de la pared ventricular izquierda para un tamaño corporal determinado y un patrón de repolarización distintivo —elevación del punto J con elevación convexa del segmento ST seguida de inversión de la onda T limitada a las derivaciones V1–V4— que es benigno. La aplicación de criterios derivados de cohortes de blancos europeos sin esta adaptación duplica con creces la tasa de falsos positivos en atletas negros [14]. También se han descrito patrones distintivos en atletas de ascendencia de Oriente Medio, Asia del Sur y Asia Oriental, y los datos normativos para estos grupos siguen siendo comparativamente escasos, una brecha que se propaga directamente en el rendimiento de los exámenes de detección dondequiera que no existan valores de referencia específicos de la población.
La edad importa de manera similar: la inversión de la onda T en las derivaciones V1–V3 en atletas de 16 años o menos representa un patrón juvenil persistente en lugar de una enfermedad13].
5. Presentación clínica y síntomas de alarma
La característica clínica definitoria de estas afecciones es que la mayoría de los individuos afectados son asintomáticos hasta el evento índice. Cuando se presentan síntomas, estos se atribuyen frecuentemente al desentrenamiento, la deshidratación, la ansiedad o a una limitación normal por el esfuerzo, tanto por parte del individuo como del cuerpo técnico y, a menudo, de los médicos.
Síntomas que justifican una evaluación antes de continuar con la participación:
Síncope o presíncope relacionado con el esfuerzo. El síntoma de alarma más importante. El síncope durante el esfuerzo, a diferencia del que ocurre inmediatamente después de su cese, debe presumirse de origen cardíaco hasta que se demuestre lo contrario. El síncope posterior al esfuerzo es más frecuentemente de origen neurógeno, pero no excluye causas cardíacas.
Dolor de pecho de esfuerzo. Especialmente si es reproducible con una carga de trabajo constante, lo que sugiere isquemia por demanda debido a una anatomía coronaria anómala u obstrucción del tracto de salida.
Disnea de esfuerzo desproporcionada con el acondicionamiento físico, especialmente cuando representa un cambio con respecto a la capacidad de referencia establecida.
Palpitaciones con el esfuerzo, particularmente abruptas en su inicio y cese, o asociadas con mareos.
Disminución inexplicable del rendimiento no atribuible a la carga de entrenamiento, enfermedad o lesión.
La historia familiar es tan informativa como la historia personal: muerte súbita prematura antes de los 50 años en un familiar de primer grado, miocardiopatía hereditaria conocida o síndrome de arritmia, ahogamiento sin explicación, accidentes de un solo vehículo sin explicación, o trastorno convulsivo sin explicación —este último debido a que los episodios del síndrome de QT largo y de la taquicardia ventricular polimórfica catecolaminérgica (TVPC) se diagnostican erróneamente con frecuencia como epilepsia [1,15].
6. Evaluación diagnóstica
6.1 Electrocardiografía y la evolución de los criterios de interpretación
El descanso ECG de 12 derivaciones detecta las firmas eléctricas de la miocardiopatía y la canalopatía, y es la prueba individual de bajo costo más informativa en esta población. Su limitación histórica no fue la sensibilidad sino la especificidad: aplicar criterios de la población general a atletas entrenados generaba tasas de falsos positivos que hacían impracticable su uso sistemático.
Los criterios de interpretación se han perfeccionado sustancialmente a lo largo de quince años.
Tabla 2. Evolución de los criterios de interpretación del ECG en deportistas
| Conjunto de criterios | Año | Falsos positivos, atletas blancos | Falsos positivos, atletas negros | Cambio principal |
| Recomendaciones de la ESC [16] | 2010 | 16.2% | 40.4% | Dicotomía relacionada con el entrenamiento versus no relacionada; sin criterios específicos por origen étnico; la mayoría de las inversiones de la onda T se clasificaron como anormales |
| Criterios de Seattle [17] | 2013 | 7.1% | 18.4% | Patrón de repolarización en atletas negros reconocido como fisiológico; umbrales de QTc aumentados a ≥470 ms (hombres) y ≥480 ms (mujeres) |
| Criterios refinados [14] | 2014 | 5.3% | 11.5% | Desviación aislada del eje y agrandamiento auricular aislado reclasificados como no desencadenantes |
| Criterios Internacionales [13] | 2017 | ~1,3–3,01 TP9T | ~4,2–6,81 TP9T | Categorías formales normales/fronterizas/anormales; se requieren dos o más hallazgos limítrofes para desencadenar la evaluación |
Los Criterios Internacionales de 2017 definen exactamente cinco hallazgos limítrofes: desviación del eje a la izquierda, desviación del eje a la derecha, agrandamiento de la aurícula izquierda, dilatación de la aurícula derecha y bloqueo completo de rama derecha [13Cualquiera de estos elementos de forma aislada no justifica una evaluación en un deportista asintomático sin antecedentes familiares preocupantes; dos o más sí lo hacen. Los criterios de voltaje aislados para la hipertrofia ventricular izquierda o derecha se clasifican como normales, no limítrofes, un punto que se enuncia erróneamente con frecuencia.
Dos salvedades son importantes. Primero, las tasas de falsos positivos informadas provienen de interpretaciones supervisadas por expertos o especialistas; las tasas bajo lectura de no especialistas son consistentemente más altas, y la magnitud de esa brecha no se ha establecido a escala. Segundo, las mejoras en la especificidad no han sido gratuitas: en cohortes de maestrías y pediátricas, los Criterios Internacionales han pasado por alto diagnósticos que criterios anteriores habrían señalado, incluida la miocardiopatía dilatada que se presenta con desviación aislada del eje izquierdo.
6.2 Sensibilidad diagnóstica versus sensibilidad de detección
Frecuentemente se omite una distinción importante. Sensibilidad diagnóstica es la probabilidad de que una persona con enfermedad establecida y plenamente manifestada tenga un ECG anormal. Sensibilidad de detección es la probabilidad de que un adolescente asintomático con una expresión temprana, incompleta o oculta sea identificado correctamente en un entorno de detección masiva.
El segundo es sistemáticamente inferior al primero. El fenotipo en adolescentes suele ser inmaduro —tanto la miocardiopatía hipertrófica como la arritmogénica se manifiestan de manera progresiva—; las condiciones dinámicas son intermitentemente normales en reposo, y las condiciones de adquisición e interpretación de los datos son inferiores a las de un laboratorio de referencia. Las cifras de sensibilidad obtenidas de cohortes de referencia de pacientes con enfermedad conocida —que suelen rondar el 98% para la miocardiopatía hipertrófica— no deben presentarse como rendimiento de detección [18].
La evidencia más reveladora proviene del seguimiento a largo plazo de una cohorte seleccionada. Entre 11 168 adolescentes jugadores de la Asociación Inglesa de Fútbol evaluados mediante cuestionario, examen físico, ECG y una ecocardiografía, se identificaron afecciones asociadas con la muerte súbita en 0,38%; de ellos, 86% presentaban un ECG anormal, frente a 7% en los antecedentes médicos y 5% en el examen físico [19]. Sin embargo, durante un seguimiento medio de 10.6 años, ocho atletas murieron por causas cardíacas —seis de los cuales habían tenido resultados normales en la evaluación a los 16 años, en un promedio de 6.8 años después de la evaluación, la mayoría por miocardiopatías que no se podían detectar en el momento de la prueba.
Una pantalla normal no es de liquidación duradera. Esta es una característica de la enfermedad progresiva, no una falla de la prueba.
6.3 Evaluación secundaria
Una prueba de detección primaria anormal o un síntoma preocupante inicia pruebas adicionales, seleccionadas según la afección sospechosa en lugar de aplicarse como un panel fijo.
Ecocardiografía transtorácica valora el grosor de la pared, las dimensiones de las cámaras, la función sistólica y diastólica, la estructura valvular, las dimensiones aórticas y, en muchos casos, los orígenes coronarios.
Resonancia magnética cardíaca proporciona una caracterización tisular superior. El realce tardío con gadolinio identifica la fibrosis y la cicatriz; las imágenes potenciadas en T2 y el mapeo paramétrico identifican el edema y la inflamación activa. A menudo es decisivo para distinguir la hipertrofia fisiológica de la miocardiopatía, para evaluar el ventrículo derecho en busca de miocardiopatía arritmogénica y para diagnosticar la miocarditis. El realce tardío con gadolinio limitado a los puntos de inserción del ventrículo derecho es un hallazgo reconocido sin una importancia pronóstica adversa establecida.
Prueba de esfuerzo debe ser específico para el deporte y estar diseñado para provocar síntomas a la intensidad realmente encontrada en la competencia, en lugar de terminar en objetivos de frecuencia cardíaca arbitrarios o realizarse farmacológicamente. Es fundamental en la sospecha de TVPC, en la evaluación de la ectopia ventricular y en la valoración de la isquemia en la anatomía coronaria anómala.
Monitoreo ambulatorio del ritmo caracteriza la carga de arritmia y su relación con la actividad; a menudo se requiere un monitoreo prolongado dada la intermitencia de los eventos clínicamente relevantes.
Imágenes coronarias por angiotomografía computarizada o resonancia magnética es necesario para definir el origen y el trayecto coronario cuando se sospecha una anatomía anómala.
Pruebas genéticas confirma el diagnóstico cuando el fenotipo está establecido, informa la estratificación del riesgo en afecciones específicas —plakofilina-2 en la miocardiopatía arritmogénica, laminina A/C en la miocardiopatía dilatada, genotipo en el síndrome de QT largo— y permite la detección en cascada de los familiares. Su rendimiento es bajo como prueba diagnóstica primaria en ausencia de fenotipo o antecedentes familiares, donde genera principalmente variantes de significado incierto.
Cabe destacar que las imágenes cardíacas, las pruebas de esfuerzo y el monitoreo ambulatorio tienen evidencia insuficiente para respaldar su uso como herramientas de detección primaria en personas asintomáticas [1Su función es en la evaluación secundaria.
6.4 Tecnologías emergentes
Inteligencia artificial aplicada al ECG. Los modelos de aprendizaje profundo entrenados en grandes corpus de ECG pueden identificar afecciones que carecen de patognomónico firma para el ojo humano. Se han desarrollado redes neuronales convolucionales para detectar miocardiopatía hipertrófica a partir del ECG de 12 derivaciones únicamente, con un rendimiento mantenido en la validación externa en diversos cohortes internacionales y en poblaciones pediátricas y de adolescentes [20Modelos comparables identifican el síndrome de QT largo oculto electrocardiográficamente —individuos con genotipo positivo y un QTc medido normal—, el cual la medición convencional del intervalo no puede detectar por definición21].
La relevancia potencial para este campo es obvia: la principal limitación del electrocardiograma de tamizaje no es el costo, sino la precisión interpretativa, y un algoritmo que mejore la especificidad sin sacrificar la sensibilidad cambiaría el panorama directamente. Se aplican varias advertencias importantes. Los modelos entrenados predominantemente en poblaciones clínicas pueden funcionar de manera diferente en atletas entrenados, cuyos electrocardiogramas basales difieren sistemáticamente de los de la población general, y la validación específica para atletas sigue siendo limitada. El rendimiento en los grupos demográficos con las tasas más altas de falsos positivos bajo criterios convencionales no se ha establecido por separado. Y un algoritmo que detecta una enfermedad sin una vía accesible para la evaluación secundaria reproduce el problema de equidad descrito en la Sección 7.5 en lugar de resolverlo. En la actualidad, la IA aplicada al electrocardiograma se entiende mejor como un complemento prometedor en proceso de validación activa que como una herramienta de tamizaje establecida.
Dispositivos portátiles y de consumo. Los relojes inteligentes, los monitores adhesivos en forma de parche y los dispositivos de ECG de un solo derivado y de múltiples derivados para el público en general son ahora ampliamente utilizados por los deportistas y generan, cada vez más, datos cardíacos que llegan a los médicos sin que estos los soliciten. Sus verdaderas ventajas son la duración y la oportunidad: un monitor adhesivo que se usa durante dos semanas o un reloj inteligente que se usa de manera continua pueden detectar una arritmia paroxística sintomática que tanto un ECG en reposo como un Holter de 24 horas pasan por alto, lo cual representa una contribución diagnóstica real en una persona con palpitaciones intermitentes.
Sus limitaciones son igualmente evidentes. Los registros de una sola derivación no permiten evaluar el eje, el agrandamiento de las cavidades, la repolarización en el precordio ni la mayoría de los criterios en los que se basa la interpretación del ECG de los deportistas. La clasificación automática del ritmo está optimizada para la detección de la fibrilación auricular en poblaciones de edad avanzada y presenta un rendimiento deficiente para las arritmias relevantes en este contexto. La calidad de la señal durante el ejercicio —precisamente cuando sería más valiosa— suele ser inadecuada. Además, la carga de falsos positivos generada por los dispositivos de consumo en usuarios jóvenes, sanos y altamente motivados es considerable y, en gran medida, no se ha cuantificado.
Los dispositivos portátiles complementan, en lugar de sustituir, la evaluación estructurada. Un registro realizado con un dispositivo de uso general durante un episodio sintomático constituye una prueba valiosa; un registro normal obtenido con un dispositivo de uso general no equivale a una autorización médica, y ni el deportista ni el profesional de la salud deben considerarlo como tal.
7. Detección: lo que logra y lo que no
El cribado es uno de los componentes de la prevención. En esta sección se evalúa por sí mismo, en lugar de tratarlo como el eje central de este campo.
7.1 La justificación y sus límites
El examen cardiovascular previo a la participación tiene como objetivo identificar a las personas con enfermedades no diagnosticadas a tiempo para que puedan recibir un tratamiento que reduzca el riesgo. Su eficacia depende de una serie de condiciones: la enfermedad debe ser detectable antes del evento, la prueba debe detectarla a un costo aceptable y con una carga de falsos positivos aceptable, debe existir un tratamiento eficaz y las personas afectadas deben tener acceso a él.
Esa cadena tiene eslabones débiles. El ECG en reposo tiene una sensibilidad muy limitada para detectar el origen coronario anómalo, la taquicardia ventricular polimórfica catecolaminérgica, la miocardiopatía arritmogénica temprana u oculta, la aortopatía y la enfermedad valvular significativa, y, por definición, no aporta nada en los casos que resultan negativos en la autopsia —la categoría más numerosa—. El cribado aborda solo una parte del problema.
7.2 Rendimiento comparativo de los componentes de detección
Las estimaciones metaanalíticas en poblaciones de deportistas indican que el ECG tiene una sensibilidad cercana al 90–94% para afecciones detectables mediante ECG, con una especificidad cercana a 93%, frente a una sensibilidad de aproximadamente 20% para la historia clínica y de 9% para el examen físico [18]. Desde entonces, se ha realizado un análisis conjunto de la evidencia obtenida específicamente de las poblaciones de la NCAA [22]. La salvedad es importante: esta cifra describe el desempeño frente a las miocardiopatías y canalopatías con signos eléctricos, no frente al espectro completo de causas, y no debe interpretarse como una sensibilidad de 94% para el riesgo de muerte súbita en general. Las guías actuales citan un rango comparable, situando la sensibilidad de la anamnesis y el examen físico para las afecciones cardíacas asintomáticas entre 10 y 20%, y señalan que al agregar el ECG se eleva la sensibilidad de la evaluación previa a la participación a aproximadamente 94% [1].
Por lo tanto, el argumento a favor del ECG no es que ofrezca buenos resultados en términos absolutos, sino que la anamnesis y el examen físico por sí solos solo detectan una minoría de afecciones relevantes. Esto no es un argumento en contra de la historia clínica y el examen físico, que identifican a las personas sintomáticas, recaban los antecedentes familiares y detectan los signos característicos del síndrome de Marfan, los soplos patológicos, la disminución de los pulsos femorales y la hipertensión —ninguno de los cuales capta de manera confiable un ECG—.
7.3 Posiciones de las guías de práctica clínica
Las guías europeas han recomendado desde hace tiempo la detección precoz que incluya un electrocardiograma [11,16]. Las guías norteamericanas han respaldado históricamente una historia clínica y un examen físico estandarizados de 14 puntos, sin recomendar la realización universal de un electrocardiograma [15].
Esa brecha se ha reducido considerablemente. La declaración científica de 2025 de la Asociación Americana del Corazón y el Colegio Americano de Cardiología sostiene que es razonable incluir un electrocardiograma (ECG) de 12 derivaciones en reposo, ya que mejora la detección de afecciones cardíacas subyacentes en atletas asintomáticos en comparación con la historia clínica y el examen físico por sí solos. Esta recomendación conlleva tres condiciones: los médicos deben estar debidamente capacitados en los criterios actuales de interpretación específicos para deportistas; los programas deben garantizar el acceso a una evaluación secundaria, incluyendo los recursos financieros y logísticos para una evaluación sistemática posterior; y, dado que ningún enfoque ofrece protección absoluta, un plan de acción de emergencia deben estar en vigor en todos los lugares donde la gente entrene y compita [1].
Por lo tanto, las preguntas que quedan por resolver no son si se puede utilizar el ECG, sino si se debe implementar de manera generalizada, cómo se deben dotar de recursos a los programas para utilizarlo de manera segura y si el beneficio incremental justifica los costos y los daños que se derivan de su uso.
7.4 Economía de la salud
Estimaciones publicadas sobre la relación costo-efectividad de agregar un ECG a evaluación previa a la participación abarcan un amplio rango, determinado más por la elección de los supuestos que por los datos.
Tabla 3. Evaluaciones económicas publicadas sobre el cribado que incluye el ECG
| Análisis | Comparación | Resultado |
| Wheeler y otros (2010) [23] | ECG + historia clínica y examen físico frente a solo historia clínica y examen físico | $42 900 por año de vida salvado (IC 95%: $21 200–$71 300) |
| Wheeler y otros (2010) [23] | ECG + historia clínica y examen físico frente a la ausencia de pruebas de detección | $76 100 por año de vida salvado ($62 400–$130 000) |
| Schoenbaum y otros (2012) [24] | Historia clínica y exploración física, más electrocardiograma vs. solo historia clínica y exploración física | $68 800 por QALY |
| Schoenbaum y otros (2012) [24] | Solo ECG frente a solo historia clínica y examen físico | $37 700 por QALY |
| Halkin et al. (2012) [25] | Programa nacional, extrapolación de EE. UU. | $10.6–14.4 millones por cada vida salvada |
Dos de los tres análisis principales arrojan cifras que se encuentran dentro de los umbrales de disposición a pagar de EE. UU. que se citan con frecuencia. El tercero, que arroja cifras de órdenes de magnitud más altas, lo hace en parte al incluir los costos anuales recurrentes de los exámenes médicos y los exámenes físicos en el grupo del ECG —una decisión contable cuestionada en la literatura posterior [25].
Cada uno de estos análisis se basa en una única suposición: la riesgo relativo la reducción que se logra gracias a la detección y el tratamiento posterior. Ese parámetro no está bien establecido y, como se analiza en la sección 8, la evidencia en la que se basa ha cambiado.
7.5 Capital propio
Los programas de detección pueden agravar las desigualdades que pretenden reducir. El mecanismo en cuestión es la evaluación secundaria, no la prueba de detección primaria.
Un resultado anormal en un examen de detección desencadena una cascada de diagnósticos —ecocardiografía, resonancia magnética cardíaca, monitoreo ambulatorio, evaluación genética, consulta con subespecialistas— que, en entornos sin apoyo, la familia debe financiar. Las personas sin seguro o con cobertura insuficiente se enfrentan a dos consecuencias: pueden abandonar el proceso sin completar la evaluación, lo que significa que siguen expuestas a un riesgo no caracterizado; y su ausencia de los datos de resultados sesga sistemáticamente, en sentido favorable, las estimaciones de prevalencia, especificidad y rentabilidad de la enfermedad.
A esto se suma la disparidad étnica en las tasas de falsos positivos. Incluso según los criterios actuales, los resultados falsos positivos siguen siendo más frecuentes entre los atletas afroamericanos [14], lo que significa que la población con mayor probabilidad de ser derivada a una evaluación secundaria costosa coincide con la población con menor probabilidad de poder costeársela. Las recomendaciones actuales indican directamente que los programas de detección que carecen de los recursos adecuados para el seguimiento pueden perjudicar a los deportistas de grupos raciales y étnicos subrepresentados [1].
Un programa de detección sin una vía financiada para la evaluación secundaria no es una intervención neutral. Es un mecanismo para identificar el riesgo en personas que luego no pueden tomar medidas al respecto.
7.6 Consecuencias psicológicas
Los programas de detección se evalúan casi exclusivamente en función de la detección y el costo. Las consecuencias psicológicas son reales, recaen de manera desproporcionada sobre las personas que finalmente resultan no tener la enfermedad y rara vez se miden.
El intervalo de falsos positivos. Entre un resultado anormal en un examen de detección y su resolución, un deportista es una persona a quien se le ha dicho que su corazón podría presentar una anomalía peligrosa. Ese intervalo suele durar semanas y, a veces, meses, y depende de la disponibilidad de citas, la autorización del seguro y la capacidad de realizar exámenes de imagen, más que de la urgencia clínica. Entre las consecuencias documentadas se incluyen la ansiedad, pensamientos intrusivos sobre morir durante el esfuerzo físico, trastornos del sueño y el abandono del entrenamiento durante un período en el que, en realidad, no se ha impuesto ninguna restricción. Cuando la identidad del deportista gira en gran medida en torno al deporte —como ocurre con muchos en el ámbito universitario y de élite—, la amenaza afecta tanto a su identidad personal como a su salud.
La resolución está incompleta. El hecho de recibir tranquilidad tras un resultado negativo en los exámenes médicos no garantiza que las personas vuelvan a su estado normal. Se ha descrito que la ansiedad residual por la salud, la vigilancia continua de los síntomas y la reducción en la intensidad del entrenamiento persisten después de recibir el visto bueno oficial, un patrón conocido en otros contextos de pruebas de detección. Dado que los falsos positivos superan en gran medida a los verdaderos positivos en cualquier punto operativo plausible, esto no es un daño marginal que afecte a unas pocas personas; es la experiencia más común de una prueba de detección con resultados anormales.
Los verdaderos positivos tienen su propia carga. Un diagnóstico en una persona joven puede implicar restricciones o modificaciones en su participación deportiva, la pérdida de su identidad como deportista, la interrupción de sus perspectivas académicas o profesionales, la necesidad de portar un desfibrilador durante la adolescencia y el conocimiento de que el riesgo hereditario se extiende a sus hermanos y futuros hijos. La depresión y la ansiedad son secuelas reconocidas de la inhabilitación, y la transición fuera del deporte de competencia es en sí misma un período de elevado riesgo psicológico, independientemente del diagnóstico cardíaco.
Implicaciones. A continuación, tres puntos. El tiempo transcurrido desde un resultado anormal en la prueba de detección hasta la resolución definitiva es un indicador de calidad clínicamente significativo, no solo operativo, y acortarlo constituye una intervención genuina. La comunicación de un resultado anormal debe transmitir la tasa de base —es decir, que la mayoría de los exámenes anormales se resuelven sin que haya enfermedad— en lugar de dejar toda la interpretación en manos del especialista. Y el apoyo psicológico debe planificarse como parte de los programas de detección, en lugar de improvisarse, especialmente para los atletas que se ven limitados o que dejan la competencia.
8. Gestión y participación deportiva
8.1 El cambio de la inhabilitación a la toma de decisiones compartida
La práctica histórica limitaba a las personas con enfermedad cardiovascular del deporte de competencia de manera más o menos categórica. Ese paradigma ha sido abandonado en gran medida, tanto por razones éticas como empíricas [1,11].
El caso empírico se basa en datos de resultados:
- En un estudio prospectivo multinacional estudio observacional de personas con miocardiopatía hipertrófica —1 534 pacientes, además de 126 personas con genotipo positivo y con fenotipo negativo, en 42 centros—, quienes realizaban ejercicio vigoroso, incluidos los atletas de competencia, no presentaron tasas más altas de muerte, paros cardíacos reanimados, descargas de desfibrilador apropiadas o síncopes arrítmicos que quienes realizaban ejercicio moderado o los participantes sedentarios [26].
- Un registro prospectivo multinacional de atletas con desfibriladores cardioversores implantables no encontró casos de muerte, paros cardíacos resucitados ni lesiones relacionadas con arritmias durante la práctica deportiva a lo largo de un seguimiento a largo plazo [27].
- Las cohortes actuales de atletas de élite con cardiopatías genéticas que han regresado a la competencia bajo supervisión de expertos reportan bajas tasas de episodios de recidiva [28].
El argumento ético es que el modelo histórico se basaba en la premisa de que los atletas no pueden tomar decisiones informadas sobre su propio riesgo, una postura que no está respaldada por evidencia ni es coherente con los estándares que se aplican en otros ámbitos de la medicina.
Toma de decisiones compartida no implica que el riesgo sea el mismo en todas las condiciones. Se trata de un proceso para incorporar los valores de una persona en una decisión tomada en condiciones de incertidumbre, no de una conclusión de que todos los diagnósticos conllevan un riesgo comparable o de que se deban aceptar todas las solicitudes de participación. El riesgo asociado al estado de genotipo positivo y fenotipo negativo difiere en órdenes de magnitud del asociado a la miocardiopatía arritmogénica mediada por la placofilina-2 en un atleta de resistencia, y el marco está diseñado para hacer explícita esa diferencia, en lugar de disiparla.
La declaración de la AHA/ACC de 2025 deja claro que no emite recomendaciones de exclusión, sino consideraciones clínicas para orientar la toma de decisiones compartida. En este marco, no se debe aplicar un enfoque uniforme de restricción a las personas con miocardiopatía; en cambio, la participación se determina mediante un proceso que incorpora un diagnóstico preciso, la estratificación del riesgo específica para cada afección, el tratamiento basado en las guías, la divulgación de los riesgos conocidos y desconocidos, y los propios valores y tolerancia al riesgo de la persona. En el caso de los menores de 18 años, los padres o tutores participan directamente [1].
8.2 Cuando el riesgo sigue siendo prohibitivo
La toma de decisiones compartida no significa que se apruebe toda participación. Entre las situaciones en las que se considera que el riesgo supera al beneficio se incluyen la miocardiopatía arritmogénica causada por variantes de la placaofilina-2, especialmente en deportes de resistencia; la miocarditis o pericarditis activas; el origen anómalo no corregido de la arteria coronaria izquierda con un recorrido interarterial; y la afección sintomática grave estenosis aórtica; enfermedad hereditaria de la aorta torácica con dilatación aórtica; y disección aórtica previa. Por lo general, también se pospone la participación durante la evaluación diagnóstica y hasta que se optimice el tratamiento según las guías [1].
8.3 Manejo específico para cada afección
El tratamiento es específico para cada enfermedad y constituye el mecanismo mediante el cual la detección genera un beneficio: bloqueo beta en el síndrome de QT largo y la taquicardia ventricular de tipo CPVT, con flecainida y denervación simpática en casos seleccionados de CPVT; implantación de un desfibrilador cuando así lo indique la estratificación de riesgo, aunque nunca con el único fin de permitir la participación en actividades deportivas; ablación con catéter para vías accesorias y ciertas arritmias ventriculares; reimplantación quirúrgica o descubierta para anomalías coronarias de alto riesgo; reducción septal para la miocardiopatía hipertrófica obstructiva; cirugía aórtica según los umbrales establecidos en las guías; y modificación de la prescripción de ejercicio cuando la progresión de la enfermedad esté relacionada con el ejercicio [1].
Hay dos puntos que merecen ser destacados. En primer lugar, se debe orientar a las personas que dejan el deporte de competencia sobre los beneficios comprobados para la salud de continuar con la actividad física recreativa —una transición, no un cese—. En segundo lugar, es necesario realizar un seguimiento a largo plazo, independientemente de la decisión que se tome respecto a la participación, ya que el fenotipo evoluciona y puede ser necesario reconsiderar la decisión original.
8.4 Reincorporación al deporte y seguimiento a largo plazo
Una decisión de participación es un punto en una trayectoria, más que una conclusión, y el seguimiento posterior es lo que justifica que la participación continúe.
Imágenes en serie a intervalos determinados por la condición y la velocidad de cambio. Los individuos con genotipo positivo y fenotipo negativo, en condiciones en las que el ejercicio podría precipitar una conversión fenotípica —siendo el ejemplo más claro la miocardiopatía arritmogénica mediada por la plakofilina-2—, requieren una vigilancia longitudinal minuciosa, con intervalos de estudios por imágenes adaptados al fenotipo, la exposición al ejercicio y los indicios de progresión de la enfermedad, mientras continúan compitiendo [1]. El seguimiento de las dimensiones aórticas en la aortopatía se realiza según un calendario establecido en función del diámetro absoluto y la tasa de crecimiento, comparando las imágenes una al lado de la otra en lugar de basarse en informes previos, ya que la variabilidad en las mediciones entre estudios puede superar el cambio anual real.
Repetición de la prueba de esfuerzo, específicas para cada deporte y adaptadas a la intensidad real que se presenta en la competencia, con el fin de confirmar la ausencia continuada de arritmias o isquemia provocadas y de verificar la eficacia de la supresión farmacológica cuando se haya recetado.
Monitoreo ambulatorio del ritmo para dar seguimiento a la carga de arritmias a lo largo del tiempo, así como a la lectura de los datos del dispositivo cuando se cuente con un desfibrilador, incluyendo el historial de terapias apropiadas e inapropiadas.
Reevaluación estructurada de la decisión en sí. La conversación sobre la toma de decisiones compartida debe revisarse periódicamente, en lugar de considerarse un tema zanjado, ya que la evidencia científica está en constante evolución, la tolerancia al riesgo de cada persona puede cambiar y la progresión del fenotipo puede hacer que una persona pase de una categoría de riesgo a otra sin presentar síntomas.
Rendimiento posterior a la intervención —después de un reimplante coronario quirúrgico, una reparación aórtica, una ablación o la implantación de un dispositivo— se rige por intervalos específicos para cada afección, que dependen de la cicatrización, la ausencia comprobada de isquemia o arritmia inducible y la función ventricular normal, y no únicamente del tiempo transcurrido.
9. Prevención secundaria: respuesta ante emergencias
Dado que ninguna estrategia de detección detecta todas las enfermedades y que algunas causas son, en principio, indetectables, la supervivencia en una proporción considerable de casos depende por completo de lo que suceda en los primeros minutos.
9.1 Factores determinantes de la supervivencia
La supervivencia depende del reconocimiento rápido, de las compresiones torácicas inmediatas y de alta calidad, y de la desfibrilación temprana; además, depende del ritmo cardíaco en el momento del colapso, del sustrato subyacente, del lugar donde se produjo el paro, del tiempo de respuesta de los servicios médicos de emergencia, del manejo de las vías respiratorias, de la atención posterior al paro y de la lesión neurológica.
El reconocimiento es el punto débil más común en los entornos deportivos y el que mejor se puede mejorar con el entrenamiento. Los espectadores tienden a interpretar el colapso de un atleta joven como cualquier cosa menos paro cardíaco. La respiración agónica se confunde con la respiración normal; la actividad similar a una convulsión, común en los primeros segundos de un paro cardíaco, se confunde con un evento neurológico primario. Un lugar con excelente cobertura de desfibriladores aún puede perder varios minutos debido a una decisión tardía de reconocimiento; por eso, el tiempo hasta la primera compresión debe medirse y ensayarse por separado del tiempo hasta la descarga, ya que ambos fallan de manera independiente.
9.2 Planes de acción de emergencia
Un plan adecuado incluye un documento escrito y específico para cada sede, que se revise al menos una vez al año junto con los servicios médicos de emergencia locales y que esté físicamente accesible en cada sede; un coordinador designado a cargo de la supervisión; la ubicación de desfibriladores que permita un intervalo entre el colapso y la descarga de tres minutos o menos desde cualquier punto de la actividad deportiva; capacitación documentada en RCP y uso del desfibrilador para los preparadores físicos, el cuerpo técnico y el personal de entrenamiento de fuerza; simulacros en los que se registre el tiempo hasta la primera compresión y el tiempo hasta la descarga; y un plan coordinado de transporte a un centro de atención designado [1].
En los casos en que se han estudiado prospectivamente estos planes en entornos de preparatoria, la supervivencia hasta el alta hospitalaria ha superado considerablemente las tasas observadas en general para los paros cardíacos extrahospitalarios [29] — una diferencia atribuible a que se presenció el colapso, a la presencia de socorristas capacitados y a la disponibilidad inmediata de un desfibrilador, más que a cualquier característica de las personas involucradas.
Una última observación sobre las políticas. Los casos de paro cardíaco repentino y muerte seguirán ocurriendo independientemente de la estrategia de detección y de las decisiones sobre la participación, y su ocurrencia no debe interpretarse como evidencia de que el enfoque de toma de decisiones compartida haya fracasado. Las políticas sólidas no se elaboran adecuadamente inmediatamente después de un evento concreto.
10. Evaluación familiar
El diagnóstico de una cardiopatía hereditaria es un diagnóstico que afecta a toda la familia. Cuando se identifica a un probando —ya sea vivo o fallecido—, los familiares de primer grado deben someterse a una evaluación clínica y a pruebas genéticas en cascada en los casos en que se haya identificado una variante patógena [1].
Esto cobra especial relevancia tras una muerte inexplicable. La retención de muestras post mortem adecuadas para el análisis genético no es una práctica universal entre los médicos forenses, y su ausencia impide de manera permanente que la familia acceda a un diagnóstico. Cuando la autopsia molecular se combina con la evaluación clínica de los familiares sobrevivientes, se establece un diagnóstico clínicamente relevante en una proporción sustancialmente mayor de familias que cuando se utiliza cualquiera de los dos enfoques por separado [12].
La evaluación en cascada permite identificar a los familiares portadores del riesgo antes de que este se manifieste; esta es la única circunstancia en este campo en la que la prevención se aplica a una población claramente identificada en lugar de a una no seleccionada y, en consecuencia, el contexto en el que el rendimiento de la evaluación es mayor.
11. Lagunas de conocimiento
Varias cuestiones fundamentales en este campo siguen sin resolverse, y es poco probable que se resuelvan mediante los diseños de estudio que se proponen habitualmente.
No es posible determinar mediante un ensayo aleatorio si el cribado reduce la mortalidad. Con una incidencia cercana a 1 por cada 63 682 años-deportista [4], lo que demuestra que, para lograr una reducción relativa de 50% con el entrenamiento convencional, se necesitarían aproximadamente diez millones de años-atleta de observación. Tanto la experiencia regional italiana como la experiencia nacional israelí, que presenta resultados contradictorios, son de carácter observacional [30,31], ambos afectados por la tendencia secular y el cambio en la forma de determinar los casos, y ambos son la razón por la que la cuestión sigue sin resolverse después de cuatro décadas. Se trata de una característica estructural del estudio de un resultado poco frecuente, no de una falta de esfuerzo.
Se desconoce la tasa de falsos positivos en la vida real. Las tasas publicadas se basan en la interpretación de expertos. Aún no se ha determinado a gran escala la tasa que alcanzarían los profesionales de la salud que realmente se encargarían de llevar a cabo el cribado poblacional, y ese es el parámetro que determina si el cribado que incluye el ECG es viable fuera de los centros académicos.
La magnitud del beneficio derivado de la detección es incierta y probablemente se haya reducido. Los modelos económicos tradicionales parten de la base de que la detección conduce a la restricción y que la restricción previene la muerte. El segundo eslabón se ha debilitado considerablemente. En la actualidad, es plausible que los beneficios se deriven más del tratamiento específico de la enfermedad, la detección en cascada de familiares y la preparación específica para emergencias que de la exclusión del deporte.
No se han determinado el costo real ni la tasa de finalización de la cascada diagnóstica, ya que los datos existentes provienen de contextos en los que las personas con limitaciones económicas abandonan el programa antes de completarlo.
Se desconoce el mecanismo que explica la disminución observada en la incidencia, y los datos no respaldan que esto se deba a los exámenes de detección.
La muerte súbita en jóvenes no deportistas es un fenómeno relativamente poco estudiado. La población es más numerosa, el seguimiento es menos riguroso y no existe infraestructura preventiva.
12. Resumen
La muerte súbita cardíaca en los jóvenes es poco frecuente, se presenta de forma concentrada y tiene causas heterogéneas. El riesgo varía considerablemente según el sexo, la raza y el deporte; los jugadores de baloncesto masculinos de la División I constituyen el grupo estudiado de mayor riesgo, con una probabilidad de aproximadamente 1 en 2 000 a lo largo de una carrera de cuatro años. El cuadro etiológico ya no está dominado por la miocardiopatía hipertrófica: la muerte súbita inexplicable sin hallazgos en la autopsia es el hallazgo único más común, y una fracción significativa de estos casos resulta ser, según la autopsia molecular, síndromes de arritmia hereditarios.
El ejercicio actúa como un desencadenante a través del aumento de la actividad catecolaminérgica, la isquemia de esfuerzo, el estrés mecánico, los cambios electrolíticos y la transición autonómica abrupta; y, en al menos una afección —la miocardiopatía arritmogénica mediada por la plaquofilina-2—, actúa como un factor impulsor de la progresión de la enfermedad, más que como un simple desencadenante.
Distinguir entre la adaptación cardíaca fisiológica y la enfermedad es el principal reto diagnóstico, y los criterios para hacerlo en el ECG han mejorado notablemente, reduciendo las tasas de falsos positivos de aproximadamente 40% a menos de 7% en atletas afroamericanos a lo largo de quince años de perfeccionamiento. Las recomendaciones actuales a ambos lados del Atlántico consideran ahora que el cribado que incluye el ECG es razonable, siempre que se cuente con una interpretación por parte de personal capacitado, se garantice el acceso a una evaluación secundaria y se cuente con preparación para emergencias.
La gestión ha pasado de una descalificación categórica a una toma de decisiones compartida, respaldada por datos de resultados que muestran que el riesgo de seguir participando es menor de lo que se suponía históricamente. La detección genera beneficios principalmente a través del tratamiento específico de la enfermedad, el cribado en cascada de familiares y la preparación específica, más que mediante la exclusión del deporte.
Ninguna estrategia de detección previene todos los eventos. La planificación de medidas de emergencia, el reconocimiento rápido, las compresiones inmediatas y la desfibrilación temprana siguen siendo la última y más confiable línea de prevención, y en entornos bien preparados salvan a la mayoría de quienes sufren un paro cardíaco.
Referencias
- Kim JH, Baggish AL, Levine BD, et al. Clinical Considerations for Competitive Sports Participation for Athletes With Cardiovascular Abnormalities: A Scientific Statement From the American Heart Association and American College of Cardiology. J Am Coll Cardiol. 2025;85(10):1059-1108. doi:10.1016/j.jacc.2024.12.025
- Maron BJ, Doerer JJ, Haas TS, Tierney DM, Mueller FO. Sudden deaths in young competitive athletes: analysis of 1866 deaths in the United States, 1980-2006. Circulation. 2009;119(8):1085-1092. doi:10.1161/CIRCULATIONAHA.108.804617
- Harmon KG, Asif IM, Maleszewski JJ, et al. Incidence, Cause, and Comparative Frequency of Sudden Cardiac Death in National Collegiate Athletic Association Athletes: A Decade in Review. Circulation. 2015;132(1):10-19. doi:10.1161/CIRCULATIONAHA.115.015431
- Petek BJ, Churchill TW, Moulson N, et al. Sudden Cardiac Death in National Collegiate Athletic Association Athletes: A 20-Year Study. Circulation. 2024;149(2):80-90. doi:10.1161/CIRCULATIONAHA.123.065908
- Moulson N, Petek BJ, Ackerman MJ, et al. Rationale and Design of the ORCCA (Outcomes Registry for Cardiac Conditions in Athletes) Study. J Am Heart Assoc. 2023;12(11):e029052. doi:10.1161/JAHA.122.029052
- Pelliccia A, Maron BJ, Culasso F, Spataro A, Caselli G. Athlete’s heart in women. Echocardiographic characterization of highly trained elite female athletes. JAMA. 1996;276(3):211-215. doi:10.1001/jama.276.3.211
- Albert CM, Mittleman MA, Chae CU, Lee IM, Hennekens CH, Manson JE. Triggering of sudden death from cardiac causes by vigorous exertion. N Engl J Med. 2000;343(19):1355-1361. doi:10.1056/NEJM200011093431902
- Franklin BA, Thompson PD, Al-Zaiti SS, et al. Exercise-Related Acute Cardiovascular Events and Potential Deleterious Adaptations Following Long-Term Exercise Training: Placing the Risks Into Perspective—An Update: A Scientific Statement From the American Heart Association. Circulation. 2020;141(13):e705-e736. doi:10.1161/CIR.0000000000000749
- Sejersted OM, Sjøgaard G. Dynamics and consequences of potassium shifts in skeletal muscle and heart during exercise. Physiol Rev. 2000;80(4):1411-1481. doi:10.1152/physrev.2000.80.4.1411
- James CA, Bhonsale A, Tichnell C, et al. Exercise increases age-related penetrance and arrhythmic risk in arrhythmogenic right ventricular dysplasia/cardiomyopathy-associated desmosomal mutation carriers. J Am Coll Cardiol. 2013;62(14):1290-1297. doi:10.1016/j.jacc.2013.06.033
- Sharma S, Pelliccia A, Gati S. The ‘Ten Commandments’ for the 2020 ESC Guidelines on Sports Cardiology and Exercise in Patients with Cardiovascular Disease. Eur Heart J. 2021;42(1):6-7. doi:10.1093/eurheartj/ehaa735
- Lahrouchi N, Raju H, Lodder EM, et al. Utility of Post-Mortem Genetic Testing in Cases of Sudden Arrhythmic Death Syndrome. J Am Coll Cardiol. 2017;69(17):2134-2145. doi:10.1016/j.jacc.2017.02.046
- Drezner JA, Sharma S, Baggish A, et al. International criteria for electrocardiographic interpretation in athletes: Consensus statement. Br J Sports Med. 2017;51(9):704-731. doi:10.1136/bjsports-2016-097331
- Sheikh N, Papadakis M, Ghani S, et al. Comparison of electrocardiographic criteria for the detection of cardiac abnormalities in elite black and white athletes. Circulation. 2014;129(16):1637-1649. doi:10.1161/CIRCULATIONAHA.113.006179
- Maron BJ, Levine BD, Washington RL, et al. Eligibility and Disqualification Recommendations for Competitive Athletes With Cardiovascular Abnormalities: Task Force 2: Preparticipation Screening for Cardiovascular Disease in Competitive Athletes: A Scientific Statement From the American Heart Association and American College of Cardiology. Circulation. 2015;132(22):e267-e272. doi:10.1161/CIR.0000000000000238
- Corrado D, Pelliccia A, Heidbuchel H, et al. Recommendations for interpretation of 12-lead electrocardiogram in the athlete. Eur Heart J. 2010;31(2):243-259. doi:10.1093/eurheartj/ehp473
- Drezner JA, Ackerman MJ, Anderson J, et al. Electrocardiographic interpretation in athletes: the ‘Seattle criteria’. Br J Sports Med. 2013;47(3):122-124. doi:10.1136/bjsports-2012-092067
- Harmon KG, Zigman M, Drezner JA. The effectiveness of screening history, physical exam, and ECG to detect potentially lethal cardiac disorders in athletes: a systematic review/meta-analysis. J Electrocardiol. 2015;48(3):329-338. doi:10.1016/j.jelectrocard.2015.02.001
- Malhotra A, Dhutia H, Finocchiaro G, et al. Outcomes of Cardiac Screening in Adolescent Soccer Players. N Engl J Med. 2018;379(6):524-534. doi:10.1056/NEJMoa1714719
- Siontis KC, Wieczorek MA, Maanja M, et al. Hypertrophic cardiomyopathy detection with artificial intelligence electrocardiography in international cohorts: an external validation study. Eur Heart J Digit Health. 2024;5(4):416-426. Published 2024 Apr 15. doi:10.1093/ehjdh/ztae029
- Bos JM, Attia ZI, Albert DE, Noseworthy PA, Friedman PA, Ackerman MJ. Use of Artificial Intelligence and Deep Neural Networks in Evaluation of Patients With Electrocardiographically Concealed Long QT Syndrome From the Surface 12-Lead Electrocardiogram. JAMA Cardiol. 2021;6(5):532-538. doi:10.1001/jamacardio.2020.7422
- Conway JJ, Bennett D, Asif IM, Teramoto M, Toresdahl BG. Pre-participation cardiovascular screening among NCAA athletes: a systematic review and meta-analysis of 27 891 athletes. Br J Sports Med. 2026;60(5):379-387. Published 2026 Mar 12. doi:10.1136/bjsports-2025-110791
- Wheeler MT, Heidenreich PA, Froelicher VF, Hlatky MA, Ashley EA. Cost-effectiveness of preparticipation screening for prevention of sudden cardiac death in young athletes. Ann Intern Med. 2010;152(5):276-286. doi:10.7326/0003-4819-152-5-201003020-00005
- Schoenbaum M, Denchev P, Vitiello B, Kaltman JR. Economic evaluation of strategies to reduce sudden cardiac death in young athletes. Pediatrics. 2012;130(2):e380-e389. doi:10.1542/peds.2011-3241
- Halkin A, Steinvil A, Rosso R, Adler A, Rozovski U, Viskin S. Preventing sudden death of athletes with electrocardiographic screening: what is the absolute benefit and how much will it cost?. J Am Coll Cardiol. 2012;60(22):2271-2276. doi:10.1016/j.jacc.2012.09.003
- Lampert R, Ackerman MJ, Marino BS, et al. Vigorous Exercise in Patients With Hypertrophic Cardiomyopathy. JAMA Cardiol. 2023;8(6):595-605. doi:10.1001/jamacardio.2023.1042
- Lampert R, Olshansky B, Heidbuchel H, et al. Safety of Sports for Athletes With Implantable Cardioverter-Defibrillators: Long-Term Results of a Prospective Multinational Registry. Circulation. 2017;135(23):2310-2312. doi:10.1161/CIRCULATIONAHA.117.027828
- Martinez KA, Bos JM, Baggish AL, et al. Return-to-Play for Elite Athletes With Genetic Heart Diseases Predisposing to Sudden Cardiac Death. J Am Coll Cardiol. 2023;82(8):661-670. doi:10.1016/j.jacc.2023.05.059
- Drezner JA, Toresdahl BG, Rao AL, Huszti E, Harmon KG. Outcomes from sudden cardiac arrest in US high schools: a 2-year prospective study from the National Registry for AED Use in Sports. Br J Sports Med. 2013;47(18):1179-1183. doi:10.1136/bjsports-2013-092786
- Corrado D, Basso C, Pavei A, Michieli P, Schiavon M, Thiene G. Trends in sudden cardiovascular death in young competitive athletes after implementation of a preparticipation screening program. JAMA. 2006;296(13):1593-1601. doi:10.1001/jama.296.13.1593
- Steinvil A, Chundadze T, Zeltser D, et al. Mandatory electrocardiographic screening of athletes to reduce their risk for sudden death proven fact or wishful thinking?. J Am Coll Cardiol. 2011;57(11):1291-1296. doi:10.1016/j.jacc.2010.10.037

