Aterosclerosis asociada a la edad: mecanismos del envejecimiento vascular, senescencia celular y mitigación multimodal
Revisión narrativa
Resumen
Aterosclerótico enfermedad cardiovascular aumenta considerablemente con la edad avanzada, pero la edad cronológica no es una única exposición causal. Esta revisión narrativa examina cómo la acumulación apolipoproteína que contiene boro lipoproteína la exposición interactúa con la remodelación vascular asociada a la edad, senescencia celular, disfunción mitocondrial, control de calidad mitocondrial dañado y hematopoyesis clonal. La evidencia se divide explícitamente en niveles humanos aleatorizados, humanos observacionales/histológicos/genéticos y preclínicos. Los datos en humanos respaldan la remodelación de la matriz extracelular asociada a la edad, la rigidez arterial, los fenotipos relacionados con la senescencia y la hematopoyesis clonal como contribuyentes al riesgo vascular, mientras que varios mecanismos mitocondriales y senoterapéuticos siguen siendo predominantemente preclínicos. La mitigación clínica sigue siendo multimodal: la evidencia aleatorizada respalda hipolipemiante en prevención secundaria, el control de la presión arterial en adultos mayores y determinadas estrategias dietéticas y antiinflamatorias en poblaciones definidas, mientras que la evidencia específica para estatinas iniciación en prevención primaria más allá de los 75 años sigue siendo limitada. Senolíticos, mitofagia los potenciadores y otras estrategias geroprotectoras no han demostrado beneficio clínico en los desenlaces ateroescleróticos en humanos. Envejecimiento vascular añade mecanismos en lugar de reemplazar a la mediada por lipoproteínas acumulativas aterogénesis, y la solidez de la evidencia varía sustancialmente entre las vías propuestas.
Palabras clave ateroesclerosis; envejecimiento vascular; senescencia celular; hematopoyesis clonal; disfunción mitocondrial; adultos mayores; prevención cardiovascular.
Enfoque de revisión y calificación de la evidencia
Esto es una narrativa más que un revisión sistemática. Las fuentes se seleccionaron para representar las principales literaturas mecanísticas y clínicas relacionadas con la aterosclerosis asociada a la edad, y las afirmaciones cuantitativas se contrastaron con publicaciones primarias cuando estuvieron disponibles, en lugar de aceptarlas de citas secundarias o de nivel de revisión.
Las afirmaciones se dividen en tres niveles, que se mantienen separados en todo momento: (i) evidencia de ensayos aleatorizados en humanos; (ii) evidencia humana observacional, histológica y genético-epidemiológica; y (iii) evidencia mecanisista y preclínica en modelos celulares y animales. Los hallazgos del nivel (iii) se etiquetan como preclínicos dondequiera que aparezcan y no son clínicamente accionables. Las asociaciones observacionales humanas no se interpretan como determinantes de una mediación causal a menos que estén respaldadas por evidencia de intervención, genética o experimental convergente. Las etiquetas de nivel de evidencia dentro de las tablas se refieren a las fuentes citadas en esa fila, no al campo en general.
Esta revisión narrativa no requirió la inscripción original de participantes humanos o animales ni la generación de datos identificables a nivel de participante.
1. Cinética epidemiológica y carga de morbilidad en la vejez
La aterosclerosis es una enfermedad inflamatoria progresiva de la pared arterial que se inicia en las primeras etapas de la vida, y la incidencia de eventos ateroscleróticos clínicamente manifiestos aumenta drásticamente con el avance de la edad [2]. Los cambios en la pared vascular asociados con la edad —entre ellos el remodelado de la matriz, la senescencia, la disfunción mitocondrial y el control de calidad mitocondrial alterado, y la hematopoyesis clonal— se han implicado en la aterogénesis y, en modelos experimentales y estudios observacionales en humanos, en características asociadas con placa vulnerabilidad. Esto no establece que la tasa longitudinal de acumulación de placa humana en sí misma aumente de forma no lineal con la edad cronológica; dicha proposición no ha sido demostrada y los umbrales clínicamente significativos para la progresión de la placa coronaria siguen sin estar claros.
La edad se encuentra entre los factores que más contribuyen al riesgo absoluto previsto de ASCVD en los modelos de riesgo contemporáneos32]. Se trata de una afirmación sobre el peso dentro de los modelos de riesgo, no de una demostración de que la edad supere a la exposición lipídica acumulada como factor causal; ambas magnitudes no son conmensurables, ya que la edad integra en parte el tiempo de exposición. estrías grasas y difuso engrosamiento intimal se desarrollan en la adolescencia y los primeros años de la edad adulta, mientras que clínicamente son obstructivas, inestables y calcificadas lesiones volverse cada vez más frecuente más allá de la sexta década2].
La contribución de mecanismos adicionales asociados con la edad puede volverse cada vez más relevante a lo largo de la vida [2]. En adultos jóvenes y de mediana edad, la aterogénesis requiere exposición acumulativa a las lipoproteínas que contienen apolipoproteína B [6] y está impulsado de manera importante por esa exposición junto con fumar, presión arterial, diabetes, y otros factores causales, en un contexto de reparación vascular relativamente intacta [2]. La contribución relativa de estas exposiciones no se puede clasificar a partir de los datos aquí reunidos. En los adultos mayores, el proceso impulsado por los lípidos continúa y se superpone a la senescencia vascular autónoma de las células, la mutación somática hematopoyética, el control de calidad autofágico alterado y la degradación de la matriz extracelular [2]. La distinción es de mecanismo añadido, no de mecanismo sustituido.
Los grupos de edad utilizados en esta revisión —de 20 a 39, de 40 a 59, de 60 a 79 años, y de 80 años o más— son un marco organizativo ilustrativo más que umbrales biológicos derivados empíricamente. Ningún punto de inflexión en los mecanismos analizados se ha asociado con una edad cronológica específica en los seres humanos; los grupos son un recurso de exposición y corresponden en líneas generales a los estratos de vigilancia informados comúnmente.
1.0 Qué denota la “aceleración” en esta reseña
Debido a que el término se utiliza de forma inconsistente, la aterosclerosis acelerada se define operativamente aquí como carga aterosclerótica, disfunción vascular, una firma de envejecimiento biológico o ASCVD clínica que ocurre antes, en mayor grado o progresa más rápidamente de lo esperado para la edad cronológica y la exposición a factores de riesgo convencionales medida.
Estos son fenotipos operativos alternativos del envejecimiento vascular y aterosclerótico acelerado en lugar de manifestaciones de un único constructo validado. No son intercambiables, se miden con diferentes instrumentos y una persona puede cumplir con uno pero no con otro. El deterioro de la función vascular y las firmas de envejecimiento biológico no son medidas de carga aterosclerótica; se agrupan aquí únicamente porque en la literatura se les aplica la misma terminología. A lo largo de esta revisión, el envejecimiento vascular denota el cambio estructural y funcional asociado con la edad en el arteria pared independientemente de la placa; el envejecimiento aterosclerótico denota el subconjunto de ese cambio relacionado con la formación o composición de la placa; y la aterosclerosis acelerada se reserva para los fenotipos operacionales definidos anteriormente.
Tabla 1. Fenotipos operacionales alternativos agrupados bajo “aterosclerosis acelerada”.” Estos son constructos distintos con bases de medición distintas; la tabla no es un sistema de estadificación y ningún umbral está clínicamente validado para la toma de decisiones individuales.
| Fenotipo | Base de medición típica | Lo que establece un resultado anormal | Limitación principal |
| Exceso de carga anatómica para la edad | Puntuación de calcio en las arterias coronarias, área o número de placa carotídea, CCTA volumen de placa | La carga supera una distribución referenciada por edad y sexo; algunos conjuntos de referencia también se estratifican por raza o etnicidad. | La posición percentil no es una tasa de progresión; las distribuciones de referencia son específicas de la cohorte |
| Progresión estructural acelerada | grosor íntima-media carotídeo (GIMc) en serie, CAC en serie, volumen de placa CCTA en serie, principalmente en entornos de investigación | El cambio a lo largo del tiempo excede el observado en una población de referencia adecuada o en un umbral de investigación preespecificado | Se requieren dos mediciones estandarizadas; el cambio puede aproximarse o caer por debajo de la resolución de un examen individual |
| Deterioro funcional vascular | Velocidad de la onda de pulso, dilatación mediada por flujo, aumento de la presión central | Endurecimiento arterial o disfunción endotelial superando una referencia de edad | Las medidas funcionales se correlacionan de manera imperfecta con carga de placa |
| Firma de envejecimiento biológico | Estimadores de edad epigenética y proteómica, longitud de los telómeros, marcadores de senescencia | Un estimador de envejecimiento biológico indica un cambio molecular asociado a la edad mayor al esperado para la edad cronológica | Medidas de investigación; sin umbral de tratamiento validado |
| Enfermedad cardiovascular aterosclerótica clínica prematura | Evento que ocurre a una edad inusualmente temprana según la definición del estudio o guía utilizada | Enfermedad clínica antes de lo esperado para la población | Un evento es un punto final discreto, no una tasa |
1.1 Prevalencia e incidencia, con atención a la definición de caso
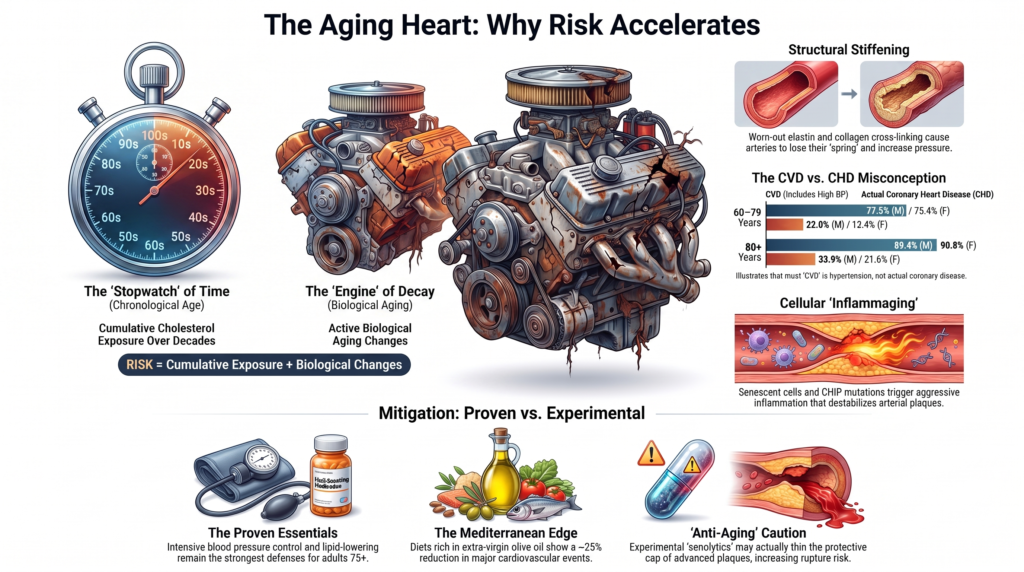
Las cifras de prevalencia de la “enfermedad cardiovascular” en adultos mayores se citan habitualmente sin la salvedad de definición que las motiva. En la vigilancia de la Asociación Americana del Corazón, la categoría compuesta de ECV incluye hipertensión. Según los datos de NHANES 2015-2018, tal como se reportan en la vigilancia de la AHA, la prevalencia de ECV en el grupo de edad de 60 a 79 años es de 77,5% en los hombres y de 75,4% en las mujeres, y aumenta a 89,4% y 90,8%, respectivamente, a partir de los 80 años [3]. Delimitando la definición del caso a enfermedad coronaria En los mismos datos se observan cifras considerablemente más bajas: 22,0% de hombres y 13,4% de mujeres en el grupo de edad de 60 a 79 años, y 33,9% y 21,6% en el grupo de 80 años o más [3]. Dado que este análisis se centra en la aterosclerosis y no en la presión arterial, las cifras sobre la enfermedad cardiaca coronaria son más directamente relevantes; las estimaciones ampliamente difundidas que se sitúan cerca de 86-90% deben interpretarse como si incluyeran la hipertensión.
El ciclo 2015-2018 de la NHANES se utiliza porque proporciona la comparación estratificada por sexo y edad requerida aquí. Se dispone de una vigilancia más reciente en la Actualización Estadística de 2026 [4]. Las tasas específicas por edad de los primeros eventos cardiovasculares también aumentan notablemente en las últimas décadas de la vida [4]. Las tasas absolutas son específicas según el sexo, el período calendario, la forma de identificación y la definición de caso, por lo que aquí no se cita un único conjunto de estimaciones puntuales.
1.2 La “paradoja lipídica” en los muy ancianos
Un matiz epidemiológico en octogenarios y nonagenarios es la atenuación, y a veces inversión, de las asociaciones de los factores de riesgo tradicionales —el llamado paradoja lipídica, descrito en su forma primitiva hace tres décadas [5] y aún se debate [34]. Tres explicaciones dominan y no son mutuamente excluyentes: causalidad inversa y confusor por enfermedad, debido a fragilidad, malignidad oculta, infección crónica, insuficiencia cardíaca, y la pérdida de energía proteica puede disminuir colesterol [5]; la selección por supervivencia, ya que los más susceptibles a la aterogénesis impulsada por LDL pueden haber sufrido eventos o haber muerto desproporcionadamente antes de la novena década; y el riesgo competitivo, debido a que un riesgo creciente de muerte no aterosclerótica altera las relaciones observadas específicas de causa y de incidencia acumulada.
La atenuación de una asociación observacional en los ancianos más longevos no es evidencia en contra LDL causalidad. La evidencia genética respalda la causalidad del LDL a lo largo de la vida, y la evidencia aleatorizada sobre estatinas demuestra una reducción en los eventos vasculares mayores entre los adultos mayores, particularmente aquellos con enfermedad vascular establecida [6,7]. La carga absoluta de ASCVD sigue siendo la más alta en los adultos mayores [3,4], lo que refleja una remodelación vascular asociada con la edad superpuesta a décadas de exposición a lipoproteínas [2].
1.3 Modelos de riesgo y umbrales biológicos
Los marcos de predicción contemporáneos incorporan la edad como una covariable continua y no especifican un umbral de edad biológica discreto. Esta es una propiedad de la estructura del modelo más que un hallazgo sobre la biología vascular: la ausencia de un término de umbral en una ecuación de predicción no es evidencia de que no exista una inflexión biológica, y un coeficiente de edad fuerte no es evidencia de que sí exista.
Tabla 2. Carga de enfermedad estratificada por edad y mecanismos ilustrativos. Los valores de prevalencia se obtienen de la vigilancia de la AHA [3] y se muestran solo para los estratos de los que las fuentes informan directamente; un guion em indica que no se disponía de ningún valor estratificado por edad y sexo informado directamente. Las asignaciones de edad son ilustrativas y no indican inicio biológico, exclusividad ni un sistema de estadificación validado.
| Grupo de edad (años) | Prevalencia de enfermedad cardiovascular, incluida la hipertensión3] | Prevalencia de cardiopatía congénita [3] | Mecanismos destacados en este grupo de edad (Sec.) | Manifestaciones comunes de la ECVA |
| 20-39 | — | — | Disfunción endotelial, engrosamiento íntimal difuso, retención temprana de lípidos (2.1) | Estrías grasas silentes, lesiones tempranas ricas en lípidos |
| 40-59 | — | — | Lo anterior, más el acumulado apoB exposición, migración de CVM y cambio fenotípico (1, 2.2) | Estable angina, síndromes coronarios agudos |
| 60-79 | 77,51 TP9T H / 75,41 TP9T M | 22,01 TP9T H / 13,41 TP9T M | Lo anterior, además de la senescencia vascular, el endurecimiento, las especies reactivas de oxígeno mitocondriales, calcificación (2.1-2.4) | Infarto de miocardio, infarto isquémico, claudicación |
| 80+ | 89,41 TP9T H / 90,81 TP9T M | 33,91 TP9T H / 21,61 TP9T M | Lo anterior, sumado a la creciente prevalencia de CHIP, acumulativa elastina y remodelación de la matriz, y el deterioro de la reparación vascular asociado a la edad (2.5-2.6) | Enfermedad arterial coronaria multivaso compleja; isquémico derrame cerebral; enfermedad ateroesclerótica periférica o multiterritorial |
2. Mecanismos intrínsecos y extrínsecos del envejecimiento vascular
2.1 Remodelación de la matriz extracelular, glicación y estrés de cizallamiento hemodinámico
El envejecimiento altera las propiedades mecánicas de las arterias elásticas centrales, estableciendo un bucle de retroalimentación biofísica que se propone promueve la aterogénesis [8]. El estrés pulsátil crónico desencadena la elastólisis, la regulación al alza de la elastasa y el deshilachamiento de las fibrillas de elastina, lo que da lugar a un depósito compensatorio de colágeno y a la formación de enlaces cruzados [8]. La exposición glucémica acumulada contribuye a la formación y acumulación de productos finales de glicación avanzada (AGE) en estructuras de larga duración proteínas; estas modificaciones están sujetas a una rotación lenta en lugar de ser estrictamente irreversibles8La reticulación del colágeno por AGE perjudica la distensibilidad8], mientras que la interacción AGE-RAGE activa la señalización de NF-kB endotelial y amplifica la expresión inflamatoria y de moléculas de adhesión [61La acumulación de AGE es un factor contribuyente entre varios a la rigidez arterial relacionada con la edad.
La consecuencia hemodinámica es la rigidez, que se manifiesta como un aumento de la velocidad de la onda de pulso carótido-femoral y de la presión sistólica central, mientras que la presión diastólica suele disminuir a nivel poblacional después de la sexta década y la presión de pulso se ensancha8].
Las regiones expuestas a una tensión de cizallamiento endotelial (ESS) baja u oscilante —la fuerza de fricción tangencial de la sangre en movimiento, expresada en din/cm²— son más propensas a la aterogénesis [9]. Los rangos fisiológicos y de bajo ESS reportados varían según el vaso, la metodología, la especie y el promedio temporal, y deben considerarse como rangos de referencia experimentales en lugar de umbrales universales. Se han reportado valores de aproximadamente 15 a 70 dyn/cm² para segmentos relativamente rectos bajo flujo pulsátil unidireccional, mientras que las regiones de flujo perturbado en bifurcaciones, curvaturas, y las paredes de las ramas externas pueden presentar magnitudes promediadas en el tiempo inferiores a aproximadamente 10–12 dyn/cm² o un ESS oscilatorio con un promedio en el tiempo cercano a cero [9]. Un nivel bajo de ESS reduce la expresión de la eNOS y aumenta la expresión de VCAM-1 y ICAM-1, y facilita la retención de lipoproteínas y la migración transendotelial de monocitos [9].
Una calificación específica para el envejecimiento es importante. El envejecimiento dilata y endurece las arterias [8], y las regiones de bajo ESS son ateroprógenas [9], pero la afirmación compuesta de que el envejecimiento amplía el territorio de bajo ESS no se ha demostrado claramente en estudios hemodinámicos humanos específicos del envejecimiento. Los cambios geométricos y mecánicos relacionados con la edad pueden expandir las zonas de bajo ESS; evaluar esto directamente en grupos estratificados por edad angiotomografía coronaria las cohortes con dinámica de fluidos computacional serían informativas.
2.2 Señalización local de renina-angiotensina en la pared arterial envejecida
Dos hechos se confunden comúnmente en la literatura secundaria y se separan aquí. Primero, la angiotensina II (Ang-II) de la pared arterial se regula localmente y puede diferir sustancialmente de los niveles circulantes [10Las mediciones en tejido y en plasma no son metodológicamente equivalentes, por lo que esto debe entenderse como una separación compartimental más que como una simple razón de concentración. Dicha separación está presente a lo largo de la vida adulta y no constituye en sí misma un aumento relacionado con la edad.
Segundo, se ha informado que múltiples componentes del sistema renina-angiotensina local —incluyendo el angiotensinógeno, la actividad de la ECA y de la quimasa, la abundancia de Ang-II y la señalización del receptor AT1— aumentan en el tejido arterial envejecido en modelos animales y estudios en tejidos humanos, mientras que la actividad de renina plasmática y la Ang-II circulante tienden a disminuir con la edad [10,11]. El aumento intramural asociado con la edad no debe confundirse con la diferencia compartimental entre el tejido y el plasma.
La Ang-II local actúa como mitógeno y agente presor, lo que provoca la hipertrofia de las células del músculo liso vascular (VSMC), el cambio de fenotipo sintético, la migración y metaloproteinasa de la matriz secreción, particularmente MMP-2 [10,11].
En el seguimiento longitudinal de 16 años de la cohorte de Malmö sobre Dieta y Cáncer, la carótida primitiva media grosor íntima-media progresó a razón de 0,011 mm/año en hombres y 0,010 mm/año en mujeres, con una progresión más rápida en la bifurcación (0,036 y 0,030 mm/año, respectivamente) [12]. Por lo tanto, aproximadamente 0,01 mm/año, o 0,1 mm por década para la carótida común, es un resumen razonable de estos datos longitudinales. Los estudios de referencia de edad transversales informan de mayores diferencias entre edades [8,13], pero las magnitudes transversales y longitudinales no deben convertirse aritméticamente entre sí. El GIM carotídeo también incorpora la hipertrofia de la media no aterosclerótica y el engrosamiento adaptativo de la pared y, por tanto, es un indicador estructural más que una medida directa de la acumulación de placa.
2.3 Senescencia celular y el fenotipo secretor asociado a la senescencia
Daño en el ADN, desgaste de los telómeros y crónica estrés oxidativo regulan al alza los inhibidores de quinasas dependientes de ciclinas p16INK4a y p21CIP1/WAF1, produciendo una detención replicativa duradera en las células vasculares células endoteliales y las VSMC [1,14]. En especímenes humanos de aterectomía y endarterectomía, las células que muestran positividad para la beta-galactosidasa asociada a la senescencia junto con telómeros acortados se concentran en los sitios ateroscleróticos y están mayoritariamente ausentes en el tejido adyacente no enfermo [14]. Ninguno de los dos marcadores es específico individualmente para la senescencia, por lo que estos hallazgos identifican un fenotipo asociado a la senescencia en lugar de identificar definitivamente células senescentes.
Las células senescentes desarrollan un fenotipo secretor asociado a la senescencia (SASP) proinflamatorio, que incluye la secreción de IL-6, IL-1beta, TNF-alfa, MCP-1/CCL2 y enzimas que degradan la matriz como MMP-2 y MMP-9 [1,15]. Los datos observacionales en humanos muestran marcadores asociados a la senescencia que se localizan conjuntamente con regiones de lesiones avanzadas y calcificación intraplaca [14-16]. Estudios en animales muestran que el direccionamiento genético o farmacológico de las células senescentes puede reducir la señalización relacionada con el SASP, la degradación de la matriz, la calcificación o la disfunción vascular [15,45]. El adelgazamiento de la capa fibrosa y la reendotelización deficiente son consecuencias mecánicamente coherentes, pero no se han establecido secuencias causales en humanos [15].
La senescencia en la placa no es uniformemente perjudicial. Las VSMC son esenciales para la matriz y la estabilidad de la capa fibrosa, mientras que la senescencia de las VSMC perjudica la reparación proliferativa y productora de matriz [15]. En consecuencia, los efectos de la eliminación de células senescentes dependen del estadio y del modelo. En ratones Ldlr-/-, la eliminación genética dirigida por p16 redujo la carga de placa y aumentó el grosor de la capa, mientras que navitoclax redujo la carga de placa aórtica [57]. En ratones Apoe-/-, la eliminación impulsada por p16 no redujo la carga de placa, el grosor de la capa ni el núcleo necrótico área y aumentó las células apoptóticas y inflamación, mientras que el navitoclax redujo el tamaño de la lesión sin aumentar el grosor de la capa [58]. En ratones Apoe-/- con lesiones avanzadas e hiperlipidemia persistente, el navitoclax redujo las células derivadas del músculo liso dentro de la cápsula fibrosa, disminuyó el grosor de la capa y aumentó la mortalidad [59]. Thus, pharmacological senolysis in advanced experimental atherosclerosis can deplete reparative cap cells and compromise plaque stability, materially qualifying therapeutic inference.
2.4 Mitochondrial dysfunction, mitophagy, and vascular inflammaging
In murine vascular-aging models, aged arterial tissue exhibits declining mtDNA copy number and reduced expression of the copy-number regulators TFAM, PGC-1alpha, and the mtDNA helicase Twinkle [17]. These changes track with reduced mitochondrial respiration, decreased carotid compliance and distensibility, and rising aortic pulse wave velocity [17]. Transgenic Twinkle overexpression increases mtDNA copy number, improves arterial respiration, and delays vascular aging in that model, whereas polymerase-gamma-mutant mice with degraded mtDNA integrity age faster [17]. In ApoE-/- mice, related mitochondrial rescue reduces necrotic-core area and increases relative fibrous-cap thickness [18]. This evidence base is predominantly murine; equivalent longitudinal human vascular Twinkle data do not exist.
Damaged mitochondria are cleared through mitophagy. In the canonical PINK1/Parkin pathway, depolarization stabilizes PINK1 on the outer membrane and recruits Parkin, which ubiquitylates outer-membrane proteins including MFN1, MFN2, and VDAC1 and targets the organelle for autophagic-lysosomal degradation [19]. Parkin-independent pathways also exist.
The relationship between aging and mitophagic flux in the vessel wall is more complicated than a simple decline. In aged murine aorta, Parkin protein and mitophagy markers are increased alongside elevated IL-6 and impaired respiration, consistent with compensatory or stalled mitophagy responding to a rising burden of damaged organelles rather than simple pathway loss [19]. Increased pathway markers do not establish increased successful flux. Global autophagic capacity declines with age in many tissues, and available data are consistent with clearance becoming insufficient relative to damaged-organelle burden in the aged artery [50]. Persistent damaged mitochondria can generate mitochondrial especies reactivas del oxígeno and release mitochondrial damage-associated molecular patterns, including unmethylated CpG mtDNA, into the cytosol [19].
Cytosolic mitochondrial damage-associated molecular patterns engage inflamasoma NLRP3 and TLR9/MyD88 signaling. In the murine model in which this pathway was demonstrated, this signaling contributes to a feed-forward IL-6-associated inflammatory loop linking mitochondrial dysfunction to increased atherogenesis [19]. An equivalent longitudinal causal sequence has not been demonstrated in humans.
2.5 Clonal hematopoiesis of indeterminate potential (CHIP)
Clonal hematopoiesis of indeterminate potential (CHIP) denotes age-related acquisition of somatic mutations in leukemia-associated driver genes within hematopoietic stem and progenitor cells, traditionally operationalized by detection of a driver mutation at variant allele fraction (VAF) >=2% in the absence of persistent unexplained cytopenia and without a diagnosable hematologic neoplasm [20]. When persistent otherwise unexplained cytopenia coexists with clonality, current classifications designate clonal cytopenia of undetermined significance (CCUS), which carries a different malignant-progression risk [21]. The cardiovascular literature summarized here concerns CHIP, not CCUS. Prevalence rises from <1% below age 40 to approximately 10% among adults older than 70 in early sequencing cohorts, with higher estimates when deep sequencing detects clones below the 2% threshold [20]. The 2% VAF cutoff is an assay and reporting convention, not a biological boundary.
Dominant drivers include DNMT3A, TET2, and ASXL1, with JAK2 V617F less common but functionally distinctive [20,22]. In Tet2-deficient murine macrófagos, loss of function augments IL-1beta and IL-6 signaling in association with NLRP3 inflammasome activation [23].
Effect sizes require precision. CHIP carriers had approximately 1.9- to 2.0-fold the risk of incident coronary heart disease in nested case-control analyses of the BioImage and Malmö Diet and Cancer cohorts and approximately 4-fold higher odds of early-onset myocardial infarction in ATVB and PROMIS [22]. The often-quoted ~12-fold figure applies specifically to JAK2 V617F carriers in the original cohort estimate, whereas DNMT3A, TET2, and ASXL1 were associated with roughly 1.7- to 2.0-fold risk [22]. It is gene-specific, not clone-size-specific, and should not be restated as “VAF above 10% confers a 12-fold increase.” Larger clones (VAF >=10%) are separately associated with greater cardiovascular and all-cause risk in observational cohorts, and CHIP carriers show higher coronary artery puntuaciones de calcio than noncarriers [20,22].
Biological causality is supported in mice: in hyperlipidemic Ldlr-/- animals, reconstitution with Tet2-deficient bone marrow increases lesion size and necrotic-core burden [23]. These experiments establish that the mechanism can operate, not the magnitude or universality of a causal effect in humans.
In an exploratory genomic substudy of CANTOS, 338 sequenced participants (8.6%) carried clonal hematopoiesis; TET2 carriers appeared to derive greater MACE reduction from canakinumab than noncarriers [24]. This is hypothesis-generating subgroup evidence, not a demonstrated treatment-effect modifier.
Counter-evidence remains important. In a pooled analysis of 63,700 participants from five randomized cardiovascular outcome trials, CHIP carriage was not significantly associated with major cardiovascular events (adjusted HR 1.07, 95% CI 0.99-1.16) [25]. En el cohorte PESA, baseline clonal hematopoiesis was associated with subsequent de novo femoral atherosclerosis over approximately six years, whereas atherosclerotic burden did not measurably accelerate mutant-clone expansion over the same period [26]. These findings support a predominant direction from clonal hematopoiesis toward atherosclerosis while not excluding reciprocal effects in other settings. CHIP remains biologically compelling and experimentally supported; its independent prognostic value in intensively treated secondary-prevention populations is less certain than community-cohort literature implies.
2.6 Endothelial progenitor cells and proteotoxic stress
Circulating cell populations historically classified as células progenitoras endoteliales show age-associated reductions in number or function in some assays, but findings depend on assay and surface-marker phenotype [1]. “Endothelial progenitor cell” does not denote a single defined lineage. Many populations given that label are hematopoietic or angiogenic cells rather than bona fide endothelial progenitors, and endothelial colony-forming cells are not equivalent to CD34/KDR flow-cytometric or culture-based assays. The association between reduced progenitor measures and vascular dysfunction in older adults is reasonably consistent; the inference that progenitor failure causes impaired repair is not established.
Experimental and observational evidence also suggests that aging can compromise vascular proteostasis: declining ubiquitin-proteasome activity and impaired chaperone function may permit accumulation of misfolded and aggregated proteins in endothelial cells and VSMCs, promoting proteotoxic stress, unfolded-protein responses, and ER-stress-mediated apoptosis [1]. Los pasos individuales están mejor establecidos en tejidos no vasculares que en la pared arterial humana, por lo que esta secuencia se presenta como un modelo mecanístico en lugar de una vía humana demostrada.
Tabla 3. Mecanismos del envejecimiento vascular, mediadores y fenotipo o efecto relacionado con la aterosclerosis.
| Mecanismo biológico | Mediadores moleculares primarios | Consecuencia vascular directa | Fenotipo o efecto relacionado con la aterosclerosis | Nivel de evidencia (según se cita) |
| Degradación de la matriz y entrecruzamiento de AGE [8,9] | Entrecruzamiento de colágeno, AGE-RAGE, elastasa, MMPs | Rigidez, aumento de la VOP y de la PA sistólica, reducción de la distensibilidad | Retención de lipoproteínas y entrada de monocitos en regiones de bajo ESS (<10-12 din/cm2 es una definición de investigación comúnmente utilizada; depende del método) | Observacional humano + mecanístico |
| Señalización local de Ang-II [10,11] | Ang-II intramural regulada localmente; ECA, quimasa, AT1 | Hipertrofia de CMLV, cambio sintético, activación de MMP-2 | Asociado a la edad remodelación arterial; el GIM carotídeo aumenta longitudinalmente en ~0,01 mm/año en datos poblacionales [12] | Tejido animal + humano |
| Senescencia celular y SASP [1,14-16] | p16INK4a, p21CIP1, SA-beta-gal, MMP-2/9, IL-6, IL-1beta | Paro replicativo, degradación de la MEC, propagación paracrina | Co-localización con regiones de lesiones calcificadas y avanzadas en tejido humano; efectos causales principalmente en modelos animales, con efectos en la cápsula dependientes del modelo y de la etapa | Histología humana [14] + animal [15,45] |
| Disfunción mitocondrial y control de calidad mitofágico desregulado o insuficiente [17-19,50] | Reducción del número de copias de ADNmt, TFAM, PGC-1alfa, Twinkle; desregulación de PINK1/Parkin; mtDAMPs | Especies reactivas de oxígeno mitocondriales (mROS) elevadas, activación de NLRP3 y TLR9/MyD88 | Señalización de retroalimentación positiva IL-6/mROS en modelos animales; reducción de la distensibilidad; núcleo necrótico [18] | Primario animal; inferido humano |
| CHIP [20,22-24] | TET2, DNMT3A, ASXL1, JAK2 V617F (VAF >=2%) | Sesgo mieloide dependiente del impulsor, hiperreactividad de los monocitos, exceso de IL-1beta/IL-6 | ~2x cardiopatía coronaria; ~4x infarto de miocardio de aparición temprana; JAK2 V617F ~12x el riesgo de cardiopatía coronaria en la estimación de la cohorte original; mayor CAC; crecimiento de la lesión en ratones | Humano epidemiología + modelo animal causal + imagenología humana longitudinal; magnitud pronóstica heterogénea en poblaciones de ensayos tratados [25,26] |
| Disminución de progenitores y proteotoxicidad [1] | Poblaciones de progenitores heterogéneas, atrición de telómeros, disfunción del UPS, UPR | Asociación con reparación endotelial deteriorada; proteotoxicidad intracelular | Disrupción de la barrera y apoptosis (modelo, no vía demostrada) | Observacional humano, metodológicamente heterogéneo |
3. Estrategias de mitigación terapéutica
3.1 Terapéutica nutricional: la evidencia de CORDIOPREV
El estudio aleatorizado, ciego simple estudio CORDIOPREV inscribió a 1.002 pacientes con enfermedad coronaria establecida y los siguió durante una mediana de 7 años, comparando un patrón dietético mediterráneo enriquecido con aceite de oliva virgen extra aceite de oliva (AOVE; 35% de grasa total, 22% de ácidos grasos monoinsaturados, <50% carbohidrato) con una dieta baja en grasas (28% de grasa, 12% de ácidos grasos monoinsaturados, >55% de carbohidratos complejos) [27,28]. La cohorte tenía una edad media de 59,5 años (DE 8,7) y era 82,5% masculina [28], por lo que la extensión a octogenarios es una extrapolación. Es importante señalar que el brazo bajo en grasa en este estudio es sustancialmente más alto que otras dietas y es solo ligeramente inferior al componente de AOVE.
Entre los 939 participantes con imágenes carotídeas iniciales, la Dieta mediterránea disminuyó el GIM de la carótida común a los 5 años (-0,027 +/- 0,008 mm; P<0,001) y mantuvo la reducción a los 7 años (-0,031 +/- 0,008 mm; P<0,001) en relación con el valor inicial; la dieta baja en grasas no produjo cambios [27]. La altura máxima de la placa carotídea se redujo en el grupo mediterráneo en relación con el grupo bajo en grasas durante el seguimiento, mientras que el número de placas no difirió [27]. Estos son cambios estructurales a nivel de grupo. La progresión del GIM de la carótida común no es un sustituto validado para la reducción de eventos cardiovasculares; en el análisis de participantes individuales del PROG-IMT metaanálisis, la progresión del GIM no predijo de forma independiente los eventos cardiovasculares [54].
El CORDIOPREV el criterio de valoración principal fue un compuesto preespecificado de infarto de miocardio, revascularización, accidente cerebrovascular isquémico, enfermedad arterial periférica, y muerte cardiovascular [28], no la misma definición de MACE utilizada en muchos ensayos farmacológicos. Los eventos ocurrieron en 198 participantes: 87 en el brazo mediterráneo y 111 en el brazo bajo en grasas (28.1 frente a 37.7 por 1,000 años-persona; log-rank P=0.039) [28]. El ajuste multivariable cocientes de riesgos instantáneos a través de las especificaciones del modelo osciló entre 0.719 (IC del 95%: 0.541-0.957) y 0.753 (IC del 95%: 0.568-0.998), lo que corresponde a un riesgo estimado aproximadamente un 25-28% menor [28]. El límite superior de confianza en el modelo menos favorable se aproxima a la unidad, y el ensayo fue unicéntrico y no cegado para los participantes.
El consumo a largo plazo de la dieta mediterránea rica en AOVE también se asoció con un declive más lento de la tasa estimada de filtración glomerular filtración, con una diferencia mayor entre los participantes con diabetes tipo 2 o insuficiencia renal leve [29]. Este es un resultado secundario de la función renal, no un efecto clínico renoprotector demostrado. Los análisis de MEDLIFE son observacionales dentro de la cohorte aleatorizada y se analizan en la Sección 3.4.
CORDIOPREV probó un patrón dietético completo y no puede atribuir los efectos a componentes aislados del AOVE. Biomarcador subestudios demuestran la modulación de los AGE circulantes en asociación con el cambio del GIM, pero no establecen un mecanismo específico de los componentes [31]. Las afirmaciones de que componentes individuales polifenoles suprimen la secreción de SASP requieren evidencia experimental primaria independiente y no están respaldadas por el ensayo clínico en sí mismo.
3.2 Intervenciones farmacológicas
La Directriz de marzo de 2026 de la ACC/AHA/Multisociety Dislipidemia reemplazó la directriz de colesterol en sangre de 2018. Adopta la Ecuaciones PREVENT para guiar las decisiones de reducción de lípidos en prevención primaria, restaura los objetivos de tratamiento de c-LDL y c-no-HDL con metas más bajas para los grupos de mayor riesgo, amplía el papel de la puntuación de calcio de las arterias coronarias para el riesgo reclasificación, recomienda medir la lipoproteína(a) al menos una vez, y establece que después de los 75 años la farmacoterapia para reducir el c-LDL puede considerarse junto con las intervenciones en el estilo de vida para reducir el riesgo de ASCVD [32]. Por lo tanto, la población mayor de 75 años no carece de una guía contemporánea; lo que sigue siendo limitado es la evidencia aleatorizada específica que aborde el inicio de estatinas para la prevención primaria después de los 75 años.
En el metanálisis de 28 ensayos de la Cholesterol Treatment Trialists’ Collaboration, la terapia con estatinas produjo una reducción proporcional significativa de los eventos vasculares mayores por cada reducción de 1.0 mmol/L de c-LDL en participantes mayores de 75 años con enfermedad vascular preexistente, sin evidencia de que el beneficio proporcional se anule por la edad [7]. Unas tasas de eventos basales más altas pueden traducir los efectos relativos preservados en mayores beneficios absolutos, aunque el beneficio real depende del riesgo competitivo, adherencia, y del horizonte del tratamiento [7,34].
La evidencia aleatorizada dedicada para la prevención primaria después de los 75 años sigue siendo limitada. STAREE (NCT02099123) aleatorizó a 9,971 australianos que viven en la comunidad con una edad >=70 años (media 74.7; 40% >=75; 52% mujeres; c-LDL basal medio 126 mg/dL) sin enfermedad cardiovascular clínica, diabetes o demencia a atorvastatina 40 mg o placebo, con criterios de valoración coprincipales de supervivencia libre de discapacidad y eventos cardiovasculares mayores [35]. El reclutamiento se llevó a cabo desde julio de 2015 hasta marzo de 2023. A fecha de 13 de agosto de 2026, no se había publicado ningún informe de resultados primarios revisado por pares.
PREVENTABLE (NCT04262206) está aleatorizando a 20,000 adultos estadounidenses de >=75 años sin enfermedad cardiovascular clínicamente evidente, discapacidad o demencia a atorvastatina 40 mg o placebo en aproximadamente 100 centros. Su resultado primario es la supervivencia libre de nueva demencia o discapacidad persistente; los eventos cardiovasculares son resultados secundarios [36]. Hasta el 13 de agosto de 2026, no se habían publicado resultados primarios revisados por pares. La asimetría de los criterios de valoración es importante: el criterio de valoración primario de PREVENTABLE es un compuesto funcional geriátrico en lugar del MACE convencional. El Grupo de Trabajo de Servicios Preventivos de EE. UU. sigue considerando que la evidencia es insuficiente para evaluar los beneficios y riesgos del inicio de estatinas para la prevención primaria en adultos de 76 años o más [37].
Un ensayo francés pragmático, abierto y de no inferioridad independiente de 2026 abordó la interrupción en lugar del inicio. Entre 1.160 adultos de >=75 años que habían tomado una estatina durante al menos un año para prevención primaria y no tenían antecedentes de ASCVD, a los tres años mortalidad por todas las causas fue del 7,2% tras la interrupción frente al 7,9% con la continuación, cumpliendo el criterio de no inferioridad preespecificado [55]. Este hallazgo no establece la equivalencia de eventos cardiovasculares, no responde a la pregunta sobre el inicio y debe interpretarse a la luz del diseño abierto y de una mortalidad inferior a la prevista.
Los cambios farmacocinéticos relacionados con la edad son heterogéneos. La reducción del agua corporal total y masa magra, el menor volumen hepático funcional y el deterioro de la función renal pueden alterar la distribución y la eliminación [33,38]. La eliminación renal contribuye más a varias estatinas hidrofílicas, mientras que la atorvastatina y la simvastatina dependen predominantemente del metabolismo hepático y del manejo mediado por transportadores [38]. Los adultos mayores notifican síntomas musculares asociados a estatinas con mayor frecuencia en entornos observacionales, pero esto no establece una mayor toxicidad muscular atribuible a las estatinas debido a que la multimorbilidad, las interacciones medicamentosas, los síntomas musculoesqueléticos de base y la forma de detección difieren [38]. El SAMS-CI puede respaldar una evaluación estructurada [39]. En el Sansón ensayo cruzado n-de-1, la mayor parte del exceso de carga de síntomas que los participantes atribuyeron a las estatinas también se observó durante la exposición a placebo [40]. Las opciones de manejo incluyen la reducción de la dosis, dosificación en días alternos, el cambio de agente y la terapia complementaria sin estatinas [38]. En Júpiter, rosuvastatina se asoció con un aumento relativo del 28% en la diabetes incidente entre los participantes con al menos una diabetes mayor factor de riesgo, sin un exceso significativo entre aquellos sin tales factores de riesgo; los eventos vasculares y las muertes evitadas superaron los casos de diabetes incidente en esa población [41].
CANTOS demostró que el canakinumab trimestral redujo los eventos cardiovasculares recurrentes en pacientes postinfarto de miocardio con hsPCR >=2 mg/L, independientemente del descenso de lípidos [42]. Un análisis secundario asoció reducciones mayores de hsPCR durante el tratamiento con una mayor reducción de eventos, pero debido a que se estratificó por la respuesta postaleatorización, no establece una estrategia de biomarcadores predictivos [60]. El canakinumab aumentó las infecciones fatales y no está aprobado para una indicación cardiovascular.
LoDoCo2 mostró que colchicina 0,5 mg una vez al día redujeron su criterio de valoración principal punto de terminación compuesto en la enfermedad coronaria crónica (HR 0,69, IC del 95%: 0,57-0,83) [43], con un exceso numérico de muertes no cardiovasculares que sigue sin explicarse por completo. Por el contrario, CLEAR SYNERGY (OASIS 9) no encontró ninguna reducción en la muerte cardiovascular, el infarto de miocardio recurrente, el accidente cerebrovascular o la revascularización impulsada por isquemia tras un IM agudo tratado con ICP: 9,1% frente al 9,3% con placebo (HR 0,99, IC del 95%: 0,85-1,16; P=0,93) [56]. El discordancia no respalda una narrativa de beneficio uniforme. Se han propuesto, pero no se han establecido como explicaciones, diferencias en la fase de la enfermedad, el régimen de dosificación, el tratamiento de base, las tasas de eventos y la realización de los ensayos.
La seguridad de la colchicina es especialmente relevante en la polifarmacia geriátrica. La insuficiencia renal o hepática y los inhibidores potentes concomitantes del CYP3A4 o de la glicoproteína P afectan sustancialmente a la toxicidad y la dosificación. Los fármacos con los que interactúa incluyen claritromicina, varios antifúngicos azólicos, verapamilo, diltiazem y ciclosporina; se debe consultar el etiquetado actual del producto y la guía de enfermedad coronaria crónica de 2023 [44]. La guía asigna a la colchicina en dosis bajas una recomendación de Clase 2b en la enfermedad coronaria crónica [44]. LoDoCo2 no seleccionó pacientes por hsCRP u otro biomarcador inflamatorio; por lo tanto, no debe describirse como dirigido por biomarcadores.
3.3 Estrategias geroprotectoras: estado preclínico
Todos los enfoques de esta sección son preclínicos o de fase temprana con respecto a los criterios de valoración ateroscleróticos. Ninguno está indicado clínicamente para la aterosclerosis.
El dasatinib más quercetina y el inhibidor de la familia BCL-2 navitoclax pueden inducir preferentemente la apoptosis en ciertas poblaciones de células senescentes. El término «senolítico» no es un mecanismo con un efecto de clase predecible: estos agentes difieren sustancialmente en su diana molecular y en las poblaciones de células senescentes que eliminan. En ratones envejecidos y ateroscleróticos, el tratamiento senolítico crónico puede aliviar la disfunción vasomotora y reducir la calcificación aórtica y la rigidez intrínseca de la pared [45]. Sin embargo, los efectos sobre la estabilidad de la placa dependen del estadio y del modelo. En lesiones avanzadas, el navitoclax ha reducido las células de la capa fibrosa derivadas del músculo liso, ha disminuido el grosor de la capa y ha aumentado la mortalidad, lo que contradice informes anteriores sobre el engrosamiento de la capa [57-59]. La experiencia en humanos se limita a estudios pequeños, abiertos y de fase temprana en fibrosis pulmonar idiopática [46] y diabéticos enfermedad renal [47], con criterios de valoración de función física o carga de células senescentes. Ningún ensayo en humanos ha probado un senolítico frente a un criterio de valoración clínico aterosclerótico.
La espermidina oral mejoró la velocidad de la onda de pulso aórtica y la dilatación endotelial mediada por óxido nítrico, y redujo los AGE aórticos, el colágeno I, la nitrotirosina y el superóxido en ratones envejecidos [48]. En ratones hiperlipidémicos envejecidos, la espermidina atenuó la disfunción mitocondrial y la aterogénesis [19]. En ratones ApoE-/-, la espermidina redujo la formación del núcleo necrótico y la acumulación de lípidos sin cambiar el tamaño de la placa ni la composición celular, y el efecto requirió músculo liso intacto autofagia [49].
La metformina se ha propuesto como agente geroprotector, y el concepto Targeting Aging with Metformin (TAME) sigue siendo un marco para probar si la intervención en la biología del envejecimiento puede retrasar la multimorbilidad [51]. TAME sigue siendo una propuesta de diseño más que un estudio completado, y no se habían publicado datos de eficacia de TAME hasta el 13 de agosto de 2026. Ninguna evidencia clínica demuestra que la metformina mejore los resultados ateroscleróticos a través de un mecanismo geroprotector distinto. Los inhibidores de mTOR atenúan las ROS mitocondriales y modulan el SASP en sistemas modelo, pero la evidencia específica vascular es más escasa y los rapálogos conllevan efectos inmunosupresores y dislipidémicos que no son triviales en adultos mayores.
3.4 Mitigación hemodinámica y del estilo de vida
El estrés psicosocial se asocia con resultados cardiovasculares adversos a través de la interacción de vías conductuales, autonómicas, neuroendocrinas, inflamatorias y hemodinámicas [62]. La contribución de los mecanismos individuales de envejecimiento vascular en humanos sigue siendo incierta.
El control de la presión arterial cuenta con respaldo aleatorizado directo en adultos mayores. En el HYVET, antihipertensivo el tratamiento en pacientes de 80 años o más redujo los accidentes cerebrovasculares, la insuficiencia cardíaca y la mortalidad por todas las causas [52]. En el SPRINT el subgrupo de edad >=75 años, el objetivo sistólico intensivo redujo los eventos cardiovasculares mayores y la mortalidad por todas las causas, con hallazgos ampliamente consistentes en todos los estratos de fragilidad [53]. El tratamiento intensivo requiere monitorización de hipotensión, síncope, anomalías electrolíticas y lesión renal aguda; el SPRINT no demostró un exceso de caídas con lesiones [53]. La inhibición del sistema renina-angiotensina-aldosterona reduce además la señalización de Ang-II y puede afectar favorablemente el remodelado vascular y la hemodinámica central [8,10], pero el HYVET y el SPRINT no establecen que estos mecanismos de envejecimiento vascular medien el beneficio clínico.
En un análisis prospectivo de cinco años de 851 participantes de CORDIOPREV, la alta adherencia a MEDLIFE (>13 puntos) se asoció con menores probabilidades ajustadas de desarrollar síndrome metabólico (OR 0,37, IC del 95% 0,19-0,75) y mayores probabilidades de revertir el síndrome metabólico preexistente (OR 2,08, IC del 95% 1,11-3,91) frente al grupo de baja adherencia (<12 puntos) [30]. Estas son asociaciones observacionales dentro de una cohorte aleatorizada: los participantes no fueron aleatorizados al índice de estilo de vida, el cumplimiento fue autoinformado y confusión residual es probable. La actividad aeróbica regular se asocia con una mejor preservación de la función endotelial en adultos mayores [1]. Los mecanismos propuestos —incluyendo la señalización de eNOS relacionada con el cizallamiento, niveles más bajos de citocinas inflamatorias circulantes y una mejoría en el control de calidad mitocondrial— están respaldados principalmente por estudios fisiológicos y en animales en lugar de datos de resultados vasculares aleatorizados.
Tabla 4. Estrategias de mitigación por dominio, mecanismo, resultado y nivel de evidencia. Las etiquetas de nivel de evidencia describen las fuentes citadas en cada fila.
| Dominio | Intervención | Mecanismo objetivo | Resultado principal | Nivel de evidencia (según se cita) |
| Nutricional [27-29,31] | Patrón de dieta mediterránea rico en AOVE | Efectos antiinflamatorios y endoteliales del patrón completo; modulación de AGE | HR ajustado de CORDIOPREV 0.719-0.753 (~25-28% menos de riesgo estimado) para el compuesto cardiovascular preespecificado; IMT-CC -0.031 mm a los 7 años (resultado estructural a nivel de grupo, no un sustituto de evento validado); disminución más lenta de la TFGe como resultado secundario | ECA (edad media 59.5 años; extrapolación a adultos mayores) |
| Gestión de lípidos [7,32,35-38,55] | Moderada/estatina de alta intensidad y otra terapia de reducción de LDL según sea apropiado | Reductasa de la HMG-CoA inhibición, reducción de apoB, estabilización de la placa | Beneficio de prevención secundaria establecido en adultos mayores; la guía de 2026 permite considerar la farmacoterapia reductora de LDL-C después de los 75; ensayos de inicio dedicados pendientes; el ensayo de interrupción no estableció equivalencia cardiovascular ni respondió al inicio | ECA/meta-análisis + guía actual |
| Antiinflamatorio [42-44,56] | Colchicina 0.5 mg al día; canakinumab (no aprobado para uso CV) | Señalización inflamatoria dependiente de microtúbulos; vías relacionadas con IL-1beta/NLRP3 | LoDoCo2: HR 0.69 en enfermedad coronaria crónica; CLEAR SYNERGY: 9.1% vs 9.3% después de un IM; ningún ensayo de colchicina fue seleccionado por biomarcadores | ECA (discordante) + guía (Clase 2b) |
| Geroprotector [15,19,45-51,57-59] | Senolíticos, espermidina, metformina, rapálogos | Eliminación de células senescentes, modulación de autofagia/mitofagia, inhibición de mTOR | Los efectos preclínicos incluyen la reducción del núcleo necrótico, la calcificación o la disfunción vasomotora; los efectos sobre la capa dependen del estadio y del modelo y son conflictivos; sin beneficio demostrado en los resultados de aterosclerosis humana | Preclínico; fase temprana en humanos para otras indicaciones |
| Hemodinámico [8,10,52,53] | Terapia antihipertensiva; inhibición de la ECA/ARA II | Reducción de la PA; bloqueo de la señalización intramural de Ang-II | Subgrupo HYVET y SPRINT >=75: reducción de eventos clínicos y mortalidad | ECA + mecanicista |
| Estilo de vida [1,30] | cumplimiento de MEDLIFE, ejercicio aeróbico | Señalización endotelial favorable relacionada con el cizallamiento, regulación al alza de eNOS, reducción de inflammaging | Asociaciones observacionales de MEDLIFE: síndrome metabólico incidente OR 0.37; reversión OR 2.08 | Observacional dentro de una cohorte aleatorizada |
4. Limitaciones
Primero, esta es una revisión narrativa. Las fuentes se seleccionaron por representatividad en lugar de por un protocolo de búsqueda y cribado preespecificado, y no se puede excluir el sesgo de selección hacia literatura mecanicista muy citada.
Segundo, la arquitectura mecanicista del envejecimiento vascular se basa sustancialmente en trabajos con roedores y primates no humanos. Para varias vías, la evidencia en humanos sigue siendo predominantemente datos transversales de tejidos, biomarcadores o asociativos en lugar de una intervención longitudinal directa.
Tercero, la evidencia dietética aleatorizada que sustenta la Sección 3.1 proviene de un ensayo monocéntrico con una cohorte predominantemente masculina de mediana edad, y su generalización a poblaciones geriátricas es inferencial.
En cuarto lugar, la bibliografía sobre la CHIP permanece en constante cambio. Los datos causales en animales son sólidos, las asociaciones de cohortes de base comunitaria y poblacional son robustas, y los datos de poblaciones de ensayos tratados son comparativamente nulos. La heterogeneidad de los criterios de valoración, la composición de los clones, el tratamiento de base, potencia estadística, y la selección en ensayos aleatorizados difieren en todos estos conjuntos de datos; atribuir la discordancia a una única explicación sería prematuro.
En quinto lugar, el GIM carotídeo se utiliza como lectura estructural, pero no se ha demostrado que la progresión del GIM prediga eventos de forma independiente en un metanálisis de participantes individuales [54]; la regresión estructural no debe equipararse con la reducción de eventos.
5. Conclusiones
La incidencia de eventos ateroscleróticos clínicos aumenta drásticamente con el avance de la edad [4]. Los mecanismos vasculares relacionados con la edad pueden contribuir a una enfermedad clínica más temprana y a una carga aterosclerótica mayor de la que se predeciría únicamente a partir de los factores de riesgo convencionales medidos — dos de los fenotipos operativos definidos en la Sección 1.0. Sigue sin demostrarse si la propia tasa longitudinal de acumulación de placa humana se acelera con la edad cronológica. El aumento de la incidencia de eventos entre los adultos mayores se entiende mejor como procesos vasculares asociados a la edad superpuestos a la exposición acumulada a apoB, en lugar de la sustitución de la aterogénesis mediada por lipoproteínas [2,6].
En la pared de los vasos que envejecen, la degradación de la matriz, el entrecruzamiento de AGE, la alteración de la señalización intramural de la angiotensina II, la disfunción mitocondrial, el control de calidad mitocondrial deteriorado y la senescencia celular constituyen vías candidatas o respaldadas experimentalmente capaces de promover la aterogénesis o contribuir a características asociadas con la vulnerabilidad de la placa [16]. La fuerza de la evidencia no es uniforme: los datos de tejido humano e histológicos respaldan las vías de la matriz, la angiotensina II y la senescencia, mientras que la evidencia mitocondrial y de mitofagia es principalmente murina y carece de una contraparte vascular humana longitudinal equivalente.
La mutación somática relacionada con la edad en las células madre hematopoyéticas, que se manifiesta como CHIP, puede promover la señalización inflamatoria dependiente de conductores y es causalmente suficiente para acelerar la aterogénesis en modelos experimentales. Las imágenes humanas respaldan una dirección predominante desde la hematopoyesis clonal hacia la aterosclerosis, sin excluir una contribución recíproca, mientras que el peso pronóstico independiente de la CHIP en poblaciones humanas tratadas intensamente sigue siendo objeto de controversia [22-26].
La mitigación es multimodal. CORDIOPREV respalda un patrón de dieta mediterránea en la prevención secundaria, pero no fue un ensayo geriátrico [27,28]. El tratamiento con estatinas ha establecido beneficios en la prevención secundaria en adultos mayores, y la guía multisociedad de 2026 establece que la farmacoterapia para reducir el c-LDL puede considerarse después de los 75 años junto con la intervención en el estilo de vida; STAREE y PREVENTABLE están destinados a informar sobre la incertidumbre restante en la prevención primaria [32,35,36]. La colchicina a dosis bajas redujo los eventos en LoDoCo2 en la enfermedad coronaria crónica, pero fue neutral en CLEAR SYNERGY tras un infarto de miocardio [43,56]. La reducción de la presión arterial cuenta con apoyo aleatorizado directo en adultos de 75 años o más [52,53]. Las estrategias senoterapéuticas y dirigidas a la mitofagia siguen siendo de investigación, sin un beneficio demostrado en los resultados ateroscleróticos clínicos en humanos [15,19,45-51,57-59].
Por lo tanto, el manejo actual sigue centrado en reducir la exposición a lipoproteínas que contienen apoB, el control de la presión arterial, evitar y dejar de fumar, el manejo de la diabetes y del riesgo metabólico relacionado cuando sea aplicable, la calidad de la dieta y la actividad física. Se puede considerar la colchicina en dosis bajas en pacientes seleccionados adecuadamente con enfermedad coronaria crónica, de acuerdo con las guías contemporáneas y las contraindicaciones específicas de cada paciente.
Declaraciones
Financiamiento. Este trabajo no recibió ninguna subvención específica de ninguna agencia de financiación de los sectores público, comercial o sin fines de lucro.
Conflictos de interés. El autor declara que no tiene intereses contrapuestos.
Disponibilidad de datos. No aplicable. Este artículo es una revisión narrativa y no presenta datos originales a nivel de participante.
Aprobación ética. No aplicable. Esta revisión narrativa no implicó la inscripción original de participantes humanos o animales ni la generación de datos identificables a nivel de participante.
Uso de IA generativa. El autor utilizó un modelo de lenguaje extenso para ayudar en la redacción, edición y formato de las referencias. El autor revisó y verificó todo el contenido, es responsable de todas las afirmaciones científicas y citas, y asume la responsabilidad total de la integridad y exactitud del trabajo presentado.
Referencias
- Head T, Daunert S, Goldschmidt-Clermont PJ. The aging risk and atherosclerosis: a fresh look at arterial homeostasis. Front Genet. 2017;8:216.
- Tyrrell DJ, Goldstein DR. Ageing and atherosclerosis: vascular intrinsic and extrinsic factors and potential role of IL-6. Nat Rev Cardiol. 2021;18(1):58-68.
- Virani SS, Alonso A, Aparicio HJ, Benjamin EJ, Bittencourt MS, Callaway CW, et al. Heart disease and stroke statistics-2021 update: a report from the American Heart Association. Circulation. 2021;143(8):e254-e743.
- Palaniappan LP, Allen NB, Almarzooq ZI, Anderson CAM, Arora P, Avery CL, et al. 2026 heart disease and stroke statistics: a report of US and global data from the American Heart Association. Circulation. 2026;153(9):e275-e906.
- Hazzard WR, Ettinger WH Jr. Aging and atherosclerosis: changing considerations in cardiovascular disease prevention as the barrier to immortality is approached in old age. Am J Geriatr Cardiol. 1995;4(4):16-36.
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472.
- Cholesterol Treatment Trialists’ Collaboration. Efficacy and safety of statin therapy in older people: a meta-analysis of individual participant data from 28 randomised controlled trials. Lancet. 2019;393(10170):407-415.
- Fleg JL, Strait J. Age-associated changes in cardiovascular structure and function: a fertile milieu for future disease. Heart Fail Rev. 2012;17(4-5):545-554.
- Chatzizisis YS, Coskun AU, Jonas M, Edelman ER, Feldman CL, Stone PH. Role of endothelial shear stress in the natural history of coronary atherosclerosis and vascular remodeling: molecular, cellular, and vascular behavior. J Am Coll Cardiol. 2007;49(25):2379-2393.
- Lakatta EG, Wang M, Najjar SS. Arterial aging and subclinical arterial disease are fundamentally intertwined at macroscopic and molecular levels. Med Clin North Am. 2009;93(3):583-604.
- Wang M, Takagi G, Asai K, et al. Aging increases aortic MMP-2 activity and angiotensin II in nonhuman primates. Hypertension. 2003;41(6):1308-1316.
- Rosvall M, Persson M, Östling G, et al. Risk factors for the progression of carotid intima-media thickness over a 16-year follow-up period: the Malmö Diet and Cancer Study. Atherosclerosis. 2015;239(2):615-621.
- Ebrahim S, Papacosta O, Whincup P, et al. Carotid plaque, intima-media thickness, cardiovascular risk factors, and prevalent cardiovascular disease in men and women: the British Regional Heart Study. Stroke. 1999;30(4):841-850.
- Minamino T, Miyauchi H, Yoshida T, Ishida Y, Yoshida H, Komuro I. Endothelial cell senescence in human atherosclerosis: role of telomere in endothelial dysfunction. Circulation. 2002;105(13):1541-1544.
- Molnár ÁÁ, Pásztor DT, Tarcza Z, Merkely B. Cells in atherosclerosis: focus on cellular senescence from basic science to clinical practice. Int J Mol Sci. 2023;24(24):17129.
- Chakrabarti A, Goldstein DR, Sutton NR. Age-associated arterial calcification: the current pursuit of aggravating and mitigating factors. Curr Opin Lipidol. 2020;31(5):265-272.
- Foote K, Reinhold J, Yu EPK, Figg NL, Finigan A, Murphy MP, et al. Restoring mitochondrial DNA copy number preserves mitochondrial function and delays vascular aging in mice. Aging Cell. 2018;17(4):e12773.
- Yu EPK, Reinhold J, Yu H, et al. Mitochondrial respiration is reduced in atherosclerosis, promoting necrotic core formation and reducing relative fibrous cap thickness. Arterioscler Thromb Vasc Biol. 2017;37(12):2322-2332.
- Tyrrell DJ, Blin MG, Song J, et al. Age-associated mitochondrial dysfunction accelerates atherogenesis. Circ Res. 2020;126(3):298-314.
- Jaiswal S, Fontanillas P, Flannick J, et al. Age-related clonal hematopoiesis associated with adverse outcomes. N Engl J Med. 2014;371(26):2488-2498.
- Khoury JD, Solary E, Abla O, et al. The 5th edition of the World Health Organization classification of haematolymphoid tumours: myeloid and histiocytic/dendritic neoplasms. Leukemia. 2022;36(7):1703-1719.
- Jaiswal S, Natarajan P, Silver AJ, et al. Clonal hematopoiesis and risk of atherosclerotic cardiovascular disease. N Engl J Med. 2017;377(2):111-121.
- Fuster JJ, MacLauchlan S, Zuriaga MA, et al. Clonal hematopoiesis associated with TET2 deficiency accelerates atherosclerosis development in mice. Science. 2017;355(6327):842-847.
- Svensson EC, Madar A, Campbell CD, et al. TET2-driven clonal hematopoiesis and response to canakinumab: an exploratory analysis of the CANTOS randomized clinical trial. JAMA Cardiol. 2022;7(5):521-528.
- Marston NA, Pirruccello JP, Melloni GEM, et al. Clonal hematopoiesis, cardiovascular events and treatment benefit in 63,700 individuals from five TIMI randomized trials. Nat Med. 2024;30(9):2641-2647.
- Díez-Díez M, Ramos-Neble BL, de la Barrera J, et al. Unidirectional association of clonal hematopoiesis with atherosclerosis development. Nat Med. 2024;30(10):2857-2866.
- Jimenez-Torres J, Alcala-Diaz JF, Torres-Peña JD, et al. Mediterranean diet reduces atherosclerosis progression in coronary heart disease: an analysis of the CORDIOPREV randomized controlled trial. Stroke. 2021;52(11):3440-3449.
- Delgado-Lista J, Alcala-Diaz JF, Torres-Peña JD, et al.; CORDIOPREV Investigators. Long-term secondary prevention of cardiovascular disease with a Mediterranean diet and a low-fat diet (CORDIOPREV): a randomised controlled trial. Lancet. 2022;399(10338):1876-1885.
- Podadera-Herreros A, Alcala-Diaz JF, Gutierrez-Mariscal FM, et al. Long-term consumption of a Mediterranean diet or a low-fat diet on kidney function in coronary heart disease patients: the CORDIOPREV randomized controlled trial. Clin Nutr. 2022;41(2):552-559.
- Romero-Cabrera JL, Garcia-Rios A, Sotos-Prieto M, et al. Adherence to a Mediterranean lifestyle improves metabolic status in coronary heart disease patients: a prospective analysis from the CORDIOPREV study. J Intern Med. 2023;293(5):574-588.
- Gutierrez-Mariscal FM, Lopez-Moreno A, Torres-Peña JD, et al. Modulation of circulating levels of advanced glycation end products and its impact on intima-media thickness of both common carotid arteries: CORDIOPREV randomised controlled trial. Cardiovasc Diabetol. 2024;23(1):361.
- Blumenthal RS, Morris PB, Gaudino M, Johnson HM, Anderson TS, Bittner VA, et al. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA guideline on the management of dyslipidemia: a report of the American College of Cardiology/American Heart Association Joint Committee on Clinical Practice Guidelines. J Am Coll Cardiol. 2026;87(19):2624-2757.
- Nguyen TN, Woodward M, Butt JH, McMurray JJV, Lip GYH, Kaski JC. Optimizing cardiovascular pharmacotherapy in older adults with frailty. Nat Rev Cardiol. 2026;23:433-443.
- Baratta F, Moscucci F, Lospinuso I, Cocomello N, Bruno G, Cangemi R, et al. Lipid-lowering therapy and cardiovascular prevention in elderly. Drugs. 2025;85(6):801-812.
- Zoungas S, Curtis A, Tonkin A, et al. Baseline characteristics of participants in STAREE: a randomized trial for primary prevention of cardiovascular disease events and prolongation of disability-free survival in older people. J Am Heart Assoc. 2024;13(23):e036357.
- Joseph J, Pajewski NM, Dolor RJ, et al.; PREVENTABLE Trial Research Group. Pragmatic evaluation of events and benefits of lipid lowering in older adults (PREVENTABLE): trial design and rationale. J Am Geriatr Soc. 2023;71(6):1701-1713.
- US Preventive Services Task Force. Statin use for the primary prevention of cardiovascular disease in adults: US Preventive Services Task Force recommendation statement. JAMA. 2022;328(8):746-753.
- Stone J, Kumar M, Orkaby AR. The role of statin therapy in older adults: best practices and unmet challenges. Expert Rev Cardiovasc Ther. 2024;22(7):301-311.
- Rosenson RS, Miller K, Bayliss M, et al. The Statin-Associated Muscle Symptom Clinical Index (SAMS-CI): revision for clinical use, content validation, and inter-rater reliability. Cardiovasc Drugs Ther. 2017;31(2):179-186.
- Wood FA, Howard JP, Finegold JA, et al. N-of-1 trial of a statin, placebo, or no treatment to assess side effects. N Engl J Med. 2020;383(22):2182-2184.
- Ridker PM, Pradhan A, MacFadyen JG, Libby P, Glynn RJ. Cardiovascular benefits and diabetes risks of statin therapy in primary prevention: an analysis from the JUPITER trial. Lancet. 2012;380(9841):565-571.
- Ridker PM, Everett BM, Thuren T, et al.; CANTOS Trial Group. Antiinflammatory therapy with canakinumab for atherosclerotic disease. N Engl J Med. 2017;377(12):1119-1131.
- Nidorf SM, Fiolet ATL, Mosterd A, et al.; LoDoCo2 Trial Investigators. Colchicine in patients with chronic coronary disease. N Engl J Med. 2020;383(19):1838-1847.
- Virani SS, Newby LK, Arnold SV, et al. 2023 AHA/ACC/ACCP/ASPC/NLA/PCNA guideline for the management of patients with chronic coronary disease. Circulation. 2023;148(9):e9-e119.
- Roos CM, Zhang B, Palmer AK, et al. Chronic senolytic treatment alleviates established vasomotor dysfunction in aged or atherosclerotic mice. Aging Cell. 2016;15(5):973-977.
- Justice JN, Nambiar AM, Tchkonia T, et al. Senolytics in idiopathic pulmonary fibrosis: results from a first-in-human, open-label, pilot study. EBioMedicine. 2019;40:554-563.
- Hickson LJ, Langhi Prata LGP, Bobart SA, et al. Senolytics decrease senescent cells in humans: preliminary report from a clinical trial of dasatinib plus quercetin in individuals with diabetic kidney disease. EBioMedicine. 2019;47:446-456.
- LaRocca TJ, Gioscia-Ryan RA, Hearon CM, Seals DR. The autophagy enhancer spermidine reverses arterial aging. Mech Ageing Dev. 2013;134(7-8):314-320.
- Michiels CF, Kurdi A, Timmermans JP, De Meyer GRY, Martinet W. Spermidine reduces lipid accumulation and necrotic core formation in atherosclerotic plaques via induction of autophagy. Atherosclerosis. 2016;251:319-327.
- Zeng Y, Buonfiglio F, Li J, Pfeiffer N, Gericke A. Mechanisms underlying vascular inflammaging: current insights and potential treatment approaches. Aging Dis. 2025;16(4):1889-1917.
- Barzilai N, Crandall JP, Kritchevsky SB, Espeland MA. Metformin as a tool to target aging. Cell Metab. 2016;23(6):1060-1065.
- Beckett NS, Peters R, Fletcher AE, et al.; HYVET Study Group. Treatment of hypertension in patients 80 years of age or older. N Engl J Med. 2008;358(18):1887-1898.
- Williamson JD, Supiano MA, Applegate WB, et al.; SPRINT Research Group. Intensive vs standard blood pressure control and cardiovascular disease outcomes in adults aged >=75 years: a randomized clinical trial. JAMA. 2016;315(24):2673-2682.
- Lorenz MW, Polak JF, Kavousi M, et al.; PROG-IMT Study Group. Carotid intima-media thickness progression to predict cardiovascular events in the general population (the PROG-IMT collaborative project): a meta-analysis of individual participant data. Lancet. 2012;379(9831):2053-2062.
- Bonnet F, Poulizac P, Rousselot N, Couffinhal T, Galli G, Berdaï D, et al.; SAGA/SITE Study Group. Discontinuation of statins for primary prevention of atherosclerotic cardiovascular disease in adults aged 75 years or older (SAGA/SITE): a multicentre, open-label, pragmatic, non-inferiority randomised trial. Lancet Healthy Longev. 2026;7:100884.
- Jolly SS, d’Entremont MA, Lee SF, et al.; CLEAR Investigators. Colchicine in acute myocardial infarction. N Engl J Med. 2025;392(7):633-642.
- Childs BG, Baker DJ, Wijshake T, Conover CA, Campisi J, van Deursen JM. Senescent intimal foam cells are deleterious at all stages of atherosclerosis. Science. 2016;354(6311):472-477.
- Garrido AM, Kaistha A, Uryga AK, et al. Efficacy and limitations of senolysis in atherosclerosis. Cardiovasc Res. 2022;118(7):1713-1727.
- Karnewar S, Karnewar V, Shankman LS, Owens GK. Treatment of advanced atherosclerotic mice with ABT-263 reduced indices of plaque stability and increased mortality. JCI Insight. 2024;9:e173863.
- Ridker PM, MacFadyen JG, Everett BM, Libby P, Thuren T, Glynn RJ; CANTOS Trial Group. Relationship of C-reactive protein reduction to cardiovascular event reduction following treatment with canakinumab: a secondary analysis from the CANTOS randomised controlled trial. Lancet. 2018;391(10118):319-328.
- Basta G, Lazzerini G, Massaro M, et al. Advanced glycation end products activate endothelium through signal-transduction receptor RAGE: a mechanism for amplification of inflammatory responses. Circulation. 2002;105(7):816-822.
- Levine GN, Cohen BE, Commodore-Mensah Y, et al. Psychological health, well-being, and the mind-heart-body connection: a scientific statement from the American Heart Association. Circulation. 2021;143(10):e763-e783.