Aterosclerosi associata all'età: meccanismi dell'invecchiamento vascolare, senescenza cellulare e mitigazione multimodale
Recensione narrativa
Astratto
Aterosclerotico malattia cardiovascolare aumenta drasticamente con l'avanzare dell'età, ma l'età cronologica non è una singola esposizione causale. Questa rassegna narrativa esamina come il livello cumulativo apolipoproteina contenente B lipoproteina l'esposizione interagisce con il rimodellamento vascolare associato all'età, senescenza cellulare, disfunzione mitocondriale, controllo di qualità mitocondriale compromesso ed ematopoiesi clonale. Le prove sono suddivise esplicitamente in livelli randomizzati umani, osservazionali/istologici/genetici umani e preclinici. I dati umani supportano il rimodellamento della matrice extracellulare associato all'età, l'irrigidimento arterioso, i fenotipi legati alla senescenza e l'ematopoiesi clonale come fattori contributivi al rischio vascolare, mentre diversi meccanismi mitocondriali e senoterapici rimangono prevalentemente preclinici. La mitigazione clinica rimane multimodale: le prove randomizzate supportano ipolipemizzante in prevenzione secondaria, il controllo della pressione sanguigna negli anziani e alcune strategie dietetiche e antinfiammatorie selezionate in popolazioni definite, mentre prove specifiche per statina iniziazione in prevenzione primaria oltre i 75 anni rimane limitata. Senolitici, mitofagia gli potenziatori e altre strategie geroprotettive non hanno dimostrato benefici clinici sugli esiti aterosclerotici nell'uomo. Invecchiamento vascolare aggiunge meccanismi a, anziché sostituire, quelli mediati dalle lipoproteine cumulative aterogenesi, e la forza delle prove varia notevolmente tra i percorsi proposti.
Parole chiave aterosclerosi; invecchiamento vascolare; senescenza cellulare; ematopoiesi clonale; disfunzione mitocondriale; adulti anziani; prevenzione cardiovascolare.
Approccio alla revisione e valutazione delle prove
Questa è una narrazione piuttosto che una revisione sistematica. Le fonti sono state selezionate in modo da rappresentare la principale letteratura meccanicistica e clinica relativa all'aterosclerosi associata all'età, e le affermazioni quantitative sono state verificate rispetto alle pubblicazioni primarie quando disponibili, anziché essere accettate da citazioni secondarie o di rassegna.
Le affermazioni sono tratte da tre livelli, mantenuti separati in tutto il testo: (i) prove da studi randomizzati sull'uomo; (ii) prove osservazionali, istologiche ed epidemiologico-genetiche sull'uomo; e (iii) prove meccanicistiche e precliniche in modelli cellulari e animali. I risultati del livello (iii) sono etichettati come preclinici ovunque compaiano e non sono clinicamente attuabili. Le associazioni osservazionali sull'uomo non sono interpretate come stabilizzanti una mediazione causale se non supportate da prove d'intervento, genetiche o sperimentali convergenti. Le etichette dei livelli di prova all'interno delle tabelle si riferiscono alle fonti citate in quella riga, non al campo in generale.
Questa rassegna narrativa non ha comportato alcun arruolamento originale di partecipanti umani o animali né alcuna generazione di dati identificabili a livello di singolo partecipante.
1. Cinetica epidemiologica e carico di malattia in età avanzata
L'aterosclerosi è una malattia infiammatoria progressiva della parete arteriosa che insorge precocemente nella vita, e l'incidenza di eventi aterosclerotici clinicamente manifesti aumenta notevolmente con l'avanzare dell'età2]. I cambiamenti legati all'età nella parete vascolare — tra cui il rimodellamento della matrice, la senescenza, la disfunzione mitocondriale e un alterato controllo della qualità mitocondriale, e l'ematopoiesi clonale — sono stati implicati nell'aterogenesi e, in modelli sperimentali e studi osservazionali sull'uomo, in caratteristiche associate a placca vulnerabilità. Ciò non dimostra che il tasso longitudinale di accumulo della placca umana aumenti di per sé in modo non lineare con l'età cronologica; tale assunto non è stato dimostrato e le soglie clinicamente significative per la progressione della placca coronarica rimangono incerte.
L'età è uno dei fattori che contribuiscono maggiormente al rischio assoluto previsto di ASCVD nei modelli di rischio contemporanei32]. Si tratta di una dichiarazione sul peso all'interno dei modelli di rischio, non di una dimostrazione che l'età superi l'esposizione lipidica cumulativa come fattore causale; i due elementi non sono commensurabili, poiché l'età integra in parte il tempo di esposizione. Strie lipidiche e diffuso ispessimento intimale si sviluppano nell'adolescenza e nella prima età adulta, mentre clinicamente ostruttivi, instabili e calcificati lesioni diventare sempre più diffusi oltre la sesta decade2].
Il contributo di ulteriori meccanismi associati all'età può diventare sempre più rilevante nel corso della vita2]. Negli adulti giovani e di mezza età, l'aterogenesi richiede esposizione cumulativa alle lipoproteine contenenti apolipoproteina B [6] ed è guidata in modo importante da tale esposizione insieme a fumo, pressione sanguigna, diabete, e altri fattori causali, su uno sfondo di riparazione vascolare relativamente intatta [2]. Il contributo relativo di queste esposizioni non può essere classificato dai dati qui assemblati. Negli adulti più anziani, il processo guidato dai lipidi continua e si sovrappone alla senescenza vascolare cellulo-autonoma, alla mutazione somatica ematopoietica, al controllo della qualità autofagica compromesso e alla degradazione della matrice extracellulare [2La distinzione riguarda un meccanismo aggiunto, non un meccanismo sostituito.
Le fasce d'età utilizzate in questa revisione — 20-39, 40-59, 60-79 e 80 anni e oltre — costituiscono un quadro organizzativo illustrativo piuttosto che soglie biologiche derivate empiricamente. Nessun punto di flessione nei meccanismi discussi è stato associato a una specifica età cronologica negli umani; le fasce sono un espediente per l'esposizione e corrispondono in linea di massima agli strati di sorveglianza comunemente riportati.
1.0 Cosa indica “accelerazione” in questa rassegna
Poiché il termine è usato in modo incoerente, l'aterosclerosi accelerata è definita operativamente qui come carico aterosclerotico, disfunzione vascolare, una firma di invecchiamento biologico o ASCVD clinica che si verifica prima, in misura maggiore o progredisce più rapidamente del previsto per l'età cronologica e l'esposizione ai fattori di rischio convenzionali misurati.
Questi sono fenotipi operativi alternativi di invecchiamento vascolare e aterosclerotico accelerato piuttosto che manifestazioni di un singolo costrutto convalidato. Non sono intercambiabili, vengono misurati con strumenti diversi e una persona può soddisfarne uno e non un altro. Il deterioramento funzionale vascolare e le firme dell'invecchiamento biologico non sono misure del carico aterosclerotico; sono raggruppati qui solo perché nella letteratura viene applicata loro la stessa terminologia. In tutta questa rassegna, l'invecchiamento vascolare indica il cambiamento strutturale e funzionale associato all'età nel arteria parete indipendentemente dalla placca; l'invecchiamento aterosclerotico indica il sottoinsieme di tale cambiamento relativo alla formazione o alla composizione della placca; e l'aterosclerosi accelerata è riservata ai fenotipi operativi sopra definiti.
Tabella 1. Fenotipi operativi alternativi raggruppati sotto l“”aterosclerosi accelerata".” Questi sono costrutti distinti con basi di misurazione distinte; la tabella non è un sistema di stadiazione e nessun valore soglia è clinicamente validato per il processo decisionale individuale.
| Fenotipo | Base di misurazione tipica | Cosa stabilisce un risultato anomalo | Principale limitazione |
| Eccessivo carico anatomico per l'età | Punteggio di calcio delle arterie coronarie, area o numero di placche carotidee, CCTA volume della placca | Il carico supera una distribuzione rapportata all'età e al sesso; alcuni set di riferimento sono ulteriormente stratificati per razza o etnia | La posizione percentile non è un tasso di progressione; le distribuzioni di riferimento sono specifiche per coorte |
| Progressione strutturale accelerata | IMT carotideo seriale, CAC seriale, volume di placca CCTA seriale, principalmente in contesti di ricerca | Il cambiamento nel tempo supera quello osservato in una popolazione di riferimento appropriata o in una soglia di ricerca prespecificata | Richiede due misurazioni standardizzate; il cambiamento può avvicinarsi o scendere al di sotto della risoluzione di un singolo esame |
| Danno funzionale vascolare | Velocità dell'onda di polso, dilatazione flusso-mediata, aumento della pressione centrale | Irridimidimento arterioso o disfunzione endoteliale superando un riferimento di età | Le misure funzionali correlano imperfettamente con carico di placca |
| Firma dell'invecchiamento biologico | Estimatori di età epigenetica e proteomica, lunghezza dei telomeri, marcatori di senescenza | Un estimatore dell'invecchiamento biologico indica un cambiamento molecolare associato all'età maggiore del previsto per l'età cronologica | Misure di ricerca; nessuna soglia di trattamento convalidata |
| ASCVD clinico precoce | Evento che si verifica a un'età insolitamente giovane secondo la definizione dello studio o della linea guida utilizzata | Malattia clinica precedente rispetto alle aspettative della popolazione | Un evento è un punto finale discreto, non una frequenza |
1.1 Prevalenza e incidenza — con attenzione alla definizione di caso
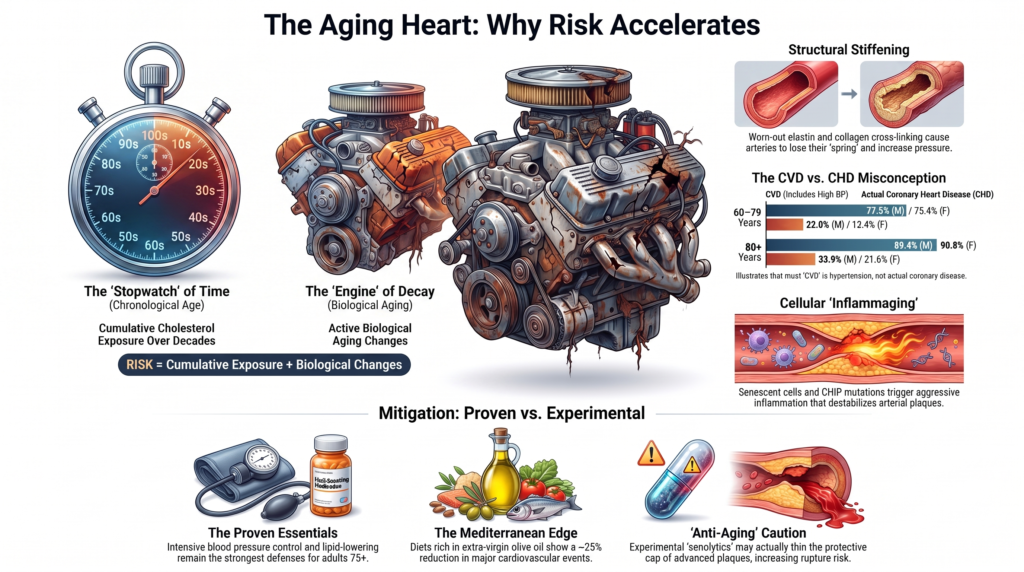
I dati sulla prevalenza delle “malattie cardiovascolari” negli anziani vengono regolarmente citati senza la riserva definitoria che li determina. Nella sorveglianza dell'American Heart Association, la categoria composita delle malattie cardiovascolari include ipertensione. Utilizzando i dati NHANES 2015-2018 riportati nella sorveglianza dell’AHA, la prevalenza delle malattie cardiovascolari nella fascia di età compresa tra i 60 e i 79 anni è pari a 77,5% negli uomini e a 75,4% nelle donne, salendo rispettivamente a 89,4% e 90,8% a partire dagli 80 anni [3]. Ristringendo la definizione di caso a malattia coronarica gli stessi dati forniscono cifre notevolmente inferiori: 22,01 TP9T per gli uomini e 13,41 TP9T per le donne nella fascia di età compresa tra i 60 e i 79 anni, e 33,91 TP9T e 21,61 TP9T per chi ha 80 anni o più [3]. Poiché questa rassegna riguarda l'aterosclerosi piuttosto che la pressione arteriosa, i dati relativi alla cardiopatia coronarica sono più direttamente pertinenti; le stime ampiamente diffuse, comprese tra 86 e 90%, vanno intese come comprensive dell'ipertensione.
Il ciclo NHANES 2015-2018 viene utilizzato perché fornisce il confronto stratificato per sesso ed età richiesto qui. Una sorveglianza più recente è disponibile nell'Aggiornamento Statistico del 2026 [4]. Anche i tassi specifici per età dei primi eventi cardiovascolari aumentano notevolmente nei decenni successivi della vita [4]. I tassi assoluti sono specifici per sesso, periodo di calendario, modalità di accertamento e definizione del caso, pertanto qui non viene citato alcun singolo insieme di stime puntuali.
1.2 Il “paradosso lipidico” nei grandi anziani
Una sfumatura epidemiologica negli ottantenni e nei novantenni è l'attenuazione, e talvolta l'inversione, delle associazioni dei fattori di rischio tradizionali — il cosiddetto paradosso lipidico, descritto nella sua forma primitiva tre decenni fa [5] e ancora dibattuto [34Tre spiegazioni predominano e non si escludono a vicenda: causalità inversa e confondente per malattia, a causa di fragilità, neoplasia occulta, infezione cronica, insufficienza cardiaca, e il deperimento proteico-energetico può ridurre colesterolo [5]; selezione di sopravvivenza, poiché i soggetti più suscettibili all'aterogenesi guidata dalle LDL potrebbero aver subito in modo sproporzionato eventi o essere deceduti prima della nona decade; e rischio competitivo, poiché un crescente pericolo di morte non aterosclerotica modifica le relazioni osservate specifiche per causa e di incidenza cumulativa.
L'attenuazione di un'associazione osservazionale nei molto anziani non costituisce prova contraria LDL casualità. Le prove genetiche supportano la causalità delle LDL nel corso della vita, e le prove randomizzate sulle statine dimostrano una riduzione degli eventi vascolari maggiori negli adulti più anziani, in particolare quelli con malattia vascolare stabilizzata [6,7]. Il carico assoluto di ASCVD rimane più elevato negli adulti più anziani [3,4], riflettendo il rimodellamento vascolare associato all'età sovrapposto a decenni di esposizione alle lipoproteine [2].
1.3 Modelli di rischio e soglie biologiche
I framework di previsione contemporanei incorporano l'età come covariata continua e non specificano una soglia discreta di età biologica. Questa è una proprietà della struttura del modello piuttosto che una scoperta sulla biologia vascolare: l'assenza di un termine di soglia in un'equazione di previsione non è prova che non esista alcun punto di flesso biologico, e un forte coefficiente dell'età non è prova che ne esista uno.
Tabella 2. Carico di malattia stratificato per età e meccanismi illustrativi. I valori di prevalenza sono tratti dalla sorveglianza dell'AHA [3] e sono mostrati solo per gli strati di cui le fonti riportano direttamente i dati; un trattino em indica che non era disponibile alcun valore direttamente riportato e stratificato per età e sesso. L'attribuzione dell'età è puramente illustrativa e non indica l'insorgenza biologica, l'esclusività o un sistema di stadiazione convalidato.
| Coorte di età (anni) | Prevalenza di malattie cardiovascolari, inclusa l'ipertensione3] | Prevalenza della cardiopatia congenita [3] | Meccanismi evidenziati in questa fascia d'età (Sec.) | Comuni manifestazioni di ASCVD |
| 20-39 | — | — | Disfunzione endoteliale, ispessimento intimale diffuso, precoce ritenzione lipidica (2.1) | Strie lipidiche silenti, precoci lesioni ricche di lipidi |
| 40-59 | — | — | Il suddetto, più cumulativo apoB esposizione, migrazione delle VSMC e transizione fenotipica (1, 2.2) | Stabile angina, sindromi coronariche acute |
| 60-79 | 77,51 TP9T M / 75,41 TP9T F | 22,01 TP9T M / 13,41 TP9T F | quanto sopra, oltre alla senescenza vascolare, all'irrigidimento, ai ROS mitocondriali, calcificazione (2.1-2.4) | Infarto miocardico, ictus ischemico, claudicazione |
| 80+ | 89,4% M / 90,8% F | 33,91 TP9T M / 21,61 TP9T F | Quanto sopra, oltre alla crescente prevalenza di CHIP, cumulativa elastina e il rimodellamento della matrice, e il deterioramento della riparazione vascolare associato all'età (2.5-2.6) | CAD multivasale complessa; ischemico ictus; arteriopatia periferica o multiterritoriale |
2. Meccanismi intrinseci ed estrinseci dell'invecchiamento vascolare
2.1 Rimodellamento della matrice extracellulare, glicazione e stress da scorrimento emodinamico
L'invecchiamento altera le proprietà meccaniche delle arterie elastiche centrali, stabilendo un anello di feedback biofisico che si ritiene promuova l'aterogenesi8Lo stress pulsatile cronico innesca l'elastolisi, la sottoregolazione dell'elastasi e lo sfilacciamento delle fibrille di elastina, con deposito compensatorio di collagene e legami crociati8]. L'esposizione glicemica cumulativa contribuisce alla formazione e all'accumulo di prodotti finali della glicazione avanzata (AGEs) su lungimiranti aspetti strutturali proteine; queste modifiche sono soggette a un turnover lento anziché essere strettamente irreversibili8]. La reticolazione del collagene mediata dai prodotti di glicazione avanzata (AGE) compromette la compliance [8], mentre l'interazione AGE-RAGE attiva la segnalazione di NF-kB endoteliale e amplifica l'espressione di molecole infiammatorie e di adesione [61L'accumulo di AGE è uno dei diversi fattori che contribuiscono all'irrigidimento arterioso legato all'età.
La conseguenza emodinamica è l'irrigidimento, che si manifesta come un aumento della velocità dell'onda sulsatoria carotideo-femorale e della pressione sistolica centrale, con la pressione diastolica che tipicamente diminuisce a livello di popolazione dopo la sesta decade e la pressione differenziale che si allarga [8].
Le regioni esposte a uno stress da taglio endoteliale (ESS) basso od oscillatorio — la forza d'attrito tangenziale del sangue in flusso, espressa in dyn/cm2 — sono preferenzialmente ateroprone9]. Gli intervalli fisiologici e di basso ESS variano a seconda del vaso, della metodologia, della specie e della media temporale e dovrebbero essere trattati come intervalli di riferimento sperimentali anziché come soglie universali. Valori di circa 15-70 dyn/cm2 sono stati riportati per segmenti relativamente rettilinei sotto flusso pulsatile unidirezionale, mentre le regioni a flusso perturbato in corrispondenza di biforcazioni, curvature e pareti di diramazione esterna possono mostrare magnitudini mediate nel tempo inferiori a circa 10-12 dyn/cm2 o un ESS oscillante con una media temporale vicina allo zero [9]. Il basso ESS regola in senso negativo l'eNOS, regola in senso positivo VCAM-1 e ICAM-1, e facilita la ritenzione delle lipoproteine e la migrazione transendoteliale dei monociti9].
È importante una qualifica specifica in materia di invecchiamento. Con l’avanzare dell’età, le arterie si dilatano e si irrigidiscono [8], e le regioni a basso ESS sono soggette all’aterosclerosi [9], ma l’affermazione generale secondo cui l’invecchiamento amplia l’area a basso ESS non è stata chiaramente dimostrata in studi emodinamici sull’uomo specifici per l’invecchiamento. I cambiamenti geometrici e meccanici legati all’età potrebbero ampliare le zone a basso ESS; verificare questo aspetto direttamente in una popolazione stratificata per età angio-TAC coronarica Un confronto con la fluidodinamica computazionale potrebbe fornire informazioni utili.
2.2 Segnalazione locale del sistema renina-angiotensina nella parete arteriosa senile
Nella letteratura secondaria questi due aspetti vengono spesso confusi, mentre qui vengono distinti. Innanzitutto, l’angiotensina II (Ang-II) presente nella parete arteriosa è regolata a livello locale e può differire in modo sostanziale dai livelli circolanti [10]. Le misurazioni nei tessuti e nel plasma non sono equivalenti dal punto di vista metodologico, pertanto questo dato va interpretato come una separazione compartimentale piuttosto che come un semplice rapporto di concentrazione. Tale separazione è presente per tutta la vita adulta e non costituisce di per sé un aumento correlato all’età.
In secondo luogo, è stato riportato che diversi componenti del sistema renina-angiotensina locale — tra cui l’angiotensinogeno, l’attività dell’ACE e della chimasi, l’abbondanza di Ang-II e la segnalazione del recettore AT1 — sono stati segnalati in aumento nel tessuto arterioso senescente in diversi modelli animali e studi sui tessuti umani, mentre l’attività della renina plasmatica e l’Ang-II circolante tendono a diminuire con l’età [10,11]. L’aumento intramurale associato all’età non va confuso con la differenza di compartimentazione tra tessuto e plasma.
L'Ang-II locale agisce come mitogeno e agente pressorio, favorendo l'ipertrofia delle cellule muscolari lisce vascolari (VSMC), il cambiamento del fenotipo sintetico, la migrazione e metalloproteasi della matrice secrezione, in particolare quella di MMP-2 [10,11].
In un follow-up longitudinale di 16 anni della coorte “Malmö Diet and Cancer”, la carotide comune media spessore intima-media è progredita a un ritmo di 0,011 mm/anno negli uomini e di 0,010 mm/anno nelle donne, con una progressione più rapida a livello della biforcazione (rispettivamente 0,036 e 0,030 mm/anno) [12]. Circa 0,01 mm/anno, ovvero 0,1 mm per decennio per la carotide comune, rappresenta quindi una sintesi ragionevole di questi dati longitudinali. Gli studi trasversali basati sull’età riportano differenze più marcate tra le diverse fasce d’età [8,13], ma i valori trasversali e longitudinali non dovrebbero essere convertiti aritmeticamente gli uni negli altri. L’IMT carotideo comprende anche l’ipertrofia mediale non aterosclerotica e l’ispessimento adattativo della parete ed è quindi un indicatore strutturale piuttosto che una misura diretta dell’accumulo di placca.
2.3 Senescenza cellulare e fenotipo secretorio associato alla senescenza
Danni al DNA, accorciamento dei telomeri e cronico stress ossidativo aumentano l'espressione degli inibitori delle chinasi dipendenti dalle cicline p16INK4a e p21CIP1/WAF1, provocando un arresto replicativo duraturo nelle cellule vascolari cellule endoteliali e le VSMC [1,14]. Nei campioni prelevati durante procedure di atherectomia ed endarterectomia sull’uomo, le cellule che presentano positività alla beta-galattosidasi associata alla senescenza, insieme a telomeri accorciati, si concentrano nei siti aterosclerotici e sono in gran parte assenti dal tessuto adiacente non affetto dalla malattia [14]. Nessuno dei due marcatori è di per sé specifico per la senescenza, pertanto questi risultati identificano un fenotipo associato alla senescenza piuttosto che identificare in modo definitivo cellule senescenti.
Le cellule senescenti sviluppano un fenotipo secretorio associato alla senescenza (SASP) a carattere pro-infiammatorio, che comprende la secrezione di IL-6, IL-1beta, TNF-alfa, MCP-1/CCL2 e enzimi che degradano la matrice, quali MMP-2 e MMP-9 [1,15]. I dati osservazionali sull’uomo mostrano che i marcatori associati alla senescenza si localizzano nelle stesse aree delle lesioni in stadio avanzato e della calcificazione intraplacca [14-16]. Studi condotti sugli animali dimostrano che l'intervento mirato, di natura genetica o farmacologica, sulle cellule senescenti può ridurre la segnalazione correlata al SASP, la degradazione della matrice, la calcificazione o la disfunzione vascolare [15,45]. L'assottigliamento della capsula fibrosa e la compromissione della riedentalizzazione sono conseguenze coerenti dal punto di vista meccanicistico, ma le sequenze causali non sono state stabilite nell'uomo [15].
La senescenza nella placca non è sempre dannosa. Le cellule muscolari lisce vascolari (VSMC) sono fondamentali per la matrice e la stabilità della calotta fibrosa, mentre la loro senescenza compromette la riparazione proliferativa e la produzione di matrice [15]. Di conseguenza, gli effetti dell’eliminazione delle cellule senescenti dipendono dallo stadio e dal modello. Nei topi Ldlr-/-, l’eliminazione genetica mirata alla proteina p16 ha ridotto il carico di placche e aumentato lo spessore della capsula, mentre navitoclax riduzione del carico di placche aortiche [57]. Nei topi Apoe-/- la rimozione indotta da p16 non ha ridotto il carico di placche, lo spessore della capsula o centro necrotico area e aumento delle cellule apoptotiche e infiammazione, mentre il navitoclax ha ridotto le dimensioni delle lesioni senza aumentare lo spessore della capsula [58]. Nei topi Apoe-/- con lesioni in stadio avanzato e iperlipidemia persistente, il navitoclax ha ridotto le cellule di origine muscolare liscia all’interno del cappuccio fibroso, riduzione dello spessore della calotta cranica e aumento della mortalità [59]. Pertanto, la senolisi farmacologica nell’aterosclerosi sperimentale in stadio avanzato può ridurre il numero di cellule cap riparatrici e compromettere la stabilità della placca, limitando in modo significativo le implicazioni terapeutiche.
2.4 Disfunzione mitocondriale, mitofagia e infiammazione vascolare legata all’invecchiamento
Nei modelli murini di invecchiamento vascolare, il tessuto arterioso senile presenta una diminuzione del numero di copie di mtDNA e una ridotta espressione dei regolatori del numero di copie TFAM, PGC-1alfa e dell’elicasi del mtDNA Twinkle [17]. Questi cambiamenti sono associati a una riduzione della respirazione mitocondriale, a una diminuzione della compliance e della distensibilità carotidea e a un aumento della velocità dell’onda di polso aortica [17]. In quel modello, la sovraespressione del gene transgenico Twinkle aumenta il numero di copie di mtDNA, migliora la respirazione arteriosa e ritarda l’invecchiamento vascolare, mentre i topi con mutazione della polimerasi gamma, caratterizzati da un’integrità compromessa del mtDNA, invecchiano più rapidamente [17]. Nei topi ApoE-/- , il conseguente recupero della funzione mitocondriale riduce l’area del nucleo necrotico e aumenta lo spessore relativo della calotta fibrosa [18]. Questa base di dati proviene prevalentemente da studi su topi; non esistono dati longitudinali equivalenti relativi al Twinkle vascolare nell’uomo.
I mitocondri danneggiati vengono eliminati attraverso la mitofagia. Nella via canonica PINK1/Parkin, la depolarizzazione stabilizza PINK1 sulla membrana esterna e recluta Parkin, che ubiquitina le proteine della membrana esterna, tra cui MFN1, MFN2 e VDAC1, e destina l’organello alla degradazione autofagico-lisosomiale [19]. Esistono anche vie di segnalazione indipendenti da Parkin.
La relazione tra l’invecchiamento e il flusso mitofagico nella parete vascolare è più complessa di un semplice declino. Nei topi anziani aorta, si osserva un aumento della proteina Parkin e dei marcatori della mitofagia, accompagnato da livelli elevati di IL-6 e da una respirazione compromessa, il che è coerente con una mitofagia compensatoria o in fase di stallo in risposta a un crescente carico di organelli danneggiati, piuttosto che con una semplice perdita della via metabolica [19]. L’aumento dei marcatori del percorso non implica necessariamente un aumento del flusso effettivo. La capacità autofagica globale diminuisce con l’età in molti tessuti, e i dati disponibili indicano che la clearance diventa insufficiente rispetto al carico di organelli danneggiati nell’arteria senile [50]. I mitocondri danneggiati in modo persistente possono generare mitocondriale specie reattive dell'ossigeno e rilasciano nel citosol i pattern molecolari associati al danno mitocondriale, tra cui il DNA mitocondriale CpG non metilato [19].
I pattern molecolari associati al danno mitocondriale citosolico attivano inflammasoma NLRP3 e la via di segnalazione TLR9/MyD88. Nel modello murino in cui è stata dimostrata questa via, tale segnalazione contribuisce a un circolo vizioso infiammatorio di tipo feed-forward associato all’IL-6, che collega la disfunzione mitocondriale a un aumento dell’aterogenesi [19]. Una sequenza causale longitudinale equivalente non è stata dimostrata nell'uomo.
2.5 Ematopoiesi clonale a potenziale indeterminato (CHIP)
L’emopoiesi clonale a potenziale indeterminato (CHIP) indica l’acquisizione, legata all’età, di mutazioni somatiche nei geni driver associati alla leucemia all’interno delle cellule staminali e progenitrici ematopoietiche; tale condizione viene tradizionalmente definita mediante l’individuazione di una mutazione driver con frazione allelica variante (VAF) ≥ 2% in assenza di citopenia persistente e inspiegabile e senza una neoplasia ematologica diagnosticabile [20]. Quando una citopenia persistente e altrimenti inspiegabile coesiste con la clonalità, le attuali classificazioni la definiscono “citopenia clonale di significato indeterminato” (CCUS), che comporta un rischio diverso di progressione maligna [21]. La letteratura cardiovascolare qui riassunta riguarda il CHIP, non il CCUS. La prevalenza aumenta da <1% sotto i 40 anni a circa 10% tra gli adulti di età superiore ai 70 anni nelle prime coorti sottoposte a sequenziamento, con stime più elevate quando il sequenziamento approfondito rileva cloni al di sotto della soglia di 2% [20]. Il valore soglia del VAF per il 2% è una convenzione relativa al test e alla reportistica, non un limite biologico.
Tra i fattori determinanti figurano DNMT3A, TET2 e ASXL1, mentre la mutazione JAK2 V617F, sebbene meno comune, presenta caratteristiche funzionali distintive [20,22]. In topi privi di Tet2 macrofagi, la perdita di funzione potenzia la segnalazione dell’IL-1beta e dell’IL-6 in associazione con NLRP3 attivazione dell'inflammasoma [23].
Le dimensioni dell’effetto richiedono precisione. I portatori del CHIP presentavano un rischio di insorgenza di cardiopatia coronarica da 1,9 a 2,0 volte superiore nelle analisi caso-controllo annidate delle coorti BioImage e Malmö Diet and Cancer e un rischio circa 4 volte maggiore di infarto miocardico a esordio precoce negli studi ATVB e PROMIS [22]. Il valore spesso citato di circa 12 volte si riferisce specificatamente ai portatori della mutazione JAK2 V617F nella stima della coorte originale, mentre DNMT3A, TET2 e ASXL1 erano associati a un rischio compreso tra circa 1,7 e 2,0 volte [22]. Si tratta di un dato specifico per il gene, non per la dimensione del clone, e non dovrebbe essere riformulato come “un VAF superiore a 10% comporta un aumento di 12 volte”. I cloni più grandi (VAF >=10%) sono associati separatamente a un maggiore rischio cardiovascolare e di mortalità per tutte le cause nelle coorti osservazionali, e i portatori di CHIP mostrano un’arteria coronarica più punteggi di calcio rispetto ai non portatori [20,22].
La causalità biologica è stata confermata nei topi: negli animali Ldlr-/- iperlipidemici, la ricostituzione con midollo osseo privo di Tet2 aumenta le dimensioni delle lesioni e la presenza di nuclei necrotici [23]. Questi esperimenti dimostrano che il meccanismo può funzionare, ma non ne stabiliscono l'entità né l'universalità di un effetto causale negli esseri umani.
In uno studio genomico esplorativo di approfondimento su Canti, 338 partecipanti sottoposti a sequenziamento (8,61 TP9T) presentavano emopoiesi clonale; i portatori del gene TET2 sembravano ottenere una maggiore riduzione degli eventi cardiovascolari maggiori (MACE) grazie a canakinumab rispetto ai non portatori [24]. Si tratta di dati relativi a sottogruppi che consentono di formulare ipotesi, non di un fattore che modifica l’effetto terapeutico ormai dimostrato.
Le prove contrarie continuano a rivestire grande importanza. In un’analisi aggregata condotta su 63.700 partecipanti provenienti da cinque studi randomizzati sugli esiti cardiovascolari, la presenza del gene CHIP non è risultata significativamente associata a eventi cardiovascolari maggiori (HR aggiustato 1,07, IC 95% 0,99-1,16) [25]. Nel coorte PESA, l’emopoiesi clonale di base è risultata associata alla successiva insorgenza di aterosclerosi femorale de novo nell’arco di circa sei anni, mentre il carico aterosclerotico non ha accelerato in modo misurabile l’espansione del clone mutante nello stesso periodo [26]. Questi risultati avvalorano l’ipotesi di una direzione predominante dall’emopoiesi clonale verso l’aterosclerosi, pur senza escludere effetti reciproci in altri contesti. Il CHIP rimane biologicamente convincente e supportato da prove sperimentali; il suo valore prognostico indipendente nelle popolazioni sottoposte a trattamento intensivo nell’ambito della prevenzione secondaria è meno certo di quanto suggerisca la letteratura sulle coorti comunitarie.
2.6 Cellule progenitrici endoteliali e stress proteotossico
Popolazioni di cellule circolanti storicamente classificate come cellule progenitrici endoteliali mostrano una riduzione, legata all’età, del numero o della funzionalità in alcuni test, ma i risultati dipendono dal test e dal fenotipo dei marcatori di superficie [1]. Il termine “cellula progenitrice endoteliale” non indica un unico lignaggio ben definito. Molte popolazioni a cui viene attribuita tale denominazione sono cellule ematopoietiche o angiogeniche piuttosto che vere e proprie cellule progenitrici endoteliali, e le cellule endoteliali in grado di formare colonie non sono equivalenti ai test basati sulla citometria a flusso CD34/KDR o su colture cellulari. L’associazione tra la riduzione dei parametri relativi alle cellule progenitrici e la disfunzione vascolare negli anziani è ragionevolmente coerente; non è invece accertato che l’insufficienza delle cellule progenitrici causi una compromissione della capacità di riparazione.
Anche i dati sperimentali e osservazionali suggeriscono che l'invecchiamento possa compromettere la salute vascolare proteostasi: il calo dell’attività dell’ubiquitina-proteasoma e la compromissione della funzione delle proteine chaperone potrebbero favorire l’accumulo di proteine mal ripiegate e aggregate nelle cellule endoteliali e nelle cellule muscolari lisce vascolari (VSMC), favorendo lo stress proteotossico, le risposte alle proteine mal ripiegate e l’apoptosi mediata dallo stress del reticolo endoplasmatico [1]. Le singole fasi sono meglio definite nel tessuto non vascolare rispetto alla parete arteriosa umana; pertanto, questa sequenza viene presentata come un modello meccanicistico piuttosto che come un percorso dimostrato nell’uomo.
Tabella 3. Meccanismi dell’invecchiamento vascolare, mediatori e fenotipo o effetto correlato all’aterosclerosi.
| Meccanismo biologico | Mediatori molecolari primari | Conseguenza vascolare diretta | Fenotipo o effetto correlato all'aterosclerosi | Livello di evidenza (come citato) |
| Degradazione della matrice e reticolazione AGE [8,9] | Reticolazione del collagene, AGE-RAGE, elastasi, MMP | Irrigidimento, aumento della velocità di onda del polso (PWV) e della pressione sistolica, riduzione della compliance | Ritenzione delle lipoproteine e ingresso dei monociti nelle regioni a bassa ESS (<10-12 dyn/cm² è una definizione comunemente utilizzata nella ricerca; dipende dal metodo) | Osservazionale sull'uomo + meccanicistico |
| Segnalazione locale dell'Ang-II [10,11] | Ang-II intramurale regolata a livello locale; ACE, chimasi, AT1 | Ipertrofia VSMC, commutazione sintetica, attivazione della MMP-2 | Legato all'età rimodellamento arterioso; secondo i dati sulla popolazione, lo spessore intima-media carotideo aumenta longitudinalmente di circa 0,01 mm/anno [12] | Tessuto animale + tessuto umano |
| Senescenza cellulare e SASP [1,14-16] | p16INK4a, p21CIP1, SA-beta-gal, MMP-2/9, IL-6, IL-1beta | Arresto della replicazione, degradazione della matrice extracellulare, diffusione paracrina | Colocalizzazione con regioni di lesioni calcificate e in stadio avanzato nel tessuto umano; effetti causali osservati principalmente nei modelli animali, con effetti di limite che dipendono dal modello e dallo stadio | Istologia umana [14] + animale [15,45] |
| Disfunzione mitocondriale e controllo di qualità mitofagico alterato o insufficiente [17-19,50] | Riduzione del numero di copie di mtDNA, TFAM, PGC-1alfa, Twinkle; disregolazione di PINK1/Parkin; mtDAMPs | Aumento dei mROS, dell’attivazione di NLRP3 e di TLR9/MyD88 | Segnalazione feed-forward IL-6/mROS nei modelli animali; riduzione della compliance; nucleo necrotico [18] | Dati primari sugli animali; dati sull'uomo dedotti |
| CHIP [20,22-24] | TET2, DNMT3A, ASXL1, JAK2 V617F (VAF ≥ 2%) | Sbilanciamento mieloide dipendente dal driver, iperreattività dei monociti, eccesso di IL-1beta/IL-6 | ~2 volte il rischio di CHD; ~4 volte il rischio di IM a esordio precoce; JAK2 V617F: ~12 volte il rischio di CHD secondo la stima della coorte originale; CAC più elevato; crescita delle lesioni nei topi | Umano epidemiologia + modello animale causale + imaging longitudinale sull’uomo; entità del valore prognostico eterogenea nelle popolazioni trattate negli studi clinici [25,26] |
| Diminuzione dei progenitori e proteotossicità [1] | Popolazioni eterogenee di cellule progenitrici, accorciamento dei telomeri, disfunzione del sistema UPS, UPR | Associazione con una ridotta capacità di riparazione endoteliale; proteotossicità intracellulare | Compromissione della barriera cellulare e apoptosi (modello, percorso non dimostrato) | Studi osservazionali sull’uomo, metodologicamente eterogenei |
3. Strategie terapeutiche di mitigazione
3.1 Terapia nutrizionale: i dati scientifici di CORDIOPREV
Lo studio randomizzato, in singolo cieco Studio CORDIOPREV sono stati arruolati 1.002 pazienti con cardiopatia coronarica accertata, che sono stati seguiti per una mediana di 7 anni, confrontando un modello alimentare mediterraneo arricchito con olio extravergine olio d'oliva (olio extravergine di oliva; 35% di grassi totali, 22% di acidi grassi monoinsaturi, <50% carboidrato) con una dieta a basso contenuto di grassi (28% di grassi, 12% di acidi grassi monoinsaturi, >55% di carboidrati complessi) [27,28]. La coorte aveva un’età media di 59,5 anni (deviazione standard 8,7) ed era composta per l’82,5% da uomini [28], pertanto l'estensione agli ottantenni costituisce un'estrapolazione. È importante notare che, nel presente studio, il gruppo a basso contenuto di grassi presenta valori sostanzialmente più elevati rispetto ad altre diete ed è solo leggermente inferiore alla componente relativa all'olio extravergine di oliva.
Tra i 939 partecipanti sottoposti a esame di imaging carotideo al basale, il dieta mediterranea riduzione dello spessore intima-media (IMT) della carotide comune a 5 anni (-0,027 ± 0,008 mm; P < 0,001) e mantenimento di tale riduzione a 7 anni (-0,031 ± 0,008 mm; P < 0,001) rispetto al valore basale; la dieta a basso contenuto di grassi non ha prodotto alcuna variazione [27]. Nel corso del follow-up, l’altezza massima della placca carotidea è risultata inferiore nel gruppo mediterraneo rispetto al gruppo a basso contenuto di grassi, mentre il numero di placche non ha mostrato differenze [27]. Si tratta di cambiamenti strutturali a livello di gruppo. La progressione dello spessore intima-media (IMT) della carotide comune non è un indicatore surrogato convalidato per la riduzione degli eventi cardiovascolari; nello studio PROG-IMT, a livello di singolo partecipante meta-analisi, la progressione dell’IMT non si è rivelata un fattore predittivo indipendente di eventi cardiovascolari [54].
Il CORDIOPREV L'endpoint primario era un endpoint composito prestabilito costituito da infarto miocardico, rivascolarizzazione, ictus ischemico, arteriopatia periferica, e morte cardiovascolare [28], che non corrisponde alla definizione di MACE utilizzata in molti studi farmacologici. Si sono verificati eventi in 198 partecipanti: 87 nel braccio della dieta mediterranea e 111 nel braccio a basso contenuto di grassi (28,1 contro 37,7 per 1.000 anni-persona; log-rank P=0,039) [28]. Aggiustato per variabili multiple hazard ratios nelle diverse specifiche del modello variava da 0,719 (IC 95% 0,541-0,957) a 0,753 (IC 95% 0,568-0,998), corrispondente a una riduzione stimata del rischio compresa approssimativamente tra 25 e 281 [28]. Il limite superiore dell'intervallo di confidenza nel modello meno favorevole si avvicina all'unità; inoltre, lo studio è stato condotto in un unico centro e non era in cieco per i partecipanti.
Il consumo a lungo termine della dieta mediterranea, ricca di olio extravergine di oliva, è risultato inoltre associato a un rallentamento del declino stimato filtrazione glomerulare percentuale, con una differenza più marcata tra i partecipanti affetti da diabete di tipo 2 o da lieve insufficienza renale [29]. Si tratta di un esito secondario relativo alla funzionalità renale, non di un effetto clinico renoprotettivo dimostrato. Le analisi MEDLIFE sono di natura osservazionale all’interno della coorte randomizzata e vengono discusse nella Sezione 3.4.
CORDIOPREV ha testato un modello alimentare completo e non può attribuire gli effetti a singoli componenti dell’olio extravergine di oliva. Biomarcatore alcuni studi secondari dimostrano una modulazione degli AGE circolanti in associazione con la variazione dell’IMT, ma non individuano un meccanismo specifico per ciascun componente [31]. Le affermazioni secondo cui i singoli polifenoli La soppressione della secrezione di SASP richiede prove sperimentali primarie distinte e non è supportata dal studio clinico se stesso.
3.2 Interventi farmacologici
Il documento congiunto ACC/AHA/Multisociety del marzo 2026 Dislipidemia La linea guida ha sostituito quella del 2018 relativa al colesterolo nel sangue. Essa adotta il Equazioni PREVENT per orientare le decisioni relative alla terapia ipolipemizzante nella prevenzione primaria, ridefinisce gli obiettivi terapeutici per il colesterolo LDL (LDL-C) e il colesterolo non-HDL (non-HDL-C) con valori target più bassi per i gruppi a rischio più elevato, e amplia il ruolo del punteggio di calcio coronarico nella valutazione del rischio riclassificazione, consiglia di misurare lipoproteina(a) almeno una volta, e afferma che, dopo i 75 anni, si può prendere in considerazione una terapia farmacologica per abbassare il colesterolo LDL in combinazione con interventi sullo stile di vita per ridurre il rischio di ASCVD [32]. Pertanto, la popolazione di età superiore ai 75 anni non manca di indicazioni aggiornate; ciò che rimane limitato è l’evidenza scientifica derivante da studi randomizzati specifici sull’inizio della terapia con statine per la prevenzione primaria dopo i 75 anni.
Nella meta-analisi condotta dalla Cholesterol Treatment Trialists’ Collaboration su 28 studi clinici, la terapia con statine ha determinato una riduzione proporzionale significativa degli eventi vascolari maggiori per ogni riduzione di 1,0 mmol/L di colesterolo LDL nei partecipanti di età superiore ai 75 anni affetti da patologie vascolari preesistenti, senza che vi fossero prove che tale beneficio proporzionale venisse annullato dall’età [7]. Tassi di evento basali più elevati possono tradurre effetti relativi invariati in benefici assoluti maggiori, sebbene il beneficio effettivo dipenda dal rischio concorrente, adesione, e l'orizzonte terapeutico [7,34].
I dati randomizzati specifici sulla prevenzione primaria dopo i 75 anni rimangono limitati. Lo studio STAREE (NCT02099123) ha randomizzato 9.971 australiani residenti in comunità di età ≥70 anni (età media 74,7; 40% ≥75; 52% donne; LDL-C basale medio 126 mg/dL) senza malattie cardiovascolari cliniche, diabete o demenza, in atorvastatina 40 mg oppure placebo, con endpoint primari congiunti rappresentati dalla sopravvivenza libera da disabilità e dagli eventi cardiovascolari maggiori [35]. Il reclutamento si è svolto da luglio 2015 a marzo 2023. Al 13 agosto 2026 non era stato pubblicato alcun articolo sottoposto a revisione tra pari relativo agli esiti primari.
Lo studio PREVENTABLE (NCT04262206) sta assegnando in modo casuale 20.000 adulti statunitensi di età ≥75 anni, privi di malattie cardiovascolari clinicamente evidenti, disabilità o demenza, al trattamento con atorvastatina 40 mg o al placebo in circa 100 centri. L’endpoint primario è la sopravvivenza senza insorgenza di nuova demenza o disabilità persistente; gli eventi cardiovascolari costituiscono endpoint secondari [36]. Al 13 agosto 2026 non erano stati pubblicati risultati primari sottoposti a revisione tra pari. L’asimmetria degli endpoint è rilevante: l’endpoint primario di PREVENTABLE è un indice composito di funzionalità geriatrica piuttosto che il convenzionale MACE. La US Preventive Services Task Force continua a ritenere le prove insufficienti per valutare i benefici e i rischi dell’inizio della terapia con statine per la prevenzione primaria negli adulti di età pari o superiore a 76 anni [37].
Uno studio francese separato del 2026, di tipo pragmatico, in aperto e di non inferiorità, ha esaminato l’interruzione del trattamento piuttosto che la sua iniziazione. Tra 1.160 adulti di età ≥ 75 anni che avevano assunto una statina per almeno un anno a scopo di prevenzione primaria e che non presentavano una storia di ASCVD, il rischio a tre anni mortalità per tutte le cause era pari a 7,21 TP9T dopo l’interruzione del trattamento rispetto a 7,91 TP9T con la prosecuzione del trattamento, soddisfacendo il criterio di non inferiorità prestabilito [55]. Questo risultato non dimostra l’equivalenza in termini di eventi cardiovascolari, non risponde alla questione relativa all’inizio del trattamento e dovrebbe essere interpretato alla luce del disegno dello studio in aperto e di un tasso di mortalità inferiore alle previsioni.
I cambiamenti farmacocinetici legati all’età sono eterogenei. La riduzione dell’acqua corporea totale e massa magra, un volume epatico funzionale ridotto e una funzionalità renale in declino possono alterare la distribuzione e la clearance [33,38]. La clearance renale incide maggiormente su diverse statine idrofile, mentre l’atorvastatina e la simvastatina dipendono prevalentemente dal metabolismo epatico e dal trasporto mediato dai trasportatori [38]. Gli anziani riferiscono più frequentemente sintomi muscolari associati alle statine negli studi osservazionali, ma ciò non dimostra una maggiore tossicità muscolare attribuibile alle statine, poiché la multimorbilità, le interazioni farmacologiche, i sintomi muscoloscheletrici preesistenti e le modalità di rilevazione differiscono [38]. Il SAMS-CI può supportare la valutazione strutturata [39]. Nel SAMSON nello studio crossover n-di-1, gran parte dell'aumento del carico sintomatico che i partecipanti attribuivano alle statine è stato osservato anche durante l'esposizione al placebo [40]. Le opzioni terapeutiche comprendono la riduzione della dose, somministrazione a giorni alterni, il cambio di farmaco e la terapia aggiuntiva con farmaci non a base di statine [38]. In Giove, rosuvastatina è stato associato a un aumento relativo del 28% dei casi di diabete tra i partecipanti con almeno un episodio grave di diabete fattore di rischio, senza un aumento significativo tra coloro che non presentavano tali fattori di rischio; gli eventi vascolari e i decessi evitati hanno superato i casi di diabete di nuova insorgenza in quella popolazione [41].
Lo studio CANTOS ha dimostrato che la somministrazione trimestrale di canakinumab ha ridotto gli eventi cardiovascolari ricorrenti nei pazienti post-infarto miocardico con hsCRP >=2 mg/L, indipendentemente dalla terapia ipolipemizzante [42]. Un’analisi secondaria ha associato riduzioni più marcate dell’hsCRP durante il trattamento a una maggiore riduzione degli eventi; tuttavia, poiché l’analisi era stratificata in base alla risposta post-randomizzazione, non consente di definire una strategia basata sui biomarcatori predittivi [60]. Il canakinumab ha determinato un aumento dei casi di infezione fatale e non è approvato per un’indicazione cardiovascolare.
LoDoCo2 ha dimostrato che colchicina 0,5 mg una volta al giorno ne ha ridotto l'endpoint primario endpoint composito nella malattia coronarica cronica (HR 0,69, IC 95% 0,57-0,83) [43], con un eccesso numerico di decessi non cardiovascolari che rimane in parte inspiegabile. Al contrario, lo studio CLEAR SYNERGY (OASIS 9) non ha riscontrato alcuna riduzione della mortalità cardiovascolare, dell’infarto miocardico ricorrente, dell’ictus o della rivascolarizzazione per ischemia dopo IM acuto trattato con PCI: 9,1% contro 9,3% con placebo (HR 0,99, 95% IC 0,85-1,16; P=0,93) [56]. Il discordanza non avvalora una visione univoca dei benefici. Sono state avanzate come possibili spiegazioni le differenze relative alla fase della malattia, al regime posologico, alla terapia di base, ai tassi di eventi e alla conduzione degli studi, ma tali ipotesi non sono state confermate.
La sicurezza della colchicina è particolarmente rilevante nel contesto della politerapia geriatrica. L’insufficienza renale o epatica e l’assunzione concomitante di potenti inibitori del CYP3A4 o della P-glicoproteina influenzano in modo significativo la tossicità e il dosaggio. Tra i farmaci che interagiscono figurano la claritromicina, diversi antimicotici azolici, il verapamil, il diltiazem e la ciclosporina; si raccomanda di consultare le attuali informazioni di sicurezza del prodotto e le linee guida del 2023 sulla malattia coronarica cronica [44]. La linea guida assegna alla colchicina a basso dosaggio una raccomandazione di Classe 2b nella malattia coronarica cronica [44]. LoDoCo2 non ha selezionato i pazienti in base all’hsCRP o ad altri biomarcatori infiammatori; non dovrebbe quindi essere definito come uno studio basato sui biomarcatori.
3.3 Strategie geroprotettive: stato preclinico
Tutti gli approcci descritti in questa sezione sono in fase preclinica o nelle prime fasi di sviluppo per quanto riguarda gli endpoint aterosclerotici. Nessuno di essi è clinicamente indicato per l'aterosclerosi.
Il dasatinib, in associazione con la quercetina e l’inibitore della famiglia BCL-2 navitoclax, può indurre in modo preferenziale l’apoptosi in determinate popolazioni di cellule senescenti. Il termine “senolitico” non indica un meccanismo con un effetto di classe prevedibile: questi agenti differiscono sostanzialmente per il bersaglio molecolare e per le popolazioni di cellule senescenti che eliminano. Nei topi anziani e aterosclerotici, il trattamento senolitico cronico può alleviare la disfunzione vasomotoria e ridurre la calcificazione aortica e la rigidità intrinseca della parete [45]. Gli effetti sulla stabilità della placca, tuttavia, dipendono dallo stadio e dal modello. Nelle lesioni avanzate, il navitoclax ha determinato una riduzione delle cellule della calotta fibrosa derivate dalla muscolatura liscia, una diminuzione dello spessore della calotta e un aumento della mortalità, in contrasto con quanto riportato in studi precedenti che indicavano un ispessimento della calotta [57-59]. L'esperienza clinica nell'uomo si limita a piccoli studi in aperto e di fase iniziale sulla fibrosi polmonare idiopatica [46] e diabetici malattia renale [47], con endpoint relativi alla funzionalità fisica o alla carica di cellule senescenti. Nessuno studio clinico sull’uomo ha valutato un senolitico in relazione a un endpoint clinico aterosclerotico.
La spermidina somministrata per via orale ha migliorato la velocità dell'onda di polso aortica e la dilatazione endoteliale mediata dall'ossido nitrico, riducendo al contempo i livelli di AGE, collagene I, nitrotirosina e superossido aortici nei topi anziani [48]. Nei topi anziani affetti da iperlipidemia, la spermidina ha attenuato la disfunzione mitocondriale e l’aterogenesi [19]. Nei topi ApoE-/- la spermidina ha ridotto la formazione di nuclei necrotici e l’accumulo di lipidi senza modificare le dimensioni della placca né la sua composizione cellulare; tale effetto richiedeva la presenza di muscolatura liscia intatta autofagia [49].
La metformina è stata proposta come agente geroprotettivo e il concetto di “Targeting Aging with Metformin” (TAME) rimane un quadro di riferimento per verificare se un intervento sulla biologia dell’invecchiamento possa ritardare la multimorbilità [51]. TAME rimane una proposta di studio piuttosto che uno studio completato e, al 13 agosto 2026, non erano stati pubblicati dati sull’efficacia di TAME. Non esistono prove cliniche che dimostrino che la metformina migliori gli esiti aterosclerotici attraverso un meccanismo geroprotettivo distinto. Gli inibitori di mTOR attenuano i ROS mitocondriali e modulano il SASP nei sistemi modello, ma le prove specifiche a livello vascolare sono più scarse e i rapaloghi comportano effetti immunosoppressivi e dislipidemici non trascurabili negli anziani.
3.4 Misure di mitigazione relative all'emodinamica e allo stile di vita
Lo stress psicosociale è associato a esiti cardiovascolari avversi attraverso vie comportamentali, autonomiche, neuroendocrine, infiammatorie ed emodinamiche che interagiscono tra loro [62]. Il ruolo dei singoli meccanismi di invecchiamento vascolare nell'uomo rimane ancora incerto.
Il controllo della pressione arteriosa trova conferma diretta in studi randomizzati condotti su anziani. Nello studio HYVET, antim ipertensivo Il trattamento nei pazienti di età pari o superiore a 80 anni ha ridotto l'incidenza di ictus, insufficienza cardiaca e mortalità per tutte le cause [52]. Nel SPRINT nel sottogruppo di età ≥75 anni, l’obiettivo sistolico intensivo ha ridotto gli eventi cardiovascolari maggiori e la mortalità per tutte le cause, con risultati sostanzialmente coerenti in tutti gli strati di fragilità [53]. Il trattamento intensivo richiede il monitoraggio dell’ipotensione, della sincope, delle anomalie elettrolitiche e del danno renale acuto; lo studio SPRINT non ha evidenziato un aumento delle cadute con lesioni [53]. L’inibizione del sistema renina-angiotensina-aldosterone riduce inoltre la segnalazione dell’Ang-II e può influire positivamente sul rimodellamento vascolare e sull’emodinamica centrale [8,10], ma gli studi HYVET e SPRINT non dimostrano che tali meccanismi di invecchiamento vascolare siano alla base del beneficio clinico.
In un’analisi prospettica quinquennale condotta su 851 partecipanti al programma CORDIOPREV, un’elevata aderenza al programma MEDLIFE (>13 punti) è risultata associata a una minore probabilità aggiustata di sviluppare sindrome metabolica (OR 0,37, IC 95% 0,19-0,75) e una maggiore probabilità di invertire la sindrome metabolica preesistente (OR 2,08, IC 95% 1,11-3,91) rispetto al gruppo con bassa aderenza (<12 punti) [30]. Si tratta di associazioni osservazionali all’interno di una coorte randomizzata: i partecipanti non sono stati assegnati in modo casuale all’indice di stile di vita, l’aderenza è stata auto-dichiarata e fattori di confondimento residui è probabile. Un’attività aerobica regolare è associata a una migliore conservazione funzione endoteliale negli anziani [1]. I meccanismi proposti — tra cui la segnalazione dell’eNOS correlata allo sforzo di taglio, la riduzione delle citochine infiammatorie circolanti e il miglioramento del controllo della qualità mitocondriale — sono supportati principalmente da studi fisiologici e su animali, piuttosto che da dati randomizzati sugli esiti vascolari.
Tabella 4. Strategie di mitigazione per ambito, meccanismo, risultato e livello di evidenza. Le etichette relative al livello di evidenza descrivono le fonti citate in ciascuna riga.
| Dominio | Intervento | Meccanismo mirato | Risultato principale | Livello di evidenza (come citato) |
| Nutrizionale [27-29,31] | Modello alimentare mediterraneo ricco di olio extravergine di oliva | Effetti antinfiammatori e endoteliali a livello sistemico; modulazione degli AGE | HR aggiustato secondo CORDIOPREV 0,719-0,753 (rischio stimato inferiore di circa 25-281 TP9T) per l’outcome composito cardiovascolare prestabilito; IMT-CC -0,031 mm a 7 anni (esito strutturale a livello di gruppo, non un surrogato validato dell’evento); rallentamento del declino dell’eGFR come esito secondario | RCT (età media 59,5 anni; estrapolazione agli anziani) |
| Gestione dei lipidi [7,32,35-38,55] | Moderato/statina ad alta intensità e altre terapie per ridurre i livelli di LDL, a seconda dei casi | Idrossi-metilglutaril-CoA reduttasi inibizione, riduzione dell'apoB, stabilizzazione della placca | Beneficio comprovato della prevenzione secondaria negli anziani; le linee guida del 2026 consentono di prendere in considerazione una terapia farmacologica per la riduzione del colesterolo LDL dopo i 75 anni; sono in corso studi clinici dedicati all’avvio della terapia; lo studio sulla sospensione del trattamento non ha stabilito l’equivalenza cardiovascolare né ha fornito risposte in merito all’avvio della terapia | RCT/meta-analisi + linee guida attuali |
| Antinfiammatorio [42-44,56] | Colchicina 0,5 mg al giorno; canakinumab (non approvato per uso cardiovascolare) | Segnalazione infiammatoria dipendente dai microtubuli; vie correlate all'IL-1beta e all'NLRP3 | LoDoCo2: HR 0,69 nella malattia coronarica cronica; CLEAR SYNERGY: 9,1% contro 9,3% dopo infarto miocardico; nessuno dei due studi sulla colchicina prevedeva la selezione dei pazienti in base ai biomarcatori | RCT (discordante) + linee guida (Classe 2b) |
| Geroprotettivo [15,19,45-51,57-59] | Senolitici, spermidina, metformina, rapaloghi | Eliminazione delle cellule senescenti, modulazione dell’autofagia/mitofagia, inibizione di mTOR | Gli effetti preclinici comprendono una riduzione del nucleo necrotico, della calcificazione o della disfunzione vasomotoria; gli effetti clinici dipendono dallo stadio e dal modello e sono contrastanti; non è stato dimostrato alcun beneficio in termini di esiti aterosclerotici nell’uomo | Fase preclinica; fase iniziale di sperimentazione sull’uomo per altre indicazioni |
| Emodinamica [8,10,52,53] | Terapia antipertensiva; inibitori dell'ACE/ARB | Abbassamento della pressione arteriosa; blocco della segnalazione intramurale dell’Ang-II | Sottogruppo HYVET e SPRINT >=75: riduzione degli eventi clinici e della mortalità | RCT + meccanicistico |
| Stile di vita [1,30] | Adesione al programma MEDLIFE, esercizio aerobico | Segnalazione favorevole correlata allo sforzo di taglio endoteliale, sovraregolazione dell’eNOS, riduzione inflammaging | Associazioni osservazionali MEDLIFE: sindrome metabolica incidente OR 0,37; inversione OR 2.08 | Studio osservazionale all’interno di una coorte randomizzata |
4. Limitazioni
Innanzitutto, si tratta di una revisione narrativa. Le fonti sono state selezionate in base alla loro rappresentatività piuttosto che secondo un protocollo di ricerca e selezione prestabilito, e non si può escludere un bias di selezione a favore della letteratura meccanicistica più citata.
In secondo luogo, l’architettura meccanicistica dell’invecchiamento vascolare si basa in larga misura su studi condotti su roditori e primati non umani. Per diverse vie metaboliche, le evidenze relative all’uomo consistono prevalentemente in dati trasversali relativi a tessuti, biomarcatori o dati associativi, piuttosto che in studi di intervento longitudinali diretti.
In terzo luogo, le prove scientifiche relative alla dieta, oggetto della Sezione 3.1, provengono da uno studio condotto in un unico centro su una coorte composta prevalentemente da uomini di mezza età, e la loro generalizzazione alle popolazioni geriatriche è di natura inferenziale.
In quarto luogo, la letteratura sul CHIP è ancora in evoluzione. I dati causali sugli animali sono solidi, le associazioni osservate nelle coorti a livello comunitario e di popolazione sono robuste, mentre i dati relativi alla popolazione trattata negli studi clinici sono relativamente scarsi. L’eterogeneità degli endpoint, la composizione dei cloni, la terapia di base, potenza statistica, e la selezione dei soggetti per gli studi randomizzati varia da un set di dati all'altro; sarebbe prematuro attribuire tale discordanza a un'unica causa.
In quinto luogo, lo spessore intimale-mediale (IMT) carotideo viene utilizzato come indicatore strutturale, ma in una meta-analisi condotta su singoli partecipanti non è stato dimostrato che la progressione dell’IMT sia in grado di predire gli eventi in modo indipendente [54]; la regressione strutturale non va equiparata alla riduzione degli eventi.
5. Conclusioni
L'incidenza degli eventi clinici aterosclerotici aumenta notevolmente con l'avanzare dell'età [4]. I meccanismi vascolari legati all’età potrebbero contribuire a una manifestazione clinica precoce della malattia e a un carico aterosclerotico maggiore rispetto a quanto si potrebbe prevedere sulla base dei soli fattori di rischio convenzionali misurati — due dei fenotipi operativi definiti nella Sezione 1.0. Non è ancora stato dimostrato se il tasso longitudinale di accumulo della placca nell’uomo acceleri di per sé con l’età cronologica. L’aumento dell’incidenza degli eventi tra gli anziani si spiega meglio come processi vascolari associati all’età che si sovrappongono all’esposizione cumulativa all’apoB, piuttosto che come sostituzione dell’aterogenesi mediata dalle lipoproteine [2,6].
Nella parete vascolare invecchiata, la degradazione della matrice, la reticolazione da AGE, l’alterazione della segnalazione intramurale dell’angiotensina II, la disfunzione mitocondriale, il controllo di qualità mitocondriale compromesso e la senescenza cellulare costituiscono vie candidate o supportate sperimentalmente, in grado di promuovere l’aterogenesi o di contribuire alle caratteristiche associate alla vulnerabilità della placca [16]. La solidità delle prove non è uniforme: i dati relativi ai tessuti umani e quelli istologici avvalorano le vie della matrice, dell’angiotensina II e della senescenza, mentre le prove relative ai mitocondri e alla mitofagia provengono principalmente da studi sui topi e non hanno un equivalente longitudinale nei vasi sanguigni umani.
La mutazione somatica legata all’età nelle cellule staminali ematopoietiche, che si manifesta come CHIP, può favorire la segnalazione infiammatoria dipendente da fattori driver ed è causalmente sufficiente ad accelerare l’aterogenesi nei modelli sperimentali. Le immagini ottenute sull’uomo supportano un orientamento predominante dall’emopoiesi clonale verso l’aterosclerosi, senza escludere un contributo reciproco, mentre il peso prognostico indipendente della CHIP in popolazioni umane sottoposte a trattamenti intensivi rimane oggetto di controversia [22-26].
La prevenzione è multimodale. CORDIOPREV sostiene l’adozione di un modello alimentare mediterraneo nella prevenzione secondaria, ma non si è trattato di uno studio geriatrico [27,28]. La terapia con statine ha dimostrato benefici nella prevenzione secondaria negli anziani, e le linee guida multisocietarie del 2026 affermano che la farmacoterapia per la riduzione del colesterolo LDL può essere presa in considerazione dopo i 75 anni, in combinazione con interventi sullo stile di vita; gli studi STAREE e PREVENTABLE mirano a fare chiarezza sulle rimanenti incertezze relative alla prevenzione primaria [32,35,36]. La colchicina a basso dosaggio ha ridotto gli eventi nello studio LoDoCo2 nei pazienti con cardiopatia coronarica cronica, ma non ha mostrato effetti significativi nello studio CLEAR SYNERGY dopo infarto miocardico [43,56]. L'abbassamento della pressione arteriosa è supportato da studi randomizzati diretti condotti su adulti di età pari o superiore a 75 anni [52,53]. Le strategie senoterapiche e quelle mirate alla mitofagia sono ancora in fase di sperimentazione e non hanno dimostrato alcun beneficio clinico in termini di esiti aterosclerotici nell’uomo [15,19,45-51,57-59].
La gestione attuale rimane quindi incentrata sulla riduzione dell’esposizione alle lipoproteine contenenti apoB, sul controllo della pressione arteriosa, sulla prevenzione e sulla cessazione del fumo, sulla gestione del diabete e dei relativi rischi metabolici, ove applicabile, sulla qualità dell’alimentazione e sull’attività fisica. La colchicina a basso dosaggio può essere presa in considerazione in pazienti opportunamente selezionati affetti da malattia coronarica cronica, in base alle linee guida attuali e alle controindicazioni specifiche del paziente.
Dichiarazioni
Finanziamento. Il presente lavoro non ha ricevuto alcun finanziamento specifico da parte di alcun ente finanziatore del settore pubblico, commerciale o no profit.
Conflitti di interessi. L'autore dichiara di non avere conflitti di interesse.
Disponibilità dei dati. Non applicabile. Il presente articolo è una revisione narrativa e non riporta dati originali a livello di partecipante.
Approvazione etica. Non applicabile. La presente revisione narrativa non ha comportato alcuna reclutamento originale di soggetti umani o animali né la generazione di dati identificabili a livello di partecipante.
Utilizzo dell'IA generativa. L'autore ha utilizzato un modello linguistico di grandi dimensioni come supporto nella stesura, nella revisione e nella formattazione dei riferimenti bibliografici. L'autore ha esaminato e verificato tutti i contenuti, è responsabile di tutte le affermazioni scientifiche e delle citazioni e si assume la piena responsabilità dell'integrità e dell'accuratezza del lavoro presentato.
Riferimenti
- Head T, Daunert S, Goldschmidt-Clermont PJ. The aging risk and atherosclerosis: a fresh look at arterial homeostasis. Front Genet. 2017;8:216.
- Tyrrell DJ, Goldstein DR. Ageing and atherosclerosis: vascular intrinsic and extrinsic factors and potential role of IL-6. Nat Rev Cardiol. 2021;18(1):58-68.
- Virani SS, Alonso A, Aparicio HJ, Benjamin EJ, Bittencourt MS, Callaway CW, et al. Heart disease and stroke statistics-2021 update: a report from the American Heart Association. Circulation. 2021;143(8):e254-e743.
- Palaniappan LP, Allen NB, Almarzooq ZI, Anderson CAM, Arora P, Avery CL, et al. 2026 heart disease and stroke statistics: a report of US and global data from the American Heart Association. Circulation. 2026;153(9):e275-e906.
- Hazzard WR, Ettinger WH Jr. Aging and atherosclerosis: changing considerations in cardiovascular disease prevention as the barrier to immortality is approached in old age. Am J Geriatr Cardiol. 1995;4(4):16-36.
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472.
- Cholesterol Treatment Trialists’ Collaboration. Efficacy and safety of statin therapy in older people: a meta-analysis of individual participant data from 28 randomised controlled trials. Lancet. 2019;393(10170):407-415.
- Fleg JL, Strait J. Age-associated changes in cardiovascular structure and function: a fertile milieu for future disease. Heart Fail Rev. 2012;17(4-5):545-554.
- Chatzizisis YS, Coskun AU, Jonas M, Edelman ER, Feldman CL, Stone PH. Role of endothelial shear stress in the natural history of coronary atherosclerosis and vascular remodeling: molecular, cellular, and vascular behavior. J Am Coll Cardiol. 2007;49(25):2379-2393.
- Lakatta EG, Wang M, Najjar SS. Arterial aging and subclinical arterial disease are fundamentally intertwined at macroscopic and molecular levels. Med Clin North Am. 2009;93(3):583-604.
- Wang M, Takagi G, Asai K, et al. Aging increases aortic MMP-2 activity and angiotensin II in nonhuman primates. Hypertension. 2003;41(6):1308-1316.
- Rosvall M, Persson M, Östling G, et al. Risk factors for the progression of carotid intima-media thickness over a 16-year follow-up period: the Malmö Diet and Cancer Study. Atherosclerosis. 2015;239(2):615-621.
- Ebrahim S, Papacosta O, Whincup P, et al. Carotid plaque, intima-media thickness, cardiovascular risk factors, and prevalent cardiovascular disease in men and women: the British Regional Heart Study. Stroke. 1999;30(4):841-850.
- Minamino T, Miyauchi H, Yoshida T, Ishida Y, Yoshida H, Komuro I. Endothelial cell senescence in human atherosclerosis: role of telomere in endothelial dysfunction. Circulation. 2002;105(13):1541-1544.
- Molnár ÁÁ, Pásztor DT, Tarcza Z, Merkely B. Cells in atherosclerosis: focus on cellular senescence from basic science to clinical practice. Int J Mol Sci. 2023;24(24):17129.
- Chakrabarti A, Goldstein DR, Sutton NR. Age-associated arterial calcification: the current pursuit of aggravating and mitigating factors. Curr Opin Lipidol. 2020;31(5):265-272.
- Foote K, Reinhold J, Yu EPK, Figg NL, Finigan A, Murphy MP, et al. Restoring mitochondrial DNA copy number preserves mitochondrial function and delays vascular aging in mice. Aging Cell. 2018;17(4):e12773.
- Yu EPK, Reinhold J, Yu H, et al. Mitochondrial respiration is reduced in atherosclerosis, promoting necrotic core formation and reducing relative fibrous cap thickness. Arterioscler Thromb Vasc Biol. 2017;37(12):2322-2332.
- Tyrrell DJ, Blin MG, Song J, et al. Age-associated mitochondrial dysfunction accelerates atherogenesis. Circ Res. 2020;126(3):298-314.
- Jaiswal S, Fontanillas P, Flannick J, et al. Age-related clonal hematopoiesis associated with adverse outcomes. N Engl J Med. 2014;371(26):2488-2498.
- Khoury JD, Solary E, Abla O, et al. The 5th edition of the World Health Organization classification of haematolymphoid tumours: myeloid and histiocytic/dendritic neoplasms. Leukemia. 2022;36(7):1703-1719.
- Jaiswal S, Natarajan P, Silver AJ, et al. Clonal hematopoiesis and risk of atherosclerotic cardiovascular disease. N Engl J Med. 2017;377(2):111-121.
- Fuster JJ, MacLauchlan S, Zuriaga MA, et al. Clonal hematopoiesis associated with TET2 deficiency accelerates atherosclerosis development in mice. Science. 2017;355(6327):842-847.
- Svensson EC, Madar A, Campbell CD, et al. TET2-driven clonal hematopoiesis and response to canakinumab: an exploratory analysis of the CANTOS randomized clinical trial. JAMA Cardiol. 2022;7(5):521-528.
- Marston NA, Pirruccello JP, Melloni GEM, et al. Clonal hematopoiesis, cardiovascular events and treatment benefit in 63,700 individuals from five TIMI randomized trials. Nat Med. 2024;30(9):2641-2647.
- Díez-Díez M, Ramos-Neble BL, de la Barrera J, et al. Unidirectional association of clonal hematopoiesis with atherosclerosis development. Nat Med. 2024;30(10):2857-2866.
- Jimenez-Torres J, Alcala-Diaz JF, Torres-Peña JD, et al. Mediterranean diet reduces atherosclerosis progression in coronary heart disease: an analysis of the CORDIOPREV randomized controlled trial. Stroke. 2021;52(11):3440-3449.
- Delgado-Lista J, Alcala-Diaz JF, Torres-Peña JD, et al.; CORDIOPREV Investigators. Long-term secondary prevention of cardiovascular disease with a Mediterranean diet and a low-fat diet (CORDIOPREV): a randomised controlled trial. Lancet. 2022;399(10338):1876-1885.
- Podadera-Herreros A, Alcala-Diaz JF, Gutierrez-Mariscal FM, et al. Long-term consumption of a Mediterranean diet or a low-fat diet on kidney function in coronary heart disease patients: the CORDIOPREV randomized controlled trial. Clin Nutr. 2022;41(2):552-559.
- Romero-Cabrera JL, Garcia-Rios A, Sotos-Prieto M, et al. Adherence to a Mediterranean lifestyle improves metabolic status in coronary heart disease patients: a prospective analysis from the CORDIOPREV study. J Intern Med. 2023;293(5):574-588.
- Gutierrez-Mariscal FM, Lopez-Moreno A, Torres-Peña JD, et al. Modulation of circulating levels of advanced glycation end products and its impact on intima-media thickness of both common carotid arteries: CORDIOPREV randomised controlled trial. Cardiovasc Diabetol. 2024;23(1):361.
- Blumenthal RS, Morris PB, Gaudino M, Johnson HM, Anderson TS, Bittner VA, et al. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA guideline on the management of dyslipidemia: a report of the American College of Cardiology/American Heart Association Joint Committee on Clinical Practice Guidelines. J Am Coll Cardiol. 2026;87(19):2624-2757.
- Nguyen TN, Woodward M, Butt JH, McMurray JJV, Lip GYH, Kaski JC. Optimizing cardiovascular pharmacotherapy in older adults with frailty. Nat Rev Cardiol. 2026;23:433-443.
- Baratta F, Moscucci F, Lospinuso I, Cocomello N, Bruno G, Cangemi R, et al. Lipid-lowering therapy and cardiovascular prevention in elderly. Drugs. 2025;85(6):801-812.
- Zoungas S, Curtis A, Tonkin A, et al. Baseline characteristics of participants in STAREE: a randomized trial for primary prevention of cardiovascular disease events and prolongation of disability-free survival in older people. J Am Heart Assoc. 2024;13(23):e036357.
- Joseph J, Pajewski NM, Dolor RJ, et al.; PREVENTABLE Trial Research Group. Pragmatic evaluation of events and benefits of lipid lowering in older adults (PREVENTABLE): trial design and rationale. J Am Geriatr Soc. 2023;71(6):1701-1713.
- US Preventive Services Task Force. Statin use for the primary prevention of cardiovascular disease in adults: US Preventive Services Task Force recommendation statement. JAMA. 2022;328(8):746-753.
- Stone J, Kumar M, Orkaby AR. The role of statin therapy in older adults: best practices and unmet challenges. Expert Rev Cardiovasc Ther. 2024;22(7):301-311.
- Rosenson RS, Miller K, Bayliss M, et al. The Statin-Associated Muscle Symptom Clinical Index (SAMS-CI): revision for clinical use, content validation, and inter-rater reliability. Cardiovasc Drugs Ther. 2017;31(2):179-186.
- Wood FA, Howard JP, Finegold JA, et al. N-of-1 trial of a statin, placebo, or no treatment to assess side effects. N Engl J Med. 2020;383(22):2182-2184.
- Ridker PM, Pradhan A, MacFadyen JG, Libby P, Glynn RJ. Cardiovascular benefits and diabetes risks of statin therapy in primary prevention: an analysis from the JUPITER trial. Lancet. 2012;380(9841):565-571.
- Ridker PM, Everett BM, Thuren T, et al.; CANTOS Trial Group. Antiinflammatory therapy with canakinumab for atherosclerotic disease. N Engl J Med. 2017;377(12):1119-1131.
- Nidorf SM, Fiolet ATL, Mosterd A, et al.; LoDoCo2 Trial Investigators. Colchicine in patients with chronic coronary disease. N Engl J Med. 2020;383(19):1838-1847.
- Virani SS, Newby LK, Arnold SV, et al. 2023 AHA/ACC/ACCP/ASPC/NLA/PCNA guideline for the management of patients with chronic coronary disease. Circulation. 2023;148(9):e9-e119.
- Roos CM, Zhang B, Palmer AK, et al. Chronic senolytic treatment alleviates established vasomotor dysfunction in aged or atherosclerotic mice. Aging Cell. 2016;15(5):973-977.
- Justice JN, Nambiar AM, Tchkonia T, et al. Senolytics in idiopathic pulmonary fibrosis: results from a first-in-human, open-label, pilot study. EBioMedicine. 2019;40:554-563.
- Hickson LJ, Langhi Prata LGP, Bobart SA, et al. Senolytics decrease senescent cells in humans: preliminary report from a clinical trial of dasatinib plus quercetin in individuals with diabetic kidney disease. EBioMedicine. 2019;47:446-456.
- LaRocca TJ, Gioscia-Ryan RA, Hearon CM, Seals DR. The autophagy enhancer spermidine reverses arterial aging. Mech Ageing Dev. 2013;134(7-8):314-320.
- Michiels CF, Kurdi A, Timmermans JP, De Meyer GRY, Martinet W. Spermidine reduces lipid accumulation and necrotic core formation in atherosclerotic plaques via induction of autophagy. Atherosclerosis. 2016;251:319-327.
- Zeng Y, Buonfiglio F, Li J, Pfeiffer N, Gericke A. Mechanisms underlying vascular inflammaging: current insights and potential treatment approaches. Aging Dis. 2025;16(4):1889-1917.
- Barzilai N, Crandall JP, Kritchevsky SB, Espeland MA. Metformin as a tool to target aging. Cell Metab. 2016;23(6):1060-1065.
- Beckett NS, Peters R, Fletcher AE, et al.; HYVET Study Group. Treatment of hypertension in patients 80 years of age or older. N Engl J Med. 2008;358(18):1887-1898.
- Williamson JD, Supiano MA, Applegate WB, et al.; SPRINT Research Group. Intensive vs standard blood pressure control and cardiovascular disease outcomes in adults aged >=75 years: a randomized clinical trial. JAMA. 2016;315(24):2673-2682.
- Lorenz MW, Polak JF, Kavousi M, et al.; PROG-IMT Study Group. Carotid intima-media thickness progression to predict cardiovascular events in the general population (the PROG-IMT collaborative project): a meta-analysis of individual participant data. Lancet. 2012;379(9831):2053-2062.
- Bonnet F, Poulizac P, Rousselot N, Couffinhal T, Galli G, Berdaï D, et al.; SAGA/SITE Study Group. Discontinuation of statins for primary prevention of atherosclerotic cardiovascular disease in adults aged 75 years or older (SAGA/SITE): a multicentre, open-label, pragmatic, non-inferiority randomised trial. Lancet Healthy Longev. 2026;7:100884.
- Jolly SS, d’Entremont MA, Lee SF, et al.; CLEAR Investigators. Colchicine in acute myocardial infarction. N Engl J Med. 2025;392(7):633-642.
- Childs BG, Baker DJ, Wijshake T, Conover CA, Campisi J, van Deursen JM. Senescent intimal foam cells are deleterious at all stages of atherosclerosis. Science. 2016;354(6311):472-477.
- Garrido AM, Kaistha A, Uryga AK, et al. Efficacy and limitations of senolysis in atherosclerosis. Cardiovasc Res. 2022;118(7):1713-1727.
- Karnewar S, Karnewar V, Shankman LS, Owens GK. Treatment of advanced atherosclerotic mice with ABT-263 reduced indices of plaque stability and increased mortality. JCI Insight. 2024;9:e173863.
- Ridker PM, MacFadyen JG, Everett BM, Libby P, Thuren T, Glynn RJ; CANTOS Trial Group. Relationship of C-reactive protein reduction to cardiovascular event reduction following treatment with canakinumab: a secondary analysis from the CANTOS randomised controlled trial. Lancet. 2018;391(10118):319-328.
- Basta G, Lazzerini G, Massaro M, et al. Advanced glycation end products activate endothelium through signal-transduction receptor RAGE: a mechanism for amplification of inflammatory responses. Circulation. 2002;105(7):816-822.
- Levine GN, Cohen BE, Commodore-Mensah Y, et al. Psychological health, well-being, and the mind-heart-body connection: a scientific statement from the American Heart Association. Circulation. 2021;143(10):e763-e783.

