¿Se elimina biológicamente la aterosclerosis con niveles de LDL ultrabajos durante toda la vida?
Una evaluación crítica de la hipótesis del “riesgo cero”
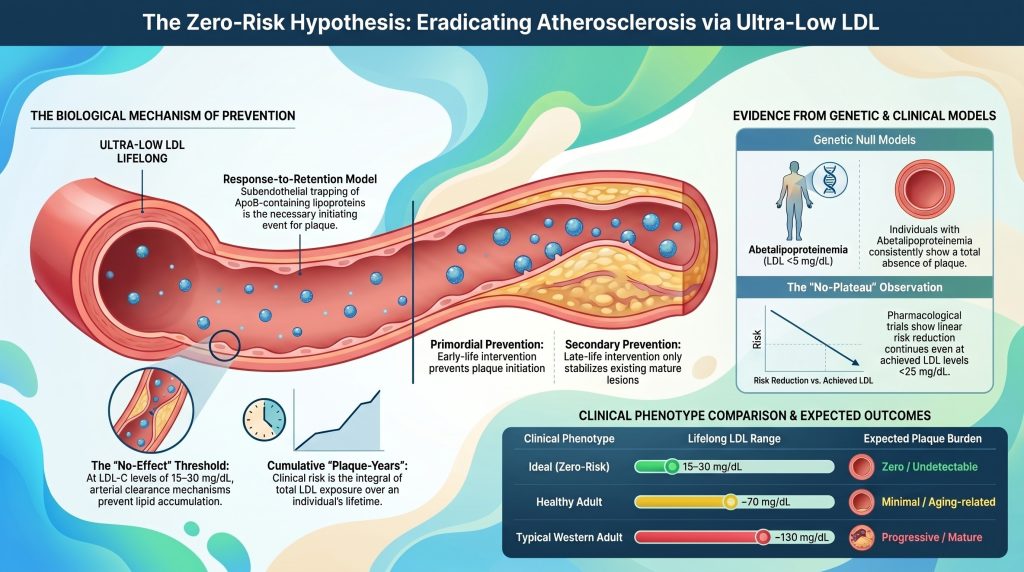
Aterosclerótico enfermedad cardiovascular (ASCVD) se ha considerado durante mucho tiempo como una consecuencia inevitable de la senescencia humana, sin embargo, la biología molecular y la genética contemporáneas epidemiología convergen cada vez más en un modelo dependiente del sustrato en el que la enfermedad es, en principio, biológicamente evitable [1], [2]. La premisa de la hipótesis del “riesgo cero” es que ateroesclerosis es principalmente un apolipoproteína B (ApoB) impulsado por [2], [3]. Mediante el mantenimiento de la exposición de por vida a niveles ultra bajos de baja densidad lipoproteína colesterol (LDL-C) y su correspondiente concentración de partículas de ApoB (aproximadamente 10–20 mg/dL [0.26–0.52 mmol/L], cerca de la línea de base fisiológica del recién nacido), la probabilidad de iniciar el patognomónico lesión de la aterosclerosis (retención subendotelial de lipoproteínas aterogénicas) puede reducirse a un nivel biológicamente insignificante [2], [4]. Este informe evalúa si dicha exposición ultra baja elimina eficazmente el inicio de la enfermedad, o si las vías residuales que involucran inflamación, lipoproteína(a) [Lp(a)], y disfunción endotelial mantener la capacidad de sembrar placa arterial independientemente de ApoB [5], [6].
El modelo de respuesta a la retención: un marco determinista para la iniciación
La base teórica para la eliminación biológica de la aterosclerosis se fundamenta en hipótesis de respuesta a la retención, el cual identifica la retención subendotelial de lipoproteínas que contienen ApoB como el evento iniciador necesario y suficiente para aterogénesis [1], [7]. Si bien los modelos tradicionales enfatizaban la lesión endotelial franca como el desencadenante primario, la evidencia actual indica que un endotelio intacto, aunque disfuncional, endotelio por lo general se superpone a las lesiones tempranas e intermedias1], [8]. El inicio de la enfermedad ocurre cuando las lipoproteínas de un diámetro inferior a aproximadamente 70 nm, incluidas LDL, los remanentes ricos en triglicéridos y la Lp(a), atraviesan la barrera endotelial y entran en la túnica íntima [2], [7].
Interacciones moleculares dentro de la matriz íntima
Dentro de la íntima, las partículas retenidas interactúan con el matriz extracelular (ECM), particularmente con proteoglicanos cargados negativamente como versican, perlecán, biglucán, y decorina [1], [7]. Regiones cargadas positivamente de ApoB, específicamente secuencias ricas en lisina y arginina residuos, se unen electrostáticamente al glicosaminoglicano (GAG) cadenas de estos proteoglicanos [1]. Esto no es un atrapamiento pasivo; es un evento bioquímico crítico que prolonga el tiempo de residencia de la lipoproteína dentro de la pared arterial por un orden de magnitud en relación con el tránsito plasmático [9].
| Proteoglicano | Interacción con las lipoproteínas ApoB | Papel en la aterogénesis |
| Versican | Proteoglycano agregandor grande que expande el volumen intimal | Promueve la retención de lipoproteínas y célula de músculo liso migración7] |
| Perlecano | Membrana basal heparán sulfato proteoglicano | Andamio estructural que facilita la retención temprana de partículas [7] |
| Biglicano | Proteoglycano rico en leucina pequeño con alta afinidad por ApoB | Se correlaciona con el desarrollo de núcleo necrótico rico en lípidos [7] |
| Decorin | Interactúa con el colágeno y las partículas de LDL | Modula la respuesta fibrótica y la agregación de lipoproteínas7] |
La residencia íntima prolongada vuelve a las lipoproteínas retenidas altamente susceptibles a la modificación química, incluida la oxidación, la glicación, la escisión enzimática y la agregación1], [9]. Las partículas modificadas desencadenan una respuesta inmune desadaptativa [1], [7]. Células endoteliales activadas por lípidos modificados y estresores mecánicos expresan moléculas de adhesión (VCAM-1, ICAM-1) y secretan quimiocinas que reclutan monocitos hacia el espacio subendotelial [1], [10]. Estos monocitos se diferencian en macrófagos que internalizan lipoproteínas modificadas a través de receptores scavenger y se transforman en células cargadas de lípidos células espumosas—el sello morfológico de estría grasa [10].
Límites termodinámicos y cinéticos de retención
La probabilidad de retención de partículas es una función de la concentración local de partículas de ApoB y la disponibilidad de unión a proteoglicanos sitios dentro de la matriz7En un modelo estocástico de la pared arterial, la tasa de acumulación de lípidos está determinada por el flujo de lipoproteínas hacia la íntima y la cinética de unión a los proteoglicanos9]. A concentraciones circulantes ultrabajas (p. ej., c-LDL ≈ 15 mg/dL), el número de partículas disponibles para transcitosis se reduce enormemente2], [11].
Si la tasa de entrada de partículas es lo suficientemente baja como para que los mecanismos de depuración endógenos de la pared arterial —la fagocitosis mediada por macrófagos y la mediada por HDL— transporte inverso de colesterol—puede eliminar las partículas antes de la modificación proinflamatoria, nunca se inicia la cascada inflamatoria [1], [12]. Esta es la base mecanicista para un umbral biológico de “efecto nulo” para la concentración de ApoB, por debajo del cual la probabilidad de iniciar una lesión se acerca a cero [7].
La relación cuantitativa de la exposición acumulativa: placa-años
El riesgo clínico de ASCVD no refleja el c-LDL instantáneo, sino la integral de la exposición a lo largo del tiempo, un concepto ahora formalizado como “exposición acumulada al c-LDL” o “años placa” [13], [14]. Bajo este marco, la aterosclerosis es una enfermedad de acumulación gradual de sustrato, y el tiempo hasta un evento clínico está determinado por la rapidez con la que un individuo cruza un límite personal umbral de placa [13]. Domanski y sus colegas demostraron formalmente en un metaanálisis de 4958 participantes de ARIC, CARDIA, MESA, y el Estudio de la Descendencia de Framingham que la carga acumulativa de la exposición al c-LDL, el curso temporal de dicha exposición y la pendiente del cambio del c-LDL a lo largo del tiempo predijeron de manera independiente los eventos cardiovasculares incidentes [14].
Definición de los umbrales de placa-año
Análisis epidemiológico y Aleatorización mendeliana los datos permiten una cuantificación tentativa de los umbrales de exposición acumulativa13], [15]. Los umbrales publicados siguen siendo aproximados y dependen de la cohorte en lugar de estar formalmente validados en distintas poblaciones, y los valores a continuación deben considerarse principalmente como estimaciones heurísticas extraídas de cohortes a largo plazo y mendelianas aleatorización datos13]–[15].
| Métrica de Riesgo (Hombres) | Exposición acumulada aprox. a LDL (g·año/dL) | Riesgo de evento mayor de por vida (aprox.) |
| Umbral de bajo riesgo | ~ 5,000 | < 10% probabilidad de que ocurra un evento [13], [14] |
| Umbral intermedio | ~ 8,000 | Edad mediana aproximada para CAC diferente de cero (~edad 55–60) [13], [16] |
| Umbral de alto riesgo | ~ 11,000 | >20% probabilidad de que ocurra un evento [13], [14] |
| Umbral de muy alto riesgo | ~ 14,000 | Edad mediana aproximada para CAC ≥ 100 [13], [16] |
Nota: Los umbrales para las mujeres suelen ser más altos (estimados en aproximadamente 20–30% en estratos de riesgo comparables), lo cual concuerda con la aparición más tardía de la ASCVD en las mujeres y con la atenuación, antes de la menopausia, de la transcitosis del LDL y la biología de la pared arterial [13].
Influencia de los factores de riesgo secundario en el umbral de retención
La exposición acumulativa a las LDL requerida para iniciar eventos no es estática; está modulada por el entorno biológico del arteria [13]. Hipertensión, diabetes, y fumar reducir eficazmente el umbral mediante el aumento de la retención de partículas o la aceleración de la respuesta inflamatoria a los lípidos retenidos2], [17].
- Hipertensión: Elevado presión arterial aumenta la transcitosis de LDL a través del endotelio y promueve la síntesis de proteoglucanos con mayor afinidad por la ApoB7]. Esfuerzo cortante en existentes placas aumenta la probabilidad de ruptura13].
- Diabetes tipo 2 resistencia a la insulina: La disglucemia crónica y la hiperinsulinemia lesionan la pared arterial, promueven la remodelación adversa y estrechan las arterias coronarias lumen, por lo que incluso las placas pequeñas se vuelven hemodinámicamente significativas y es más probable que los trombos sean oclusivos [14].
- Fumar La exposición al humo del tabaco causa daño endotelial directo y estrés oxidativo, acelerando la modificación de las lipoproteínas intimales [2].
- Abuso de andrógenos: En los hombres jóvenes usuarios de esteroides anabólicos-androgénicos, volumen de placa y calcio en las arterias coronarias (CAC) las puntuaciones se correlacionan fuertemente con la exposición acumulada a lo largo de la vida, lo que es consistente con una aceleración independiente de la aterogénesis18].
Para un individuo metabólicamente sano, con presión arterial controlada y sin comorbilidad inflamatoria, la pared arterial puede tolerar una mayor carga acumulativa antes de que se manifieste la enfermedad clínica13]. Bajo el hipótesis de riesgo cero, mantener el C-LDL ≈ 15 mg/dL a lo largo de una vida de 80 años produce solo ~1,200 g·año/dL de exposición acumulativa—muy por debajo del umbral heurístico de bajo riesgo de ~5,000 g·yr/dL y aproximadamente un orden de magnitud por debajo de los umbrales asociados con probabilidades de eventos clínicamente significativos [13].
Modelos nulos genéticos: Experimentos de la naturaleza
La prueba más rigurosa de si la aterosclerosis puede eliminarse radica en los modelos genéticos humanos de exposición de por vida a niveles ultrabajos de ApoB2], [3]. Estos “experimentos de la naturaleza” proporcionan la evidencia más sólida disponible de que, en la casi ausencia de partículas aterogénicas, el inicio de la enfermedad está profundamente atenuado19], [20]. Los números de los informes de casos siguen siendo pequeños y los datos de autopsias son limitados, por lo que las afirmaciones de una ausencia “completa” deben interpretarse como una “carga marcadamente reducida más allá de lo atribuible de manera plausible solo al azar” en lugar de un cero matemático.
Abetalipoproteinemia (ABL) y deficiencia de MTTP
La abetalipoproteinemia es un trastorno autosómico recesivo causado por mutaciones bialélicas de pérdida de función en el gen MTTP, el cual es esencial para el ensamblaje y la secreción de lipoproteínas que contienen ApoB en el hígado y el intestino [19], [21]. Las personas afectadas presentan una ausencia casi total de lipoproteínas que contienen ApoB en la circulación; colesterol total es típicamente < 30 mg/dL y el c-LDL < 5 mg/dL (a menudo indetectable) [19].
A pesar de la patología no cardíaca grave (malabsorción de grasas, acantocitosis, degeneración espinocerebelosa, retinitis pigmentosa), la evidencia clínica y de autopsias limitadas indica una escasez notable de lesiones ateroescleróticas en los pacientes con ABL [19], [21]. Cardiopatía y las arritmias, cuando ocurren, se atribuyen predominantemente a la deficiencia de vitaminas liposolubles (vitamina E) en lugar de isquemia [19]. Por lo tanto, la ABL funciona como el modelo humano nulo disponible más cercano para la aterosclerosis impulsada por ApoB.
Hipobetalipoproteinemia familiar (FHBL)
FHBL resulta de mutaciones heterocigóticas o bialélicas en APOB que producen proteínas truncadas e incapaces de secretarse proteínas [22].
- FHBL heterocigoto: C-LDL típicamente de 20 a 50 mg/dL, con un riesgo de ASCVD de por vida notablemente reducido [22], [23].
- Homocigoto heterocigoto compuesto FHBL: C-LDL a menudo < 10 mg/dL; el fenotipo se asemeja a la ABL y exhibe una protección marcadamente similar contra la enfermedad aterosclerótica en estudios de imagen y en los informes de autopsia disponibles22], [23].
| Trastorno genético | Mecanismo | LDL-C (mg/dL) | Fenotipo de ASCVD |
| Abetalipoproteinemia | MTTP LOF; no hay ensamblaje de partículas | < 5 | Placa notablemente reducida / ausente [19] |
| FHBL homocigoto | APOB LOF; proteínas truncadas | < 10 | Placa notablemente reducida / ausente [22], [23] |
| PCSK9 LOF (het. compuesto) | Mejorado LDLR reciclaje; depuración rápida de LDL | ~ 14–15 | Fenotipo saludable; sin ECVA documentada en el caso índice24] |
| ANGPTL3 Deficiencia | Mayor actividad de LPL/EL; TG y LDL bajos | ~ 30–40 | Reducción notable de la enfermedad coronaria (probabilidad de padecerla entre ~34 y 41% menor) [25], [26] |
PCSK9 y ANGPTL3: El fenotipo ultrabajo “saludable”
A diferencia de la ABL, que conlleva una morbilidad no cardíaca grave, las variantes con pérdida de función en PCSK9 y ANGPTL3 producen un C-LDL ultrabajo sin malabsorción de grasas ni esteatosis hepática3], [27]. La primera persona reportada con heterocigocidad compuesta para LOF de PCSK9, una mujer afroamericana sana y fértil descrita por Zhao y colaboradores, tenía un C-LDL de aproximadamente 14 mg/dL (0.36 mmol/L) y era clínicamente normal, lo que demuestra que la casi ausencia de PCSK9 circulante durante toda la vida es compatible con la fisiología humana normal [24]. En la cohorte del Estudio sobre el Riesgo de Aterosclerosis en las Comunidades (ARIC), las variantes heterocigotas de pérdida de función (LOF) del gen PCSK9 (PCSK9 Y142X y C679X) se asociaron con un nivel más bajo de colesterol LDL (28%) y una reducción de 88% en enfermedad coronaria incidencia a lo largo de aproximadamente 15 años en participantes de raza negra, con una reducción más modesta de ~47% asociada a los portadores de la mutación R46L del gen PCSK9 en participantes de raza blanca [28]. Extendido a lo largo de toda una vida de exposición, la reducción del riesgo se acerca a la protección casi completa observada en la ABL y la FHBL homocigota [2].
La deficiencia de ANGPTL3 produce “hipolipidemia combinada” con niveles bajos de C-LDL, C-HDL y triglicéridos [27]. En el análisis de Stitziel de 2017, tres individuos heterocigotos compuestos no presentaban placa coronaria alguna en la angiografía por tomografía computarizada, en comparación con un promedio de 39% carga de placa en familiares emparejados; los portadores heterocigotos de LOF mostraron una probabilidad aproximadamente 34% menor de enfermedad de las arterias coronarias (OR 0,66; IC 95 % 0,44–0,98) [25]. Dewey y sus colegas replicaron este hallazgo en 58 335 participantes de DiscovEHR, y reportaron una probabilidad 41% menor de padecer EAC (OR 0,59; IC 95% 0,41–0,85; p = 0,004) [26De manera crucial, la imagenología cuantitativa confirma que los portadores de pérdida de función (LOF) de ANGPTL3 no presentan un aumento de la grasa hepática, lo que distingue a esta vía como un blanco favorable para la mimetización farmacológica a largo plazo27].
Evidencia farmacológica: El paradigma de “cuanto más bajo, mejor”
Los modelos genéticos hablan de la exposición durante toda la vida; los ensayos farmacológicos prueban el efecto de reducir el c-LDL más tarde en la vida, típicamente en individuos con enfermedad subclínica o clínica existente [2].
Metarregresión y la linealidad del beneficio
Datos de la Colaboración Cholesterol Treatment Trialists (CTT) y ensayos posteriores sin estatinasezetimiba, inhibidores de la PCSK9demuestran una consistencia notable dosis-respuesta: cada reducción de 1 mmol/L (38,7 mg/dL) en el colesterol LDL se corresponde con una reducción aproximada de 22% en los eventos vasculares graves por año de tratamiento, y la relación se mantiene lineal incluso en los niveles más bajos alcanzados que se analizaron [29], [30]. Esta relación es efectivamente agnóstica al mecanismo mediante el cual se reduce el C-LDL [15], [31].
| Ensayo clínico / Análisis | C-LDL alcanzado (mg/dL) | Hallazgo clave |
| CTT Metanálisis | Rango 60–180 | ~22% Reducción de RR por cada 1 mmol/L (38,7 mg/dL) [29] |
| IMPROVE-IT (ezetimiba + sinvastatina) | 53.7 frente a 69.5 (TWA) | HR 0.936 (0.89–0.99) para el criterio de valoración principal; beneficio más allá estatinas solo30] |
| Fourier (evolocumab) | Mediana ~30 (subgrupo <20) | Beneficio lineal continuo hasta LDL-C < 20 mg/dL [32], [33] |
| Odisea RESULTADOS (alirocumab) | ~53 (media de 48 sem.) | HR 0.85 MACE; primera señal de mortalidad para los iPCSK9 (HR 0.85) [34] |
| PROLONG-ANG3 (solbinsiran) | Fase 2; reducción sostenida | siRNA dirigido a ANGPTL3; reducción duradera de ApoB y triglicéridos35] |
| Lípidos de arrecife de coral (enlicitida) | ~60 con estatina de base | Inhibidor oral de PCSK9; reducción de LDL-C en fase 336] |
La importancia de estos datos farmacológicos radica en la observación de “ausencia de meseta” [32], [37La reducción de eventos continúa linealmente incluso con un C-LDL alcanzado por debajo de 20 mg/dL, lo que sugiere que los impulsores biológicos de la aterosclerosis siguen estando limitados por el sustrato en los extremos del espectro lipídico.2], [32].
Enfermedad residual frente a nuevo inicio
Se debe establecer una distinción fundamental entre primaria y prevención secundaria [13]. Entre los participantes del ensayo que logran un LDL-C muy bajo, una fracción significativa aún experimenta eventos [38]. Esto riesgo residual no es un fracaso de la hipótesis del riesgo cero, sino más bien la consecuencia previsible de las características estructurales irreversibles de la placa avanzada2]. Una vez que se ha desarrollado una lesión núcleo necrótico y adelgazado cápsula fibrosa, la ruptura puede ser desencadenada por fuerzas mecánicas locales o inflamación sistémica en gran medida independiente del C-LDL actual [2], [39]. La hipótesis de riesgo cero se refiere al inicio de la enfermedad, no a la ruptura terminal de la placa preexistente [1Si se hubieran mantenido niveles ultrabajos de lipoproteínas desde el nacimiento, el sustrato para eventos agudos (maduros, placa inestablesimplemente no se formarían2], [14].
Vías de riesgo residual: ¿Pueden la inflamación o la Lp(a) iniciar la enfermedad por sí solas?
Falsificar la hipótesis del riesgo cero requiere identificar una vía no dependiente de ApoB capaz de iniciar de manera independiente la aterosclerosis en ausencia de lipoproteínas aterogénicas [5], [6].
Lipoproteína(a) y la necesidad estructural de la ApoB
La Lp(a) es una partícula compleja que consiste en una partícula similar a LDL ApoB-100 núcleo covalentemente unido a la apolipoproteína(a)40]. Está asociado de forma independiente con el riesgo de ASCVD, incluso cuando el C-LDL está controlado de forma óptima [5Mecanísticamente, la Lp(a) es más aterogénica que la LDL por partícula debido a su propensión a la unión a la matriz y su carga de fosfolípidos oxidados (OxPL), que impulsan una inflamación robusta40], [41]. De manera crucial, sin embargo, cada partícula de Lp(a) requiere un andamiaje de ApoB-100; en la ABL y la FHBL homocigota, la Lp(a) no puede sintetizarse porque la secreción de ApoB está ausente [19], [22Por lo tanto, la Lp(a) no representa una vía de iniciación sin ApoB, sino una subclase cuantitativamente más aterogénica de la familia de lipoproteínas que contienen ApoB.
La inflamación como potenciador, no como iniciador
El papel de la inflamaciónIL-6, IL-1β, hsCRP) en ASCVD está bien establecida, y el Estudio CANTOS demostró que el bloqueo de la IL-1β mediado por canakinumab reduce los eventos cardiovasculares sin alterar los niveles de lípidos [42]. Sin embargo, el consenso actual es que la inflamación actúa como una respuesta fisiológica de la pared arterial a las lipoproteínas retenidas más que como un iniciador autónomo [7]. En modelos animales de tipo silvestre, la inflamación sistémica no genera aterosclerosis en ausencia de hiperlipidemia [43]. La inflamación de la pared arterial, el reclutamiento de monocitos y la formación de células espumosas son consecuencias directas de la retención de lipoproteínas [1]. Enfermedades inflamatorias crónicas (ej., artritis reumatoide, LES) reducen el umbral para la formación de lesiones impulsadas por la retención, pero no inician la aterosclerosis donde el sustrato de ApoB está ausente [7].
Imágenes del extremo ultrabajo: Evidencia subclínica
Puntuación de calcio en las arterias coronarias, ecografía intravascular (IVUS), tomografía de coherencia óptica (OCT), y angiotomografía coronaria (ACC) proporciona ventanas complementarias sobre la presencia y composición de la placa subclínica en estratos lipídicos extremos [16], [44].
El poder de CAC cero
Una puntuación de CAC de cero es un marcador sólido de bajo riesgo de eventos a corto plazo, pero su interpretación depende de la edad [16], [45]. En poblaciones más jóvenes (edad < 45 años), un CAC de cero es común incluso entre aquellos con una exposición significativa al LDL porque calcificación es un marcador de estabilización en etapa avanzada45Por el contrario, un CAC de cero en un individuo de edad avanzada es poco común e identifica una resistencia excepcional a la aterogénesis, a menudo asociada con un valor genéticamente bajo de ApoB o una biología de la matriz favorable16], [46].
| Categoría CAC | Unidades Agatston | Significancia clínica |
| Cero | 0 | Sin calcificación detectable; riesgo ASCVD a corto plazo muy bajo16] |
| Leve | 1–99 | Carga aterosclerótica temprana; respalda la recalificación del riesgo16] |
| Moderado | 100–399 | Placa significativa; el riesgo de evento a 10 años suele superar los 7,51 TP9T [16] |
| Grave | ≥ 400 | Riesgo muy alto; a menudo tratado como equivalente de ASCVD16] |
IVUS y el umbral de regresión
Los ensayos de imagen intravascular muestran consistentemente que la reducción profunda del C-LDL puede revertir la carga neta de placa [47], [48]. El Ensayo ASTEROID C-LDL medio alcanzado de 60.8 mg/dL con rosuvastatina 40 mg y demostró la regresión de volumen percentual de ateroma (PAV) en múltiples parámetros de imagen47]. Saturno regresión corroborada en el rango de C-LDL de 60 a 70 mg/dL [48]. GLAGOV extendió la relación a la era de los inhibidores de PCSK9, mostrando una regresión lineal continua con evolocumab hasta un c-LDL < 40 mg/dL, sin una meseta aparente [49].
- Regresión: La reducción del VAP se observa de manera constante cuando el C-LDL cae por debajo de ~70 mg/dL, y la magnitud de la regresión se relaciona con la profundidad de la reducción del C-LDL [47]–[49].
- Estabilización A niveles ultrabajos, las placas experimentan una remodelación beneficiosa; el núcleo rico en lípidos se contrae y la capa fibrosa se engrosa y se vuelve rica en colágeno, convirtiendo una lesión “vulnerable” en una estructuralmente estable [49], [50].
Bajo la hipótesis de cero riesgo, el mantenimiento del c-LDL en ≈ 15 mg/dL en las primeras etapas de la vida impediría por completo la formación del núcleo rico en lípidos; la regresión y la estabilización pierden sentido porque no hay lesión que regresar [2].
Consideraciones temporales: Exposición en la vida temprana versus intervención en la edad adulta
El marco de exposición acumulada enfatiza que la edad a la que comienza la reducción del LDL importa tanto como su intensidad13].
La ventana de oportunidad
El análisis de aleatorización mendeliana histórico de Ference y sus colegas de 2012 combinó nueve polimorfismos de un solo nucleótido (SNP) en seis genes reguladores de LDL y encontró que cada unidad estándar de c-LDL genéticamente más bajo produjo una reducción proporcional aproximadamente tres veces mayor en la cardiopatía coronaria que la misma magnitud de reducción de c-LDL inducida por estatinas al final de la vida [15]. Específicamente, la exposición a lo largo de toda la vida a un nivel de colesterol LDL aproximadamente 1 mmol/L más bajo se asoció con una reducción del riesgo de cardiopatía coronaria de aproximadamente 54–55%, frente a una reducción de aproximadamente 22% riesgo relativo reducción por mmol/L con tratamiento con estatinas iniciado en la mediana edad15], [29]. Esta discrepancia surge porque la intervención temprana previene la iniciación de las lesiones, mientras que la intervención tardía simplemente desacelera la progresión de placas ya maduras [2], [14].
Para un individuo metabólicamente sano:
- Mantener un C-LDL ≈ 15 mg/dL de por vida: Previene la formación de placa; el riesgo de por vida se aproxima a cero2], [15].
- Reducir el c-LDL a ≈ 15 mg/dL a los 40 años: Detiene la progresión adicional, estabiliza la placa subclínica existente y retrasa los eventos clínicos entre 10 y 20 años aproximadamente, según la carga de placa inicial [13], [14].
- Reducir el C-LDL a ≈ 15 mg/dL después de un evento clínico: Reduce el riesgo de recurrencia al estabilizar placas vulnerables; no elimina el riesgo residual derivado de daños estructurales irreversibles34], [50].
La primacía biológica de la prevención primaria —e idealmente primordial— se deduce directamente: mantener niveles fisiológicos de lipoproteínas desde las etapas más tempranas de la vida evita la transición de una carga subclínica a una clínicamente peligrosa3].
Límites teóricos y mecanísticos: Estocástico versus riesgo cero
¿Es absoluta la eliminación de la aterosclerosis o persiste un piso biológico?
Retención estocástica en mínimos extremos
El inicio de la aterosclerosis es fundamentalmente un proceso probabilístico7Incluso con un c-LDL de ≈ 15 mg/dL, una partícula de ApoB podría, en principio, penetrar en la pared arterial, unirse a un proteoglicano y sufrir oxidación7]. Sin embargo, la probabilidad de que suficientes partículas de este tipo queden retenidas en una sola región focal como para desencadenar una respuesta inflamatoria auto Sostenida se vuelve infinitesimalmente pequeña a concentraciones ultrabajas [7], [9].
La biología de la pared arterial incorpora múltiples mecanismos de seguridad:
- Carroña residencial: Los macrófagos intimales sanos pueden eliminar pequeñas cantidades de lipoproteínas modificadas sin convertirse en células espumosas ni secretar citoquinas proinflamatorias1].
- HDLEflujo de ApoA-I: HDL funciona como un vector lipídico bidireccional capaz de eliminar el exceso de colesterol de la íntima; con un flujo de ApoB bajo, la capacidad de eflucleo mantiene fácilmente el equilibrio homeostático8], [51].
- Integridad de la matriz: En ausencia de retención lipídica sostenida, la íntima permanece delgada y estructuralmente intacta, con elástica preservada fibras y expansión mínima de proteoglicanos [9].
En el objetivo de riesgo cero de C-LDL ≈ 15 mg/dL, la probabilidad de inicio de la placa puede no ser matemáticamente cero, pero es efectivamente cero en términos biológicos y clínicos: la acumulación nunca alcanzaría la masa crítica requerida para la enfermedad dentro de la vida humana [2], [14]. El Estudio Horus de 137 momias a lo largo de 4.000 años de historia —incluidos pueblos antiguos y preindustriales similares a los tsimane— documenta calcificación vascular en todas las épocas examinadas, pero notablemente, las poblaciones preindustriales con un C-LDL muy bajo (por ejemplo, los contemporáneos Tsimane, con un c-LDL medio de ~91 mg/dL y la menor prevalencia de ateroesclerosis coronaria medida en cualquier población humana) muestran solo tasas bajas de CAC subclínico incluso en los ancianos [52], [53]. Extrapolar a un C-LDL de por vida de 15 mg/dL implica una carga muy por debajo incluso de este valor inicial.
Síntesis de los resultados de la hipótesis de riesgo cero
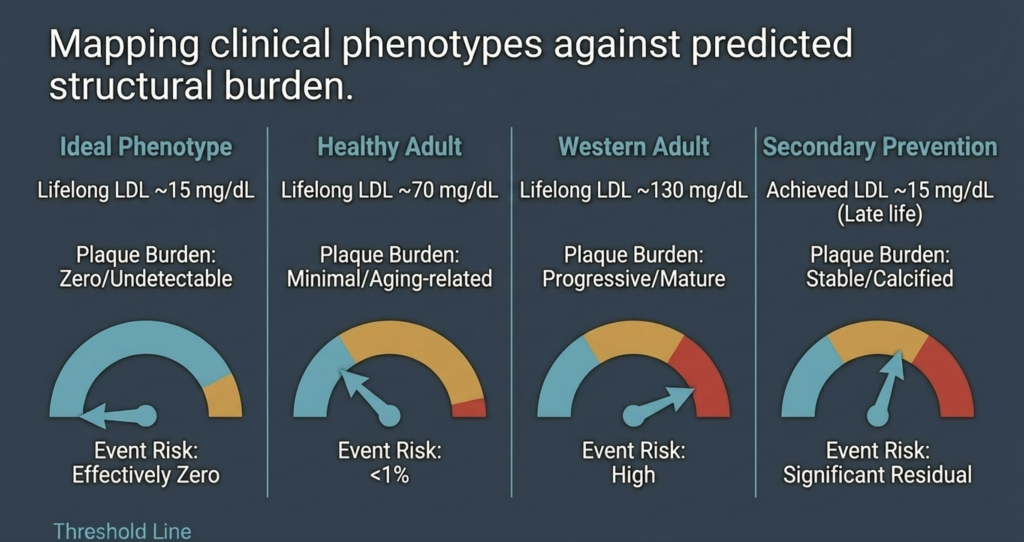
Tres variantes de hipótesis pueden contrastarse con la evidencia revisada anteriormente.
Forma fuerte: Hipótesis de riesgo cero
LDL-C de por vida ≈ 15 mg/dL en un individuo metabólicamente sano produce una probabilidad efectivamente nula de aterosclerosis clínicamente significativa. Evaluación: respaldada por modelos nulos genéticos humanos (ABL, FHBL homocigota) donde la carga aterosclerótica se reduce notablemente o está ausente [19], [22], por la línea de base fisiológica de c-LDL del recién nacido y por la ausencia constante de eventos en cohortes genéticas de exposición ultrabaja [2], [24].
Forma débil: Hipótesis asintótica
El riesgo se acerca a cero pero nunca lo alcanza por completo debido a la retención estocástica o a vías que no dependen de la ApoB. Evaluación: respaldada por la naturaleza fundamentalmente probabilística de las interacciones partícula-pared [7]. La edad extrema o la inflamación sistémica severa podrían, en principio, causar cambios íntimos mínimos, aunque tales lesiones probablemente permanecerían subclínicas durante toda la vida humana [7].
Hipótesis nula
La ateroesclerosis aún ocurre a tasas significativas independientemente de los niveles muy bajos de LDL. Evaluación: refutado para el fenotipo ideal [2], [15]. El riesgo residual observado en poblaciones tratadas de prevención secundaria se atribuye sistemáticamente a la placa preexistente y a factores no relacionados con el c-LDL partículas que contienen ApoB (remanentes ricos en triglicéridos y Lp(a)) en lugar de a un mecanismo de iniciación no dependiente de ApoB [5], [40].
| Fenotipo clínico | Carga de placa esperada | Probabilidad de riesgo de evento |
| Fenotipo ideal (c-LDL de por vida ~15 mg/dL) | Cero / indetectable | Prácticamente cero15] |
| Adulto sano (c-LDL de por vida ~70 mg/dL) | Mínimo / relacionado con el envejecimiento | Bajo (~5–10%) [14] |
| Adulto occidental (C-LDL de toda la vida ~130 mg/dL) | Progresivo / maduro | Alto2], [14] |
| Prevención secundaria (c-LDL alcanzado ~15 mg/dL) | Estable / calcificado | Residuo significativo [34] |
Conclusión: Redefiniendo el umbral de la salud humana
La evaluación de la hipótesis de riesgo cero apoya la idea de que la aterosclerosis es una enfermedad dependiente de sustrato que requiere una exposición acumulativa mínima a lo largo de la vida a las lipoproteínas que contienen ApoB para iniciar [2], [14]. La relación cuantitativa entre la exposición acumulativa y la formación de placa implica que mantener el C-LDL en el rango de 10 a 20 mg/dL desde el nacimiento retrasa el inicio de la enfermedad más allá de los límites biológicos de la longevidad humana [13], [15].
Los modelos genéticos (abetalipoproteinemia, FHBL homocigota y fenotipos sanos ultrabajos derivados de la pérdida de función de PCSK9 y ANGPTL3) demuestran que niveles tan bajos son tanto seguros como compatibles con una reducción marcada —y en algunos casos aparente ausencia— de placa aterosclerótica, reconociendo que el número de casos sigue siendo limitado [19], [22], [24], [25]. Si bien persisten riesgos residuales impulsados por la Lp(a), los remanentes y la inflamación en pacientes con enfermedad establecida, estos factores son insuficientes para iniciar la aterogénesis en la ausencia casi total de partículas de ApoB [2], [40].
La implicación para la cardiología preventiva es sustancial3]. En lugar de gestionar el riesgo como una consecuencia inevitable del envejecimiento, el objetivo adecuado es prevención primordialmantener niveles fisiológicos de lipoproteínas a lo largo de las primeras etapas de la vida para eliminar el sustrato para la aterogénesis2], [15]. Este paradigma sugiere que las cardiopatías —la principal causa de muerte en todo el mundo— son biológicamente erradicables si se previene la retención de partículas de ApoB a lo largo de la vida humana [2], [14].
Referencias
- J. Borén, M. J. Chapman, R. M. Krauss, C. J. Packard, J. F. Bentzon, C. J. Binder, M. J. Daemen, L. L. Demer, R. A. Hegele, S. J. Nicholls, B. G. Nordestgaard, G. F. Watts, E. Bruckert, S. Fazio, B. A. Ference, I. Graham, J. D. Horton, U. Landmesser, U. Laufs, L. Masana, G. Pasterkamp, F. J. Raal, K. K. Ray, H. Schunkert, M.-R. Taskinen, B. van de Sluis, O. Wiklund, L. Tokgözoğlu, A. L. Catapano, and H. N. Ginsberg, “Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights—a consensus statement from the European Atherosclerosis Society Consensus Panel,” Eur. Heart J., vol. 41, no. 24, pp. 2313–2330, Jun. 2020, doi: 10.1093/eurheartj/ehz962.
- B. A. Ference, H. N. Ginsberg, I. Graham, K. K. Ray, C. J. Packard, E. Bruckert, R. A. Hegele, R. M. Krauss, F. J. Raal, H. Schunkert, G. F. Watts, J. Borén, S. Fazio, J. D. Horton, L. Masana, S. J. Nicholls, B. G. Nordestgaard, B. van de Sluis, M.-R. Taskinen, L. Tokgözoğlu, U. Landmesser, U. Laufs, O. Wiklund, J. K. Stock, M. J. Chapman, and A. L. Catapano, “Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies,” Eur. Heart J., vol. 38, no. 32, pp. 2459–2472, Aug. 2017, doi: 10.1093/eurheartj/ehx144.
- A. L. Catapano, I. Graham, G. De Backer, O. Wiklund, M. J. Chapman, H. Drexel, A. W. Hoes, C. S. Jennings, U. Landmesser, T. R. Pedersen, Ž. Reiner, G. Riccardi, M.-R. Taskinen, L. Tokgözoğlu, W. M. M. Verschuren, P. Vlachopoulos, D. A. Wood, and J. L. Zamorano, “2016 ESC/EAS guidelines for the management of dyslipidaemias,” Eur. Heart J., vol. 37, no. 39, pp. 2999–3058, Oct. 2016, doi: 10.1093/eurheartj/ehw272.
- J. H. O’Keefe, L. Cordain, W. H. Harris, R. M. Moe, and R. Vogel, “Optimal low-density lipoprotein is 50 to 70 mg/dl: lower is better and physiologically normal,” J. Am. Coll. Cardiol., vol. 43, no. 11, pp. 2142–2146, Jun. 2004, doi: 10.1016/j.jacc.2004.03.046.
- B. G. Nordestgaard, M. J. Chapman, K. Ray, J. Borén, F. Andreotti, G. F. Watts, H. Ginsberg, P. Amarenco, A. Catapano, O. S. Descamps, E. Fisher, P. T. Kovanen, J. A. Kuivenhoven, P. Lesnik, L. Masana, Z. Reiner, M. R. Taskinen, L. Tokgözoğlu, and A. Tybjærg-Hansen, “Lipoprotein(a) as a cardiovascular risk factor: current status,” Eur. Heart J., vol. 31, no. 23, pp. 2844–2853, Dec. 2010, doi: 10.1093/eurheartj/ehq386.
- B. G. Nordestgaard and A. Varbo, “Triglycerides and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 626–635, Aug. 2014, doi: 10.1016/S0140-6736(14)61177-6.
- I. Tabas, K. J. Williams, and J. Borén, “Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications,” Circulation, vol. 116, no. 16, pp. 1832–1844, Oct. 2007, doi: 10.1161/CIRCULATIONAHA.106.676890.
- P. Libby, “The changing landscape of atherosclerosis,” Nature, vol. 592, no. 7855, pp. 524–533, Apr. 2021, doi: 10.1038/s41586-021-03392-8.
- D. C. Schwenke and T. E. Carew, “Initiation of atherosclerotic lesions in cholesterol-fed rabbits. II. Selective retention of LDL vs. selective increases in LDL permeability in susceptible sites of arteries,” Arteriosclerosis, vol. 9, no. 6, pp. 908–918, Nov./Dec. 1989, doi: 10.1161/01.atv.9.6.908.
- R. Ross, “Atherosclerosis—an inflammatory disease,” N. Engl. J. Med., vol. 340, no. 2, pp. 115–126, Jan. 1999, doi: 10.1056/NEJM199901143400207.
- F. Mach, C. Baigent, A. L. Catapano, K. C. Koskinas, M. Casula, L. Badimon, M. J. Chapman, G. G. De Backer, V. Delgado, B. A. Ference, I. M. Graham, A. Halliday, U. Landmesser, B. Mihaylova, T. R. Pedersen, G. Riccardi, D. J. Richter, M. S. Sabatine, M.-R. Taskinen, L. Tokgözoğlu, and O. Wiklund, “2019 ESC/EAS guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk,” Eur. Heart J., vol. 41, no. 1, pp. 111–188, Jan. 2020, doi: 10.1093/eurheartj/ehz455.
- A. R. Tall and L. Yvan-Charvet, “Cholesterol, inflammation and innate immunity,” Nat. Rev. Immunol., vol. 15, no. 2, pp. 104–116, Feb. 2015, doi: 10.1038/nri3793.
- J. Brandts and K. K. Ray, “The LDL cumulative exposure hypothesis: evidence and practical applications,” Nat. Rev. Cardiol., vol. 21, no. 9, pp. 600–608, Sep. 2024, doi: 10.1038/s41569-024-01039-5.
- M. J. Domanski, X. Tian, C. O. Wu, J. P. Reis, A. K. Dey, Y. Gu, L. Zhao, S. Bae, K. Liu, A. A. Hasan, D. Zimrin, M. R. Farkouh, A. R. Hong, D. M. Lloyd-Jones, and V. Fuster, “Time course of LDL cholesterol exposure and cardiovascular disease event risk,” J. Am. Coll. Cardiol., vol. 76, no. 13, pp. 1507–1516, Sep. 2020, doi: 10.1016/j.jacc.2020.07.059.
- B. A. Ference, W. Yoo, I. Alesh, N. Mahajan, K. K. Mirowska, A. Mewada, J. Kahn, L. Afonso, K. A. Williams, and J. M. Flack, “Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis,” J. Am. Coll. Cardiol., vol. 60, no. 25, pp. 2631–2639, Dec. 2012, doi: 10.1016/j.jacc.2012.09.017.
- R. Detrano, A. D. Guerci, J. J. Carr, D. E. Bild, G. Burke, A. R. Folsom, K. Liu, S. Shea, M. Szklo, D. A. Bluemke, D. H. O’Leary, R. Tracy, K. Watson, N. D. Wong, and R. A. Kronmal, “Coronary calcium as a predictor of coronary events in four racial or ethnic groups,” N. Engl. J. Med., vol. 358, no. 13, pp. 1336–1345, Mar. 2008, doi: 10.1056/NEJMoa072100.
- S. Yusuf, S. Hawken, S. Ôunpuu, T. Dans, A. Avezum, F. Lanas, M. McQueen, A. Budaj, P. Pais, J. Varigos, and L. Lisheng, “Effect of potentially modifiable risk factors associated with myocardial infarction in 52 countries (the INTERHEART study): case-control study,” Lancet, vol. 364, no. 9438, pp. 937–952, Sep. 2004, doi: 10.1016/S0140-6736(04)17018-9.
- A. L. Baggish, R. B. Weiner, G. Kanayama, J. I. Hudson, M. H. Picard, A. M. Hutter Jr., and H. G. Pope Jr., “Cardiovascular toxicity of illicit anabolic-androgenic steroid use,” Circulation, vol. 135, no. 21, pp. 1991–2002, May 2017, doi: 10.1161/CIRCULATIONAHA.116.026945.
- A. J. Hooper, B. A. Burnett, and J. R. Burnett, “Abetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Jul. 2023. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK532447/.
- J. C. Cohen, E. Boerwinkle, T. H. Mosley Jr., and H. H. Hobbs, “Sequence variations in PCSK9, low LDL, and protection against coronary heart disease,” N. Engl. J. Med., vol. 354, no. 12, pp. 1264–1272, Mar. 2006, doi: 10.1056/NEJMoa054013.
- M. M. Berriot-Varoqueaux, L. P. Aggerbeck, M. Samson-Bouma, and J. R. Wetterau, “The role of the microsomal triglyceride transfer protein in abetalipoproteinemia,” Annu. Rev. Nutr., vol. 20, pp. 663–697, 2000, doi: 10.1146/annurev.nutr.20.1.663.
- S. G. Young and A. J. Hooper, “APOB-related familial hypobetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Feb. 2021. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK570370/.
- L. Tarugi, E. Averna, E. Di Leo, A. Cefalù, D. Noto, S. Magnolo, M. Cattin, S. Bertolini, and M. Calandra, “Molecular diagnosis of hypobetalipoproteinemia: an ENID review,” Atherosclerosis, vol. 195, no. 2, pp. e19–e27, Dec. 2007, doi: 10.1016/j.atherosclerosis.2007.05.003.
- Z. Zhao, Y. Tuakli-Wosornu, T. A. Lagace, L. Kinch, N. V. Grishin, J. D. Horton, J. C. Cohen, and H. H. Hobbs, “Molecular characterization of loss-of-function mutations in PCSK9 and identification of a compound heterozygote,” Am. J. Hum. Genet., vol. 79, no. 3, pp. 514–523, Sep. 2006, doi: 10.1086/507488.
- N. O. Stitziel, A. V. Khera, X. Wang, A. J. Bierhals, A. C. Vourakis, A. E. Sperry, P. Natarajan, D. Klarin, C. A. Emdin, S. M. Zekavat, A. Nomura, J. Erdmann, H. Schunkert, N. J. Samani, W. E. Kraus, S. H. Shah, B. Yu, E. Boerwinkle, D. J. Rader, N. Gupta, P. M. Frossard, A. Rasheed, J. Danesh, E. S. Lander, S. Gabriel, D. Saleheen, K. Musunuru, and S. Kathiresan, “ANGPTL3 deficiency and protection against coronary artery disease,” J. Am. Coll. Cardiol., vol. 69, no. 16, pp. 2054–2063, Apr. 2017, doi: 10.1016/j.jacc.2017.02.030.
- F. E. Dewey, V. Gusarova, R. L. Dunbar, C. O’Dushlaine, C. Schurmann, O. Gottesman, S. McCarthy, C. V. Van Hout, S. Bruse, H. M. Dansky, J. B. Leader, M. F. Murray, M. D. Ritchie, H. L. Kirchner, D. H. Ledbetter, J. Penn, A. Lopez, I. B. Borecki, J. D. Overton, J. G. Reid, D. J. Carey, A. J. Murphy, G. D. Yancopoulos, A. Baras, J. Gromada, and A. R. Shuldiner, “Genetic and pharmacologic inactivation of ANGPTL3 and cardiovascular disease,” N. Engl. J. Med., vol. 377, no. 3, pp. 211–221, Jul. 2017, doi: 10.1056/NEJMoa1612790.
- K. Musunuru, J. P. Pirruccello, R. Do, G. M. Peloso, C. Guiducci, C. Sougnez, K. V. Garimella, S. Fisher, J. Abreu, A. J. Barry, T. Fennell, E. Banks, L. Ambrogio, K. Cibulskis, A. Kernytsky, E. Gonzalez, N. Rudzicz, J. C. Engert, M. A. DePristo, M. J. Daly, J. C. Cohen, H. H. Hobbs, D. Altshuler, G. Schonfeld, S. B. Gabriel, P. Yue, and S. Kathiresan, “Exome sequencing, ANGPTL3 mutations, and familial combined hypolipidemia,” N. Engl. J. Med., vol. 363, no. 23, pp. 2220–2227, Dec. 2010, doi: 10.1056/NEJMoa1002926.
- C. Baigent, L. Blackwell, J. Emberson, L. E. Holland, C. Reith, N. Bhala, R. Peto, E. H. Barnes, A. Keech, J. Simes, and R. Collins (Cholesterol Treatment Trialists’ Collaboration), “Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials,” Lancet, vol. 376, no. 9753, pp. 1670–1681, Nov. 2010, doi: 10.1016/S0140-6736(10)61350-5.
- Cholesterol Treatment Trialists’ (CTT) Collaboration, “Efficacy and safety of LDL-lowering therapy among men and women: meta-analysis of individual data from 174 000 participants in 27 randomised trials,” Lancet, vol. 385, no. 9976, pp. 1397–1405, Apr. 2015, doi: 10.1016/S0140-6736(14)61368-4.
- C. P. Cannon, M. A. Blazing, R. P. Giugliano, A. McCagg, J. A. White, P. Theroux, H. Darius, B. S. Lewis, T. O. Ophuis, J. W. Jukema, G. M. De Ferrari, W. Ruzyllo, P. De Lucca, K. Im, E. A. Bohula, C. Reist, S. D. Wiviott, A. M. Tershakovec, T. A. Musliner, E. Braunwald, and R. M. Califf, “Ezetimibe added to statin therapy after acute coronary syndromes,” N. Engl. J. Med., vol. 372, no. 25, pp. 2387–2397, Jun. 2015, doi: 10.1056/NEJMoa1410489.
- J. Silverman, L. A. Ballantyne, D. A. Bhatt, S. D. Wiviott, M. S. Sabatine, and Cholesterol Treatment Trialists, “Association between lowering LDL-C and cardiovascular risk reduction among different therapeutic interventions: a systematic review and meta-analysis,” JAMA, vol. 316, no. 12, pp. 1289–1297, Sep. 2016, doi: 10.1001/jama.2016.13985.
- M. S. Sabatine, R. P. Giugliano, A. C. Keech, N. Honarpour, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, S. M. Wasserman, P. S. Sever, and T. R. Pedersen, “Evolocumab and clinical outcomes in patients with cardiovascular disease,” N. Engl. J. Med., vol. 376, no. 18, pp. 1713–1722, May 2017, doi: 10.1056/NEJMoa1615664.
- R. P. Giugliano, T. R. Pedersen, A. C. Keech, A. Park, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, J. Lopez, and M. S. Sabatine, “Clinical efficacy and safety of achieving very low LDL-cholesterol concentrations with the PCSK9 inhibitor evolocumab: a prespecified secondary analysis of the FOURIER trial,” Lancet, vol. 390, no. 10106, pp. 1962–1971, Oct. 2017, doi: 10.1016/S0140-6736(17)32290-0.
- G. G. Schwartz, P. G. Steg, M. Szarek, D. L. Bhatt, V. A. Bittner, R. Diaz, J. M. Edelberg, S. G. Goodman, C. Hanotin, R. A. Harrington, J. W. Jukema, G. Lecorps, K. W. Mahaffey, A. Moryusef, R. Pordy, K. Quintero, M. T. Roe, W. J. Sasiela, J.-F. Tamby, P. Tricoci, H. D. White, A. M. Zeiher, and ODYSSEY OUTCOMES Committees and Investigators, “Alirocumab and cardiovascular outcomes after acute coronary syndrome,” N. Engl. J. Med., vol. 379, no. 22, pp. 2097–2107, Nov. 2018, doi: 10.1056/NEJMoa1801174.
- C. M. Ballantyne, J. P. Kastelein, L. A. Leiter, S. J. Nicholls, and colleagues, “Durability and efficacy of solbinsiran, a GalNAc-conjugated siRNA targeting ANGPTL3, in adults with mixed dyslipidaemia (PROLONG-ANG3): a double-blind, randomised, placebo-controlled, phase 2 trial,” Lancet, 2025 (advance online publication).
- S. J. Nicholls, C. M. Ballantyne, and colleagues (CORALreef Lipids Investigators), “Efficacy and safety of enlicitide, an oral PCSK9 inhibitor, in adults with hypercholesterolemia: the Phase 3 CORALreef Lipids trial,” N. Engl. J. Med., 2025 (publication pending).
- M. Bhandari, S. M. Nissen, and colleagues, “How low can you go? New evidence supports no lower bound to low-density lipoprotein cholesterol level in secondary prevention,” Circulation, vol. 147, no. 19, pp. 1433–1435, May 2023, doi: 10.1161/CIRCULATIONAHA.123.064041.
- P. M. Ridker, N. Mora, L. Rose, and JUPITER Trial Study Group, “Percent reduction in LDL cholesterol following high-intensity statin therapy: potential implications for guidelines and for the prescription of emerging lipid-lowering agents,” Eur. Heart J., vol. 37, no. 17, pp. 1373–1379, May 2016, doi: 10.1093/eurheartj/ehw046.
- P. Libby, P. M. Ridker, and G. K. Hansson, “Progress and challenges in translating the biology of atherosclerosis,” Nature, vol. 473, no. 7347, pp. 317–325, May 2011, doi: 10.1038/nature10146.
- S. Tsimikas, “A test in context: lipoprotein(a): diagnosis, prognosis, controversies, and emerging therapies,” J. Am. Coll. Cardiol., vol. 69, no. 6, pp. 692–711, Feb. 2017, doi: 10.1016/j.jacc.2016.11.042.
- S. Tsimikas, H.-K. Gordts, C. Nora, C. Yeang, and J. L. Witztum, “Statin therapy increases lipoprotein(a) levels,” Eur. Heart J., vol. 41, no. 24, pp. 2275–2284, Jun. 2020, doi: 10.1093/eurheartj/ehz310.
- P. M. Ridker, B. M. Everett, T. Thuren, J. G. MacFadyen, W. H. Chang, C. Ballantyne, F. Fonseca, J. Nicolau, W. Koenig, S. D. Anker, J. J. P. Kastelein, J. H. Cornel, P. Pais, D. Pella, J. Genest, R. Cifkova, A. Lorenzatti, T. Forster, Z. Kobalava, L. Vida-Simiti, M. Flather, H. Shimokawa, H. Ogawa, M. Dellborg, P. R. F. Rossi, R. P. T. Troquay, P. Libby, R. J. Glynn, and CANTOS Trial Group, “Antiinflammatory therapy with canakinumab for atherosclerotic disease,” N. Engl. J. Med., vol. 377, no. 12, pp. 1119–1131, Sep. 2017, doi: 10.1056/NEJMoa1707914.
- A. Daugherty, S. E. Tall, M. J. Daemen, E. Falk, E. M. Fisher, E. Garcia-Cardena, A. R. Lusis, A. P. Owens III, M. E. Rosenfeld, and I. Tabas, “Recommendation on design, execution, and reporting of animal atherosclerosis studies: a scientific statement from the American Heart Association,” Arterioscler. Thromb. Vasc. Biol., vol. 37, no. 9, pp. e131–e157, Sep. 2017, doi: 10.1161/ATV.0000000000000062.
- M. J. Budoff, S. Achenbach, R. S. Blumenthal, J. J. Carr, J. G. Goldin, P. Greenland, A. D. Guerci, J. A. Lima, D. J. Rader, G. D. Rubin, L. J. Shaw, S. E. Wiegers, American Heart Association Committee on Cardiovascular Imaging and Intervention, American Heart Association Council on Cardiovascular Radiology and Intervention, American Heart Association Committee on Cardiac Imaging, “Assessment of coronary artery disease by cardiac computed tomography: a scientific statement from the AHA,” Circulation, vol. 114, no. 16, pp. 1761–1791, Oct. 2006, doi: 10.1161/CIRCULATIONAHA.106.178458.
- H. S. Hecht, “Coronary artery calcium scanning: past, present, and future,” JACC Cardiovasc. Imaging, vol. 8, no. 5, pp. 579–596, May 2015, doi: 10.1016/j.jcmg.2015.02.006.
- K. Nasir, M. B. Rivera, R. Blankstein, M. J. Blaha, A. D. Choi, R. S. Blumenthal, M. G. Silverman, A. Dardari, J. Berman, J. Yeboah, M. J. Budoff, J. J. Carr, and M. Cainzos-Achirica, “Implications of coronary artery calcium testing for primary prevention,” J. Am. Coll. Cardiol., vol. 66, no. 15, pp. 1657–1668, Oct. 2015, doi: 10.1016/j.jacc.2015.07.066.
- S. E. Nissen, S. J. Nicholls, I. Sipahi, P. Libby, J. S. Raichlen, C. M. Ballantyne, J. Davignon, R. Erbel, J. C. Fruchart, J.-C. Tardif, P. Schoenhagen, T. Crowe, V. Cain, K. Wolski, M. Goormastic, and E. M. Tuzcu, “Effect of very high-intensity statin therapy on regression of coronary atherosclerosis: the ASTEROID trial,” JAMA, vol. 295, no. 13, pp. 1556–1565, Apr. 2006, doi: 10.1001/jama.295.13.jpc60002.
- S. E. Nissen, S. J. Nicholls, K. Wolski, R. Nesto, S. Kupfer, A. Perez, H. Jure, R. De Larochellière, C. S. Staniloae, K. Mavromatis, J. Saw, B. Hu, A. M. Lincoff, E. M. Tuzcu, and PERISCOPE Investigators, “Effect of rosuvastatin versus atorvastatin on progression of coronary atherosclerosis in patients with coronary artery disease (SATURN),” N. Engl. J. Med., vol. 365, no. 22, pp. 2078–2087, Dec. 2011, doi: 10.1056/NEJMoa1110874.
- S. J. Nicholls, R. Puri, T. Anderson, C. M. Ballantyne, L. Cho, J. J. P. Kastelein, W. Koenig, R. Somaratne, H. Kassahun, J. Yang, S. M. Wasserman, R. Scott, I. Ungi, J. Podolec, A. O. Ophuis, J. H. Cornel, M. Borgman, D. M. Brennan, and S. E. Nissen, “Effect of evolocumab on progression of coronary disease in statin-treated patients: the GLAGOV randomized clinical trial,” JAMA, vol. 316, no. 22, pp. 2373–2384, Dec. 2016, doi: 10.1001/jama.2016.16951.
- A. V. Khera, E. S. Everett, M. G. Caulfield, F. E. Hantgan, J. Deasy, R. K. Scott, P. S. Sever, J. Barton, L. Heller, A. Nambi, and M. S. Sabatine, “Evolocumab, plaque regression, and clinical outcomes,” J. Am. Coll. Cardiol., vol. 75, no. 9, pp. 1037–1050, Mar. 2020, doi: 10.1016/j.jacc.2019.12.052.
- D. J. Rader and G. K. Hovingh, “HDL and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 618–625, Aug. 2014, doi: 10.1016/S0140-6736(14)61217-4.
- R. C. Thompson, A. H. Allam, G. P. Lombardi, L. S. Wann, M. L. Sutherland, J. D. Sutherland, M. A. Soliman, B. Frohlich, D. T. Mininberg, J. M. Monge, C. M. Vallodolid, S. L. Cox, G. A. El-Maksoud, I. Badr, M. I. Miyamoto, A. el-Halim Nur el-Din, J. Narula, C. E. Finch, and G. S. Thomas, “Atherosclerosis across 4000 years of human history: the Horus study of four ancient populations,” Lancet, vol. 381, no. 9873, pp. 1211–1222, Apr. 2013, doi: 10.1016/S0140-6736(13)60598-X.
- H. Kaplan, R. C. Thompson, B. C. Trumble, L. S. Wann, A. H. Allam, B. Beheim, B. Frohlich, M. L. Sutherland, J. D. Sutherland, J. Stieglitz, D. E. Rodriguez, D. E. Michalik, C. J. Rowan, G. P. Lombardi, R. Bedi, C. E. Garcia, J. K. Min, J. Narula, C. E. Finch, M. Gurven, and G. S. Thomas, “Coronary atherosclerosis in indigenous South American Tsimane: a cross-sectional cohort study,” Lancet, vol. 389, no. 10080, pp. 1730–1739, Apr. 2017, doi: 10.1016/S0140-6736(17)30752-3.