A aterosclerose é biologicamente eliminada em níveis de LDL vitalícios ultrabaixos?
Uma Avaliação Crítica da Hipótese de “Risco Zero”
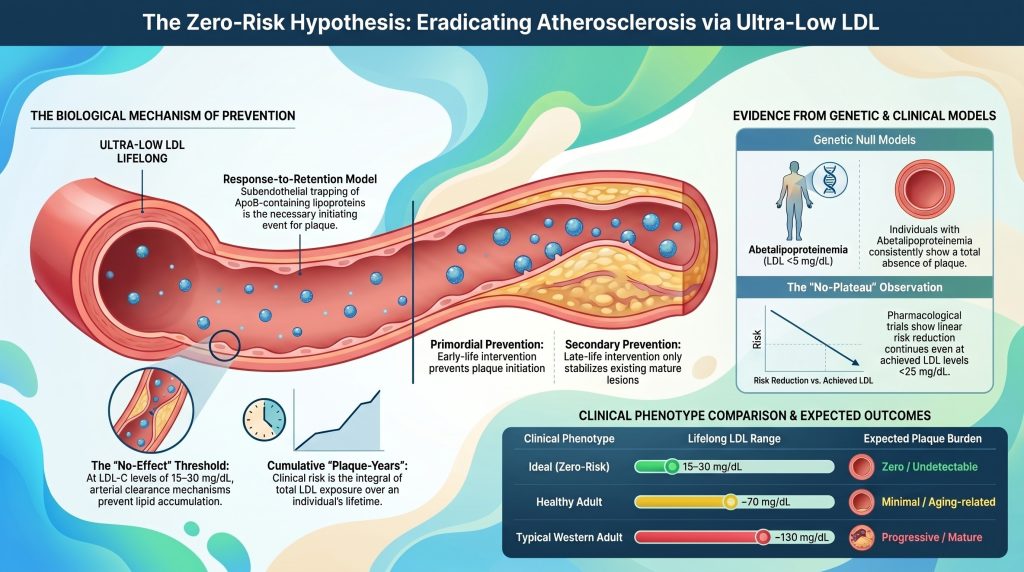
Aterosclerótico doença cardiovascular (DCVA) há muito é enquadrada como uma consequência inevitável da senescência humana, embora a biologia molecular contemporânea e a genética epidemiologia convergem cada vez mais para um modelo dependente de substrato no qual a doença é, em princípio, biologicamente evitável1], [2]. A premissa da hipótese de “risco zero” é que aterosclerose é principalmente um apolipoproteína B (ApoB–distúrbio orientado por [2], [3]. Ao manter a exposição vitalícia a níveis ultrabaixos de baixa densidade lipoproteína colesterol (LDL-C) e sua concentração de partículas de ApoB correspondente — aproximadamente 10–20 mg/dL (0,26–0,52 mmol/L), próximo à linha de base fisiológica do recém-nascido — a probabilidade de iniciar a patognomônico lesão da aterosclerose (retenção subendotelial de lipoproteínas aterogênicas) pode ser reduzido a um nível biologicamente negligenciável [2], [4]. Este relatório avalia se tal exposição ultrabaixa elimina efetivamente o início da doença, ou se vias residuais envolvendo inflamação, lipoproteína(a) [Lp(a)] e disfunção endotelial reter a capacidade de semear placa arterial independentemente da ApoB [5], [6].
O Modelo de Resposta à Retenção: Uma Estrutura Determinística para Iniciação
A base teórica para a eliminação biológica da aterosclerose baseia-se na hipótese de resposta à retenção, que identifica a retenção subendotelial de lipoproteínas contendo ApoB como o evento iniciador necessário e suficiente para aterogênese [1], [7]. Enquanto os modelos tradicionais enfatizavam a lesão endotelial franca como o gatilho primário, as evidências atuais indicam que um endotélio intacto, embora disfuncional, endotélio geralmente se sobrepõe a lesões precoces e intermediárias1], [8]. O início da doença ocorre quando lipoproteínas menores que aproximadamente 70 nm de diâmetro — incluindo LDL, remanescentes ricos em triglicérides e Lp(a)—atravessam a barreira endotelial e entram na túnica íntima [2], [7].
Interações Moleculares na Matriz Íntima
Dentro da íntima, partículas retidas interagem com a matriz extracelular (MEC), particularmente com proteoglicanos negativamente carregados, como versican, perlecan, biglicana, e decorina [1], [7]. Regiões positivamente carregadas de ApoB, especificamente sequências ricas em lisina e arginina resíduos, ligam-se eletrostaticamente ao glicosaminoglicano cadeias de GAG desses proteoglicanos1Isso não é um aprisionamento passivo; é um evento bioquímico crítico que prolonga o tempo de residência da lipoproteína dentro da parede arterial por uma ordem de magnitude em relação ao trânsito plasmático9].
| Proteoglicano | Interação com Lipoproteínas ApoB | Papel na Aterogênese |
| Versican | Proteoglicano agregante grande que expande o volume intimal | Promove o aprisionamento de lipoproteínas e célula muscular lisa migração7] |
| Perlecano | Membrana basal heparan sulfato proteoglicano | Andaime estrutural que facilita a retenção precoce de partículas7] |
| Biglicana | Proteoglicano rico em leucina pequeno com alta afinidade por ApoB | Se correlaciona com o desenvolvimento de núcleo necrótico rico em lipídios [7] |
| Decorina | Interage com colágeno e partículas de LDL | Modula a resposta fibrótica e a agregação de lipoproteínas7] |
A permanência prolongada na íntima torna as lipoproteínas retidas altamente suscetíveis à modificação química, incluindo oxidação, glicação, clivagem enzimática e agregação1], [9]. Partículas modificadas desencadeiam uma resposta imune mal-adaptativa [1], [7]. Células endoteliais ativados por lipídios modificados e estressores mecânicos expressam moléculas de adesão (VCAM-1, ICAM-1) e secretam quimiocinas que recrutam monócitos para o espaço subendotelial [1], [10]. Esses monócitos se diferenciam em macrófagos que internalizam lipoproteínas modificadas através de receptores sequestradores e se transformam em repletas de lipídios células espumosas—a marca morfológica do estria gordurosa [10].
Limites Termodinâmicos e Cinéticos de Retenção
A probabilidade de retenção de partículas é uma função da concentração local de partículas de ApoB e da disponibilidade de ligação a proteoglicanos sites dentro da matriz7Em um modelo estocástico da parede arterial, a taxa de acúmulo de lipídios é determinada pelo fluxo de lipoproteínas para a íntima e pela cinética de ligação aos proteoglicanos9]. A concentrações circulantes ultrabaixas (por exemplo, LDL-C ≈ 15 mg/dL), o número de partículas disponíveis para transcitose é vastamente reduzido2], [11].
Se a taxa de entrada de partículas for baixa o suficiente para que os mecanismos de depuração endógenos da parede arterial — fagocitose mediada por macrófagos e [mecanismos] mediados por HDL transporte reverso de colesterol—pode remover as partículas antes da modificação pró-inflamatória, a cascata inflamatória nunca é iniciada [1], [12]. Esta é a base mecanística para um limiar biológico de “nenhum efeito” para a concentração de ApoB, abaixo do qual a probabilidade de iniciar uma lesão se aproxima de zero [7].
A Relação Quantitativa da Exposição Cumulativa: Placa-Anos
O risco clínico de ASCVD não reflete o LDL-C instantâneo, mas sim a integral da exposição ao longo do tempo, um conceito agora formalizado como “exposição cumulativa ao LDL” ou “anos-placa” [13], [14]. Sob essa estrutura, a aterosclerose é uma doença de acúmulo gradual de substrato, e o tempo até um evento clínico é determinado pela rapidez com que um indivíduo cruza um limite pessoal limiar de placa [13]. Domanski e colaboradores demonstraram formalmente em uma análise conjunta de 4.958 participantes de ARIC, Cárdia, MESA, e o Framingham Offspring Study que a carga cumulativa da exposição ao LDL-C, a evolução temporal dessa exposição e a inclinação da alteração do LDL-C ao longo do tempo previram, cada uma de forma independente, eventos cardiovasculares incidentes [14].
Definindo os Limites de Placa-Ano
Análise epidemiológica e Randomização mendeliana os dados permitem a quantificação provisória de limiares de exposição cumulativa [13], [15]. Os limiares publicados continuam sendo aproximados e dependentes da coorte, em vez de formalmente validados entre populações, e os valores abaixo devem ser considerados principalmente como estimativas heurísticas extraídas de coortes de longo prazo e Mendelianas randomização dados13]–[15].
| Métrica de Risco (Homens) | Exposição cumulativa aprox. ao LDL (g·ano/dL) | Risco de Evento Maior ao Longo da Vida (aprox.) |
| Limite de Baixo Risco | ~ 5,000 | < 10% probabilidade do evento [13], [14] |
| Limiar Intermediário | ~ 8,000 | Idade mediana aproximada para CAC não zero (~idade 55–60) [13], [16] |
| Limite de Alto Risco | ~ 11,000 | >20% probabilidade do evento [13], [14] |
| Limiar de Risco Muito Alto | ~ 14,000 | Idade mediana aproximada para CAC ≥ 100 [13], [16] |
Nota: Os limiares para as mulheres são geralmente mais elevados (estimados em cerca de 20–30% em estratos de risco comparáveis), o que é consistente com o início mais tardio da ASCVD observado nas mulheres e com a atenuação, na fase pré-menopausa, da transcitosis do LDL e da biologia da parede arterial [13].
Influência de Fatores de Risco Secundários no Limiar de Retenção
A exposição cumulativa ao LDL necessária para iniciar eventos não é estática; ela é modulada pelo ambiente biológico do artéria [13]. Hipertensão, diabetes, e tabagismo reduzir efetivamente o limite aumentando a retenção de partículas ou acelerando a resposta inflamatória aos lipídios retidos2], [17].
- Hipertensão: Elevado pressão arterial aumenta a transcitose de LDL através do endotélio e promove a síntese de proteoglicanos com maior afinidade por ApoB7]. Tensão de cisalhamento em existente placas aumenta a probabilidade de ruptura13].
- Diabetes tipo 2 / resistência à insulina: A disglicemia crônica e a hiperinsulinemia lesam a parede arterial, promovem remodelamento adverso e estreitam a coronária lúmen, de modo que até placas pequenas tornam-se hemodinamicamente significativas e trombos têm maior probabilidade de serem oclusivos [14].
- Fumo: A exposição ao tabaco causa danos endoteliais diretos e estresse oxidativo, acelerando a modificação da lipoproteína íntima [2].
- Abuso de andrógenos: Em jovens usuários do sexo masculino de esteroides anabolizantes-androgênicos, volume da placa e escore de cálcio coronariano (ECC) as pontuações correlacionam-se fortemente com a exposição ao longo da vida, consistente com uma aceleração independente da aterogênese [18].
Para um indivíduo metabolicamente saudável, com pressão arterial controlada e sem comorbidade inflamatória, a parede arterial pode tolerar uma carga cumulativa maior antes que a doença clínica se manifeste13]. Sob o hipótese de risco zero, manter o C-LDL ≈ 15 mg/dL ao longo de uma vida de 80 anos resulta em apenas ~1.200 g·ano/dL de exposição cumulativa—bem abaixo do limite heurístico de baixo risco de ~5.000 g·ano/dL e aproximadamente uma ordem de grandeza abaixo dos limites associados a probabilidades de eventos clinicamente significativas [13].
Modelos Nulos Genéticos: Experimentos da Natureza
O teste mais rigoroso de se a aterosclerose pode ser eliminada reside em modelos genéticos humanos de exposição vitalícia a níveis ultrabaixos de ApoB [2], [3Estes “experimentos da natureza” fornecem a evidência mais forte disponível de que, na quase ausência de partículas aterogênicas, o início da doença é profundamente atenuado [19], [20]. Os números de relatórios de casos continuam pequenos e os dados de autópsia são limitados, portanto, as alegações de ausência “completa” devem ser interpretadas como “carga acentuadamente reduzida além do que é plausivelmente atribuível apenas ao acaso”, em vez de zero matematicamente.
Abetalipoproteinemia (ABL) e Deficiência de MTTP
A abetalipoproteinemia é um distúrbio autossômico recessivo causado por mutações bialélicas de perda de função no gene MTTP, que é essencial para a montagem e secreção de lipoproteínas contendo ApoB no fígado e no intestino19], [21]. Os indivíduos afetados apresentam ausência quase total de lipoproteínas contendo ApoB na circulação; colesterol total é tipicamente < 30 mg/dL e o LDL-C < 5 mg/dL (muitas vezes indetectável) [19].
Apesar de grave patologia não cardíaca (má absorção de gordura, acantocitose, degeneração espinocerebelar, retinite pigmentosa), evidências clínicas e de autópsia limitada indicam uma escassez marcante de lesões ateroscleróticas em pacientes com ABL [19], [21]. Cardiomiopatia e as arritmias, quando ocorrem, são atribuídas predominantemente à deficiência de vitamina lipossolúvel (vitamina E) em vez de isquemia [19]. O ABL, portanto, funciona como o modelo nulo humano mais próximo disponível para a aterosclerose impulsionada pela ApoB.
Hipobetalipoproteinemia Familiar (FHBL)
Os resultados de FHBL decorrem de mutações heterozigotas ou biélicas no APOB que produzem formas truncadas e incapazes de secreção proteínas [22].
- FHBL heterozigoto: LDL-C tipicamente de 20–50 mg/dL, com risco de DCVA ao longo da vida acentuadamente reduzido [22], [23].
- Homozigoto heterozigoto composto FHBL: LDL-C frequentemente < 10 mg/dL; o fenótipo se assemelha à ABL e exibe proteção acentuada semelhante contra a doença aterosclerótica em exames de imagem e em relatórios de autópsia disponíveis22], [23].
| Distúrbio Genético | Mecanismo | LDL-C (mg/dL) | Fenótipo de DCVA |
| Abetalipoproteinemia | MTTP LOF; sem montagem de partículas | < 5 | Placa acentuadamente reduzida / ausente [19] |
| FHBL homozigoto | Perda de função de APOB; proteínas truncadas | < 10 | Placa acentuadamente reduzida / ausente [22], [23] |
| PCSK9 LOF (het. comp.) | Aprimorado LDLR reciclagem; depuração rápida de LDL | ~ 14–15 | Fenótipo saudável; sem DCVA documentada no caso índice24] |
| ANGPTL3 Deficiência | Aumento da atividade da LPL/EL; triglicerídeos e LDL baixos | ~ 30–40 | Redução acentuada da DAC (odds cerca de 34–41% menores) [25], [26] |
PCSK9 e ANGPTL3: O fenótipo ultrabaixo “saudável”
Ao contrário da ABL, que carrega morbidade não cardíaca grave, variantes de perda de função em PCSK9 e ANGPTL3 produzem LDL-C ultrabaixo sem má absorção de gordura ou esteatose hepática [3], [27]. O primeiro indivíduo heterozigoto composto com LOF de PCSK9 relatado, uma mulher afro-americana saudável e fértil descrita por Zhao e colaboradores, tinha um LDL-C de aproximadamente 14 mg/dL (0,36 mmol/L) e era clinicamente sem alterações, demonstrando que a quase ausência de PCSK9 circulante ao longo da vida é compatível com a fisiologia humana normal [24]. Na coorte do Estudo de Risco de Aterosclerose nas Comunidades (ARIC), variantes heterozigotas de perda de função (LOF) do gene PCSK9 (PCSK9 Y142X e C679X) foram associadas a um nível mais baixo de LDL-C e a uma redução de doença cardíaca coronariana incidência ao longo de aproximadamente 15 anos em participantes negros, com uma redução mais modesta de ~47% associada aos portadores da mutação R46L do gene PCSK9 entre participantes brancos [28]. Estendida por uma vida inteira de exposição, a redução do risco aproxima-se da proteção quase completa observada na ABL e na FHBL homozigótica [2].
A deficiência de ANGPTL3 produz “hipolipidemia combinada” com baixos níveis de LDL-C, HDL-C e triglicerídeos [27]. Na análise de Stitziel de 2017, três indivíduos heterozigotos compostos não apresentaram nenhuma placa coronariana na angiografia por tomografia computadorizada, em comparação com uma média de 39% carga de placa em parentes pareados; os portadores heterozigotos de LOF apresentaram uma probabilidade aproximadamente 34% menor de doença arterial coronariana (OR 0,66; IC 95% 0,44–0,98) [25]. Dewey e colegas replicaram esse sinal em 58.335 participantes do DiscovEHR, relatando uma redução de 41% nas chances de DAC (OR 0,59; IC 95% 0,41–0,85; p = 0,004) [26]. De forma crítica, a imagem quantitativa confirma que os portadores de LOF de ANGPTL3 não apresentam aumento da gordura hepática, distinguindo esta via como um alvo favorável para a mimetização farmacológica de longo prazo [27].
Evidência Farmacológica: O Paradigma “Quanto Menor, Melhor”
Modelos genéticos falam sobre a exposição ao longo da vida; ensaios farmacológicos testam o efeito da redução do C-LDL mais tarde na vida, tipicamente em indivíduos com doença subclínica ou clínica existente [2].
Meta-regressão e a Linearidade do Benefício
Dados da Colaboração Cholesterol Treatment Trialists (CTT) e de ensaios clínicos subsequentes sem estatinas (ezetimiba, Inibidores da PCSK9) demonstram uma consistência notável dose-resposta: cada redução de 1 mmol/L (38,7 mg/dL) no LDL-C corresponde a uma redução de aproximadamente 22% nos eventos vasculares graves por ano de tratamento, sendo que a relação permanece linear mesmo nos níveis mais baixos alcançados analisados [29], [30]. Essa relação é efetivamente agnóstica em relação ao mecanismo pelo qual o LDL-C é reduzido [15], [31].
| Estudo Clínico / Análise | LDL-C alcançado (mg/dL) | Principais Conclusões |
| CTT Metanálise | Intervalo de 60–180 | ~22% Redução da RR por 1 mmol/L (38,7 mg/dL) [29] |
| IMPROVE-IT (ezetimiba + sinvastatina) | 53.7 vs 69.5 (TWA) | HR 0,936 (0,89–0,99) para o desfecho primário; benefício além estatina sozinho [30] |
| Fourier (evolocumabe) | Mediana ~30 (subgrupo <20) | Benefício linear continuado até LDL-C < 20 mg/dL [32], [33] |
| ODISSEIA RESULTADOS (alirocumabe) | ~53 (média de 48 semanas) | HR 0,85 MACE; primeiro sinal de mortalidade para PCSK9i (HR 0,85) [34] |
| PROLONG-ANG3 (solbinsiran) | Fase 2; redução sustentada | siRNA direcionado a ANGPTL3; redução duradoura de ApoB e TG35] |
| Lipídios de recife de coral (enlicitida) | ~60 em uso de estatinas de fundo | Inibidor oral de PCSK9; Redução de LDL-C de Fase 336] |
A importância desses dados farmacológicos reside na observação de “ausência de platô” [32], [37]. A redução de eventos continua linearmente mesmo com LDL-C alcançado abaixo de 20 mg/dL, sugerindo que os direcionadores biológicos da aterosclerose permanecem limitados pelo substrato nos extremos do espectro lipídico [2], [32].
Doença Residual versus Nova Iniciação
Uma distinção crítica deve ser feita entre primário e prevenção secundária [13]. Entre os participantes do estudo que alcançaram LDL-C muito baixo, uma fração significativa ainda sofre eventos [38]. Este risco residual não é uma falha da hipótese de risco zero, mas sim a consequência previsível das características estruturais irreversíveis da placa avançada2]. Uma vez que uma lesão tenha se desenvolvido núcleo necrótico e um diluído cápula fibrosa, a ruptura pode ser desencadeada por forças mecânicas locais ou inflamação sistêmica amplamente independentes do LDL-C atual [2], [39]. A hipótese do risco zero diz respeito à iniciação da doença, e não à ruptura terminal de uma placa pré-existente [1Se níveis ultrabaixos de lipoproteína fossem mantidos desde o nascimento, o substrato para eventos agudos (maduros, placa instável) simplesmente não conseguiria se formar [2], [14].
Vias de Risco Residual: A Inflamação ou a Lp(a) Podem Iniciar a Doença Sozinhas?
A falsificação da hipótese de risco zero requer a identificação de uma via não ApoB capaz de iniciar independentemente a aterosclerose na ausência de lipoproteínas aterogênicas [5], [6].
Lipoproteína(a) e a Necessidade Estrutural da ApoB
A Lp(a) é uma partícula complexa que consiste em uma estrutura semelhante à LDL ApoB-100 núcleo covalentemente ligado à apolipoproteína(a)40]. Ele é independentemente associado ao risco de DCVA, mesmo quando o C-LDL está idealmente controlado [5]. Mecanicamente, a Lp(a) é mais aterogênica do que a LDL por partícula devido à sua propensão à ligação à matriz e à sua carga de fosfolipídios oxidados (OxPLs), que impulsionam uma inflamação robusta [40], [41]. Crucialmente, no entanto, cada partícula de Lp(a) requer uma estrutura de ApoB-100; na ABL e na FHBL homozigótica, a Lp(a) não pode ser sintetizada porque a secreção de ApoB está ausente [19], [22]. Assim, a Lp(a) não representa uma via de iniciação não ApoB, mas sim uma subclasse quantitativamente mais aterogênica da família de lipoproteínas contendo ApoB.
Inflamação como Potencializadora, Não Iniciadora
O papel da inflamação (IL-6, IL-1β, hsCRP) na DCVA está bem estabelecida, e a Estudo CANTOS demonstrou que o bloqueio de IL-1β mediado por canaquinumabe reduz eventos cardiovasculares sem alterar os níveis lipídicos42No entanto, o consenso atual é que a inflamação opera como uma resposta fisiológica da parede arterial às lipoproteínas retidas, em vez de atuar como um iniciador autônomo [7]. Em modelos animais selvagens, a inflamação sistêmica não gera aterosclerose na ausência de hiperlipidemia [43]. A inflamação da parede arterial, o recrutamento de monócitos e a formação de células espumosas são consequências posteriores da retenção de lipoproteínas [1]. Doenças inflamatórias crônicas (por exemplo, artrite reumatoide, LES) reduzem o limiar para a formação de lesões impulsionadas pela retenção, mas não iniciam a aterosclerose onde o substrato de ApoB está ausente [7].
Imaginando o Limite Ultra-Baixo: Evidência Subclínica
Escore de cálcio da artéria coronária, ultrassom intravascular (IVUS), tomografia de coerência óptica (OCT), e angiotomografia coronariana (ACTC) fornecem janelas complementares para a presença e composição da placa subclínica em estratos lipídicos extremos16], [44].
O Poder do CAC Zero
Um escore de CAC igual a zero é um marcador robusto de baixo risco de eventos a curto prazo, mas sua interpretação depende da idade [16], [45]. Em populações mais jovens (idade < 45 anos), o CAC zero é comum mesmo entre aqueles com exposição significativa ao LDL porque calcificação é um marcador de estabilização em estágio avançado45Por outro lado, o ELC zero em um indivíduo idoso é incomum e identifica resistência excepcional à aterogênese, frequentemente associada a níveis geneticamente baixos de ApoB ou a uma biologia da matriz favorável16], [46].
| Categoria CAC | Unidades Agatston | Significado Clínico |
| Zero | 0 | Sem calcificação detectável; risco ASCVD a curto prazo muito baixo16] |
| Suave | 1–99 | Carga aterosclerótica precoce; favorece a reclassificação de risco16] |
| Moderado | 100–399 | Placa significativa; o risco de evento em 10 anos geralmente excede 7,5% [16] |
| Grave | ≥ 400 | Risco muito alto; frequentemente tratado como equivalente à DCAS [16] |
IVUS e o Limiar para Regressão
Ensaios de imagem intravascular mostram consistentemente que a redução profunda do LDL-C pode reverter a carga total de placa47], [48]. O Estudo ASTEROID alcançou média de C-LDL de 60,8 mg/dL com rossuvastatina 40 mg e demonstrou regressão de volume percentual de ateroma (PAV) em múltiplos parâmetros de imagem47]. Saturno regressão corroborada do LDL-C na faixa de 60–70 mg/dL [48]. GLAGOV estendeu a relação para a era dos inibidores da PCSK9, mostrando regressão linear contínua com a evolocumabe até níveis de LDL-C < 40 mg/dL, sem platô aparente [49].
- Regressão: Redução no PAV é observada consistentemente quando o LDL-C cai abaixo de ~70 mg/dL, com a magnitude da regressão escalando com a profundidade da redução do LDL-C [47]–[49].
- Estabilização Em níveis ultrabaixos, as placas sofrem remodelação benéfica; o núcleo rico em lipídios encolhe e a capa fibrosa engrossa e torna-se rica em colágeno, convertendo uma lesão “vulnerável” em uma estruturalmente estável [49], [50].
Sob a hipótese de risco zero, a manutenção precoce de LDL-C ≈ 15 mg/dL impediria totalmente a formação do núcleo rico em lipídios; a regressão e a estabilização tornam-se irrelevantes porque não há lesão para regredir2].
Considerações Temporais: Exposição na Primeira Infância versus Intervenção na Idade Adulta
O modelo de exposição cumulativa enfatiza que a idade em que a redução do LDL começa importa tanto quanto sua intensidade13].
A Janela de Oportunidade
A marcante análise de randomização mendeliana de Ference e colegas de 2012 combinou nove SNPs em seis genes reguladores de LDL e descobriu que cada unidade padrão de LDL-C geneticamente mais baixo produziu uma redução proporcional aproximadamente três vezes maior na doença cardíaca coronariana do que a mesma magnitude de redução de LDL-C induzida por estatinas no final da vida [15]. Especificamente, a exposição ao longo da vida a um nível de LDL-C cerca de 1 mmol/L mais baixo foi associada a uma redução de aproximadamente 54–55% no risco de doença cardíaca coronariana (DCC), em comparação com uma redução de aproximadamente 22% risco relativo redução por mmol/L com terapia com estatina iniciada na meia-idade15], [29. Essa discrepância surge porque a intervenção precoce previne o início da lesão, enquanto a intervenção tardia apenas retarda a progressão de placas já maduras [2], [14].
Para um indivíduo metabolicamente saudável:
- Manter o LDL-C ≈ 15 mg/dL por toda a vida: Previne o início da placa; o risco ao longo da vida tende a zero2], [15].
- Reduzir o LDL-C para ≈ 15 mg/dL aos 40 anos: Interrompe a progressão adicional, estabiliza a placa subclínica existente e atrasa os eventos clínicos em cerca de 10 a 20 anos, dependendo da carga de placa basal13], [14].
- Redução do LDL-C para ≈ 15 mg/dL após um evento clínico: Reduz o risco de recorrência ao estabilizar placas vulneráveis; não elimina o risco residual decorrente de danos estruturais irreversíveis [34], [50].
A primazia biológica da prevenção primária — e idealmente primordial — decorre diretamente: a manutenção de níveis fisiológicos de lipoproteínas desde os primeiros estágios da vida evita a transição de uma carga subclínica para uma carga clinicamente perigosa3].
Limites teóricos e mecanísticos: risco estocástico versus risco zero
A eliminação da aterosclerose é absoluta ou existe um limite mínimo biológico?
Retenção Estocástica em Mínimos Extremos
A iniciação da aterosclerose é fundamentalmente um processo probabilístico [7]. Mesmo com o LDL-C ≈ 15 mg/dL, uma partícula de ApoB poderia, em princípio, penetrar na parede arterial, ligar-se a um proteoglicano e sofrer oxidação [7]. No entanto, a probabilidade de partículas suficientes serem retidas em uma única região focal para desencadear uma resposta inflamatória autossustentável torna-se extremamente pequena em concentrações ultrabaixas [7], [9].
A biologia da parede arterial incorpora múltiplos mecanismos de segurança:
- Varredura por residentes: Macrófagos íntimos saudáveis podem remover pequenas quantidades de lipoproteína modificada sem se tornarem células espumosas ou secretarem citocinas pró-inflamatórias1].
- HDLEfluxo de ApoA-I: O HDL atua como um vetor lipídico bidirecional capaz de remover o excesso de colesterol da íntima; quando o influxo de ApoB é baixo, a capacidade de efluxo mantém facilmente o equilíbrio homeostático [8], [51].
- Integridade da matriz: Na ausência de retenção lipídica sustentada, a íntima permanece fina e estruturalmente intacta, com elástica preservada fibras e expansão mínima de proteoglicanos [9].
Na meta de risco zero para o LDL-C ≈ 15 mg/dL, a probabilidade de início da formação de placa pode não ser matematicamente zero, mas é efetivamente zero em termos biológicos e clínicos: o acúmulo nunca atingiria a massa crítica necessária para o desenvolvimento da doença durante o curso da vida humana [2], [14]. O Estudo de Hórus de 137 múmias ao longo de 4.000 anos de história — incluindo povos antigos e pré-industriais semelhantes aos Tsimane — documenta calcificação vascular em todas as eras examinadas, mas notavelmente, populações pré-industriais com LDL-C muito baixo (por exemplo, os contemporâneos Tsimane, com LDL-C médio de ~91 mg/dL e a menor prevalência de aterosclerose coronariana medida em qualquer população humana) exibem apenas baixas taxas de CAC subclínica, mesmo em idosos [52], [53]. Extrapolar para um LDL-C ao longo da vida de 15 mg/dL implica uma carga muito abaixo mesmo desta linha de base.
Síntese dos Resultados da Hipótese de Risco Zero
Três variantes de hipótese podem ser testadas contra as evidências revisadas acima.
Forma Forte: Hipótese de Risco Zero
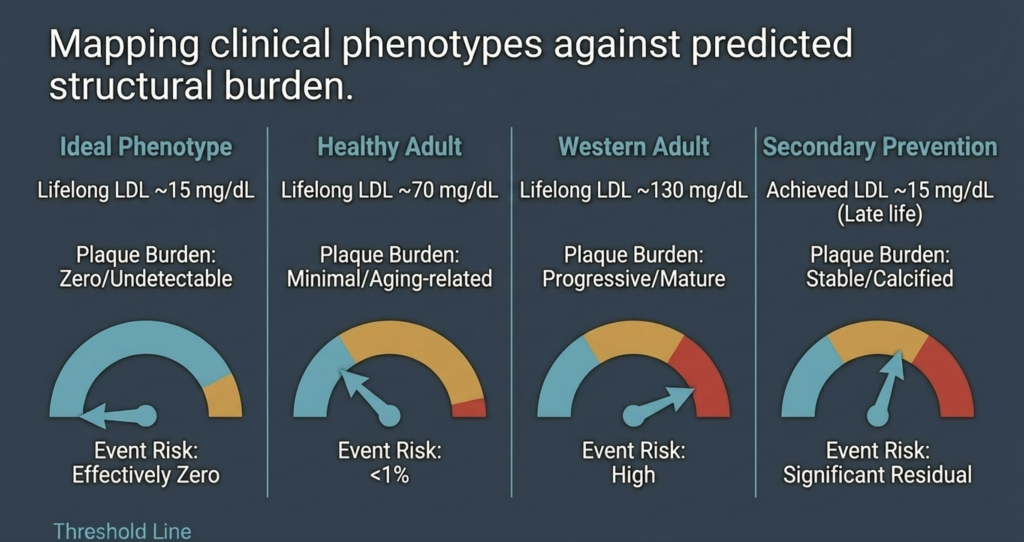
Um nível de LDL-C ao longo da vida ≈ 15 mg/dL em um indivíduo metabolicamente saudável resulta em probabilidade efetivamente nula de aterosclerose clinicamente significativa. Avaliação: apoiada por modelos genéticos nulos em humanos (ABL, FHBL homozigótico), nos quais a carga aterosclerótica é marcadamente reduzida ou ausente [19], [22], pelo nível basal fisiológico de LDL-C no recém-nascido e pela ausência consistente de eventos em coortes genéticas com exposição ultrabaixa [2], [24].
Forma fraca: Hipótese assintótica
O risco se aproxima de zero, mas nunca o atinge totalmente devido à retenção estocástica ou às vias não relacionadas à ApoB. Avaliação: fundamentada na natureza fundamentalmente probabilística das interações entre partículas e a parede [7]. Idade extrema ou inflamação sistêmica grave poderiam, em princípio, causar alterações intimas mínimas, embora tais lesões provavelmente permaneceriam subclínicas ao longo da vida humana [7].
Hipótese Nula
A aterosclerose ainda ocorre em taxas significativas independentemente do LDL em níveis muito baixos. Avaliação: refutado para o fenótipo ideal [2], [15]. O risco residual observado em populações submetidas a tratamento de prevenção secundária é consistentemente atribuível à placa pré-existente e ao colesterol não-LDL partículas contendo ApoB (resíduos ricos em triglicerídeos e Lp(a)) em vez de a um mecanismo de iniciação não relacionado à ApoB [5], [40].
| Fenótipo clínico | Carga de Placa Esperada | Probabilidade de risco do evento |
| Fenótipo ideal (LDL-C ao longo da vida ~15 mg/dL) | Zero / indetectável | Efetivamente zero15] |
| Adulto saudável (LDL-C ao longo da vida ~70 mg/dL) | Mínimo / relacionado ao envelhecimento | Baixo (~5–10%) [14] |
| Adulto ocidental (c-LDL ao longo da vida ~130 mg/dL) | Progressista / maduro | Alto2], [14] |
| Prevenção secundária (LDL-C alcançado ~15 mg/dL) | Estável / calcificado | Resíduo significativo [34] |
Conclusão: Redefinindo o Limiar da Saúde Humana
A avaliação da hipótese de risco zero apoia a visão de que a aterosclerose é uma doença dependente de substrato que requer uma exposição cumulativa mínima ao longo da vida a lipoproteínas contendo ApoB para iniciar [2], [14]. A relação quantitativa entre a exposição cumulativa e a formação de placas implica que manter o C-LDL na faixa de 10–20 mg/dL desde o nascimento atrasa o início da doença além dos limites biológicos da longevidade humana [13], [15].
Modelos genéticos (abetalipoproteinemia, FHBL homozigótica e fenótipos saudáveis de ultrabaixo colesterol decorrentes de perda de função de PCSK9 e ANGPTL3) demonstram que níveis tão baixos são seguros e compatíveis com uma redução marcante — e em alguns casos aparente ausência — de placa aterosclerótica, reconhecendo que o número de casos permanece limitado [19], [22], [24], [25]. Embora os riscos residuais impulsionados pela Lp(a), remanescentes e inflamação persistam em pacientes com doença estabelecida, esses fatores são insuficientes para iniciar a aterogênese na ausência quase total de partículas de ApoB [2], [40].
A implicação para a cardiologia preventiva é substancial3]. Em vez de gerenciar o risco como uma consequência inevitável do envelhecimento, o objetivo adequado é prevenção primordialmanter níveis fisiológicos de lipoproteínas ao longo dos primeiros estágios da vida para eliminar o substrato para a aterogênese2], [15]. Esse paradigma sugere que as doenças cardíacas — a principal causa de morte em todo o mundo — são biologicamente erradicáveis se a retenção de partículas de ApoB for prevenida ao longo da vida humana [2], [14].
Referências
- J. Borén, M. J. Chapman, R. M. Krauss, C. J. Packard, J. F. Bentzon, C. J. Binder, M. J. Daemen, L. L. Demer, R. A. Hegele, S. J. Nicholls, B. G. Nordestgaard, G. F. Watts, E. Bruckert, S. Fazio, B. A. Ference, I. Graham, J. D. Horton, U. Landmesser, U. Laufs, L. Masana, G. Pasterkamp, F. J. Raal, K. K. Ray, H. Schunkert, M.-R. Taskinen, B. van de Sluis, O. Wiklund, L. Tokgözoğlu, A. L. Catapano, and H. N. Ginsberg, “Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights—a consensus statement from the European Atherosclerosis Society Consensus Panel,” Eur. Heart J., vol. 41, no. 24, pp. 2313–2330, Jun. 2020, doi: 10.1093/eurheartj/ehz962.
- B. A. Ference, H. N. Ginsberg, I. Graham, K. K. Ray, C. J. Packard, E. Bruckert, R. A. Hegele, R. M. Krauss, F. J. Raal, H. Schunkert, G. F. Watts, J. Borén, S. Fazio, J. D. Horton, L. Masana, S. J. Nicholls, B. G. Nordestgaard, B. van de Sluis, M.-R. Taskinen, L. Tokgözoğlu, U. Landmesser, U. Laufs, O. Wiklund, J. K. Stock, M. J. Chapman, and A. L. Catapano, “Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies,” Eur. Heart J., vol. 38, no. 32, pp. 2459–2472, Aug. 2017, doi: 10.1093/eurheartj/ehx144.
- A. L. Catapano, I. Graham, G. De Backer, O. Wiklund, M. J. Chapman, H. Drexel, A. W. Hoes, C. S. Jennings, U. Landmesser, T. R. Pedersen, Ž. Reiner, G. Riccardi, M.-R. Taskinen, L. Tokgözoğlu, W. M. M. Verschuren, P. Vlachopoulos, D. A. Wood, and J. L. Zamorano, “2016 ESC/EAS guidelines for the management of dyslipidaemias,” Eur. Heart J., vol. 37, no. 39, pp. 2999–3058, Oct. 2016, doi: 10.1093/eurheartj/ehw272.
- J. H. O’Keefe, L. Cordain, W. H. Harris, R. M. Moe, and R. Vogel, “Optimal low-density lipoprotein is 50 to 70 mg/dl: lower is better and physiologically normal,” J. Am. Coll. Cardiol., vol. 43, no. 11, pp. 2142–2146, Jun. 2004, doi: 10.1016/j.jacc.2004.03.046.
- B. G. Nordestgaard, M. J. Chapman, K. Ray, J. Borén, F. Andreotti, G. F. Watts, H. Ginsberg, P. Amarenco, A. Catapano, O. S. Descamps, E. Fisher, P. T. Kovanen, J. A. Kuivenhoven, P. Lesnik, L. Masana, Z. Reiner, M. R. Taskinen, L. Tokgözoğlu, and A. Tybjærg-Hansen, “Lipoprotein(a) as a cardiovascular risk factor: current status,” Eur. Heart J., vol. 31, no. 23, pp. 2844–2853, Dec. 2010, doi: 10.1093/eurheartj/ehq386.
- B. G. Nordestgaard and A. Varbo, “Triglycerides and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 626–635, Aug. 2014, doi: 10.1016/S0140-6736(14)61177-6.
- I. Tabas, K. J. Williams, and J. Borén, “Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications,” Circulation, vol. 116, no. 16, pp. 1832–1844, Oct. 2007, doi: 10.1161/CIRCULATIONAHA.106.676890.
- P. Libby, “The changing landscape of atherosclerosis,” Nature, vol. 592, no. 7855, pp. 524–533, Apr. 2021, doi: 10.1038/s41586-021-03392-8.
- D. C. Schwenke and T. E. Carew, “Initiation of atherosclerotic lesions in cholesterol-fed rabbits. II. Selective retention of LDL vs. selective increases in LDL permeability in susceptible sites of arteries,” Arteriosclerosis, vol. 9, no. 6, pp. 908–918, Nov./Dec. 1989, doi: 10.1161/01.atv.9.6.908.
- R. Ross, “Atherosclerosis—an inflammatory disease,” N. Engl. J. Med., vol. 340, no. 2, pp. 115–126, Jan. 1999, doi: 10.1056/NEJM199901143400207.
- F. Mach, C. Baigent, A. L. Catapano, K. C. Koskinas, M. Casula, L. Badimon, M. J. Chapman, G. G. De Backer, V. Delgado, B. A. Ference, I. M. Graham, A. Halliday, U. Landmesser, B. Mihaylova, T. R. Pedersen, G. Riccardi, D. J. Richter, M. S. Sabatine, M.-R. Taskinen, L. Tokgözoğlu, and O. Wiklund, “2019 ESC/EAS guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk,” Eur. Heart J., vol. 41, no. 1, pp. 111–188, Jan. 2020, doi: 10.1093/eurheartj/ehz455.
- A. R. Tall and L. Yvan-Charvet, “Cholesterol, inflammation and innate immunity,” Nat. Rev. Immunol., vol. 15, no. 2, pp. 104–116, Feb. 2015, doi: 10.1038/nri3793.
- J. Brandts and K. K. Ray, “The LDL cumulative exposure hypothesis: evidence and practical applications,” Nat. Rev. Cardiol., vol. 21, no. 9, pp. 600–608, Sep. 2024, doi: 10.1038/s41569-024-01039-5.
- M. J. Domanski, X. Tian, C. O. Wu, J. P. Reis, A. K. Dey, Y. Gu, L. Zhao, S. Bae, K. Liu, A. A. Hasan, D. Zimrin, M. R. Farkouh, A. R. Hong, D. M. Lloyd-Jones, and V. Fuster, “Time course of LDL cholesterol exposure and cardiovascular disease event risk,” J. Am. Coll. Cardiol., vol. 76, no. 13, pp. 1507–1516, Sep. 2020, doi: 10.1016/j.jacc.2020.07.059.
- B. A. Ference, W. Yoo, I. Alesh, N. Mahajan, K. K. Mirowska, A. Mewada, J. Kahn, L. Afonso, K. A. Williams, and J. M. Flack, “Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis,” J. Am. Coll. Cardiol., vol. 60, no. 25, pp. 2631–2639, Dec. 2012, doi: 10.1016/j.jacc.2012.09.017.
- R. Detrano, A. D. Guerci, J. J. Carr, D. E. Bild, G. Burke, A. R. Folsom, K. Liu, S. Shea, M. Szklo, D. A. Bluemke, D. H. O’Leary, R. Tracy, K. Watson, N. D. Wong, and R. A. Kronmal, “Coronary calcium as a predictor of coronary events in four racial or ethnic groups,” N. Engl. J. Med., vol. 358, no. 13, pp. 1336–1345, Mar. 2008, doi: 10.1056/NEJMoa072100.
- S. Yusuf, S. Hawken, S. Ôunpuu, T. Dans, A. Avezum, F. Lanas, M. McQueen, A. Budaj, P. Pais, J. Varigos, and L. Lisheng, “Effect of potentially modifiable risk factors associated with myocardial infarction in 52 countries (the INTERHEART study): case-control study,” Lancet, vol. 364, no. 9438, pp. 937–952, Sep. 2004, doi: 10.1016/S0140-6736(04)17018-9.
- A. L. Baggish, R. B. Weiner, G. Kanayama, J. I. Hudson, M. H. Picard, A. M. Hutter Jr., and H. G. Pope Jr., “Cardiovascular toxicity of illicit anabolic-androgenic steroid use,” Circulation, vol. 135, no. 21, pp. 1991–2002, May 2017, doi: 10.1161/CIRCULATIONAHA.116.026945.
- A. J. Hooper, B. A. Burnett, and J. R. Burnett, “Abetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Jul. 2023. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK532447/.
- J. C. Cohen, E. Boerwinkle, T. H. Mosley Jr., and H. H. Hobbs, “Sequence variations in PCSK9, low LDL, and protection against coronary heart disease,” N. Engl. J. Med., vol. 354, no. 12, pp. 1264–1272, Mar. 2006, doi: 10.1056/NEJMoa054013.
- M. M. Berriot-Varoqueaux, L. P. Aggerbeck, M. Samson-Bouma, and J. R. Wetterau, “The role of the microsomal triglyceride transfer protein in abetalipoproteinemia,” Annu. Rev. Nutr., vol. 20, pp. 663–697, 2000, doi: 10.1146/annurev.nutr.20.1.663.
- S. G. Young and A. J. Hooper, “APOB-related familial hypobetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Feb. 2021. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK570370/.
- L. Tarugi, E. Averna, E. Di Leo, A. Cefalù, D. Noto, S. Magnolo, M. Cattin, S. Bertolini, and M. Calandra, “Molecular diagnosis of hypobetalipoproteinemia: an ENID review,” Atherosclerosis, vol. 195, no. 2, pp. e19–e27, Dec. 2007, doi: 10.1016/j.atherosclerosis.2007.05.003.
- Z. Zhao, Y. Tuakli-Wosornu, T. A. Lagace, L. Kinch, N. V. Grishin, J. D. Horton, J. C. Cohen, and H. H. Hobbs, “Molecular characterization of loss-of-function mutations in PCSK9 and identification of a compound heterozygote,” Am. J. Hum. Genet., vol. 79, no. 3, pp. 514–523, Sep. 2006, doi: 10.1086/507488.
- N. O. Stitziel, A. V. Khera, X. Wang, A. J. Bierhals, A. C. Vourakis, A. E. Sperry, P. Natarajan, D. Klarin, C. A. Emdin, S. M. Zekavat, A. Nomura, J. Erdmann, H. Schunkert, N. J. Samani, W. E. Kraus, S. H. Shah, B. Yu, E. Boerwinkle, D. J. Rader, N. Gupta, P. M. Frossard, A. Rasheed, J. Danesh, E. S. Lander, S. Gabriel, D. Saleheen, K. Musunuru, and S. Kathiresan, “ANGPTL3 deficiency and protection against coronary artery disease,” J. Am. Coll. Cardiol., vol. 69, no. 16, pp. 2054–2063, Apr. 2017, doi: 10.1016/j.jacc.2017.02.030.
- F. E. Dewey, V. Gusarova, R. L. Dunbar, C. O’Dushlaine, C. Schurmann, O. Gottesman, S. McCarthy, C. V. Van Hout, S. Bruse, H. M. Dansky, J. B. Leader, M. F. Murray, M. D. Ritchie, H. L. Kirchner, D. H. Ledbetter, J. Penn, A. Lopez, I. B. Borecki, J. D. Overton, J. G. Reid, D. J. Carey, A. J. Murphy, G. D. Yancopoulos, A. Baras, J. Gromada, and A. R. Shuldiner, “Genetic and pharmacologic inactivation of ANGPTL3 and cardiovascular disease,” N. Engl. J. Med., vol. 377, no. 3, pp. 211–221, Jul. 2017, doi: 10.1056/NEJMoa1612790.
- K. Musunuru, J. P. Pirruccello, R. Do, G. M. Peloso, C. Guiducci, C. Sougnez, K. V. Garimella, S. Fisher, J. Abreu, A. J. Barry, T. Fennell, E. Banks, L. Ambrogio, K. Cibulskis, A. Kernytsky, E. Gonzalez, N. Rudzicz, J. C. Engert, M. A. DePristo, M. J. Daly, J. C. Cohen, H. H. Hobbs, D. Altshuler, G. Schonfeld, S. B. Gabriel, P. Yue, and S. Kathiresan, “Exome sequencing, ANGPTL3 mutations, and familial combined hypolipidemia,” N. Engl. J. Med., vol. 363, no. 23, pp. 2220–2227, Dec. 2010, doi: 10.1056/NEJMoa1002926.
- C. Baigent, L. Blackwell, J. Emberson, L. E. Holland, C. Reith, N. Bhala, R. Peto, E. H. Barnes, A. Keech, J. Simes, and R. Collins (Cholesterol Treatment Trialists’ Collaboration), “Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials,” Lancet, vol. 376, no. 9753, pp. 1670–1681, Nov. 2010, doi: 10.1016/S0140-6736(10)61350-5.
- Cholesterol Treatment Trialists’ (CTT) Collaboration, “Efficacy and safety of LDL-lowering therapy among men and women: meta-analysis of individual data from 174 000 participants in 27 randomised trials,” Lancet, vol. 385, no. 9976, pp. 1397–1405, Apr. 2015, doi: 10.1016/S0140-6736(14)61368-4.
- C. P. Cannon, M. A. Blazing, R. P. Giugliano, A. McCagg, J. A. White, P. Theroux, H. Darius, B. S. Lewis, T. O. Ophuis, J. W. Jukema, G. M. De Ferrari, W. Ruzyllo, P. De Lucca, K. Im, E. A. Bohula, C. Reist, S. D. Wiviott, A. M. Tershakovec, T. A. Musliner, E. Braunwald, and R. M. Califf, “Ezetimibe added to statin therapy after acute coronary syndromes,” N. Engl. J. Med., vol. 372, no. 25, pp. 2387–2397, Jun. 2015, doi: 10.1056/NEJMoa1410489.
- J. Silverman, L. A. Ballantyne, D. A. Bhatt, S. D. Wiviott, M. S. Sabatine, and Cholesterol Treatment Trialists, “Association between lowering LDL-C and cardiovascular risk reduction among different therapeutic interventions: a systematic review and meta-analysis,” JAMA, vol. 316, no. 12, pp. 1289–1297, Sep. 2016, doi: 10.1001/jama.2016.13985.
- M. S. Sabatine, R. P. Giugliano, A. C. Keech, N. Honarpour, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, S. M. Wasserman, P. S. Sever, and T. R. Pedersen, “Evolocumab and clinical outcomes in patients with cardiovascular disease,” N. Engl. J. Med., vol. 376, no. 18, pp. 1713–1722, May 2017, doi: 10.1056/NEJMoa1615664.
- R. P. Giugliano, T. R. Pedersen, A. C. Keech, A. Park, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, J. Lopez, and M. S. Sabatine, “Clinical efficacy and safety of achieving very low LDL-cholesterol concentrations with the PCSK9 inhibitor evolocumab: a prespecified secondary analysis of the FOURIER trial,” Lancet, vol. 390, no. 10106, pp. 1962–1971, Oct. 2017, doi: 10.1016/S0140-6736(17)32290-0.
- G. G. Schwartz, P. G. Steg, M. Szarek, D. L. Bhatt, V. A. Bittner, R. Diaz, J. M. Edelberg, S. G. Goodman, C. Hanotin, R. A. Harrington, J. W. Jukema, G. Lecorps, K. W. Mahaffey, A. Moryusef, R. Pordy, K. Quintero, M. T. Roe, W. J. Sasiela, J.-F. Tamby, P. Tricoci, H. D. White, A. M. Zeiher, and ODYSSEY OUTCOMES Committees and Investigators, “Alirocumab and cardiovascular outcomes after acute coronary syndrome,” N. Engl. J. Med., vol. 379, no. 22, pp. 2097–2107, Nov. 2018, doi: 10.1056/NEJMoa1801174.
- C. M. Ballantyne, J. P. Kastelein, L. A. Leiter, S. J. Nicholls, and colleagues, “Durability and efficacy of solbinsiran, a GalNAc-conjugated siRNA targeting ANGPTL3, in adults with mixed dyslipidaemia (PROLONG-ANG3): a double-blind, randomised, placebo-controlled, phase 2 trial,” Lancet, 2025 (advance online publication).
- S. J. Nicholls, C. M. Ballantyne, and colleagues (CORALreef Lipids Investigators), “Efficacy and safety of enlicitide, an oral PCSK9 inhibitor, in adults with hypercholesterolemia: the Phase 3 CORALreef Lipids trial,” N. Engl. J. Med., 2025 (publication pending).
- M. Bhandari, S. M. Nissen, and colleagues, “How low can you go? New evidence supports no lower bound to low-density lipoprotein cholesterol level in secondary prevention,” Circulation, vol. 147, no. 19, pp. 1433–1435, May 2023, doi: 10.1161/CIRCULATIONAHA.123.064041.
- P. M. Ridker, N. Mora, L. Rose, and JUPITER Trial Study Group, “Percent reduction in LDL cholesterol following high-intensity statin therapy: potential implications for guidelines and for the prescription of emerging lipid-lowering agents,” Eur. Heart J., vol. 37, no. 17, pp. 1373–1379, May 2016, doi: 10.1093/eurheartj/ehw046.
- P. Libby, P. M. Ridker, and G. K. Hansson, “Progress and challenges in translating the biology of atherosclerosis,” Nature, vol. 473, no. 7347, pp. 317–325, May 2011, doi: 10.1038/nature10146.
- S. Tsimikas, “A test in context: lipoprotein(a): diagnosis, prognosis, controversies, and emerging therapies,” J. Am. Coll. Cardiol., vol. 69, no. 6, pp. 692–711, Feb. 2017, doi: 10.1016/j.jacc.2016.11.042.
- S. Tsimikas, H.-K. Gordts, C. Nora, C. Yeang, and J. L. Witztum, “Statin therapy increases lipoprotein(a) levels,” Eur. Heart J., vol. 41, no. 24, pp. 2275–2284, Jun. 2020, doi: 10.1093/eurheartj/ehz310.
- P. M. Ridker, B. M. Everett, T. Thuren, J. G. MacFadyen, W. H. Chang, C. Ballantyne, F. Fonseca, J. Nicolau, W. Koenig, S. D. Anker, J. J. P. Kastelein, J. H. Cornel, P. Pais, D. Pella, J. Genest, R. Cifkova, A. Lorenzatti, T. Forster, Z. Kobalava, L. Vida-Simiti, M. Flather, H. Shimokawa, H. Ogawa, M. Dellborg, P. R. F. Rossi, R. P. T. Troquay, P. Libby, R. J. Glynn, and CANTOS Trial Group, “Antiinflammatory therapy with canakinumab for atherosclerotic disease,” N. Engl. J. Med., vol. 377, no. 12, pp. 1119–1131, Sep. 2017, doi: 10.1056/NEJMoa1707914.
- A. Daugherty, S. E. Tall, M. J. Daemen, E. Falk, E. M. Fisher, E. Garcia-Cardena, A. R. Lusis, A. P. Owens III, M. E. Rosenfeld, and I. Tabas, “Recommendation on design, execution, and reporting of animal atherosclerosis studies: a scientific statement from the American Heart Association,” Arterioscler. Thromb. Vasc. Biol., vol. 37, no. 9, pp. e131–e157, Sep. 2017, doi: 10.1161/ATV.0000000000000062.
- M. J. Budoff, S. Achenbach, R. S. Blumenthal, J. J. Carr, J. G. Goldin, P. Greenland, A. D. Guerci, J. A. Lima, D. J. Rader, G. D. Rubin, L. J. Shaw, S. E. Wiegers, American Heart Association Committee on Cardiovascular Imaging and Intervention, American Heart Association Council on Cardiovascular Radiology and Intervention, American Heart Association Committee on Cardiac Imaging, “Assessment of coronary artery disease by cardiac computed tomography: a scientific statement from the AHA,” Circulation, vol. 114, no. 16, pp. 1761–1791, Oct. 2006, doi: 10.1161/CIRCULATIONAHA.106.178458.
- H. S. Hecht, “Coronary artery calcium scanning: past, present, and future,” JACC Cardiovasc. Imaging, vol. 8, no. 5, pp. 579–596, May 2015, doi: 10.1016/j.jcmg.2015.02.006.
- K. Nasir, M. B. Rivera, R. Blankstein, M. J. Blaha, A. D. Choi, R. S. Blumenthal, M. G. Silverman, A. Dardari, J. Berman, J. Yeboah, M. J. Budoff, J. J. Carr, and M. Cainzos-Achirica, “Implications of coronary artery calcium testing for primary prevention,” J. Am. Coll. Cardiol., vol. 66, no. 15, pp. 1657–1668, Oct. 2015, doi: 10.1016/j.jacc.2015.07.066.
- S. E. Nissen, S. J. Nicholls, I. Sipahi, P. Libby, J. S. Raichlen, C. M. Ballantyne, J. Davignon, R. Erbel, J. C. Fruchart, J.-C. Tardif, P. Schoenhagen, T. Crowe, V. Cain, K. Wolski, M. Goormastic, and E. M. Tuzcu, “Effect of very high-intensity statin therapy on regression of coronary atherosclerosis: the ASTEROID trial,” JAMA, vol. 295, no. 13, pp. 1556–1565, Apr. 2006, doi: 10.1001/jama.295.13.jpc60002.
- S. E. Nissen, S. J. Nicholls, K. Wolski, R. Nesto, S. Kupfer, A. Perez, H. Jure, R. De Larochellière, C. S. Staniloae, K. Mavromatis, J. Saw, B. Hu, A. M. Lincoff, E. M. Tuzcu, and PERISCOPE Investigators, “Effect of rosuvastatin versus atorvastatin on progression of coronary atherosclerosis in patients with coronary artery disease (SATURN),” N. Engl. J. Med., vol. 365, no. 22, pp. 2078–2087, Dec. 2011, doi: 10.1056/NEJMoa1110874.
- S. J. Nicholls, R. Puri, T. Anderson, C. M. Ballantyne, L. Cho, J. J. P. Kastelein, W. Koenig, R. Somaratne, H. Kassahun, J. Yang, S. M. Wasserman, R. Scott, I. Ungi, J. Podolec, A. O. Ophuis, J. H. Cornel, M. Borgman, D. M. Brennan, and S. E. Nissen, “Effect of evolocumab on progression of coronary disease in statin-treated patients: the GLAGOV randomized clinical trial,” JAMA, vol. 316, no. 22, pp. 2373–2384, Dec. 2016, doi: 10.1001/jama.2016.16951.
- A. V. Khera, E. S. Everett, M. G. Caulfield, F. E. Hantgan, J. Deasy, R. K. Scott, P. S. Sever, J. Barton, L. Heller, A. Nambi, and M. S. Sabatine, “Evolocumab, plaque regression, and clinical outcomes,” J. Am. Coll. Cardiol., vol. 75, no. 9, pp. 1037–1050, Mar. 2020, doi: 10.1016/j.jacc.2019.12.052.
- D. J. Rader and G. K. Hovingh, “HDL and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 618–625, Aug. 2014, doi: 10.1016/S0140-6736(14)61217-4.
- R. C. Thompson, A. H. Allam, G. P. Lombardi, L. S. Wann, M. L. Sutherland, J. D. Sutherland, M. A. Soliman, B. Frohlich, D. T. Mininberg, J. M. Monge, C. M. Vallodolid, S. L. Cox, G. A. El-Maksoud, I. Badr, M. I. Miyamoto, A. el-Halim Nur el-Din, J. Narula, C. E. Finch, and G. S. Thomas, “Atherosclerosis across 4000 years of human history: the Horus study of four ancient populations,” Lancet, vol. 381, no. 9873, pp. 1211–1222, Apr. 2013, doi: 10.1016/S0140-6736(13)60598-X.
- H. Kaplan, R. C. Thompson, B. C. Trumble, L. S. Wann, A. H. Allam, B. Beheim, B. Frohlich, M. L. Sutherland, J. D. Sutherland, J. Stieglitz, D. E. Rodriguez, D. E. Michalik, C. J. Rowan, G. P. Lombardi, R. Bedi, C. E. Garcia, J. K. Min, J. Narula, C. E. Finch, M. Gurven, and G. S. Thomas, “Coronary atherosclerosis in indigenous South American Tsimane: a cross-sectional cohort study,” Lancet, vol. 389, no. 10080, pp. 1730–1739, Apr. 2017, doi: 10.1016/S0140-6736(17)30752-3.

