L'aterosclerosi è biologicamente eliminata a livelli di LDL ultrabassi per tutta la vita?
Una valutazione critica dell'ipotesi del “rischio zero”
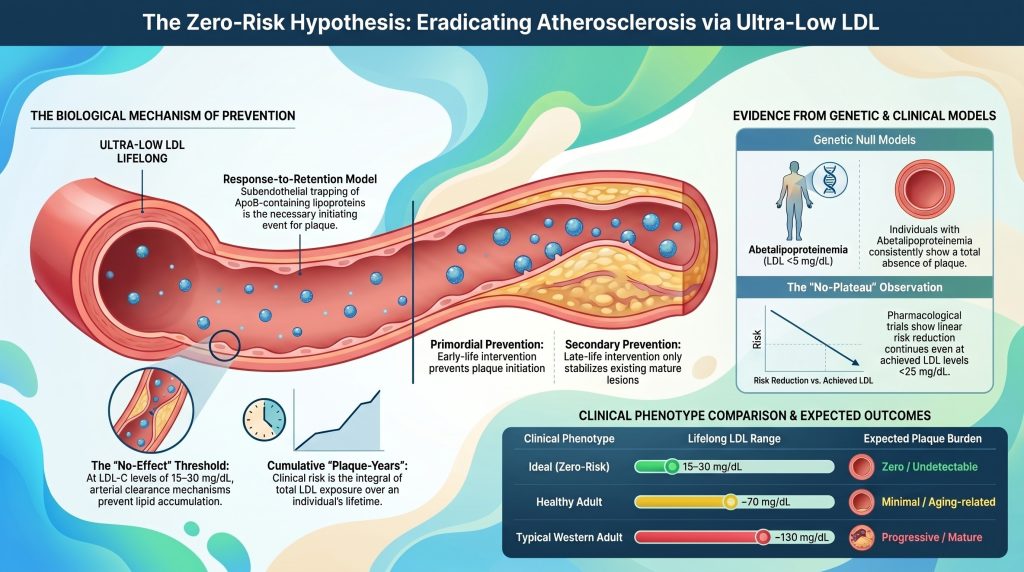
Aterosclerotico malattia cardiovascolare è stata a lungo considerata una conseguenza inevitabile della senescenza umana, tuttavia la biologia molecolare e la genetica contemporanee epidemiologia convergono sempre più su un modello dipendente dal substrato in cui la malattia è, in linea di principio, biologicamente evitabile1], [2. La premessa dell'ipotesi del “rischio zero” è che aterosclerosi è principalmente un apolipoproteina B (ApoBdisturbo guidato da [2], [3Mantenendo un'esposizione per tutta la vita a livelli bassissimi di bassissima densità lipoproteina colesterolo (LDL-C) e la sua corrispondente concentrazione di particelle di ApoB—circa 10–20 mg/dL (0,26–0,52 mmol/L), vicino al valore basale fisiologico del neonato—la probabilità di iniziare il patognomonico lesione dell'aterosclerosi (ritenzione subendoteliale delle lipoproteine aterogene) può essere ridotto a un livello biologicamente trascurabile [2], [4]. Questo rapporto valuta se un'esposizione così bassissima elimini efficacemente l'insorgenza della malattia o se vie residue che coinvolgono infiammazione, lipoproteina(a) [Lp(a)], e disfunzione endoteliale mantenere la capacità di seminare placca arteriosa indipendentemente da ApoB [5], [6].
Il Modello di Risposta alla Ritenzione: Un Quadro Deterministico per l'Iniziazione
Le basi teoriche per l'eliminazione biologica dell'aterosclerosi poggiano su ipotesi della risposta alla ritenzione, che identifica la ritenzione subendoteliale di lipoproteine contenenti ApoB come l'evento iniziale necessario e sufficiente per aterogenesi [1], [7Mentre i modelli tradizionali enfatizzavano il danno endoteliale manifesto come innesco primario, le prove attuali indicano che un endotelio integro, sebbene disfunzionale, endotelio di solito si sovrappone a lesioni precoci e intermedie1], [8]. L'insorgenza della malattia si verifica quando le lipoproteine con un diametro inferiore a circa 70 nm, comprese LDL, i residui ricchi di trigliceridi e la Lp(a) attraversano la barriera endoteliale ed entrano nella tonaca intima [2], [7].
Interazioni molecolari all'interno della matrice intimale
All'interno dell'intima, le particelleritenute interagiscono con il matrice extracellulare (ECM), in particolare con i proteoglicani caricati negativamente come versicano, perlecano, biglicano, e decorina [1], [7]. Regioni cariche positivamente di ApoB, in particolare sequenze ricche di lisina e arginina residui, si legano elettrostaticamente al glicosaminoglicano (GAG) catene di questi proteoglicani1]. Non si tratta di un intrappolamento passivo; è un evento biochimico critico che prolunga il tempo di residenza della lipoproteina all'interno della parete arteriosa di un ordine di grandezza rispetto al transito plasmatico [9].
| Proteoglicano | Interazione con le lipoproteine ApoB | Ruolo nell'aterogenesi |
| Versican | Grande proteoglicano aggregante che espande il volume intimale | Promuove la cattura delle lipoproteine e cellula muscolare liscia migrazione7] |
| Perlecano | membrana basale eptaran solfato proteoglicano | Palcatura strutturale che facilita la ritenzione precoce delle particelle7] |
| Biglicano | Proteoglicano ricco di leucina di piccole dimensioni con elevata affinità per ApoB | Si correla allo sviluppo di nucleo necrotico ricco di lipidi [7] |
| Decorin | Interagisce con il collagene e le particelle di LDL | Modula la risposta fibrotica e l'aggregazione delle lipoproteine7] |
La permanenza prolungata nell'intima rende le lipoproteine trattenute altamente suscettibili a modifiche chimiche, tra cui ossidazione, glicazione, scissione enzimatica e aggregazione1], [9]. Le particelle modificate scatenano una risposta immunitaria disadattiva [1], [7]. Cellule endoteliali attivati da lipidi modificati e stress meccanici esprimono molecole di adesioneVCAM-1, ICAM-1) e secernono chemochine che reclutano monociti nel spazio sottendoteliale [1], [10]. Questi monociti si differenziano in macrofagi che interiorizzano lipoproteine modificate tramite i recettori spazzini e si trasformano in cellule cariche di lipidi cellule schiumose—il segno morfologico distintivo del stria lipidica [10].
Limiti Termodinamici e Cinetici della Ritenzione
La probabilità di ritenzione delle particelle è una funzione della concentrazione locale delle particelle di ApoB e della disponibilità di legame proteoglicanico siti all'interno della matrice [7In un modello stocastico della parete arteriosa, il tasso di accumulo di lipidi è determinato dal flusso di lipoproteine nell'intima e dalla cinetica di legame dei proteoglicani9]. A concentrazioni circolanti bassissime (ad esempio, LDL-C ≈ 15 mg/dL), il numero di particelle disponibili per transcitosi è notevolmente ridotto2], [11].
Se la velocità di ingresso delle particelle è sufficientemente bassa affinché i meccanismi di clearance endogena della parete arteriosa — la fagocitosi mediata da macrofagi e il sistema mediato da HDL trasporto inverso del colesterolo—possono rimuovere le particelle prima della modifica pro-infiammatoria, la cascata infiammatoria non viene mai innescata [1], [12]. Questa è la base meccanicistica per una soglia biologica di “effetto nullo” per la concentrazione di ApoB, al di sotto della quale la probabilità di iniziare una lesione si azzera [7].
La relazione quantitativa dell'esposizione cumulativa: anni-placca
Il rischio clinico di ASCVD non riflette l'LDL-C istantaneo, ma l'integrale dell'esposizione nel tempo, un concetto ora formalizzato come “esposizione cumulativa a LDL” o “anni placca” [13], [14]. In questo quadro, l'aterosclerosi è una malattia caratterizzata da un accumulo graduale di substrato e il tempo necessario per il verificarsi di un evento clinico è determinato dalla velocità con cui un individuo supera una soglia personale soglia della placca [13]. Domanski e colleghi hanno dimostrato formalmente in un'analisi aggregata di 4.958 partecipanti provenienti da ARIC, Cardias, MESA, e il Framingham Offspring Study che il carico cumulativo dell'esposizione al C-LDL, la durata di tale esposizione e la pendenza della variazione del C-LDL nel tempo hanno previsto ciascuno in modo indipendente gli eventi cardiovascolari incidenti [14].
Definizione delle soglie di placca-anno
Analisi epidemiologica e Randomizzazione mendeliana i dati consentono una quantificazione provvisoria delle soglie di esposizione cumulativa13], [15]. Le soglie pubblicate rimangono approssimative e dipendenti dalla coorte anziché formalmente validate tra le popolazioni, e i valori sottostanti sono da considerarsi al meglio come stime euristiche tratte da coorti a lungo termine e [dall'approccio] mendeliano randomizzazione dati13]–[15].
| Metrica di rischio (Uomini) | Esposizione cumulativa approssimativa a LDL (g·yr/dL) | Rischio di eventi importanti nel corso della vita (circa) |
| Soglia di basso rischio | ~ 5,000 | < 10% probabilità dell'evento [13], [14] |
| Soglia Intermedia | ~ 8,000 | Età mediana approssimativa per CAC non zero (~55–60 anni)13], [16] |
| Soglia di alto rischio | ~ 11,000 | >20% probabilità dell'evento [13], [14] |
| Soglia di rischio molto elevato | ~ 14,000 | Età mediana approssimata per CAC ≥ 100 [13], [16] |
Nota: Le soglie per le donne sono generalmente più elevate (stimabili in circa 20–30% a livelli di rischio comparabili), in linea con l’insorgenza più tardiva dell’ASCVD nelle donne e con l’attenuazione, in fase premenopausale, della transcitosi delle LDL e dei processi biologici a livello della parete arteriosa [13].
Influenza dei fattori di rischio secondari sulla soglia di ritenzione
L'esposizione cumulativa alle LDL richiesta per iniziare gli eventi non è statica; è modulata dall'ambiente biologico del arteria [13]. Ipertensione, diabete, e fumo abbassare efficacemente la soglia aumentando la ritenzione delle particelle o accelerando la risposta infiammatoria ai lipidi ritenuti2], [17].
- Ipertensione: Elevato pressione sanguigna aumenta la transcitosi delle LDL attraverso l'endotelio e promuove la sintesi di proteoglicani con maggiore affinità per l'ApoB7]. Sforzo di taglio su elementi esistenti targhe aumenta la probabilità di rottura13].
- Diabete di tipo 2 insulino-resistenza: La disglicemia cronica e l'iperinsulinemia danneggiano la parete arteriosa, promuovono un rimodellamento sfavorevole e restringono le coronarie lumen, quindi anche placche di piccole dimensioni diventano emodinamicamente significative e i trombi hanno maggiori probabilità di essere occlusi [14].
- Fumo: L'esposizione al tabacco provoca un danno endoteliale diretto e stress ossidativo, accelerando la modificazione delle lipoproteine intimali [2].
- Abuso di androgeni: Negli utenti giovani di sesso maschile di steroidi anabolizzanti-androgeni, volume della placca e punteggio di calcio coronarico i punteggi correlano fortemente con l'esposizione cumulativa nel corso della vita, coerentemente con un'accelerazione indipendente dell'aterogenesi18].
Per un individuo metabolicamente sano con pressione sanguigna controllata e nessuna comorbilità infiammatoria, la parete arteriosa può tollerare un carico cumulativo maggiore prima che si manifesti la malattia clinica13]. Sotto il ipotesi di rischio zero, il mantenimento di LDL-C ≈ 15 mg/dL per un arco di vita di 80 anni produce solo circa 1.200 g·yr/dL di esposizione cumulativa—ben al di sotto della soglia euristica di basso rischio di ~5.000 g·yr/dL e all'incirca di un ordine di grandezza inferiore alle soglie associate a probabilità di eventi clinicamente significative [13].
Modelli Nulli Genetici: Esperimenti della Natura
Il test più rigoroso per stabilire se l'aterosclerosi possa essere eliminata risiede nei modelli genetici umani di esposizione ultrabassa all'ApoB per tutta la vita2], [3]. Questi “esperimenti della natura” forniscono le prove più forti disponibili che, in quasi totale assenza di particelle aterogene, l'insorgenza della malattia è profondamente attenuata [19], [20]. Il numero di casi clinici rimane limitato e i dati autoptici sono scarsi, pertanto le affermazioni di un'assenza “completa” dovrebbero essere interpretate come “un carico marcatamente ridotto oltre quanto plausibilmente attribuibile al solo caso” piuttosto che come matematicamente pari a zero.
Abetalipoproteinemia (ABL) e deficit di MTTP
L'abetalipoproteinemia è un disturbo autosomico recessivo causato da mutazioni bialleliche con perdita di funzione nel gene MTTP, che è essenziale per l'assemblaggio e la secrezione delle lipoproteine contenenti ApoB nel fegato e nell'intestino [19], [21]. Gli individui affetti presentano un'assenza quasi totale di lipoproteine contenenti ApoB in circolazione; colesterolo totale è tipicamente < 30 mg/dL e LDL-C < 5 mg/dL (spesso non rilevabile) [19].
Nonostante una grave patologia non cardiaca (malassorbimento dei grassi, acantocitosi, degenerazione spinocerebellare, retinite pigmentosa), le evidenze cliniche e autoptiche limitate indicano una sorprendente scarsità di lesioni aterosclerotiche nei pazienti con ABL [19], [21]. Cardiomiopatia e le aritmie, quando si verificano, sono attribuite prevalentemente alla carenza di vitamine liposolubili (vitamina E) piuttosto che ischemia [19]. L'ABL funge così dal più vicino modello nullo umano disponibile per l'aterosclerosi guidata da ApoB.
Ipobetalipoproteinemia Familiare (FHBL)
L'ipobetalipoproteinemia familiare (FHBL) risulta da mutazioni eterozigoti o bialleliche del gene APOB che producono proteine troncate e incapaci di essere secrete proteine [22].
- FHBL eterozigote: C-LDL tipicamente 20–50 mg/dL, con rischio di ASCVD nel corso della vita marcatamente ridotto [22], [23].
- Omozigote eterozigote composto FHBL: LDL-C spesso < 10 mg/dL; il fenotipo somiglia all'ABL e mostra una protezione altrettanto marcata contro la malattia aterosclerotica all'imaging e nei rapporti autoptici disponibili22], [23].
| Disturbo genetico | Meccanismo | LDL-C (mg/dL) | Fenotipo ASCVD |
| Abetalipoproteinemia | MTTP LOF; nessun assemblaggio di particelle | < 5 | Placca notevolmente ridotta / assente19] |
| FHBL omozigote | APOB LOF; proteine troncate | < 10 | Placca notevolmente ridotta / assente22], [23] |
| PCSK9 LOF (eterozigote composto) | Migliorato LDLR riciclaggio; rapida clearance delle LDL | ~ 14–15 | Fenotipo sano; nessuna ASCVD documentata nel caso indice24] |
| ANGPTL3 Carenza | Aumentata attività di LPL/EL; bassi TG e LDL | ~ 30–40 | Riduzione significativa del rischio di CAD (odds inferiori di circa 34–41%) [25], [26] |
PCSK9 e ANGPTL3: Il fenotipo ultra-basso “sano”
A differenza dell'ABL, che comporta una grave morbilità non cardiaca, le varianti con perdita di funzione in PCSK9 e ANGPTL3 producono livelli ultra-bassi di LDL-C senza malassorbimento dei grassi o steatosi epatica [3], [27]. Il primo individuo noto con eterozigosi composta per LOF di PCSK9, una donna afroamericana sana e fertile descritta da Zhao e colleghi, aveva un C-LDL di circa 14 mg/dL (0,36 mmol/L) ed era clinicamente senza note, dimostrando che la quasi totale assenza per tutta la vita di PCSK9 circolante è compatibile con la normale fisiologia umana [24]. Nella coorte ARIC (Atherosclerosis Risk in Communities), le varianti eterozigoti di perdita di funzione (LOF) del gene PCSK9 (PCSK9 Y142X e C679X) sono risultate associate a una riduzione del 28% dei livelli di colesterolo LDL e a una riduzione dell'88% in malattia coronarica incidenza nell’arco di circa 15 anni nei partecipanti di etnia nera, con una riduzione più modesta (~47%) associata ai portatori della mutazione PCSK9 R46L nei partecipanti di etnia bianca [28]. Estesa lungo l'arco di una vita di esposizione, la riduzione del rischio si avvicina alla protezione quasi completa osservata nell'ABL e nell'FHBL omozigote [2].
Il deficit di ANGPTL3 produce “ipolipemia combinata” con LDL-C, HDL-C e trigliceridi bassi trigliceridi [27]. Nell’analisi di Stitziel del 2017, tre soggetti eterozigoti composti presentavano un’assenza totale di placche coronariche all’angiografia TC, contro una media di 39% carico di placca nei parenti appaiati; i portatori eterozigoti di LOF presentavano un rischio inferiore di circa 34% di malattia coronarica (OR 0,66; IC 95% 0,44–0,98) [25]. Dewey e colleghi hanno replicato questo risultato in 58.335 partecipanti allo studio DiscovEHR, riportando un rischio 41% inferiore di CAD (OR 0,59; 95% IC 0,41–0,85; p = 0,004) [26In modo critico, l'imaging quantitativo conferma che i portatori di LOF di ANGPTL3 non presentano un aumento del grasso epatico, distinguendo questo percorso come un bersaglio favorevole per il mimetismo farmacologico a lungo termine27].
Prove farmacologiche: il paradigma “più basso è meglio”
I modelli genetici fanno riferimento a un'esposizione per tutta la vita; gli studi farmacologici testano l'effetto della riduzione del C-LDL più tardi nella vita, tipicamente in individui con malattia subclinica o clinica già esistente2].
Meta-regressione e la linearità del beneficio
I dati della Cholesterol Treatment Trialists (CTT) Collaboration e dei successivi studi sui farmaci non statinici (ezetimibe, Inibitori di PCSK9dimostrano una coerenza notevole dose-risposta: ogni riduzione di 1 mmol/L (38,7 mg/dL) del colesterolo LDL corrisponde a una riduzione di circa 22% degli eventi vascolari maggiori per ogni anno di trattamento, con una relazione che rimane lineare anche ai livelli più bassi raggiunti esaminati [29], [30Questa relazione è di fatto agnostica rispetto al meccanismo con cui viene abbassato il C-LDL15], [31].
| Sperimentazione clinica / Analisi | LDL-C raggiunto (mg/dL) | Risultato chiave |
| CTT Meta-analisi | Intervallo 60–180 | ~22% Riduzione della RR per 1 mmol/L (38,7 mg/dL) [29] |
| IMPROVE-IT (ezetimibe + simvastatina) | 53,7 contro 69,5 (TWA) | HR 0,936 (0,89–0,99) per l'endpoint primario; beneficio oltre statina da solo30] |
| Fourier (evolocumab) | Mediana ~30 (sottogruppo <20) | Beneficio lineare continuato fino a LDL-C < 20 mg/dL [32], [33] |
| Odissea RISULTATI (alirocumab) | ~53 (media a 48 settimane) | HR 0,85 MACE; primo segnale di mortalità per gli inibitori di PCSK9 (HR 0,85) [34] |
| PROLONG-ANG3 (solbinsiran) | Fase 2; riduzione sostenuta | siRNA mirato contro ANGPTL3; riduzione duratura di ApoB e TG35] |
| Lipidi CORALreef (enlicitide) | ~60 in trattamento con statina di fondo | Inibitore orale di PCSK9; Riduzione dell'LDL-C di Fase 3 [36] |
L'importanza di questi dati farmacologici risiede nell'osservazione del “mancato plateau” [32], [37La riduzione degli eventi continua linearmente anche a livelli di LDL-C inferiori a 20 mg/dL, suggerendo che i fattori biologici dell'aterosclerosi rimangono limitati dal substrato agli estremi dello spettro lipidico2], [32].
Malattia residua versus Nuova insorgenza
È necessario tracciare una distinzione fondamentale tra primario e prevenzione secondaria [13Tra i partecipanti allo studio che hanno raggiunto livelli molto bassi di LDL-C, una frazione significativa sperimenta ancora eventi38]. Questo rischio residuo non è un fallimento dell'ipotesi del rischio zero, bensì la conseguenza prevedibile delle caratteristiche strutturali irreversibili della placca avanzata2Una volta che si è sviluppata una lesione centro necrotico e uno assottigliato cappuccio fibroso, la rottura può essere scatenata da forze meccaniche locali o da infiammazione sistemica in gran parte indipendente dall'LDL-C attuale2], [39L'ipotesi del rischio zero riguarda l'insorgenza della malattia, non la rottura terminale di una placca preesistente1Se fossero stati mantenuti livelli di lipoproteine bassissimi fin dalla nascita, il substrato per eventi acuti (maturi, placca instabile) semplicemente non riuscirebbe a formarsi2], [14].
Percorsi di rischio residuo: l'infiammazione o la Lp(a) possono dare inizio alla malattia da sole?
La falsificazione dell'ipotesi del rischio zero richiede l'identificazione di una via non-ApoB capace di iniziare autonomamente l'aterosclerosi in assenza di lipoproteine aterogeniche5], [6].
Lipoproteina(a) e la necessità strutturale di ApoB
L'Lp(a) è una particella complessa costituita da una simile alle LDL ApoB-100 nucleo covalentemente legato all'apolipoproteina(a)40È indipendentemente associato al rischio di ASCVD anche quando l'LDL-C è controllato in modo ottimale5]. Meccanisticamente, la Lp(a) è più aterogenica delle LDL su base per-particella a causa della sua propensione al legame con la matrice e del suo carico di fosfolipidi ossidati (OxPL), che guidano una forte infiammazione [40], [41]. Fondamentalmente, tuttavia, ogni particella di Lp(a) richiede uno "scaffold" di ApoB-100; nell'ABL e nella FHBL omozigote, la Lp(a) non può essere sintetizzata poiché la secrezione di ApoB è assente [19], [22]. Di conseguenza, la Lp(a) non rappresenta una via di iniziazione non-ApoB, ma una sottoclasse quantitativamente più aterogenica della famiglia delle lipoproteine contenenti ApoB.
Infiammazione come potenziatore, non come iniziatore
Il ruolo dell'infiammazione (IL-6, IL-1β, hsCRP) nell'ASCVD è ben stabilito, e il Studio CANTOS ha dimostrato che il blocco di IL-1β mediato da canakinumab riduce gli eventi cardiovascolari senza modificare i livelli lipidici42Tuttavia, il consenso attuale è che l'infiammazione operi come una risposta fisiologica della parete arteriosa alle lipoproteine ritenute piuttosto che come un iniziatore autonomo7Nei modelli animali di tipo selvatico, l'infiammazione sistemica non genera aterosclerosi in assenza di iperlipidemia43L'infiammazione della parete arteriosa, il reclutamento di monociti e la formazione di cellule schiumose sono conseguenze a valle della ritenzione di lipoproteine1]. Malattie infiammatorie croniche (ad es., artrite reumatoide, SLE) abbassano la soglia per la formazione di lesioni guidate dalla ritenzione, ma non iniziano l'aterosclerosi in assenza del substrato di ApoB [7].
Immaginare l'estremità ultra-bassa: evidenze subcliniche
Punteggio del calcio delle arterie coronarie, ecografia intravascolare (IVUS), tomografia a coerenza ottica (OCT), e angio-TAC coronarica (CCTA) forniscono finestre complementari sulla presenza e sulla composizione della placca subclinica a strati lipidici estremi16], [44].
Il potere del CAC a zero
Un punteggio CAC pari a zero è un marcatore solido di basso rischio di eventi a breve termine, ma la sua interpretazione dipende dall'età [16], [45]. Nelle popolazioni più giovani (età < 45 anni), un punteggio CAC pari a zero è comune anche tra coloro che presentano un'esposizione significativa alle LDL poiché calcificazione è un marcatore di stabilizzazione tardiva45Al contrario, un CAC pari a zero in un individuo anziano è insolito e identifica un'eccezionale resistenza all'aterogenesi, spesso associata a livelli geneticamente bassi di ApoB o a una biologia della matrice favorevole16], [46].
| Categoria CAC | Unità Agatston | Significato clinico |
| Zero | 0 | Nessuna calcificazione rilevabile; rischio ASCVD a breve termine molto basso16] |
| Mite | 1–99 | Carico aterosclerotico precoce; supporta la riclassificazione del rischio16] |
| Moderato | 100–399 | Plaque significativa; il rischio di evento a 10 anni supera in genere 7,5% [16] |
| Grave | ≥ 400 | Rischio molto alto; spesso trattato come equivalente di ASCVD16] |
IVUS e la soglia per la regressione
Gli studi di imaging intravascolare dimostrano costantemente che una profonda riduzione del C-LDL può invertire il carico complessivo della placca47], [48]. Il Studio ASTEROID ha raggiunto un C-LDL medio di 60,8 mg/dL con rosuvastatina 40 mg e ha dimostrato la regressione di volume percentuale di ateroma (PAV) attraverso molteplici parametri di imaging47]. Saturno regressione corroborata del C-LDL nell'intervallo 60–70 mg/dL [48]. GLAGOV ha esteso la relazione all'era degli inibitori di PCSK9, mostrando una regressione lineare continua con evolocumab fino a livelli di LDL-C < 40 mg/dL, senza alcun plateau evidente49].
- Regressione Una riduzione del PAV viene osservata costantemente quando il C-LDL scende al di sotto di ~70 mg/dL, con l'entità della regressione che scala in base alla profondità della riduzione del C-LDL [47]–[49].
- Stabilizzazione A bassissimi livelli, le placche subiscono un rimodellamento favorevole; il nucleo ricco di lipidi si riduce e il cappuccio fibroso si ispessisce e diventa ricco di collagene, trasformando una lesione “vulnerabile” in una strutturalmente stabile [49], [50].
Ai sensi dell'ipotesi del rischio zero, il mantenimento precoce dell'LDL-C ≈ 15 mg/dL impedirebbe del tutto la formazione del nucleo ricco di lipidi; la regressione e la stabilizzazione diventano irrilevanti poiché non vi è alcuna lesione da far regredire [2].
Considerazioni temporali: esposizione nella prima infanzia rispetto all'intervento in età adulta
Il quadro dell'esposizione cumulativa enfatizza che l'età in cui inizia la riduzione delle LDL conta quanto la sua intensità13].
La finestra di opportunità
La storica analisi di randomizzazione mendeliana del 2012 condotta da Ference e colleghi ha raggruppato nove SNP in sei geni che regolano le LDL e ha scoperto che ogni unità standard di LDL-C geneticamente più bassa produceva una riduzione proporzionale della cardiopatia coronarica circa tre volte maggiore rispetto alla stessa entità di riduzione delle LDL-C indotta da statine in età avanzata [15]. Nello specifico, l’esposizione per tutta la vita a livelli di colesterolo LDL inferiori di circa 1 mmol/L è stata associata a una riduzione del rischio di cardiopatia coronarica compresa tra circa 54 e 55%, contro una riduzione di circa 22% rischio relativo riduzione per mmol/L con la terapia a base di statine iniziata nella mezza età15], [29Questa discrepanza sorge perché l'intervento precoce previene l'iniziazione delle lesioni, mentre l'intervento tardivo si limita a rallentare la progressione di placche già mature [2], [14].
Per un individuo metabolicamente sano:
- Mantenere i livelli di LDL-C ≈ 15 mg/dL per tutta la vita: Previene l'insorgenza della placca; il rischio nel corso della vita si avvicina allo zero2], [15].
- Riduzione dell'LDL-C a ≈ 15 mg/dL all'età di 40 anni: Arresta l'ulteriore progressione, stabilizza la placca subclinica esistente e ritarda gli eventi clinici di circa 10-20 anni a seconda del carico di placca basale13], [14].
- Riduzione del C-LDL a ≈ 15 mg/dL dopo un evento clinico: Riduce il rischio di recidiva stabilizzando placche vulnerabili; non elimina il rischio residuo derivante da danni strutturali irreversibili [34], [50].
Il primato biologico della prevenzione primaria — e idealmente primordiale — ne consegue direttamente: mantenere livelli fisiologici di lipoproteine fin dalle prime fasi della vita evita la transizione da un carico subclinico a un carico clinicamente pericoloso3].
Limiti Teorici e Meccanicisti: Stocastico versus Rischio Zero
L'eliminazione dell'aterosclerosi è assoluta o persiste una soglia biologica?
Ritenzione Stocastica a Minimi Estremi
L'inizio dell'aterosclerosi è fondamentalmente un processo probabilistico7]. Anche a livelli di C-LDL ≈ 15 mg/dL, una particella di ApoB potrebbe in linea di principio entrare nella parete arteriosa, legare un proteoglicano e subire ossidazione [7Tuttavia, la probabilità che un numero sufficiente di tali particelle venga trattenuto in una singola regione focale da innescare una risposta infiammatoria autoalimentata diventa estremamente ridotta a concentrazioni ultrabasse.7], [9].
La biologia della parete arteriosa incorpora molteplici meccanismi di sicurezza:
- Saccheggio da parte dei residenti: I macrofagi intimali sani possono eliminare piccole quantità di lipoproteine modificate senza diventare cellule schiumose o secernere citochine pro-infiammatorie1].
- HDLEfflusso di ApoA-I: L'HDL funge da vettore lipidico bidirezionale in grado di rimuovere il colesterolo in eccesso dall'intima; a un basso afflusso di ApoB, la capacità di efflusso mantiene facilmente l'equilibrio omeostatico [8], [51].
- Integrità della matrice: In assenza di una ritenzione lipidica sostenuta, l'intima rimane sottile e strutturalmente integra, con un comparto elastico conservato fibre e minima espansione dei proteoglicani [9].
Al target di rischio zero di LDL-C ≈ 15 mg/dL, la probabilità di innesco della placca potrebbe non essere matematicamente zero, ma è effettivamente zero in termini biologici e clinici: l'accumulo non raggiungerebbe mai la massa critica richiesta per la malattia nell'arco della vita umana [2], [14]. Il Studio Horus di 137 mummie in 4.000 anni di storia — inclusi popoli preindustriali e antichi simili agli Tsimane — documenta la calcificazione vascolare in ogni epoca esaminata, ma in modo notevole, le popolazioni preindustriali con LDL-C molto basso (ad esempio, i contemporanei Tsimane, con un LDL-C medio di circa 91 mg/dL e la più bassa prevalenza di aterosclerosi coronarica misurata in qualsiasi popolazione umana) mostrano solo bassi tassi di CAC subclinica anche negli anziani [52], [53]. L'estrapolazione a livelli di c-LDL a lungo termine di 15 mg/dL implica un carico di gran lunga inferiore persino a questo valore di riferimento.
Sintesi dei risultati dell'ipotesi del rischio zero
Tre varianti di ipotesi possono essere testate rispetto alle prove esaminate sopra.
Forma forte: Ipotesi di rischio zero
Un livello di LDL-C per tutta la vita di ≈ 15 mg/dL in un individuo metabolicamente sano produce una probabilità effettivamente pari a zero di aterosclerosi clinicamente significativa. Valutazione: supportata da modelli genetici nulli umani (ABL, FHBL omozigote) in cui il carico aterosclerotico è marcamente ridotto o assente [19], [22], dal valore basale di LDL-C del neonato fisiologico e dalla costante assenza di eventi in coorti genetiche a bassissima esposizione [2], [24].
Forma debole: Ipotesi asintotica
Il rischio si avvicina allo zero ma non lo raggiunge mai completamente a causa della ritenzione stocastica o di percorsi non-ApoB. Valutazione: supportata dalla natura fondamentalmente probabilistica delle interazioni particella-parete [7]. L'età estrema o la grave infiammazione sistemica potrebbero, in linea di principio, causare minimi cambiamenti dell'intima, sebbene tali lesioni probabilmente rimarrebbero subcliniche nel corso della vita umana [7].
Ipotesi nulla
L'aterosclerosi si verifica ancora a tassi significativi indipendentemente da livelli molto bassi di LDL. Valutazione: confutata per il fenotipo ideale [2], [15]. Il rischio residuo osservato nelle popolazioni trattate in prevenzione secondaria è costantemente attribuibile alla placca preesistente e a fattori non legati alle LDL particelle contenenti ApoB (residui ricchi di trigliceridi e Lp(a)) anziché a un meccanismo di inizio non dipendente da ApoB [5], [40].
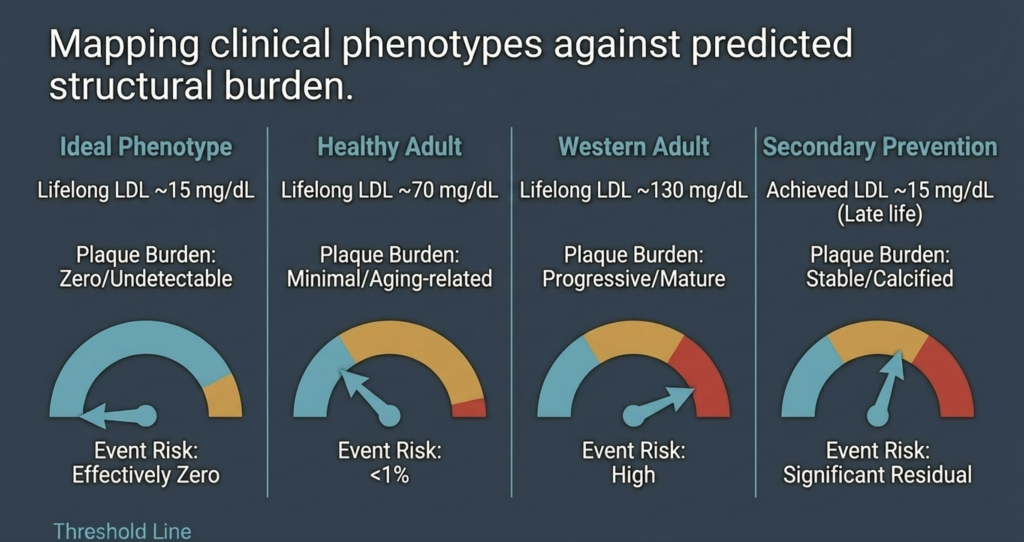
| Fenotipo clinico | Carico di placca atteso | Probabilità di rischio dell'evento |
| Fenotipo ideale (LDL-C per tutta la vita ~15 mg/dL) | Zero / non rilevabile | Praticamente zero15] |
| Adulto sano (cOL-LDL per tutta la vita ~70 mg/dL) | Minimale / legato all'invecchiamento | Basso (~5–10%) [14] |
| Adulto occidentale (c-LDL permanente ~130 mg/dL) | Progressivo / maturo | Alto2], [14] |
| Prevenzione secondaria (LDL-C raggiunto ~15 mg/dL) | Stabile / calcificato | Residuo significativo [34] |
Conclusione: Ridefinire la soglia della salute umana
La valutazione dell'ipotesi del rischio zero supporta l'opinione che l'aterosclerosi sia una malattia dipendente dal substrato che richiede una minima esposizione cumulativa per tutta la vita alle lipoproteine contenenti ApoB per iniziare2], [14La relazione quantitativa tra l'esposizione cumulativa e la formazione di placca implica che il mantenimento dell'LDL-C nell'intervallo di 10–20 mg/dL fin dalla nascita ritardi l'insorgenza della malattia oltre i limiti biologici della longevità umana13], [15].
I modelli genetici (abetalipoproteinemia, iof omozigote e fenotipi sani a bassissimi livelli derivanti dalla perdita di funzione di PCSK9 e ANGPTL3) dimostrano che livelli così bassi sono sia sicuri sia compatibili con una marcata riduzione – e in alcuni casi con un'apparente assenza – di placca aterosclerotica, pur riconoscendo che il numero di casi rimane limitato [19], [22], [24], [25Mentre i rischi residui guidati da Lp(a), remnant e infiammazione persistono nei pazienti con malattia conclamata, questi fattori sono insufficienti a iniziare l'aterogenesi in presenza di una quasi totale assenza di particelle di ApoB2], [40].
L'implicazione per la cardiologia preventiva è sostanziale3Invece di gestire il rischio come una conseguenza inevitabile dell'invecchiamento, l'obiettivo corretto è prevenzione primordialemantenere livelli fisiologici di lipoproteine durante le prime fasi della vita per eliminare il substrato dell'aterogenesi2], [15]. Questo paradigma suggerisce che le malattie cardiache, la principale causa di morte in tutto il mondo, siano biologicamente eradicabili se si previene la ritenzione delle particelle di ApoB per tutto l'arco della vita umana [2], [14].
Riferimenti
- J. Borén, M. J. Chapman, R. M. Krauss, C. J. Packard, J. F. Bentzon, C. J. Binder, M. J. Daemen, L. L. Demer, R. A. Hegele, S. J. Nicholls, B. G. Nordestgaard, G. F. Watts, E. Bruckert, S. Fazio, B. A. Ference, I. Graham, J. D. Horton, U. Landmesser, U. Laufs, L. Masana, G. Pasterkamp, F. J. Raal, K. K. Ray, H. Schunkert, M.-R. Taskinen, B. van de Sluis, O. Wiklund, L. Tokgözoğlu, A. L. Catapano, and H. N. Ginsberg, “Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights—a consensus statement from the European Atherosclerosis Society Consensus Panel,” Eur. Heart J., vol. 41, no. 24, pp. 2313–2330, Jun. 2020, doi: 10.1093/eurheartj/ehz962.
- B. A. Ference, H. N. Ginsberg, I. Graham, K. K. Ray, C. J. Packard, E. Bruckert, R. A. Hegele, R. M. Krauss, F. J. Raal, H. Schunkert, G. F. Watts, J. Borén, S. Fazio, J. D. Horton, L. Masana, S. J. Nicholls, B. G. Nordestgaard, B. van de Sluis, M.-R. Taskinen, L. Tokgözoğlu, U. Landmesser, U. Laufs, O. Wiklund, J. K. Stock, M. J. Chapman, and A. L. Catapano, “Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies,” Eur. Heart J., vol. 38, no. 32, pp. 2459–2472, Aug. 2017, doi: 10.1093/eurheartj/ehx144.
- A. L. Catapano, I. Graham, G. De Backer, O. Wiklund, M. J. Chapman, H. Drexel, A. W. Hoes, C. S. Jennings, U. Landmesser, T. R. Pedersen, Ž. Reiner, G. Riccardi, M.-R. Taskinen, L. Tokgözoğlu, W. M. M. Verschuren, P. Vlachopoulos, D. A. Wood, and J. L. Zamorano, “2016 ESC/EAS guidelines for the management of dyslipidaemias,” Eur. Heart J., vol. 37, no. 39, pp. 2999–3058, Oct. 2016, doi: 10.1093/eurheartj/ehw272.
- J. H. O’Keefe, L. Cordain, W. H. Harris, R. M. Moe, and R. Vogel, “Optimal low-density lipoprotein is 50 to 70 mg/dl: lower is better and physiologically normal,” J. Am. Coll. Cardiol., vol. 43, no. 11, pp. 2142–2146, Jun. 2004, doi: 10.1016/j.jacc.2004.03.046.
- B. G. Nordestgaard, M. J. Chapman, K. Ray, J. Borén, F. Andreotti, G. F. Watts, H. Ginsberg, P. Amarenco, A. Catapano, O. S. Descamps, E. Fisher, P. T. Kovanen, J. A. Kuivenhoven, P. Lesnik, L. Masana, Z. Reiner, M. R. Taskinen, L. Tokgözoğlu, and A. Tybjærg-Hansen, “Lipoprotein(a) as a cardiovascular risk factor: current status,” Eur. Heart J., vol. 31, no. 23, pp. 2844–2853, Dec. 2010, doi: 10.1093/eurheartj/ehq386.
- B. G. Nordestgaard and A. Varbo, “Triglycerides and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 626–635, Aug. 2014, doi: 10.1016/S0140-6736(14)61177-6.
- I. Tabas, K. J. Williams, and J. Borén, “Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications,” Circulation, vol. 116, no. 16, pp. 1832–1844, Oct. 2007, doi: 10.1161/CIRCULATIONAHA.106.676890.
- P. Libby, “The changing landscape of atherosclerosis,” Nature, vol. 592, no. 7855, pp. 524–533, Apr. 2021, doi: 10.1038/s41586-021-03392-8.
- D. C. Schwenke and T. E. Carew, “Initiation of atherosclerotic lesions in cholesterol-fed rabbits. II. Selective retention of LDL vs. selective increases in LDL permeability in susceptible sites of arteries,” Arteriosclerosis, vol. 9, no. 6, pp. 908–918, Nov./Dec. 1989, doi: 10.1161/01.atv.9.6.908.
- R. Ross, “Atherosclerosis—an inflammatory disease,” N. Engl. J. Med., vol. 340, no. 2, pp. 115–126, Jan. 1999, doi: 10.1056/NEJM199901143400207.
- F. Mach, C. Baigent, A. L. Catapano, K. C. Koskinas, M. Casula, L. Badimon, M. J. Chapman, G. G. De Backer, V. Delgado, B. A. Ference, I. M. Graham, A. Halliday, U. Landmesser, B. Mihaylova, T. R. Pedersen, G. Riccardi, D. J. Richter, M. S. Sabatine, M.-R. Taskinen, L. Tokgözoğlu, and O. Wiklund, “2019 ESC/EAS guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk,” Eur. Heart J., vol. 41, no. 1, pp. 111–188, Jan. 2020, doi: 10.1093/eurheartj/ehz455.
- A. R. Tall and L. Yvan-Charvet, “Cholesterol, inflammation and innate immunity,” Nat. Rev. Immunol., vol. 15, no. 2, pp. 104–116, Feb. 2015, doi: 10.1038/nri3793.
- J. Brandts and K. K. Ray, “The LDL cumulative exposure hypothesis: evidence and practical applications,” Nat. Rev. Cardiol., vol. 21, no. 9, pp. 600–608, Sep. 2024, doi: 10.1038/s41569-024-01039-5.
- M. J. Domanski, X. Tian, C. O. Wu, J. P. Reis, A. K. Dey, Y. Gu, L. Zhao, S. Bae, K. Liu, A. A. Hasan, D. Zimrin, M. R. Farkouh, A. R. Hong, D. M. Lloyd-Jones, and V. Fuster, “Time course of LDL cholesterol exposure and cardiovascular disease event risk,” J. Am. Coll. Cardiol., vol. 76, no. 13, pp. 1507–1516, Sep. 2020, doi: 10.1016/j.jacc.2020.07.059.
- B. A. Ference, W. Yoo, I. Alesh, N. Mahajan, K. K. Mirowska, A. Mewada, J. Kahn, L. Afonso, K. A. Williams, and J. M. Flack, “Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis,” J. Am. Coll. Cardiol., vol. 60, no. 25, pp. 2631–2639, Dec. 2012, doi: 10.1016/j.jacc.2012.09.017.
- R. Detrano, A. D. Guerci, J. J. Carr, D. E. Bild, G. Burke, A. R. Folsom, K. Liu, S. Shea, M. Szklo, D. A. Bluemke, D. H. O’Leary, R. Tracy, K. Watson, N. D. Wong, and R. A. Kronmal, “Coronary calcium as a predictor of coronary events in four racial or ethnic groups,” N. Engl. J. Med., vol. 358, no. 13, pp. 1336–1345, Mar. 2008, doi: 10.1056/NEJMoa072100.
- S. Yusuf, S. Hawken, S. Ôunpuu, T. Dans, A. Avezum, F. Lanas, M. McQueen, A. Budaj, P. Pais, J. Varigos, and L. Lisheng, “Effect of potentially modifiable risk factors associated with myocardial infarction in 52 countries (the INTERHEART study): case-control study,” Lancet, vol. 364, no. 9438, pp. 937–952, Sep. 2004, doi: 10.1016/S0140-6736(04)17018-9.
- A. L. Baggish, R. B. Weiner, G. Kanayama, J. I. Hudson, M. H. Picard, A. M. Hutter Jr., and H. G. Pope Jr., “Cardiovascular toxicity of illicit anabolic-androgenic steroid use,” Circulation, vol. 135, no. 21, pp. 1991–2002, May 2017, doi: 10.1161/CIRCULATIONAHA.116.026945.
- A. J. Hooper, B. A. Burnett, and J. R. Burnett, “Abetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Jul. 2023. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK532447/.
- J. C. Cohen, E. Boerwinkle, T. H. Mosley Jr., and H. H. Hobbs, “Sequence variations in PCSK9, low LDL, and protection against coronary heart disease,” N. Engl. J. Med., vol. 354, no. 12, pp. 1264–1272, Mar. 2006, doi: 10.1056/NEJMoa054013.
- M. M. Berriot-Varoqueaux, L. P. Aggerbeck, M. Samson-Bouma, and J. R. Wetterau, “The role of the microsomal triglyceride transfer protein in abetalipoproteinemia,” Annu. Rev. Nutr., vol. 20, pp. 663–697, 2000, doi: 10.1146/annurev.nutr.20.1.663.
- S. G. Young and A. J. Hooper, “APOB-related familial hypobetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Feb. 2021. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK570370/.
- L. Tarugi, E. Averna, E. Di Leo, A. Cefalù, D. Noto, S. Magnolo, M. Cattin, S. Bertolini, and M. Calandra, “Molecular diagnosis of hypobetalipoproteinemia: an ENID review,” Atherosclerosis, vol. 195, no. 2, pp. e19–e27, Dec. 2007, doi: 10.1016/j.atherosclerosis.2007.05.003.
- Z. Zhao, Y. Tuakli-Wosornu, T. A. Lagace, L. Kinch, N. V. Grishin, J. D. Horton, J. C. Cohen, and H. H. Hobbs, “Molecular characterization of loss-of-function mutations in PCSK9 and identification of a compound heterozygote,” Am. J. Hum. Genet., vol. 79, no. 3, pp. 514–523, Sep. 2006, doi: 10.1086/507488.
- N. O. Stitziel, A. V. Khera, X. Wang, A. J. Bierhals, A. C. Vourakis, A. E. Sperry, P. Natarajan, D. Klarin, C. A. Emdin, S. M. Zekavat, A. Nomura, J. Erdmann, H. Schunkert, N. J. Samani, W. E. Kraus, S. H. Shah, B. Yu, E. Boerwinkle, D. J. Rader, N. Gupta, P. M. Frossard, A. Rasheed, J. Danesh, E. S. Lander, S. Gabriel, D. Saleheen, K. Musunuru, and S. Kathiresan, “ANGPTL3 deficiency and protection against coronary artery disease,” J. Am. Coll. Cardiol., vol. 69, no. 16, pp. 2054–2063, Apr. 2017, doi: 10.1016/j.jacc.2017.02.030.
- F. E. Dewey, V. Gusarova, R. L. Dunbar, C. O’Dushlaine, C. Schurmann, O. Gottesman, S. McCarthy, C. V. Van Hout, S. Bruse, H. M. Dansky, J. B. Leader, M. F. Murray, M. D. Ritchie, H. L. Kirchner, D. H. Ledbetter, J. Penn, A. Lopez, I. B. Borecki, J. D. Overton, J. G. Reid, D. J. Carey, A. J. Murphy, G. D. Yancopoulos, A. Baras, J. Gromada, and A. R. Shuldiner, “Genetic and pharmacologic inactivation of ANGPTL3 and cardiovascular disease,” N. Engl. J. Med., vol. 377, no. 3, pp. 211–221, Jul. 2017, doi: 10.1056/NEJMoa1612790.
- K. Musunuru, J. P. Pirruccello, R. Do, G. M. Peloso, C. Guiducci, C. Sougnez, K. V. Garimella, S. Fisher, J. Abreu, A. J. Barry, T. Fennell, E. Banks, L. Ambrogio, K. Cibulskis, A. Kernytsky, E. Gonzalez, N. Rudzicz, J. C. Engert, M. A. DePristo, M. J. Daly, J. C. Cohen, H. H. Hobbs, D. Altshuler, G. Schonfeld, S. B. Gabriel, P. Yue, and S. Kathiresan, “Exome sequencing, ANGPTL3 mutations, and familial combined hypolipidemia,” N. Engl. J. Med., vol. 363, no. 23, pp. 2220–2227, Dec. 2010, doi: 10.1056/NEJMoa1002926.
- C. Baigent, L. Blackwell, J. Emberson, L. E. Holland, C. Reith, N. Bhala, R. Peto, E. H. Barnes, A. Keech, J. Simes, and R. Collins (Cholesterol Treatment Trialists’ Collaboration), “Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials,” Lancet, vol. 376, no. 9753, pp. 1670–1681, Nov. 2010, doi: 10.1016/S0140-6736(10)61350-5.
- Cholesterol Treatment Trialists’ (CTT) Collaboration, “Efficacy and safety of LDL-lowering therapy among men and women: meta-analysis of individual data from 174 000 participants in 27 randomised trials,” Lancet, vol. 385, no. 9976, pp. 1397–1405, Apr. 2015, doi: 10.1016/S0140-6736(14)61368-4.
- C. P. Cannon, M. A. Blazing, R. P. Giugliano, A. McCagg, J. A. White, P. Theroux, H. Darius, B. S. Lewis, T. O. Ophuis, J. W. Jukema, G. M. De Ferrari, W. Ruzyllo, P. De Lucca, K. Im, E. A. Bohula, C. Reist, S. D. Wiviott, A. M. Tershakovec, T. A. Musliner, E. Braunwald, and R. M. Califf, “Ezetimibe added to statin therapy after acute coronary syndromes,” N. Engl. J. Med., vol. 372, no. 25, pp. 2387–2397, Jun. 2015, doi: 10.1056/NEJMoa1410489.
- J. Silverman, L. A. Ballantyne, D. A. Bhatt, S. D. Wiviott, M. S. Sabatine, and Cholesterol Treatment Trialists, “Association between lowering LDL-C and cardiovascular risk reduction among different therapeutic interventions: a systematic review and meta-analysis,” JAMA, vol. 316, no. 12, pp. 1289–1297, Sep. 2016, doi: 10.1001/jama.2016.13985.
- M. S. Sabatine, R. P. Giugliano, A. C. Keech, N. Honarpour, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, S. M. Wasserman, P. S. Sever, and T. R. Pedersen, “Evolocumab and clinical outcomes in patients with cardiovascular disease,” N. Engl. J. Med., vol. 376, no. 18, pp. 1713–1722, May 2017, doi: 10.1056/NEJMoa1615664.
- R. P. Giugliano, T. R. Pedersen, A. C. Keech, A. Park, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, J. Lopez, and M. S. Sabatine, “Clinical efficacy and safety of achieving very low LDL-cholesterol concentrations with the PCSK9 inhibitor evolocumab: a prespecified secondary analysis of the FOURIER trial,” Lancet, vol. 390, no. 10106, pp. 1962–1971, Oct. 2017, doi: 10.1016/S0140-6736(17)32290-0.
- G. G. Schwartz, P. G. Steg, M. Szarek, D. L. Bhatt, V. A. Bittner, R. Diaz, J. M. Edelberg, S. G. Goodman, C. Hanotin, R. A. Harrington, J. W. Jukema, G. Lecorps, K. W. Mahaffey, A. Moryusef, R. Pordy, K. Quintero, M. T. Roe, W. J. Sasiela, J.-F. Tamby, P. Tricoci, H. D. White, A. M. Zeiher, and ODYSSEY OUTCOMES Committees and Investigators, “Alirocumab and cardiovascular outcomes after acute coronary syndrome,” N. Engl. J. Med., vol. 379, no. 22, pp. 2097–2107, Nov. 2018, doi: 10.1056/NEJMoa1801174.
- C. M. Ballantyne, J. P. Kastelein, L. A. Leiter, S. J. Nicholls, and colleagues, “Durability and efficacy of solbinsiran, a GalNAc-conjugated siRNA targeting ANGPTL3, in adults with mixed dyslipidaemia (PROLONG-ANG3): a double-blind, randomised, placebo-controlled, phase 2 trial,” Lancet, 2025 (advance online publication).
- S. J. Nicholls, C. M. Ballantyne, and colleagues (CORALreef Lipids Investigators), “Efficacy and safety of enlicitide, an oral PCSK9 inhibitor, in adults with hypercholesterolemia: the Phase 3 CORALreef Lipids trial,” N. Engl. J. Med., 2025 (publication pending).
- M. Bhandari, S. M. Nissen, and colleagues, “How low can you go? New evidence supports no lower bound to low-density lipoprotein cholesterol level in secondary prevention,” Circulation, vol. 147, no. 19, pp. 1433–1435, May 2023, doi: 10.1161/CIRCULATIONAHA.123.064041.
- P. M. Ridker, N. Mora, L. Rose, and JUPITER Trial Study Group, “Percent reduction in LDL cholesterol following high-intensity statin therapy: potential implications for guidelines and for the prescription of emerging lipid-lowering agents,” Eur. Heart J., vol. 37, no. 17, pp. 1373–1379, May 2016, doi: 10.1093/eurheartj/ehw046.
- P. Libby, P. M. Ridker, and G. K. Hansson, “Progress and challenges in translating the biology of atherosclerosis,” Nature, vol. 473, no. 7347, pp. 317–325, May 2011, doi: 10.1038/nature10146.
- S. Tsimikas, “A test in context: lipoprotein(a): diagnosis, prognosis, controversies, and emerging therapies,” J. Am. Coll. Cardiol., vol. 69, no. 6, pp. 692–711, Feb. 2017, doi: 10.1016/j.jacc.2016.11.042.
- S. Tsimikas, H.-K. Gordts, C. Nora, C. Yeang, and J. L. Witztum, “Statin therapy increases lipoprotein(a) levels,” Eur. Heart J., vol. 41, no. 24, pp. 2275–2284, Jun. 2020, doi: 10.1093/eurheartj/ehz310.
- P. M. Ridker, B. M. Everett, T. Thuren, J. G. MacFadyen, W. H. Chang, C. Ballantyne, F. Fonseca, J. Nicolau, W. Koenig, S. D. Anker, J. J. P. Kastelein, J. H. Cornel, P. Pais, D. Pella, J. Genest, R. Cifkova, A. Lorenzatti, T. Forster, Z. Kobalava, L. Vida-Simiti, M. Flather, H. Shimokawa, H. Ogawa, M. Dellborg, P. R. F. Rossi, R. P. T. Troquay, P. Libby, R. J. Glynn, and CANTOS Trial Group, “Antiinflammatory therapy with canakinumab for atherosclerotic disease,” N. Engl. J. Med., vol. 377, no. 12, pp. 1119–1131, Sep. 2017, doi: 10.1056/NEJMoa1707914.
- A. Daugherty, S. E. Tall, M. J. Daemen, E. Falk, E. M. Fisher, E. Garcia-Cardena, A. R. Lusis, A. P. Owens III, M. E. Rosenfeld, and I. Tabas, “Recommendation on design, execution, and reporting of animal atherosclerosis studies: a scientific statement from the American Heart Association,” Arterioscler. Thromb. Vasc. Biol., vol. 37, no. 9, pp. e131–e157, Sep. 2017, doi: 10.1161/ATV.0000000000000062.
- M. J. Budoff, S. Achenbach, R. S. Blumenthal, J. J. Carr, J. G. Goldin, P. Greenland, A. D. Guerci, J. A. Lima, D. J. Rader, G. D. Rubin, L. J. Shaw, S. E. Wiegers, American Heart Association Committee on Cardiovascular Imaging and Intervention, American Heart Association Council on Cardiovascular Radiology and Intervention, American Heart Association Committee on Cardiac Imaging, “Assessment of coronary artery disease by cardiac computed tomography: a scientific statement from the AHA,” Circulation, vol. 114, no. 16, pp. 1761–1791, Oct. 2006, doi: 10.1161/CIRCULATIONAHA.106.178458.
- H. S. Hecht, “Coronary artery calcium scanning: past, present, and future,” JACC Cardiovasc. Imaging, vol. 8, no. 5, pp. 579–596, May 2015, doi: 10.1016/j.jcmg.2015.02.006.
- K. Nasir, M. B. Rivera, R. Blankstein, M. J. Blaha, A. D. Choi, R. S. Blumenthal, M. G. Silverman, A. Dardari, J. Berman, J. Yeboah, M. J. Budoff, J. J. Carr, and M. Cainzos-Achirica, “Implications of coronary artery calcium testing for primary prevention,” J. Am. Coll. Cardiol., vol. 66, no. 15, pp. 1657–1668, Oct. 2015, doi: 10.1016/j.jacc.2015.07.066.
- S. E. Nissen, S. J. Nicholls, I. Sipahi, P. Libby, J. S. Raichlen, C. M. Ballantyne, J. Davignon, R. Erbel, J. C. Fruchart, J.-C. Tardif, P. Schoenhagen, T. Crowe, V. Cain, K. Wolski, M. Goormastic, and E. M. Tuzcu, “Effect of very high-intensity statin therapy on regression of coronary atherosclerosis: the ASTEROID trial,” JAMA, vol. 295, no. 13, pp. 1556–1565, Apr. 2006, doi: 10.1001/jama.295.13.jpc60002.
- S. E. Nissen, S. J. Nicholls, K. Wolski, R. Nesto, S. Kupfer, A. Perez, H. Jure, R. De Larochellière, C. S. Staniloae, K. Mavromatis, J. Saw, B. Hu, A. M. Lincoff, E. M. Tuzcu, and PERISCOPE Investigators, “Effect of rosuvastatin versus atorvastatin on progression of coronary atherosclerosis in patients with coronary artery disease (SATURN),” N. Engl. J. Med., vol. 365, no. 22, pp. 2078–2087, Dec. 2011, doi: 10.1056/NEJMoa1110874.
- S. J. Nicholls, R. Puri, T. Anderson, C. M. Ballantyne, L. Cho, J. J. P. Kastelein, W. Koenig, R. Somaratne, H. Kassahun, J. Yang, S. M. Wasserman, R. Scott, I. Ungi, J. Podolec, A. O. Ophuis, J. H. Cornel, M. Borgman, D. M. Brennan, and S. E. Nissen, “Effect of evolocumab on progression of coronary disease in statin-treated patients: the GLAGOV randomized clinical trial,” JAMA, vol. 316, no. 22, pp. 2373–2384, Dec. 2016, doi: 10.1001/jama.2016.16951.
- A. V. Khera, E. S. Everett, M. G. Caulfield, F. E. Hantgan, J. Deasy, R. K. Scott, P. S. Sever, J. Barton, L. Heller, A. Nambi, and M. S. Sabatine, “Evolocumab, plaque regression, and clinical outcomes,” J. Am. Coll. Cardiol., vol. 75, no. 9, pp. 1037–1050, Mar. 2020, doi: 10.1016/j.jacc.2019.12.052.
- D. J. Rader and G. K. Hovingh, “HDL and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 618–625, Aug. 2014, doi: 10.1016/S0140-6736(14)61217-4.
- R. C. Thompson, A. H. Allam, G. P. Lombardi, L. S. Wann, M. L. Sutherland, J. D. Sutherland, M. A. Soliman, B. Frohlich, D. T. Mininberg, J. M. Monge, C. M. Vallodolid, S. L. Cox, G. A. El-Maksoud, I. Badr, M. I. Miyamoto, A. el-Halim Nur el-Din, J. Narula, C. E. Finch, and G. S. Thomas, “Atherosclerosis across 4000 years of human history: the Horus study of four ancient populations,” Lancet, vol. 381, no. 9873, pp. 1211–1222, Apr. 2013, doi: 10.1016/S0140-6736(13)60598-X.
- H. Kaplan, R. C. Thompson, B. C. Trumble, L. S. Wann, A. H. Allam, B. Beheim, B. Frohlich, M. L. Sutherland, J. D. Sutherland, J. Stieglitz, D. E. Rodriguez, D. E. Michalik, C. J. Rowan, G. P. Lombardi, R. Bedi, C. E. Garcia, J. K. Min, J. Narula, C. E. Finch, M. Gurven, and G. S. Thomas, “Coronary atherosclerosis in indigenous South American Tsimane: a cross-sectional cohort study,” Lancet, vol. 389, no. 10080, pp. 1730–1739, Apr. 2017, doi: 10.1016/S0140-6736(17)30752-3.

