超低レベルの生涯LDLコレステロール値により動脈硬化は生物学的に排除されるのか?
「ゼロリスク」仮説の批判的評価
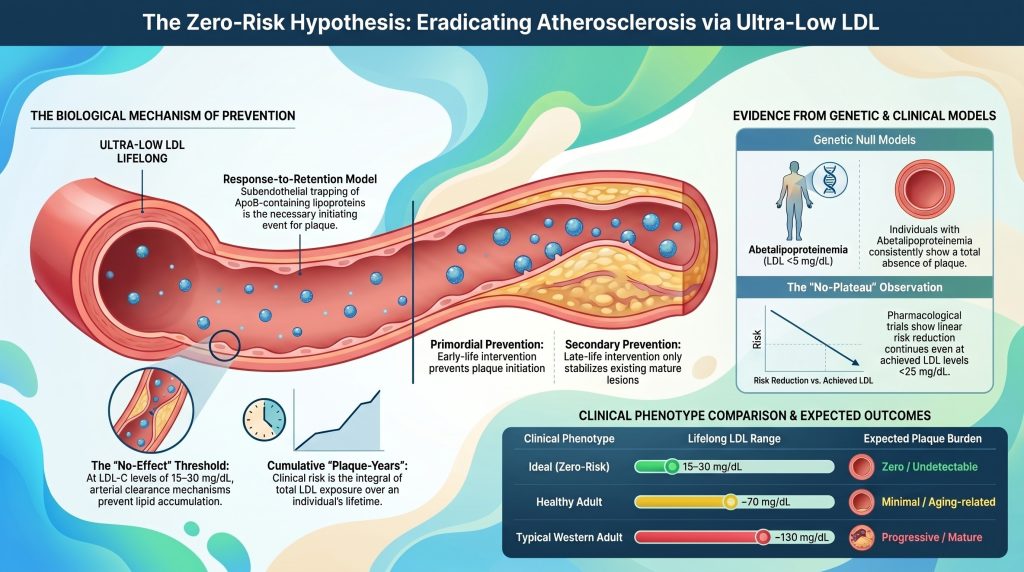
アテローム性動脈硬化の 心血管疾患 ASCVDは長らくヒトの加齢に伴う避けられない結果とされてきたが、現代の分子生物学および遺伝学は 流行病学 疾患が原理的には生物学的に回避可能である基質依存的モデルへますます収束しつつある1], [2]. 「ゼロリスク」仮説の前提は、 動脈硬化 主に アポリポ蛋白 Bアポリポ蛋白B)–誘発性障害2], [3]. 超低レベルの低密度への生涯にわたる露出を維持することにより、 リポタンパク質 コレステロール (LDL-C)とその対応するApoB粒子濃度(生理的新生児のベースラインに近い約10〜20 mg/dL [0.26〜0.52 mmol/L])である場合、開始する確率 病態ognomonicではなく、 特異的 病変 動脈硬化の(内皮下貯留 動脈硬化惹起性リポ蛋白の)生物学的に無視できるレベルまで減少させることができる [2], [4]。このレポートは、このような超低曝露が疾患の発症を効果的に排除するのか、あるいは以下の関与する残留経路が存在するのかを評価するものである。 炎症, リポ蛋白(a) [Lp(a)]、および 内皮機能障害 播種する能力を保持する 動脈プラーク ApoBとは無関係に5], [6].
応答・保持モデル:開始のための決定的フレームワーク
動脈硬化の生物学的除去の理論的根拠は、 リテンション応答仮説, アポB含有リポタンパク質の内皮下捕捉を、以下の必要かつ十分な開始イベントとして特定する アテローム発生 [1], [7]。従来のモデルが明白な内皮障害を主な引き金として強調していたのに対し、現在のエビデンスは、機能不全はあるものの完全な状態の, 内皮 通常、早期および中等度病変の上に存在する1], [8]. 直径約70 nm未満のリポタンパク質(以下を含む)が LDL, トリグリセリドを豊富に含むレムナントおよびLp(a)は、内皮関門を通過して中膜に入る 内膜 [2], [7].
内膜基質内の分子間相互作用
内膜の中で、停滞した粒子は次と相互作用する 細胞外マトリックス (細胞外マトリックス)、特に次のような負に帯電したプロテオグリカンと バーシカン, ペルカン, ビグリカン, 、およびデコリン[1], [7]. アポBの正に帯電した領域、具体的にリシンに富む配列および アルギニン 残基が静電的に結合する グリコサミノグリカン これらのプロテオグロガンの(GAG)鎖1これは受動的な捕捉ではなく、リポタンパク質の動脈壁内での滞留時間を血漿中通過時間と比較して1桁延長させる、極めて重要な生化学的イベントである。9].
| プロテオグリカン | アポBリポタンパク質との相互作用 | アテローム性動脈硬化の発症における役割 |
| バーシカン | 内膜の容積を拡大する大型凝集性プロテオグリカン | リポタンパク質の捕捉を促進し、 平滑筋細胞 移行7] |
| ペルカン | 基底膜 ヘパラン硫酸 プロテオグリカン | 初期粒子保持を促進する構造的足場7] |
| ビグリカン | 高いApoB親和性を持つスモール・ロイシン・リッチ・プロテオグリカン | の開発と相関する 脂質核 [7] |
| デコリン | コラーゲンおよびLDL粒子と相互作用する | 線維化応答およびリポタンパク質凝集を調節する7] |
内膜内への長期間の滞留により、捕捉されたリポ蛋白は、酸化、糖化、酵素的切断、凝集などの化学修飾を受けやすくなる。1], [9]. 変性した微粒子が不適応な免疫応答を引き起こす [1], [7]. 内皮細胞 修正された脂质と機械的ストレスによって活性化され、接着分子を発現するVCAM-1, ICAM-1) および単球を誘引するケモカインを分泌する 内皮下腔 [1], [10]。これらの単者は次のように分化する: マクロファージ スカベンジャー受容体を介して修飾リポタンパク質を取り込み、脂質を蓄積した 泡沫細胞—の形態学的な特徴である 脂肪線条 [10].
保持の熱力学的および速度論的限界
粒子捕捉の確率は、ApoB粒子の局所濃度と、[ ]の可用性の関数である。 プロテオグリカン結合 マトリックス内のサイト7動脈壁の確率論的モデルにおいて、脂質蓄積の速度は、リポタンパク質の内膜へのフラックスとプロテオグリカン結合の反応速度論によって決定される9]。超低濃度の血中循環濃度(例:LDL-C ≒ 15 mg/dL)では、存在する粒子の数が トランスサイトーシス 大幅に削減される2], [11].
微粒子の侵入速度が、動脈壁の内因性クリアランス機構(マクロファージを介した食作用およびHDLを介した)である、十分に低い場合 コレステロール引き抜き転送—炎症誘発性修飾の前に粒子を除去できれば、炎症カスケードが開始されることは決してない [1], [12]。これが、アポB濃度の生物学的「無影響」閾値のメカニズム的基礎であり、この閾値を下回ると、病変発生の確率がゼロに近づく [7].
累積曝露量の量的関係:プラーク・イヤーズ
ASCVDの臨床的リスクは、瞬間的なLDL-Cではなく、時間経過に沿った曝露量の積分値を反映するものであり、現在では「累積LDL曝露量(cumulative LDL exposure)」、あるいは“プラークイヤーズ” [13], [14]。この枠組みの下では、アテローム性動脈硬化症は基質の徐々な蓄積の疾患であり、臨床イベントまでの時間は、個人が自身の プラーク閾値 [13]. ドマンスキー(Domanski)らの研究グループは、4,958人の参加者を対象とした統合解析において、これを正式に実証した。 ARIC, CARDIA, MESA, そしてフラミンガム子孫研究では、LDL-C曝露の累積負担、その曝露の時間経過、および経時的なLDL-C変化の傾きが、それぞれ独立して心血管イベントの発症を予測することが示された [14].
プラーク・イヤ閾値の定義
疫学的分析と メンデルランダム化 データにより、累積曝露閾値の暫定的な定量化が可能になる13], [15]。発表された閾値は、集団全体で正式に検証されたものというよりも、依然として概算でありコホート依存的である。以下の値は、長期コホートおよびメンデルランダム化研究から導き出された経験的(ヒューリスティックな)推定値とみなすのが最適である。 ランダム化 データ13]–[15].
| リスク指標(男性) | 概算累積LDL曝露量(g·yr/dL) | 生涯にわたる重大事象のリスク(概算) |
| 低リスク閾値 | ~ 5,000 | < 10% 事象の発生確率 [13], [14] |
| 中級のしきい値 | ~ 8,000 | 非ゼロCACの推定中央値(約55〜60歳)13], [16] |
| 高リスクの閾値 | ~ 11,000 | >20% 事象の発生確率 [13], [14] |
| 超高リスク閾値 | ~ 14,000 | CAC ≥ 100 のおおよその年齢中央値13], [16] |
注: 女性の場合、閾値は一般的に高くなる(同等のリスク層において、およそ20~30%と推定される)。これは、女性においてASCVDの発症が晩年にずれ込むことや、閉経前にLDLのトランスサイトーシスや動脈壁の生物学的機能が低下することが観察されている事実と一致している [13].
二次的リスク要因が保持閾値に及ぼす影響
イベントを引き起こすために必要な累積LDL曝露量は一定ではなく、その生物学的環境によって修飾される。 動脈 [13]. 高血圧, 糖尿病, 、および 喫煙 粒子の保持を高めるか、残留脂質に対する炎症反応を加速させることにより、実質的に閾値を下げる2], [17].
- 高血圧症 高められた 血圧 内皮を介したLDLのトランスサイトーシスを増加させ、ApoB親和性の高いプロテオグリカンの合成を促進する7]. 既存のせん断応力 プラーク 破裂確率を高める13].
- 2型糖尿病 インスリン抵抗性: 慢性的な血糖異常と高インスリン血症は動脈壁を傷つけ、悪しきリモデリングを促進し、冠動脈を狭小化させる。 ルーメン, 、そのため、小さなプラークでも血行力学的に有意となり、血栓が閉塞性を引き起こしやすくなる [14].
- 喫煙: タバコへの曝露は直接的な内皮障害を引き起こし、 酸化ストレス, 、内膜におけるリポ蛋白の修飾を促進し、2].
- アンドロゲン乱用 若い男性のアナボリック・アンドロゲン・ステロイド使用者において、, プラーク体積 そして 冠動脈石灰化(CAC) スコアは生涯の曝露量と強く相関しており、アテローム性動脈硬化形成の独立した加速と一致している18].
血圧がコントロールされており、炎症性の併存疾患がない代謝的に健康な個人では、動脈壁は臨床疾患が発現する前に、より高い累積負担に耐えることができます13]. 下の ゼロリスク仮説, 、80年の生涯にわたってLDL-Cを約15 mg/dLに維持すると、わずか約1,200 g·yr/dLの 累積暴露—臨床的に意味のあるイベント発生確率に関連する閾値を約1桁下回り、低リスクの経験則的閾値である約5,000 g·yr/dLを大きく下回っている。13].
遺伝学的ヌルモデル:自然界の実験
アテローム性動脈硬化を消失させることができるかどうかの最も厳密な検証は、生涯にわたる超低ApoB曝露のヒト遺伝子モデルにある。2], [3これら「自然の実験」は、次のような事についての、現在得られる中で最も強力な証拠を提供する: 動脈硬化惹起性粒子, 、疾患の発症は著しく軽減される19], [20]. 症例報告の数は依然として少なく、剖検データも限られているため、「完全な」欠如という主張は、数学的な意味でのゼロではなく、「偶然の産物として合理的に説明できる範囲を大きく超えて著しく減少した負荷」と解釈されるべきである。.
無βリポタンパク血症(ABL)およびMTTP欠損症
無βリポタンパク血症は、肝臓および小腸におけるApoB含有リポタンパク質の組み立てと分泌に必須であるMTTPの二対立遺伝子性機能喪失変異によって引き起こされる常染色体劣性遺伝疾患である[19], [21]. 罹患した個人では、循環血中のApoB含有リポタンパク質がほぼ完全に欠損している。; 総コレステロール 通常は < 30 mg/dL であり、LDL-C は < 5 mg/dL です(多くの場合検出不可能です)[19].
重度の非心疾患性病態(脂肪吸収不良、有棘赤血球症、脊髄小脳変性症、網膜色素変性症)にもかかわらず、臨床的および限定的な剖検の証拠は、無βリポ蛋白血症(ABL)患者におけるアテローム性動脈硬化性病変の著しい欠如を示している [19], [21]. 心筋症 そして不整脈が発生する場合、それは別の原因ではなく、主に脂溶性ビタミン(ビタミンE)の欠乏に起因すると考えられている 虚血 [19従ってABLは、ApoBが引き起こすアテローム性動脈硬化における、利用可能な最も近いヒト・ヌルモデルとして機能する。.
家族性低ベータリポ蛋白血症
FHBLは、分泌能のない短縮型を生じるヘテロ接合体またはバイアレルAPOB変異に起因する タンパク質 [22].
- ヘテロ接合性FHBL: LDL-Cは通常20〜50 mg/dLであり、生涯にわたるASCVDのリスクが著しく低下する [22], [23].
- ホモ接合体 / ホモ接合の 複合ヘテロ接合体 FHBL: LDL-Cはしばしば10 mg/dL未満であり、その表現型はABL(無βリポタンパク血症)に類似し、画像検査および利用可能な剖検報告において、動脈硬化性疾患に対する同様に顕著な防御を示す [22], [23].
| 遺伝性疾患 | メカニズム | LDL-C (mg/dL) | ASCVD表現型 |
| 無βリポタンパク血症 | MTTP 機能喪失;粒子アセンブリなし | < 5 | 著明なプラークの減少 / 欠如19] |
| ホモ接合性FHBL | APOB LOF;切断されたタンパク質 | < 10 | 著明なプラークの減少 / 欠如22], [23] |
| PCSK9 LOF(複合ヘテロ接合性) | 強化された LDL受容体 リサイクル、急速なLDLクリアランス | 14〜15 | 健康な表現型;インデックス症例において記録されたASCVDなし24] |
| ANGPTL3 欠乏 | LPL/EL活性の上昇、低TGおよび低LDL | 〜30〜40 | CADが著しく減少した(オッズ比が約34~41%低下)[25], [26] |
PCSK9とANGPTL3:。「健康的な」超低表現型
重篤な非心臓性合併症を引き起こすABLとは異なり、PCSK9およびANGPTL3の機能喪失型バリアントは、脂肪吸収不良や肝脂肪変性を伴わずに超低LDL-Cをもたらす。3], [27]。Zhaoらの研究グループによって報告された、健康で妊孕性のあるアフリカ系アメリカ人女性である、ヒトで初めて報告された複合ヘテロ接合体PCSK9機能喪失型(LOF)個体は、LDL-C値が約14 mg/dL(0.36 mmol/L)であり、臨床的に特記すべき異常は認められなかった。このことは、血中PCSK9が生涯にわたってほぼ欠如している状態が、ヒトの正常な生理機能と矛盾しないことを示している [24]. 「地域社会におけるアテローム性動脈硬化症のリスク(ARIC)」コホート研究において、PCSK9のヘテロ接合型機能喪失(LOF)変異(PCSK9 Y142XおよびC679X)は、LDL-Cの低下および88%の減少と関連していた。 冠動脈疾患 黒人参加者における約15年間の発生率について、一方、白人参加者ではPCSK9 R46L変異保有者に起因する発生率の低下は、約47%と比較的緩やかなものだった [28]. 一生涯にわたる曝露にわたって延長すると、リスク低減はABLおよびホモ接合性FHBLで観察されるほぼ完全な保護に近づく [2].
ANGPTL3欠損症は、LDL-C、HDL-Cの低下を伴う「複合型高脂血症」を引き起こし、さらに 中性脂肪 [27]. Stitzielによる2017年の分析では、3名の複合ヘテロ接合体被験者において、CTアンギオグラフィーで冠動脈プラークが認められなかったのに対し、その他の被験者では平均39% プラーク負荷 対照群の親族において、ヘテロ接合体の機能喪失(LOF)保因者は、約34%低いオッズを示した。 冠動脈疾患 (オッズ比 0.66;95%信頼区間 0.44–0.98) [25]. Deweyらは、DiscovEHRの参加者58,335名を対象にこの知見を再現し、冠動脈疾患(CAD)の発症オッズが41%低下したことを報告した(オッズ比 0.59;95% 信頼区間 0.41–0.85;p = 0.004)[26決定的なことに、定量的イメージングにより、ANGPTL3機能喪失(LOF)保有者は肝脂肪が増加していないことが確認されており、この経路が長期的な薬理学的模倣のための有望な標的であることを際立たせている。27].
薬理学的証拠:「低いほど良い」というパラダイム
遺伝学的モデルが生涯にわたる曝露を反映する一方、薬理学的試験は、通常、既存の無症候性または臨床的疾患を有する個人において、人生の後半におけるLDL-C低下の効果を検証する。2].
メタ回帰と便益の線形性
コレステロール治療試行家コラボレーション(CTT)およびその後の非スタチン系薬の試験からのデータ(エゼチミブ, PCSK9阻害薬) 驚くほど一貫した実証をする 用量反応: LDL-Cが1 mmol/L(38.7 mg/dL)低下するごとに、治療1年あたり主要な血管イベントが約22%減少することに対応しており、この関係は、調査対象となった達成可能な最低レベルにおいても直線的なままである [29], [30この関係は、LDL-Cが低下するメカニズムとは実質的に無関係である。15], [31].
| 治験 分析 | LDL-C達成値 (mg/dL) | 主な発見 |
| CTT メタアナリシス | 範囲 60~180 | 1 mmol/L(38.7 mg/dL)あたりの~22% RRの減少量 [29] |
| IMPROVE-IT エゼチミブ + シンバスタチン | 53.7対69.5 (TWA) | 主要評価項目に対するハザード比 0.936 (0.9–0.99);それを超えるベネフィット スタチン 1人ぼっち30] |
| フーリエ (エボロクマブ) | 中央値 〜30(サブグループ <20) | LDL-Cが20 mg/dL未満となるまで、その効果は直線的に持続した [32], [33] |
| オデッセイ 成果 (アリロクマブ) | ~53(48週間の平均値) | HR 0.85 MACE;PCSK9阻害薬における初の死亡リスクの兆候(HR 0.85) [34] |
| PROLONG-ANG3 (ソルビンシラン) | フェーズ2;持続的減少 | ANGPTL3を標的とするsiRNA;持続的なApoBおよびTGの低下 [35] |
| CORALreef リピッド(エンリシティド) | 背景スタチンで約60 | 経口PCSK9阻害薬;第3相試験におけるLDL-C低下 [36] |
これらの薬理学的データの重要性は、「プラトーがない」という観察結果にあります[32], [37]. LDL-Cが20 mg/dL未満に達した段階でも、イベントの減少は直線的に継続しており、これは、脂質スペクトルの両極端においても、アテローム性動脈硬化症の生物学的要因が依然として基質制限状態にあることを示唆している [2], [32].
遺残病変対新規治療開始
一次的なものと二次的なものとの間には、重要な区別を明確にしなければならない。 二次予防 [13]. LDL-Cを極めて低いレベルまで低下させた試験参加者の中でも、依然としてかなりの割合の人が心血管イベントを発症している [38]. この 残留リスク ゼロリスク仮説の破綻ではなく、進行したプラークの不可逆的な構造的特徴がもたらす予測可能な結果である2]. 病変が形成されると、 壊死核 そして、薄めた 線維性被膜, 局所的な機械的力や、現在のLDL-C値とはほぼ独立した全身性炎症によって破裂が引き起こされる可能性がある2], [39]. ゼロリスク仮説は、疾患の発症に関するものであり、既存のプラークの最終的な破裂に関するものではない [1もし出生時から超低リポ蛋白血症が維持されていたならば、急性イベントの基質となる(成熟した、, 不安定なプラーク) 単に形成されない [2], [14].
残存リスクの経路:炎症やLp(a)だけで疾患が引き起こされることはあるのか?
ゼロリスク仮説を反証するには、動脈硬化原性リポ蛋白が存在しない状態で、独立して動脈硬化を引き起こすことが可能なアポB非依存性経路を特定する必要がある。5], [6].
リポタンパク質(a)とアポBの構造上の必要性
Lp(a)は、LDLに類似した アポB-100 アポリポタンパク質(a)に共有結合しているコア [40]. LDL-Cが最適にコントロールされている場合でも、これはASCVDのリスクと独立して関連している [5]. メカニズムの面では、Lp(a)はマトリックスへの結合性が高く、強力な炎症を引き起こす酸化リン脂質(OxPL)を運んでいるため、粒子当たりの観点ではLDLよりもアテローム形成性が高い [40], [41しかし決定的なことに、すべてのLp(a)粒子にはApoB-100の骨格が必要であり、ABLおよびホモ接合型FHBLにおいては、ApoBの分泌が存在しないためLp(a)を合成することができません。19], [22したがって、Lp(a)は非ApoB開始経路を表すものではなく、ApoB含有リポ蛋白ファミリーの量的に動脈硬化性のより高いサブクラスを表している。.
炎症は「引き金」ではなく「増強因子」である
炎症の役割(IL-6, ASCVDにおける、IL-1β、hsCRP)の役割は十分に確立されており、 CANTOS試験 カナキヌマブによるIL-1βの阻害が、脂質レベルに変化をもたらすことなく心血管イベントを減少させることを実証した [42]. それにもかかわらず、現在のコンセンサスでは、炎症は自律的な引き金としてではなく、蓄積したリポタンパク質に対する動脈壁の生理学的反応として機能するとされている [7野生型動物モデルにおいて、全身性の炎症は高脂血症が存在しない場合にはアテローム性動脈硬化を引き起こさない43]. 動脈壁の炎症、単球の遊走、および泡沫細胞の形成は、リポ蛋白の係留の下流における結果である [1]. 慢性炎症性疾患(例:, 関節リウマチ, 、SLE)は、保持駆動型病変形成の閾値を下げるが、ApoB基質が存在しない場合には動脈硬化を引き起こさない [7].
超ローエンドのイメージング:亜臨床的証拠
冠動脈石灰化スコア検査, 血管内超音波検査 (IVUS)、, 光干渉断層計 (OCT)、および 冠動脈CTアンギオグラフィー (CCTAは)極端な脂質層における潜在性プラークの存在と組成に対して相補的な窓を提供する16], [44].
ゼロCACのパワー
CACスコアがゼロであることは、短期間のイベントリスクが低いことの強力な指標であるが、その解釈は年齢によって異なる [16], [45]. 若年層(45歳未満)においては、LDLへの曝露が相当量ある場合であっても、CACがゼロであることはよく見られます。なぜなら 石灰化 後期安定化マーカーである45逆に、高齢者におけるCAC(冠動脈石灰化)ゼロはまれであり、アテローム性動脈硬化に対する例外的な抵抗力を示し、多くの場合、遺伝的に低いApoB(アポリポ蛋白B)や有利なマトリックス生物学に関連しています。16], [46].
| CACカテゴリー | アガトストン単位 | 臨床的意義 |
| ゼロ | 0 | 石灰化は検出されず、短期的なASCVDリスクは非常に低いです。16] |
| マイルド | 1–99 | 早期アテローム性動脈硬化性負荷;リスクの上方再分類を支持する16] |
| 中程度 | 100–399 | 著しいプラーク;10年イベントリスクは通常7.5%を超える [16] |
| 深刻な | ≥ 400 | 超高リスク。しばしばASCVD等価として扱われる16] |
IVUSとプラーク退縮の閾値
血管内イメージングの試験では、LDL-Cの大幅な低下がプラークの総負荷を逆転させ得ることが一貫して示されている47], [48]。 ASTEROID試験 平均LDL-C値 60.8 mg/dLを達成し ロスバスタチン 40 mg であり、の退縮を示した プラーク体積百分率 複数の画像化パラメータにわたる(PAV)47]. 土星 LDL-Cが60〜70 mg/dLの範囲での確証された退行[48]. グラゴフ PCSK9阻害薬の時代にもその関係が拡張され、エボロクマブによりLDL-Cが40 mg/dL未満に至るまで継続的な直線回帰が示され、明らかなプラトーは認められなかった49].
- 回帰 LDL-Cが約70 mg/dLを下回ると、PAVの減少が一貫して観察され、退縮の程度はLDL-C低下の深さに比例する47]–[49].
- 安定化 極めて低レベルでは、プラークは有益なリモデリングを受け、脂質を豊富に含むコアが縮小し、線維性被膜が厚くなってコラーゲンが豊富になり、「脆弱な」病変が構造的に安定した病変へと変化する [49], [50].
ゼロリスク仮説の下では、生後早期からのLDL-Cの約15 mg/dLへの維持により、脂質を豊富に含むコアの形成が完全に予防され、退縮させるべき病変が存在しないため、退縮や安定化という概念は意味をなさなくなる [2].
時間軸に関する考察:早期の曝露と成人期の介入対比
累積曝露フレームワークは、LDL低下が始まる年齢がその強度と同じくらい重要であることを強調している13].
好機の窓
フェレンス(Ference)らの画期的な2012年のメンデルランダム化解析では、6つのLDL調節遺伝子にわたる9つのSNPを統合し、遺伝的に低いLDL-Cの標準単位あたりが、晩年のスタチン誘発性LDL-C低下と同程度と比較して、冠動脈疾患の比例的減少を約3倍大きく引き起こすことを明らかにしました [15]. 具体的には、生涯にわたりLDL-Cが約1 mmol/L低い状態にさらされた場合、CHDリスクは約54~55%低下したのに対し、約22% 相対リスク 中年期に開始したスタチン療法による1 mmol/Lあたりの低下15], [29早期介入は病変の開始を防ぐ一方、後期介入はすでに成熟したプラークの進行を遅らせるだけであるため、この乖離が生じる。2], [14].
代謝的に健康な個人の場合:
- LDL-Cを生涯にわたり約15 mg/dLに維持すること: プラークの発生を予防し、生涯リスクはほぼゼロになります2], [15].
- 40歳時点でのLDL-Cを約15 mg/dLに低減: さらなる進行を停止させ、既存の無症状プラークを安定化させ、ベースラインのプラーク負荷に応じて臨床イベントを推定10〜20年遅らせる13], [14].
- 臨床イベント後にLDL-Cを約15 mg/dLまで低下させること: 安定化により再発リスクを軽減する プラーク破綻準備巣; 不可逆的な構造的損傷に起因する残留リスクを排除するものではない34], [50].
一次的、できれば始原的な予防の生物学的優位性はそこから直接導き出される。すなわち、人生の最も早い段階から生理的なリポ蛋白レベルを維持することにより、無症候性から臨床的に危険な負荷への移行を回避することができる。3].
理論的および機構的限界:確率的リスク対ゼロリスク
動脈硬化の除去は絶対的なものですか、それとも生物学的な限界が残存しますか。
極低値における確率的保持
アテローム性動脈硬化の初期化は、本質的に確率的なプロセスである7]. LDL-C が ≈ 15 mg/dL という低値であっても、理論上、ApoB 粒子は動脈壁に侵入し、プロテオグリカンに結合して酸化を受ける可能性がある [7しかし、超低濃度では、自己持続的な炎症反応を引き起こすのに十分な数のそのような粒子が単一の焦点領域に留まる確率は、限りなくゼロに近くなる。7], [9].
動脈壁の生物学には、複数のフェイルセーフ機構が組み込まれている:
- 居住者の物色: 健常な内膜マクロファージは、泡沫細胞化したり前炎症性サイトカインを分泌したりすることなく、少量の修復リポタンパク質をクリアすることができる1].
- HDLアポA-Iエフラックス: HDLは内膜から過剰なコレステロールを除去する双方向の脂質ベクターとして機能し、ApoBの流入が少ない場合、引き抜き能によって恒常性が容易に維持される [8], [51].
- マトリックス整合性: 持続的な脂質の貯留がない場合、内膜は薄く構造的に保たれ、弾性線維は維持されている。 繊維 および最小限のプロテオグリカン膨大 [9].
LDLコレステロール値が約15 mg/dLというゼロリスクの目標値では、プラーク形成の確率は数学的にはゼロではないかもしれないが、生物学的および臨床的観点からは実質的にゼロである。すなわち、人間の寿命の範囲内では、蓄積が疾患に必要な臨界量に達することは決してない。2], [14]。 ホルス・スタディ 4,000年の歴史を持つ137体のミューミ(チマネ族のような前近代および古代の人々を含む)の調査により、調査されたすべての時代において血管石灰化が記録されているが、特筆すべきことに、LDL-Cが非常に低い前近代の集団(例えば、現代の チマネ, 、平均LDL-Cは約91 mg/dLで、ヒト集団の中で冠動脈アテローム硬化の有病率が最も低い)は、高齢者においても無症候性CACの発症率が低いだけである[52], [53]. 生涯にわたるLDL-C値15 mg/dLへの外挿は、このベースラインすらもはるかに下回る負荷を意味する。.
ゼロリスク仮説の結果の統合
上で検討した証拠に対して、3つの仮説のバリエーションを検証することができる。.
ストロング・フォーム:ゼロリスク仮説
代謝的に健康な個体における生涯にわたるLDL-C約15 mg/dLは、臨床的に意味のあるアテローム性動脈硬化症の発症確率を実質的にゼロにする。評価:ヒト遺伝学的ヌルモデル(ABL、ホモ接合型FHBL)によって裏付けられており、アテローム性動脈硬化症の負荷が著しく軽減または消失している [19], [22]、および新生児の生理学的LDL-Cベースライン、ならびに超低曝露遺伝的コホートにおける一貫したイベントの欠如により、[2], [24].
弱形式:漸近的仮説
リスクはゼロに近づくものの、確率的な保持やアポB非依存性経路が存在するため、完全にはゼロにならない。評価:粒子と血管壁の相互作用の本質的な確率的性質によって裏付けられている [7極端な高齢化や重度の全身性炎症は、原理的には最小限の内膜変化を引き起こし得るが、そのような病変は人間の寿命全体を通じて無症状のままである可能性が高い7].
帰無仮説
動脈硬化は、LDLが非常に低いレベルであっても、LDLとは独立して意味のある割合で発生し続ける。評価:理想的な表現型に対しては反論された [2], [15]. 治療された二次予防集団で観察される残余リスクは、一貫して、既存のプラークおよび非LDLに起因する。 アポB含有リポ蛋白 トリグリセリド豊富レムナントおよびLp(a))であり、非ApoB機序による開始ではなく5], [40].
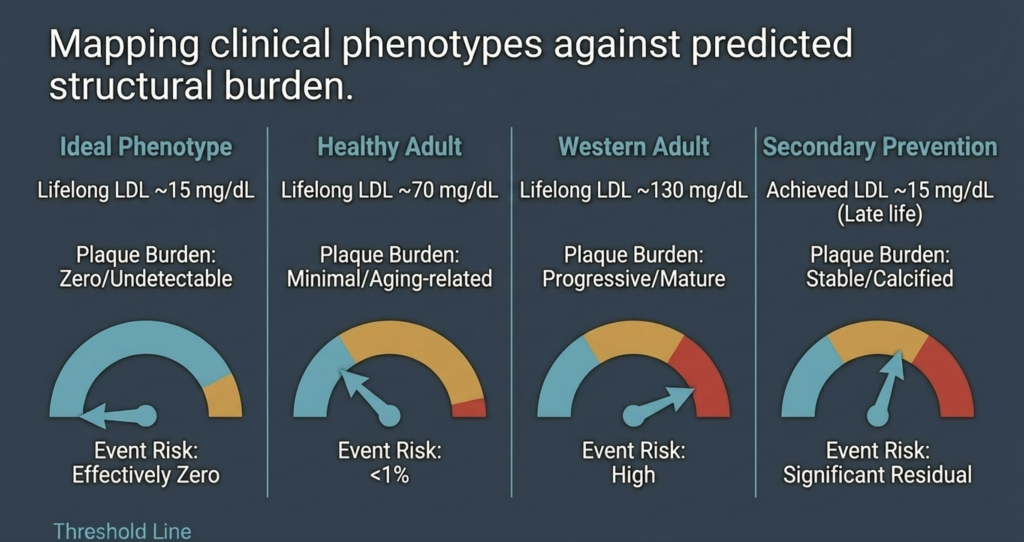
| 臨床表現型 | 予想されるプラーク負荷 | イベントリスクの確率 |
| 理想的な表現型(生涯にわたるLDL-C 約15 mg/dL) | ゼロ / 検出限界値以下 | 実質ゼロ15] |
| 健康な成人(生涯にわたるLDL-C約70 mg/dL) | ミニマル / 加齢関連 | 低(約5~10%) [14] |
| 西洋人の成人(生涯LDL-C 約130 mg/dL) | 進歩的 / 成熟した | 高2], [14] |
| 二次予防(LDL-C約15 mg/dL達成) | 安定型/石灰化 | 重大な残留 [34] |
結論:人間の健康の基準の再定義
ゼロリスク仮説の評価は、アテローム性動脈硬化症が、発症のためにアポB含有リポ蛋白への生涯にわたる最小限の累積曝露量を必要とする基質依存性の疾患であるという見解を支持している[2], [14]. 累積曝露量とプラーク形成との間の定量的関係は、出生時からLDL-Cを10〜20 mg/dLの範囲に維持することが、人間の寿命の生物学的限界を超えて疾患の発症を遅らせることを意味する[13], [15].
遺伝学的モデル(無βリポ蛋白血症、ホモ接合体FHBL、およびPCSK9とANGPTL3の機能喪失による健康な超低フェノタイプ)は、症例数が依然として限られていることを認めつつ、そのような低値が安全であり、動脈硬化性プラークの著しい減少、そして場合によっては明らかな消失と両立することを示している19], [22], [24], [25成熟した疾患を持つ患者において、Lp(a)、レムナント、炎症に起因する残余リスクが持続する一方で、これらの要因は、ApoB粒子がほぼ完全に欠乏している状態ではアテローム性動脈硬化の形成を開始するには不十分である。2], [40].
予防的心臓学におけるその示唆は重大である3]。加齢の避けられない結果としてリスクを管理するのではなく、適切な目的は 一次予防動脈硬化の基質を排除するため、生命の最も早い段階から生理的なリポ蛋白レベルを維持すること2], [15このパラダイムによれば、世界最大の死因である心臓病は、人間の寿命を通じてApoB粒子の蓄積を防ぐことができれば、生物学的に根絶可能であるとされる。2], [14].
参考文献
- J. Borén, M. J. Chapman, R. M. Krauss, C. J. Packard, J. F. Bentzon, C. J. Binder, M. J. Daemen, L. L. Demer, R. A. Hegele, S. J. Nicholls, B. G. Nordestgaard, G. F. Watts, E. Bruckert, S. Fazio, B. A. Ference, I. Graham, J. D. Horton, U. Landmesser, U. Laufs, L. Masana, G. Pasterkamp, F. J. Raal, K. K. Ray, H. Schunkert, M.-R. Taskinen, B. van de Sluis, O. Wiklund, L. Tokgözoğlu, A. L. Catapano, and H. N. Ginsberg, “Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights—a consensus statement from the European Atherosclerosis Society Consensus Panel,” Eur. Heart J., vol. 41, no. 24, pp. 2313–2330, Jun. 2020, doi: 10.1093/eurheartj/ehz962.
- B. A. Ference, H. N. Ginsberg, I. Graham, K. K. Ray, C. J. Packard, E. Bruckert, R. A. Hegele, R. M. Krauss, F. J. Raal, H. Schunkert, G. F. Watts, J. Borén, S. Fazio, J. D. Horton, L. Masana, S. J. Nicholls, B. G. Nordestgaard, B. van de Sluis, M.-R. Taskinen, L. Tokgözoğlu, U. Landmesser, U. Laufs, O. Wiklund, J. K. Stock, M. J. Chapman, and A. L. Catapano, “Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies,” Eur. Heart J., vol. 38, no. 32, pp. 2459–2472, Aug. 2017, doi: 10.1093/eurheartj/ehx144.
- A. L. Catapano, I. Graham, G. De Backer, O. Wiklund, M. J. Chapman, H. Drexel, A. W. Hoes, C. S. Jennings, U. Landmesser, T. R. Pedersen, Ž. Reiner, G. Riccardi, M.-R. Taskinen, L. Tokgözoğlu, W. M. M. Verschuren, P. Vlachopoulos, D. A. Wood, and J. L. Zamorano, “2016 ESC/EAS guidelines for the management of dyslipidaemias,” Eur. Heart J., vol. 37, no. 39, pp. 2999–3058, Oct. 2016, doi: 10.1093/eurheartj/ehw272.
- J. H. O’Keefe, L. Cordain, W. H. Harris, R. M. Moe, and R. Vogel, “Optimal low-density lipoprotein is 50 to 70 mg/dl: lower is better and physiologically normal,” J. Am. Coll. Cardiol., vol. 43, no. 11, pp. 2142–2146, Jun. 2004, doi: 10.1016/j.jacc.2004.03.046.
- B. G. Nordestgaard, M. J. Chapman, K. Ray, J. Borén, F. Andreotti, G. F. Watts, H. Ginsberg, P. Amarenco, A. Catapano, O. S. Descamps, E. Fisher, P. T. Kovanen, J. A. Kuivenhoven, P. Lesnik, L. Masana, Z. Reiner, M. R. Taskinen, L. Tokgözoğlu, and A. Tybjærg-Hansen, “Lipoprotein(a) as a cardiovascular risk factor: current status,” Eur. Heart J., vol. 31, no. 23, pp. 2844–2853, Dec. 2010, doi: 10.1093/eurheartj/ehq386.
- B. G. Nordestgaard and A. Varbo, “Triglycerides and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 626–635, Aug. 2014, doi: 10.1016/S0140-6736(14)61177-6.
- I. Tabas, K. J. Williams, and J. Borén, “Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications,” Circulation, vol. 116, no. 16, pp. 1832–1844, Oct. 2007, doi: 10.1161/CIRCULATIONAHA.106.676890.
- P. Libby, “The changing landscape of atherosclerosis,” Nature, vol. 592, no. 7855, pp. 524–533, Apr. 2021, doi: 10.1038/s41586-021-03392-8.
- D. C. Schwenke and T. E. Carew, “Initiation of atherosclerotic lesions in cholesterol-fed rabbits. II. Selective retention of LDL vs. selective increases in LDL permeability in susceptible sites of arteries,” Arteriosclerosis, vol. 9, no. 6, pp. 908–918, Nov./Dec. 1989, doi: 10.1161/01.atv.9.6.908.
- R. Ross, “Atherosclerosis—an inflammatory disease,” N. Engl. J. Med., vol. 340, no. 2, pp. 115–126, Jan. 1999, doi: 10.1056/NEJM199901143400207.
- F. Mach, C. Baigent, A. L. Catapano, K. C. Koskinas, M. Casula, L. Badimon, M. J. Chapman, G. G. De Backer, V. Delgado, B. A. Ference, I. M. Graham, A. Halliday, U. Landmesser, B. Mihaylova, T. R. Pedersen, G. Riccardi, D. J. Richter, M. S. Sabatine, M.-R. Taskinen, L. Tokgözoğlu, and O. Wiklund, “2019 ESC/EAS guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk,” Eur. Heart J., vol. 41, no. 1, pp. 111–188, Jan. 2020, doi: 10.1093/eurheartj/ehz455.
- A. R. Tall and L. Yvan-Charvet, “Cholesterol, inflammation and innate immunity,” Nat. Rev. Immunol., vol. 15, no. 2, pp. 104–116, Feb. 2015, doi: 10.1038/nri3793.
- J. Brandts and K. K. Ray, “The LDL cumulative exposure hypothesis: evidence and practical applications,” Nat. Rev. Cardiol., vol. 21, no. 9, pp. 600–608, Sep. 2024, doi: 10.1038/s41569-024-01039-5.
- M. J. Domanski, X. Tian, C. O. Wu, J. P. Reis, A. K. Dey, Y. Gu, L. Zhao, S. Bae, K. Liu, A. A. Hasan, D. Zimrin, M. R. Farkouh, A. R. Hong, D. M. Lloyd-Jones, and V. Fuster, “Time course of LDL cholesterol exposure and cardiovascular disease event risk,” J. Am. Coll. Cardiol., vol. 76, no. 13, pp. 1507–1516, Sep. 2020, doi: 10.1016/j.jacc.2020.07.059.
- B. A. Ference, W. Yoo, I. Alesh, N. Mahajan, K. K. Mirowska, A. Mewada, J. Kahn, L. Afonso, K. A. Williams, and J. M. Flack, “Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis,” J. Am. Coll. Cardiol., vol. 60, no. 25, pp. 2631–2639, Dec. 2012, doi: 10.1016/j.jacc.2012.09.017.
- R. Detrano, A. D. Guerci, J. J. Carr, D. E. Bild, G. Burke, A. R. Folsom, K. Liu, S. Shea, M. Szklo, D. A. Bluemke, D. H. O’Leary, R. Tracy, K. Watson, N. D. Wong, and R. A. Kronmal, “Coronary calcium as a predictor of coronary events in four racial or ethnic groups,” N. Engl. J. Med., vol. 358, no. 13, pp. 1336–1345, Mar. 2008, doi: 10.1056/NEJMoa072100.
- S. Yusuf, S. Hawken, S. Ôunpuu, T. Dans, A. Avezum, F. Lanas, M. McQueen, A. Budaj, P. Pais, J. Varigos, and L. Lisheng, “Effect of potentially modifiable risk factors associated with myocardial infarction in 52 countries (the INTERHEART study): case-control study,” Lancet, vol. 364, no. 9438, pp. 937–952, Sep. 2004, doi: 10.1016/S0140-6736(04)17018-9.
- A. L. Baggish, R. B. Weiner, G. Kanayama, J. I. Hudson, M. H. Picard, A. M. Hutter Jr., and H. G. Pope Jr., “Cardiovascular toxicity of illicit anabolic-androgenic steroid use,” Circulation, vol. 135, no. 21, pp. 1991–2002, May 2017, doi: 10.1161/CIRCULATIONAHA.116.026945.
- A. J. Hooper, B. A. Burnett, and J. R. Burnett, “Abetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Jul. 2023. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK532447/.
- J. C. Cohen, E. Boerwinkle, T. H. Mosley Jr., and H. H. Hobbs, “Sequence variations in PCSK9, low LDL, and protection against coronary heart disease,” N. Engl. J. Med., vol. 354, no. 12, pp. 1264–1272, Mar. 2006, doi: 10.1056/NEJMoa054013.
- M. M. Berriot-Varoqueaux, L. P. Aggerbeck, M. Samson-Bouma, and J. R. Wetterau, “The role of the microsomal triglyceride transfer protein in abetalipoproteinemia,” Annu. Rev. Nutr., vol. 20, pp. 663–697, 2000, doi: 10.1146/annurev.nutr.20.1.663.
- S. G. Young and A. J. Hooper, “APOB-related familial hypobetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Feb. 2021. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK570370/.
- L. Tarugi, E. Averna, E. Di Leo, A. Cefalù, D. Noto, S. Magnolo, M. Cattin, S. Bertolini, and M. Calandra, “Molecular diagnosis of hypobetalipoproteinemia: an ENID review,” Atherosclerosis, vol. 195, no. 2, pp. e19–e27, Dec. 2007, doi: 10.1016/j.atherosclerosis.2007.05.003.
- Z. Zhao, Y. Tuakli-Wosornu, T. A. Lagace, L. Kinch, N. V. Grishin, J. D. Horton, J. C. Cohen, and H. H. Hobbs, “Molecular characterization of loss-of-function mutations in PCSK9 and identification of a compound heterozygote,” Am. J. Hum. Genet., vol. 79, no. 3, pp. 514–523, Sep. 2006, doi: 10.1086/507488.
- N. O. Stitziel, A. V. Khera, X. Wang, A. J. Bierhals, A. C. Vourakis, A. E. Sperry, P. Natarajan, D. Klarin, C. A. Emdin, S. M. Zekavat, A. Nomura, J. Erdmann, H. Schunkert, N. J. Samani, W. E. Kraus, S. H. Shah, B. Yu, E. Boerwinkle, D. J. Rader, N. Gupta, P. M. Frossard, A. Rasheed, J. Danesh, E. S. Lander, S. Gabriel, D. Saleheen, K. Musunuru, and S. Kathiresan, “ANGPTL3 deficiency and protection against coronary artery disease,” J. Am. Coll. Cardiol., vol. 69, no. 16, pp. 2054–2063, Apr. 2017, doi: 10.1016/j.jacc.2017.02.030.
- F. E. Dewey, V. Gusarova, R. L. Dunbar, C. O’Dushlaine, C. Schurmann, O. Gottesman, S. McCarthy, C. V. Van Hout, S. Bruse, H. M. Dansky, J. B. Leader, M. F. Murray, M. D. Ritchie, H. L. Kirchner, D. H. Ledbetter, J. Penn, A. Lopez, I. B. Borecki, J. D. Overton, J. G. Reid, D. J. Carey, A. J. Murphy, G. D. Yancopoulos, A. Baras, J. Gromada, and A. R. Shuldiner, “Genetic and pharmacologic inactivation of ANGPTL3 and cardiovascular disease,” N. Engl. J. Med., vol. 377, no. 3, pp. 211–221, Jul. 2017, doi: 10.1056/NEJMoa1612790.
- K. Musunuru, J. P. Pirruccello, R. Do, G. M. Peloso, C. Guiducci, C. Sougnez, K. V. Garimella, S. Fisher, J. Abreu, A. J. Barry, T. Fennell, E. Banks, L. Ambrogio, K. Cibulskis, A. Kernytsky, E. Gonzalez, N. Rudzicz, J. C. Engert, M. A. DePristo, M. J. Daly, J. C. Cohen, H. H. Hobbs, D. Altshuler, G. Schonfeld, S. B. Gabriel, P. Yue, and S. Kathiresan, “Exome sequencing, ANGPTL3 mutations, and familial combined hypolipidemia,” N. Engl. J. Med., vol. 363, no. 23, pp. 2220–2227, Dec. 2010, doi: 10.1056/NEJMoa1002926.
- C. Baigent, L. Blackwell, J. Emberson, L. E. Holland, C. Reith, N. Bhala, R. Peto, E. H. Barnes, A. Keech, J. Simes, and R. Collins (Cholesterol Treatment Trialists’ Collaboration), “Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials,” Lancet, vol. 376, no. 9753, pp. 1670–1681, Nov. 2010, doi: 10.1016/S0140-6736(10)61350-5.
- Cholesterol Treatment Trialists’ (CTT) Collaboration, “Efficacy and safety of LDL-lowering therapy among men and women: meta-analysis of individual data from 174 000 participants in 27 randomised trials,” Lancet, vol. 385, no. 9976, pp. 1397–1405, Apr. 2015, doi: 10.1016/S0140-6736(14)61368-4.
- C. P. Cannon, M. A. Blazing, R. P. Giugliano, A. McCagg, J. A. White, P. Theroux, H. Darius, B. S. Lewis, T. O. Ophuis, J. W. Jukema, G. M. De Ferrari, W. Ruzyllo, P. De Lucca, K. Im, E. A. Bohula, C. Reist, S. D. Wiviott, A. M. Tershakovec, T. A. Musliner, E. Braunwald, and R. M. Califf, “Ezetimibe added to statin therapy after acute coronary syndromes,” N. Engl. J. Med., vol. 372, no. 25, pp. 2387–2397, Jun. 2015, doi: 10.1056/NEJMoa1410489.
- J. Silverman, L. A. Ballantyne, D. A. Bhatt, S. D. Wiviott, M. S. Sabatine, and Cholesterol Treatment Trialists, “Association between lowering LDL-C and cardiovascular risk reduction among different therapeutic interventions: a systematic review and meta-analysis,” JAMA, vol. 316, no. 12, pp. 1289–1297, Sep. 2016, doi: 10.1001/jama.2016.13985.
- M. S. Sabatine, R. P. Giugliano, A. C. Keech, N. Honarpour, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, S. M. Wasserman, P. S. Sever, and T. R. Pedersen, “Evolocumab and clinical outcomes in patients with cardiovascular disease,” N. Engl. J. Med., vol. 376, no. 18, pp. 1713–1722, May 2017, doi: 10.1056/NEJMoa1615664.
- R. P. Giugliano, T. R. Pedersen, A. C. Keech, A. Park, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, J. Lopez, and M. S. Sabatine, “Clinical efficacy and safety of achieving very low LDL-cholesterol concentrations with the PCSK9 inhibitor evolocumab: a prespecified secondary analysis of the FOURIER trial,” Lancet, vol. 390, no. 10106, pp. 1962–1971, Oct. 2017, doi: 10.1016/S0140-6736(17)32290-0.
- G. G. Schwartz, P. G. Steg, M. Szarek, D. L. Bhatt, V. A. Bittner, R. Diaz, J. M. Edelberg, S. G. Goodman, C. Hanotin, R. A. Harrington, J. W. Jukema, G. Lecorps, K. W. Mahaffey, A. Moryusef, R. Pordy, K. Quintero, M. T. Roe, W. J. Sasiela, J.-F. Tamby, P. Tricoci, H. D. White, A. M. Zeiher, and ODYSSEY OUTCOMES Committees and Investigators, “Alirocumab and cardiovascular outcomes after acute coronary syndrome,” N. Engl. J. Med., vol. 379, no. 22, pp. 2097–2107, Nov. 2018, doi: 10.1056/NEJMoa1801174.
- C. M. Ballantyne, J. P. Kastelein, L. A. Leiter, S. J. Nicholls, and colleagues, “Durability and efficacy of solbinsiran, a GalNAc-conjugated siRNA targeting ANGPTL3, in adults with mixed dyslipidaemia (PROLONG-ANG3): a double-blind, randomised, placebo-controlled, phase 2 trial,” Lancet, 2025 (advance online publication).
- S. J. Nicholls, C. M. Ballantyne, and colleagues (CORALreef Lipids Investigators), “Efficacy and safety of enlicitide, an oral PCSK9 inhibitor, in adults with hypercholesterolemia: the Phase 3 CORALreef Lipids trial,” N. Engl. J. Med., 2025 (publication pending).
- M. Bhandari, S. M. Nissen, and colleagues, “How low can you go? New evidence supports no lower bound to low-density lipoprotein cholesterol level in secondary prevention,” Circulation, vol. 147, no. 19, pp. 1433–1435, May 2023, doi: 10.1161/CIRCULATIONAHA.123.064041.
- P. M. Ridker, N. Mora, L. Rose, and JUPITER Trial Study Group, “Percent reduction in LDL cholesterol following high-intensity statin therapy: potential implications for guidelines and for the prescription of emerging lipid-lowering agents,” Eur. Heart J., vol. 37, no. 17, pp. 1373–1379, May 2016, doi: 10.1093/eurheartj/ehw046.
- P. Libby, P. M. Ridker, and G. K. Hansson, “Progress and challenges in translating the biology of atherosclerosis,” Nature, vol. 473, no. 7347, pp. 317–325, May 2011, doi: 10.1038/nature10146.
- S. Tsimikas, “A test in context: lipoprotein(a): diagnosis, prognosis, controversies, and emerging therapies,” J. Am. Coll. Cardiol., vol. 69, no. 6, pp. 692–711, Feb. 2017, doi: 10.1016/j.jacc.2016.11.042.
- S. Tsimikas, H.-K. Gordts, C. Nora, C. Yeang, and J. L. Witztum, “Statin therapy increases lipoprotein(a) levels,” Eur. Heart J., vol. 41, no. 24, pp. 2275–2284, Jun. 2020, doi: 10.1093/eurheartj/ehz310.
- P. M. Ridker, B. M. Everett, T. Thuren, J. G. MacFadyen, W. H. Chang, C. Ballantyne, F. Fonseca, J. Nicolau, W. Koenig, S. D. Anker, J. J. P. Kastelein, J. H. Cornel, P. Pais, D. Pella, J. Genest, R. Cifkova, A. Lorenzatti, T. Forster, Z. Kobalava, L. Vida-Simiti, M. Flather, H. Shimokawa, H. Ogawa, M. Dellborg, P. R. F. Rossi, R. P. T. Troquay, P. Libby, R. J. Glynn, and CANTOS Trial Group, “Antiinflammatory therapy with canakinumab for atherosclerotic disease,” N. Engl. J. Med., vol. 377, no. 12, pp. 1119–1131, Sep. 2017, doi: 10.1056/NEJMoa1707914.
- A. Daugherty, S. E. Tall, M. J. Daemen, E. Falk, E. M. Fisher, E. Garcia-Cardena, A. R. Lusis, A. P. Owens III, M. E. Rosenfeld, and I. Tabas, “Recommendation on design, execution, and reporting of animal atherosclerosis studies: a scientific statement from the American Heart Association,” Arterioscler. Thromb. Vasc. Biol., vol. 37, no. 9, pp. e131–e157, Sep. 2017, doi: 10.1161/ATV.0000000000000062.
- M. J. Budoff, S. Achenbach, R. S. Blumenthal, J. J. Carr, J. G. Goldin, P. Greenland, A. D. Guerci, J. A. Lima, D. J. Rader, G. D. Rubin, L. J. Shaw, S. E. Wiegers, American Heart Association Committee on Cardiovascular Imaging and Intervention, American Heart Association Council on Cardiovascular Radiology and Intervention, American Heart Association Committee on Cardiac Imaging, “Assessment of coronary artery disease by cardiac computed tomography: a scientific statement from the AHA,” Circulation, vol. 114, no. 16, pp. 1761–1791, Oct. 2006, doi: 10.1161/CIRCULATIONAHA.106.178458.
- H. S. Hecht, “Coronary artery calcium scanning: past, present, and future,” JACC Cardiovasc. Imaging, vol. 8, no. 5, pp. 579–596, May 2015, doi: 10.1016/j.jcmg.2015.02.006.
- K. Nasir, M. B. Rivera, R. Blankstein, M. J. Blaha, A. D. Choi, R. S. Blumenthal, M. G. Silverman, A. Dardari, J. Berman, J. Yeboah, M. J. Budoff, J. J. Carr, and M. Cainzos-Achirica, “Implications of coronary artery calcium testing for primary prevention,” J. Am. Coll. Cardiol., vol. 66, no. 15, pp. 1657–1668, Oct. 2015, doi: 10.1016/j.jacc.2015.07.066.
- S. E. Nissen, S. J. Nicholls, I. Sipahi, P. Libby, J. S. Raichlen, C. M. Ballantyne, J. Davignon, R. Erbel, J. C. Fruchart, J.-C. Tardif, P. Schoenhagen, T. Crowe, V. Cain, K. Wolski, M. Goormastic, and E. M. Tuzcu, “Effect of very high-intensity statin therapy on regression of coronary atherosclerosis: the ASTEROID trial,” JAMA, vol. 295, no. 13, pp. 1556–1565, Apr. 2006, doi: 10.1001/jama.295.13.jpc60002.
- S. E. Nissen, S. J. Nicholls, K. Wolski, R. Nesto, S. Kupfer, A. Perez, H. Jure, R. De Larochellière, C. S. Staniloae, K. Mavromatis, J. Saw, B. Hu, A. M. Lincoff, E. M. Tuzcu, and PERISCOPE Investigators, “Effect of rosuvastatin versus atorvastatin on progression of coronary atherosclerosis in patients with coronary artery disease (SATURN),” N. Engl. J. Med., vol. 365, no. 22, pp. 2078–2087, Dec. 2011, doi: 10.1056/NEJMoa1110874.
- S. J. Nicholls, R. Puri, T. Anderson, C. M. Ballantyne, L. Cho, J. J. P. Kastelein, W. Koenig, R. Somaratne, H. Kassahun, J. Yang, S. M. Wasserman, R. Scott, I. Ungi, J. Podolec, A. O. Ophuis, J. H. Cornel, M. Borgman, D. M. Brennan, and S. E. Nissen, “Effect of evolocumab on progression of coronary disease in statin-treated patients: the GLAGOV randomized clinical trial,” JAMA, vol. 316, no. 22, pp. 2373–2384, Dec. 2016, doi: 10.1001/jama.2016.16951.
- A. V. Khera, E. S. Everett, M. G. Caulfield, F. E. Hantgan, J. Deasy, R. K. Scott, P. S. Sever, J. Barton, L. Heller, A. Nambi, and M. S. Sabatine, “Evolocumab, plaque regression, and clinical outcomes,” J. Am. Coll. Cardiol., vol. 75, no. 9, pp. 1037–1050, Mar. 2020, doi: 10.1016/j.jacc.2019.12.052.
- D. J. Rader and G. K. Hovingh, “HDL and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 618–625, Aug. 2014, doi: 10.1016/S0140-6736(14)61217-4.
- R. C. Thompson, A. H. Allam, G. P. Lombardi, L. S. Wann, M. L. Sutherland, J. D. Sutherland, M. A. Soliman, B. Frohlich, D. T. Mininberg, J. M. Monge, C. M. Vallodolid, S. L. Cox, G. A. El-Maksoud, I. Badr, M. I. Miyamoto, A. el-Halim Nur el-Din, J. Narula, C. E. Finch, and G. S. Thomas, “Atherosclerosis across 4000 years of human history: the Horus study of four ancient populations,” Lancet, vol. 381, no. 9873, pp. 1211–1222, Apr. 2013, doi: 10.1016/S0140-6736(13)60598-X.
- H. Kaplan, R. C. Thompson, B. C. Trumble, L. S. Wann, A. H. Allam, B. Beheim, B. Frohlich, M. L. Sutherland, J. D. Sutherland, J. Stieglitz, D. E. Rodriguez, D. E. Michalik, C. J. Rowan, G. P. Lombardi, R. Bedi, C. E. Garcia, J. K. Min, J. Narula, C. E. Finch, M. Gurven, and G. S. Thomas, “Coronary atherosclerosis in indigenous South American Tsimane: a cross-sectional cohort study,” Lancet, vol. 389, no. 10080, pp. 1730–1739, Apr. 2017, doi: 10.1016/S0140-6736(17)30752-3.

