Wordt atherosclerose biologisch geëlimineerd bij ultralage, levenslange LDL-waarden?
Een kritische evaluatie van de “nul-risico”-hypothese
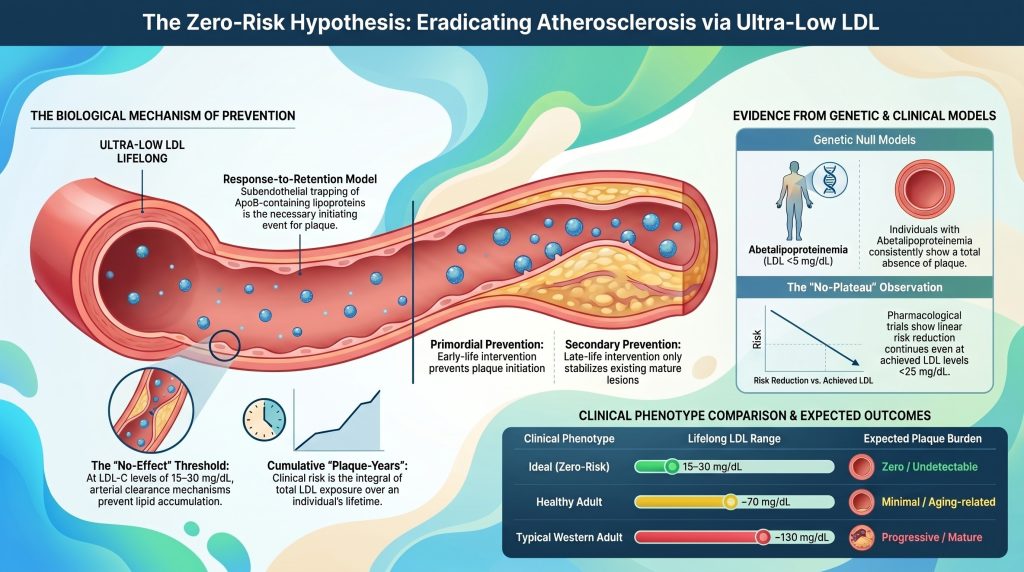
atherosclerotisch hart- en vaatziekten (ASCVD) wordt al lang beschouwd als een onvermijdelijk gevolg van menselijke veroudering, maar hedendaagse moleculaire biologie en genetica epidemiologie steeds meer convergeren naar een substraatafhankelijk model waarin de ziekte in principe biologisch vermijdbaar is1], [2De premisse van de “nul-risico”-hypothese is dat aderverkalking is voornamelijk een apolipoproteïne B (ApoB)–gestuurde stoornis2], [3]. Door levenslang blootgesteld te blijven aan ultralage niveaus van low-density lipoproteïne cholesterol (LDL-C) en de bijbehorende ApoB-deeltjesconcentratie—ongeveer 10–20 mg/dL (0,26–0,52 mmol/L), dicht bij de fysiologische baseline van een pasgeboren—de waarschijnlijkheid van het initiëren van de pathognomonisch laesie van atherosclerose (subendotheliale retentie van atherogene lipoproteïnen) kan worden verlaagd tot een biologisch verwaarloosbaar niveau [2], [4]. Dit rapport evalueert of zulke ultralage blootstelling effectief het ontstaan van de ziekte elimineert, of dat residuaire routes waarbij ontsteking, lipoproteïne(a) [Lp(a)] en endotheeldisfunctie het vermogen behouden om te zaaien slagaderlijke plaque onafhankelijk van ApoB [5], [6].
Het Respons-tot-Retentie Model: Een Deterministisch Framework voor Initiatie
De theoretische basis voor de biologische eliminatie van atherosclerose berust op de respons-op-retentie-hypothese, dat subendotheliale trapping van ApoB-bevattende lipoproteïnen identificeert als de noodzakelijke en voldoende initiërende gebeurtenis voor atherogenese [1], [7]. Terwijl traditionele modellen openlijke endotheelbeschadiging benadrukten als de primaire trigger, wijst huidig bewijs erop dat een intacte, maar disfunctionele, endotheel ligt doorgaans over vroege en intermediaire laesies1], [8]. Het ontstaan van de ziekte vindt plaats wanneer lipoproteïnen die kleiner zijn dan ongeveer 70 nm in diameter — inclusief LDL, triglyceriderijke remnant-lipoproteïnen en Lp(a)—passeren de endotheliale barrière en treden binnen in de tunica intima [2], [7].
Moleculaire interacties binnen de intimale matrix
Binnen de intima interageren achtergebleven deeltjes met de extracellulaire matrix (ECM), in het bijzonder met negatief geladen proteoglycanen zoals versican, perlecan, biglycaan, en decorine1], [7]. Positively geladen regio's van ApoB, in het bijzonder sequenties rijk aan lysine en arginine residuen, binden elektrostatisch aan de glycosaminoglycaan (GAG)-ketens van deze proteoglycanen1]. Dit is geen passieve ingeslotenheid; het is een kritische biochemische gebeurtenis die de verblijftijd van het lipoproteïne in de vaatwand verlengt met een orde van grootte in vergelijking met de plasmatransit [9].
| Proteoglycaan | Interactie met ApoB-lipoproteïnen | Rol bij atherogenese |
| Versican | Groot aggregerend proteoglycaan dat het intimaal volume vergroot | Bevordert de vangst van lipoproteïnen en glad spiercel migratie7] |
| Perlecaan | basaalmembraan heparansulfaat proteoglycaan | Structureel steiger dat vroege deeltjesretentie vergemakkelijkt7] |
| Biglycaan | Kleine leucine-rijke proteoglycaan met hoge ApoB-affiniteit | Correlveert met de ontwikkeling van lipiderijke necrotische kern [7] |
| Decorine | Interageert met collageen en LDL-deeltjes | Moduleert fibrotische respons en lipoproteïne-aggregatie7] |
Langdurig verblijf in de intima maakt achtergebleven lipoproteïnen uiterst vatbaar voor chemische modificatie, waaronder oxidatie, glycatie, enzymatische gespletenheid en aggregatie1], [9]. Gemodificeerde deeltjes activeren een maladaptieve immuunrespons1], [7]. Endotheelcellen geactiveerd door gemodificeerde lipiden en mechanische stressoren brengen adhesiemoleculen tot expressieVCAM-1, ICAM-1) en scheiden chemokines af die monocyten rekruteren in de subendotheliale ruimte [1], [10]. Deze monocyten differentiëren in macrofagen die gemodificeerde lipoproteïnen internaliseren via scavenger-receptoren and transformeren in lipiden-beladen schuimcellen—het morfologische kenmerk van de vette streep [10].
Thermodynamische en kinetische grenzen van retentie
De waarschijnlijkheid van de retentie van de deeltjes is een functie van de lokale concentratie van ApoB-deeltjes en de beschikbaarheid van proteoglycaanbinding locaties binnen de matrix7In een stochastisch model van de arteriële wand wordt de snelheid van lipide-accumulatie bepaald door de flux van lipoproteïnen naar de intima en de kinetiek van proteoglycaanbinding9]. Bij ultralage circulerende concentraties (bijv. LDL-C ≈ 15 mg/dL) is het aantal deeltjes dat beschikbaar is voor transcytose sterk verminderd2], [11].
Als de snelheid van de deeltjesopname laag genoeg is dat de endogene klaringmechanismen van de arteriële wand – door macrofagen gemedieerde fagocytose en door HDL gemedieerde omgekeerd cholesteroltransport—kan deeltjes verwijderen vóór pro-inflammatoire modificatie, de inflammatoire cascade wordt nooit geïnitieerd [1], [12]. Dit is de mechanistische basis voor een biologische “geen-effect”-drempel voor de ApoB-concentratie, waarbeneden de waarschijnlijkheid van het initiëren van een laesie de grens van nul benadert [7].
De Kwantitatieve Relatie van Cumulatieve Blootstelling: Plaque-Jaren
Het klinische risico op ASCVD weerspiegelt niet het momentane LDL-C, maar de integraal van blootstelling in de tijd, een concept dat nu is geformaliseerd als “cumulatieve LDL-blootstelling” of “plaitejaren” [13], [14]. Onder dit raamwerk is atherosclerose een ziekte van geleidelijke substraataccumulatie, en de tijd tot een klinisch voorval wordt bepaald door hoe snel een individu een persoonlijke tandplakdrempel [13]. Domanski en collega's toonden formeel aan in een gecombineerde analyse van 4.958 deelnemers uit ARIC, CARDIA, MESA, en de Framingham Offspring Study dat de cumulatieve last van LDL-C-blootstelling, het beloop van die blootstelling en de helling van de LDL-C-verandering in de tijd elk onafhankelijk het optreden van cardiovasculaire events voorspelden [14].
Het definiëren van de plaque-jaardrempels
Analyse van epidemiologische en Mendeliana randomisatie gegevens maken een voorlopige kwantificering van drempels voor cumulatieve blootstelling mogelijk13], [15]. Gepubliceerde drempels blijven bij benadering en zijn cohortafhankelijk in plaats van formeel gevalideerd over populaties heen, en de onderstaande waarden kunnen het best worden beschouwd als heuristische schattingen afkomstig van langetermijncohorten en Mendeliaanse randomisatie gegevens13]–[15].
| Risicomaatstaf (Mannen) | Ca. Cumulatieve LDL-blootstelling (g·jr/dL) | Risico op een ingrijpende levensgebeurtenis gedurende het leven (ongeveer) |
| Drempel voor laag risico | ~ 5,000 | < 10% waarschijnlijkheid van een gebeurtenis [13], [14] |
| Intermediaire drempel | ~ 8,000 | Geschatte mediaanleeftijd voor een niet-nul CAC (~leeftijd 55–60) [13], [16] |
| Drempelwaarde voor hoog risico | ~ 11,000 | >20% kans op een gebeurtenis [13], [14] |
| Drempel voor zeer hoog risico | ~ 14,000 | Geschatte mediaan leeftijd voor CAC ≥ 100 [13], [16] |
Opmerking: De drempelwaarden voor vrouwen liggen over het algemeen hoger (geschat op ongeveer 20–30% bij vergelijkbare risicogroepen), wat overeenkomt met het waargenomen feit dat ASCVD bij vrouwen op latere leeftijd ontstaat en dat de LDL-transcytose en de biologie van de arteriële wand vóór de menopauze afnemen [13].
Invloed van secundaire risicofactoren op de retentiedrempel
Cumulatieve LDL-blootstelling die nodig is om gebeurtenissen te initiëren is niet statisch; het wordt gemoduleerd door de biologische omgeving van de slagader [13]. Hypertensie, diabetes, en roken effectief de drempel verlagen door de retentie van deeltjes te verhogen of de ontstekingsreactie op achtergebleven lipiden te versnellen2], [17].
- Hoge bloeddruk Verhoogd bloeddruk verhoogt de transcytose van LDL door het endotheel en stimuleert de synthese van proteoglycanen met een hogere ApoB-affiniteit7]. Afschuifspanning op bestaande plaques vergroot de kans op een scheur13].
- Type 2-diabetes insulineresistentie: Chronische dysglykemie en hyperinsulinemie beschadigen de vaatwand, bevorderen ongunstige remodellering en vernauwen de kransslagaders lumen, dus zelfs kleine plaques worden hemodynamisch significant en trombi hebben een grotere kans om occlusief te zijn [14].
- Roken: Tabaksblootstelling veroorzaakt directe endotheelbeschadiging en oxidatieve stress, wat de modificatie van intimale lipoproteïnen versnelt [2].
- Androgenmisbruik Bij jonge mannelijke gebruikers van anabole-androgene steroïden, plaquevolume en kransslagaderkalk (CAC) scores correleren sterk met levenslange blootstelling, consistent met een onafhankelijke versnelling van atherogenese18].
Voor een metabolisch gezond individu met een gereguleerde bloeddruk en zonder inflammatoire comoxiciteit kan de vaatwand een grotere cumulatieve belasting verdragen voordat klinische ziekte zich manifesteert13]. Onder de nul-risicohypothese, waarbij een LDL-C van ≈ 15 mg/dL gedurende een levensduur van 80 jaar slechts ongeveer 1.200 g·jr/dL oplevert van cumulatieve blootstelling—ver onder de heuristische drempelwaarde voor een laag risico van ~5.000 g·jr/dL en ongeveer een orde van grootte onder de drempels die geassocieerd worden met klinisch relevante gebeurteniskansprobabilities [13].
Genetische Nulmodellen: Natuurlijke Experimenten
De meest rigoureuze test van de vraag of atherosclerose kan worden geëlimineerd, ligt in menselijke genetische modellen van levenslange ultrahoge ApoB-blootstelling2], [3]. Deze “natuurlijke experimenten” leveren het sterkste beschikbare bewijs dat, bij nagenoeg volledige afwezigheid van atherogene deeltjes, wordt het ontstaan van de ziekte aanzienlijk verzacht [19], [20]. Casusbeschrijvingen blijven schaars en autopsiegegevens zijn beperkt, dus beweringen over een “volledige” afwezigheid moeten worden geïnterpreteerd als een “sterk verminderde last die de grens van wat plausibel aan het toeval kan worden toegeschreven te boven gaat” in plaats van als wiskundig nul.
Abetalipoproteïnemie (ABL) en MTTP-deficiëntie
Abetalipoproteïnemie is een autosomaal recessieve aandoening die wordt veroorzaakt door biallelic loss-of-function mutaties in MTTP, dat essentieel is voor de assemblage en secretie van ApoB-bevattende lipoproteïnen in de lever en darm [19], [21Getroffen personen hebben een bijna volledige afwezigheid van ApoB-bevattende lipoproteïnen in de circulatie; totaal cholesterol is meestal < 30 mg/dL en LDL-C < 5 mg/dL (vaak onmeetbaar) [19].
Ondanks ernstige niet-cardiaque pathologie (vetmalabsorptie, acanthocytose, spinocerebellaire degeneratie, retinitis pigmentosa), wijzen klinische en beperkte autopsie-evidentie op een opvallende schaarste aan atherosclerotische laesies bij ABL-patiënten [19], [21]. Cardiomyopathie en hartritmestoornissen, wanneer deze optreden, worden voornamelijk toegeschreven aan een tekort aan vetoplosbare vitaminen (vitamine E) in plaats van ischemie [19]. ABL functioneert daarmee als het best beschikbare humane null-model voor ApoB-gedreven atherosclerose.
Familiaire hypobètalipoproteïnemie (FHBL)
FHBL-resultaten van heterozygote of biallelische APOB-mutaties die getrunceerde, voor secretie incompetente [eiwitten] produceren eiwitten [22].
- Heterozygote FHBL: LDL-C doorgaans 20–50 mg/dL, met een aanzienlijk verlaagd levenslang ASCVD-risico [22], [23].
- Homozygoot compound heterozygoot FHBL: LDL-C is vaak < 10 mg/dL; het fenotype lijkt op dat van ABL en vertoont een vergelijkbaar duidelijke bescherming tegen atherosclerotische ziekte op beeldvorming en in beschikbare autopsierapporten [22], [23].
| Genetische aandoening | Mechanisme | LDL-C (mg/dL) | ASCVD-fenotype |
| Abetalipoproteïnemie | MTTP LOF; geen deeltjesassemblage | < 5 | Opvallend verminderde / afwezige plaque19] |
| Homozygote FHBL | APOB LOF; getrunceerde eiwitten | < 10 | Opvallend verminderde / afwezige plaque22], [23] |
| PCSK9 LOF (samengestelde heterozygoot) | Versterkt LDLR recycling; snelle LDL-klaring | ~ 14–15 | Gezond fenotype; geen gedocumenteerde ASCVD bij het indexgeval [24] |
| ANGPTL3 Tekort | Verhoogde LPL/EL-activiteit; lage TG en LDL | ~ 30–40 | Aanzienlijk lagere kans op CAD (~34–41% lagere odds) [25], [26] |
PCSK9 en ANGPTL3: Het “gezonde” ultralage fenotype
In tegenstelling tot ABL, dat gepaard gaat met ernstige niet-cardiaque morbiditeit, produceren functieverliesvarianten in PCSK9 en ANGPTL3 ultralage LDL-C zonder vetmalabsorptie of hepatische steatose3], [27]. De eerste gemelde persoon met samengestelde heterozygote PCSK9-LOF, een gezonde, vruchtbare Afro-Amerikaanse vrouw die door Zhao en collega’s werd beschreven, had een LDL-C van ongeveer 14 mg/dL (0,36 mmol/L) en vertoonde klinisch geen afwijkingen, wat aantoont dat een vrijwel volledige afwezigheid van circulerend PCSK9 gedurende het hele leven verenigbaar is met de normale menselijke fysiologie [24]. In het Atherosclerosis Risk in Communities (ARIC)-cohort gingen heterozygote PCSK9-LOF-varianten (PCSK9 Y142X en C679X) gepaard met een 28% lager LDL-C-gehalte en een 88% afname van kransslagaderziekte incidentie over een periode van ongeveer 15 jaar bij zwarte deelnemers, met een meer bescheiden afname van ~47% bij PCSK9 R46L-dragers onder blanke deelnemers [28]. Uitgestrekt over een levenslange blootstelling, benadert de risicoreductie de bijna volledige bescherming zoals waargenomen bij ABL en homozygote FHBL [2].
ANGPTL3-deficiëntie produceert “gecombineerde hypolipidemie” met lage LDL-C, HDL-C en triglyceriden [27]. In de analyse van Stitziel uit 2017 vertoonden drie samengesteld heterozygote personen geen coronaire plaque op CT-angiografie, tegenover een gemiddelde van 39% plaquebelasting bij vergelijkbare familieleden; heterozygote LOF-dragers vertoonden een ongeveer 34% lagere kans op kransslagaderziekte (OR 0,66; 95% BI 0,44–0,98) [25]. Dewey en collega’s bevestigden dit signaal bij 58.335 deelnemers aan de DiscovEHR-studie en rapporteerden een 41% lagere kans op CAD (OR 0,59; 95% BI 0,41–0,85; p = 0,004) [26Kritisch gezien bevestigt kwantitatieve beeldvorming dat dragers van ANGPTL3 LOF geen verhoogd levervet hebben, wat deze route onderscheidt als een gunstig doelwit voor langdurige farmacologische eftermaking27].
Farmacologisch bewijs: het “lager is beter”-paradigma
Genetische modellen spreken over blootstelling gedurende het hele leven; farmacologische onderzoeken testen het effect van het verlagen van LDL-C op latere leeftijd, typisch bij personen met reeds bestaande subklinische of klinische ziekte [2].
Metaregressie en de lineariteit van het voordeel
Gegevens van de Cholesterol Treatment Trialists (CTT) Collaboration en latere onderzoeken naar niet-statines (ezetimib, PCSK9-remmers) tonen een opmerkelijk consistente dosis-effectrelatie: elke daling van het LDL-C-gehalte met 1 mmol/L (38,7 mg/dL) komt overeen met een afname van het aantal ernstige vasculaire voorvallen met ongeveer 22% per behandelingsjaar, waarbij het verband lineair blijft, zelfs bij de laagste bereikte waarden die zijn onderzocht [29], [30]. Deze relatie staat in feite los van het mechanisme waarmee LDL-C wordt verlaagd [15], [31].
| Klinische studie / Analyse | Bereikte LDL-C (mg/dL) | Belangrijkste bevinding |
| CTT meta-analyse | Bereik 60–180 | ~22% RR-afname per 1 mmol/L (38,7 mg/dL) [29] |
| IMPROVE-IT (ezetimibe + simvastatine) | 53,7 tegen 69,5 (TWA) | HR 0,936 (0,89–0,99) voor het primaire eindpunt; voordeel boven statine alleen [30] |
| Fourier (evolocumab) | Mediaan ~30 (subgroep <20) | Er was sprake van een lineair voordeel tot bij een LDL-C-waarde van < 20 mg/dL [32], [33] |
| Odyssee UITKOMSTEN (alirocumab) | ~53 (gemiddelde over 48 weken) | HR 0,85 MACE; eerste signaal van sterfte bij PCSK9-remmers (HR 0,85) [34] |
| PROLONG-ANG3 (solbinsiran) | Fase 2; blijvende vermindering | siRNA gericht tegen ANGPTL3; blijvende verlaging van ApoB en TG [35] |
| CORALreef Lipids (enlicitide) | ~60 bij gebruik van statines als achtergrondbehandeling | Orale PCSK9-remmer; fase 3-onderzoek naar LDL-C-verlaging [36] |
Het belang van deze farmacologische gegevens ligt in de vaststelling dat er geen plateau optreedt [32], [37]. De afname van het aantal voorvallen zet zich lineair voort, zelfs bij een bereikt LDL-C-gehalte van minder dan 20 mg/dL, wat erop wijst dat de biologische factoren die atherosclerose veroorzaken aan de uiterste uiteinden van het lipiden spectrum nog steeds door het substraat worden beperkt [2], [32].
Resterende ziekte versus nieuwe behandeling
Er moet een cruciaal onderscheid worden gemaakt tussen primaire en secundaire preventie [13]. Onder de deelnemers aan het onderzoek die een zeer laag LDL-C-gehalte bereikten, krijgt een aanzienlijk deel nog steeds te maken met voorvallen [38]. Dit restrisico is geen weerlegging van de nulrisicohypothese, maar veeleer het voorspelbare gevolg van de onomkeerbare structurele kenmerken van gevorderde plaque [2]. Zodra zich een laesie heeft ontwikkeld, ontstaat er een necrotische kern en een verdunde fibreuze kap, kan een scheuring worden veroorzaakt door lokale mechanische krachten of systemische ontsteking, grotendeels onafhankelijk van het huidige LDL-C-gehalte [2], [39]. De nulrisicohypothese heeft betrekking op het ontstaan van de aandoening, niet op de uiteindelijke scheuring van reeds bestaande plaque [1]. Indien de concentraties van ultralage lipoproteïnen vanaf de geboorte op peil zouden blijven, zou het substraat voor acute voorvallen (rijpe, instabiele plaque) zou simpelweg niet tot stand komen [2], [14].
Resterende risicowegen: kunnen ontstekingen of Lp(a) op zichzelf een ziekte veroorzaken?
Om de nulrisicohypothese te weerleggen, moet een niet-ApoB-route worden geïdentificeerd die in staat is om atherosclerose zelfstandig te veroorzaken bij afwezigheid van atherogene lipoproteïnen [5], [6].
Lipoproteïne(a) en de structurele noodzaak van ApoB
Lp(a) is een complex deeltje dat bestaat uit een LDL-achtig ApoB-100 kern die covalent is gebonden aan apolipoproteïne(a) [40]. Het houdt onafhankelijk verband met het risico op ASCVD, zelfs wanneer het LDL-cholesterolgehalte optimaal onder controle is [5]. Mechanistisch gezien is Lp(a) per deeltje atherogener dan LDL vanwege zijn neiging tot binding aan de matrix en de aanwezigheid van geoxideerde fosfolipiden (OxPL’s), die een sterke ontstekingsreactie veroorzaken [40], [41]. Cruciaal is echter dat elk Lp(a)-deeltje een ApoB-100-skelet nodig heeft; bij ABL en homozygote FHBL kan Lp(a) niet worden aangemaakt omdat er geen ApoB wordt uitgescheiden [19], [22]. Lp(a) vertegenwoordigt dus geen initiatieroute die losstaat van ApoB, maar een kwantitatief meer atherogene subklasse van de familie van ApoB-bevattende lipoproteïnen.
Ontsteking als versterker, niet als veroorzaker
De rol van ontstekingen (IL-6, IL-1β, hsCRP) bij ASCVD is algemeen aanvaard, en de CANTOS-onderzoek heeft aangetoond dat de door canakinumab veroorzaakte blokkade van IL-1β het aantal cardiovasculaire voorvallen vermindert zonder de lipidenwaarden te beïnvloeden [42]. Toch is de huidige consensus dat ontsteking fungeert als een fysiologische reactie van de slagaderwand op achtergebleven lipoproteïnen, en niet als een op zichzelf staande oorzaak [7]. In diermodellen van het wildtype leidt systemische ontsteking niet tot atherosclerose als er geen sprake is van hyperlipidemie [43]. Ontsteking van de slagaderwand, de toetreding van monocyten en de vorming van schuimcellen zijn gevolgen die zich verderop in het proces voordoen als gevolg van de ophoping van lipoproteïnen [1]. Chronische ontstekingsziekten (bijv., reumatoïde artritis, SLE) verlagen de drempel voor de vorming van laesies als gevolg van afzettingen, maar ze leiden niet tot het ontstaan van atherosclerose wanneer het ApoB-substraat ontbreekt [7].
Een beeld van het allerlaagste segment: subklinisch bewijs
Coronair calciumscoring, intravasculaire echografie (IVUS), optische coherentietomografie (okt.), en coronaire CT-angiografie (CCTA) bieden aanvullende inzichten in de aanwezigheid en samenstelling van subklinische plaque in de buitenste lipidenlagen [16], [44].
De kracht van een CAC van nul
Een CAC-score van nul is een betrouwbare indicator voor een laag risico op voorvallen op korte termijn, maar de interpretatie ervan is leeftijdsafhankelijk [16], [45]. Bij jongere bevolkingsgroepen (leeftijd < 45) komt een CAC-waarde van nul vaak voor, zelfs bij mensen met een aanzienlijke blootstelling aan LDL, omdat verkalking is een stabilisatiemarker in een laat stadium [45]. Omgekeerd komt een CAC-waarde van nul bij ouderen zelden voor en duidt dit op een uitzonderlijke weerstand tegen atherogenese, die vaak gepaard gaat met een genetisch lage ApoB-waarde of een gunstige matrixbiologie [16], [46].
| CAC-categorie | Agatston-eenheden | Klinische betekenis |
| Nul | 0 | Geen aantoonbare verkalking; zeer laag ASCVD-risico op korte termijn [16] |
| Mild | 1–99 | Vroege atherosclerotische belasting; rechtvaardigt een hogere risicoclassificatie [16] |
| Gematigd | 100–399 | Aanzienlijke plaque; het 10-jaarsrisico op een voorval bedraagt doorgaans meer dan 7,5% [16] |
| Ernstig | ≥ 400 | Zeer hoog risico; wordt vaak beschouwd als gelijkwaardig aan ASCVD [16] |
IVUS en de drempelwaarde voor regressie
Onderzoeken naar intravasculaire beeldvorming tonen keer op keer aan dat een sterke verlaging van het LDL-C-gehalte de totale plaquebelasting kan terugdringen [47], [48]. De ASTEROID-studie een gemiddeld LDL-C-gehalte van 60,8 mg/dL bereikt met rosuvastatine 40 mg en er werd een afname waargenomen van atheroompercentage op basis van volume (PAV) over meerdere beeldvormingsparameters [47]. Saturnus bevestigde daling van het LDL-C-gehalte in het bereik van 60–70 mg/dL [48]. Glagov breidde deze relatie uit naar het tijdperk van de PCSK9-remmers, waarbij een voortdurende lineaire daling werd waargenomen bij behandeling met evolocumab tot een LDL-C-waarde van < 40 mg/dL, zonder duidelijk plateau [49].
- Regressie: Er wordt consequent een daling van de PAV waargenomen wanneer het LDL-C-gehalte onder ~70 mg/dL daalt, waarbij de omvang van de daling evenredig is met de mate waarin het LDL-C-gehalte is gedaald [47]–[49].
- Stabilisatie: Bij uiterst lage concentraties ondergaan plaques een gunstige hermodellering; de lipidenrijke kern krimpt en de fibreuze kap wordt dikker en rijk aan collageen, waardoor een “kwetsbare” laesie wordt omgevormd tot een structureel stabiele laesie [49], [50].
Volgens de nulrisico-hypothese zou het handhaven van een LDL-C-waarde van ongeveer 15 mg/dL in de vroege levensjaren de vorming van de lipidenrijke kern volledig voorkomen; regressie en stabilisatie worden dan irrelevant, omdat er geen laesie is die kan terugtrekken [2].
Tijdgerelateerde overwegingen: blootstelling in de vroege levensjaren versus interventie op volwassen leeftijd
Het kader voor cumulatieve blootstelling benadrukt dat de leeftijd waarop met het verlagen van het LDL-gehalte wordt begonnen, net zo belangrijk is als de intensiteit ervan [13].
Het kansvenster
In de baanbrekende Mendeliaanse randomisatieanalyse van Ference en collega’s uit 2012 werden negen SNP’s uit zes LDL-regulerende genen samengevoegd; hieruit bleek dat elke standaardeenheid van een genetisch lagere LDL-C-waarde leidde tot een ongeveer driemaal zo grote proportionele afname van coronaire hartziekten als een LDL-C-verlaging van dezelfde omvang die op latere leeftijd door statines werd veroorzaakt [15]. Meer bepaald ging een levenslange blootstelling aan een ~1 mmol/L lager LDL-C-gehalte gepaard met een afname van het risico op CHD met ongeveer 54–55%, tegenover ongeveer 22% relatief risico daling per mmol/L bij start van een statinebehandeling op middelbare leeftijd [15], [29]. Dit verschil ontstaat doordat vroegtijdige behandeling het ontstaan van laesies voorkomt, terwijl late behandeling de progressie van reeds volgroeide plaques slechts vertraagt [2], [14].
Voor iemand met een gezonde stofwisseling:
- Het LDL-C-gehalte levenslang op ongeveer 15 mg/dL houden: Voorkomt de vorming van tandplak; het risico gedurende het hele leven benadert nul [2], [15].
- Het LDL-C-gehalte verlagen tot ≈ 15 mg/dL op 40-jarige leeftijd: Remt verdere progressie af, stabiliseert bestaande subklinische plaque en stelt klinische voorvallen naar schatting 10–20 jaar uit, afhankelijk van de plaque-belasting bij aanvang [13], [14].
- Het LDL-C verlagen tot ≈ 15 mg/dL na een klinisch voorval: Vermindert het risico op herhaling door stabilisatie kwetsbare plaques; neemt het restrisico als gevolg van onomkeerbare structurele schade niet weg [34], [50].
Hieruit volgt rechtstreeks het biologische belang van primaire – en idealiter primordiale – preventie: door de fysiologische lipoproteïnespiegels vanaf de vroegste levensfasen op peil te houden, wordt voorkomen dat de subklinische belasting overgaat in een klinisch gevaarlijke belasting [3].
Theoretische en mechanistische beperkingen: stochastisch versus nulrisico
Is de eliminatie van atherosclerose volledig, of blijft er een biologische ondergrens bestaan?
Stochastische retentie bij extreem lage koersen
Het ontstaan van atherosclerose is in wezen een probabilistisch proces [7]. Zelfs bij een LDL-C-waarde van ongeveer 15 mg/dL zou een ApoB-deeltje in principe de slagaderwand kunnen binnendringen, zich aan een proteoglycaan kunnen binden en oxideren [7]. Bij ultralage concentraties wordt de kans echter verwaarloosbaar klein dat er voldoende van dergelijke deeltjes in één enkel focusgebied achterblijven om een zichzelf in stand houdende ontstekingsreactie op gang te brengen [7], [9].
De biologie van de slagaderwand omvat meerdere beveiligingsmechanismen:
- Afvalverzameling door bewoners: Gezonde macrofagen in de intima kunnen kleine hoeveelheden gemodificeerd lipoproteïne afvoeren zonder dat ze in schuimcellen veranderen of pro-inflammatoire cytokines afscheiden [1].
- HDL/ApoA-I-efflux: HDL fungeert als een bidirectionele lipidenvector die in staat is om overtollig cholesterol uit de intima te verwijderen; bij een lage instroom van ApoB zorgt de uitstroomcapaciteit er gemakkelijk voor dat het homeostatisch evenwicht in stand blijft [8], [51].
- Integriteit van de matrix: Zolang er geen sprake is van aanhoudende lipidenophoping, blijft de intima dun en structureel intact, met behoud van de elasticiteit vezels en een minimale toename van proteoglycanen [9].
Bij de ‘nulrisico’-streefwaarde van LDL-C ≈ 15 mg/dL is de kans op het ontstaan van plaque wiskundig gezien misschien niet nul, maar in biologisch en klinisch opzicht is deze kans in feite nul: de ophoping zou binnen een mensenleven nooit de kritische massa bereiken die nodig is voor het ontstaan van de ziekte [2], [14]. De Horus-studie uit een onderzoek onder 137 mummies uit een periode van 4.000 jaar – waaronder pre-industriële en oude volkeren die vergelijkbaar zijn met de Tsimane – blijkt dat er in elk onderzocht tijdperk sprake was van vaatverkalking, maar opvallend genoeg vertoonden pre-industriële bevolkingsgroepen met een zeer laag LDL-C-gehalte (bijvoorbeeld de hedendaagse Tsimane, met een gemiddeld LDL-C-gehalte van ~91 mg/dL en de laagste prevalentie van coronaire atherosclerose die ooit bij een menselijke populatie is gemeten) vertonen zelfs bij ouderen slechts een lage prevalentie van subklinische CAC [52], [53]. Als we dit extrapoleren naar een LDL-C-gehalte van 15 mg/dL gedurende het hele leven, betekent dit dat de belasting zelfs ver onder dit uitgangspunt ligt.
Samenvatting van de uitkomsten van de nulrisicohypothese
Er kunnen drie varianten van de hypothese worden getoetst aan het hierboven besproken bewijsmateriaal.
Sterke vorm: de nulrisicohypothese
Een levenslang LDL-C-gehalte van ≈ 15 mg/dL bij een metabolisch gezond persoon leidt in feite tot een kans van nul op klinisch relevante atherosclerose. Beoordeling: ondersteund door genetische nulmodellen bij mensen (ABL, homozygote FHBL), waarbij de atherosclerotische belasting aanzienlijk verminderd is of afwezig is [19], [22], door de fysiologische uitgangswaarde van LDL-C bij pasgeborenen, en door het feit dat er in genetische cohorten met een uiterst lage blootstelling consequent geen voorvallen zijn waargenomen [2], [24].
Zwakke vorm: asymptotische hypothese
Het risico nadert nul, maar bereikt deze waarde nooit volledig vanwege stochastische retentie of niet-ApoB-routes. Beoordeling: ondersteund door het fundamenteel probabilistische karakter van de interacties tussen deeltjes en de vaatwand [7]. Een zeer hoge leeftijd of ernstige systemische ontsteking zou in principe minimale veranderingen in de intima kunnen veroorzaken, hoewel dergelijke laesies gedurende het hele leven van de mens waarschijnlijk subklinisch zouden blijven [7].
Nulhypothese
Atherosclerose komt nog steeds in aanzienlijke mate voor, ongeacht het LDL-gehalte, zelfs bij zeer lage waarden. Beoordeling: weerlegd voor het ideale fenotype [2], [15]. Het restrisico dat wordt waargenomen bij behandelde populaties in het kader van secundaire preventie is steevast toe te schrijven aan reeds bestaande plaque en aan niet-LDL ApoB-bevattende deeltjes (triglyceriderijke restdeeltjes en Lp(a)) in plaats van aan een niet-ApoB-gebonden initiatiemechanisme [5], [40].
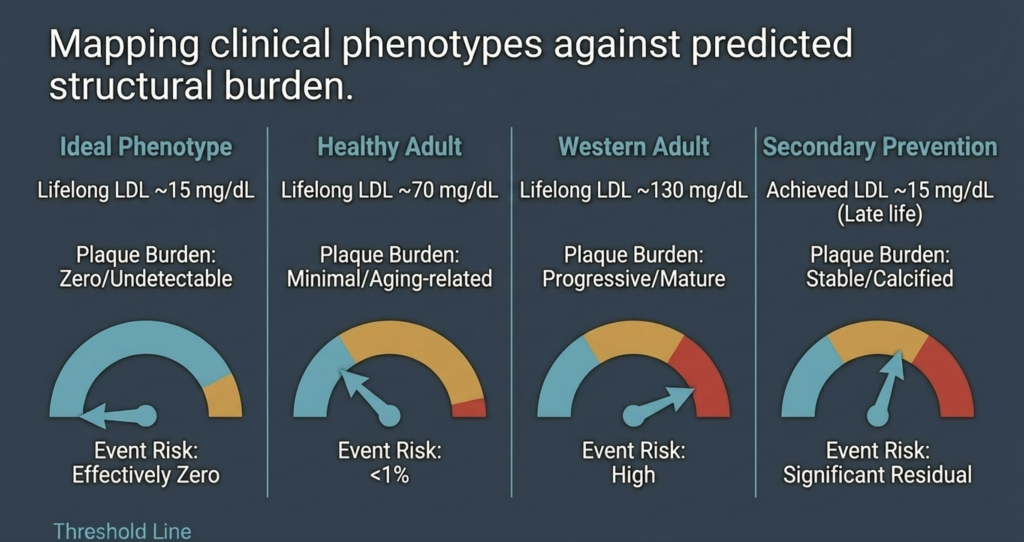
| Klinisch fenotype | Verwachte tandplakbelasting | Waarschijnlijkheid van een gebeurtenis |
| Ideaal fenotype (LDL-C gedurende het hele leven ~15 mg/dL) | Nul / niet aantoonbaar | In feite nul [15] |
| Gezonde volwassene (LDL-C gedurende het hele leven ~70 mg/dL) | Minimaal / leeftijdsgebonden | Laag (~5–10%) [14] |
| Volwassenen uit het Westen (LDL-C gedurende het hele leven ~130 mg/dL) | Progressief / volwassen | Hoog [2], [14] |
| Secundaire preventie (bereikt LDL-C ~15 mg/dL) | Stabiel / verkalkt | Aanzienlijke restwaarde [34] |
Conclusie: Een nieuwe definitie van de drempelwaarde voor de menselijke gezondheid
De toetsing van de nulrisicohypothese ondersteunt de opvatting dat atherosclerose een substraat-afhankelijke ziekte is, waarvoor een minimale cumulatieve blootstelling aan ApoB-bevattende lipoproteïnen gedurende het hele leven nodig is om het ziekteproces op gang te brengen [2], [14]. Het kwantitatieve verband tussen cumulatieve blootstelling en plaquevorming impliceert dat het handhaven van het LDL-C-gehalte binnen het bereik van 10–20 mg/dL vanaf de geboorte het ontstaan van de ziekte uitstelt tot voorbij de biologische grenzen van de menselijke levensduur [13], [15].
Genetische modellen (abetalipoproteïnemie, homozygote FHBL en gezonde fenotypes met ultralage waarden als gevolg van functieverlies van PCSK9 en ANGPTL3) tonen aan dat dergelijke lage waarden zowel veilig zijn als verenigbaar met een aanzienlijke vermindering – en in sommige gevallen een kennelijke afwezigheid – van atherosclerotische plaque, waarbij wordt erkend dat het aantal gevallen nog steeds beperkt is [19], [22], [24], [25]. Hoewel er bij patiënten met een vergevorderd ziekteproces nog steeds restrisico’s bestaan die worden veroorzaakt door Lp(a), restdeeltjes en ontsteking, zijn deze factoren onvoldoende om atherogenese op gang te brengen bij een vrijwel volledige afwezigheid van ApoB-deeltjes [2], [40].
De gevolgen voor de preventieve cardiologie zijn aanzienlijk [3]. In plaats van risico’s te beschouwen als een onvermijdelijk gevolg van het ouder worden, is het juiste doel primaire preventie: het handhaven van fysiologische lipoproteïneniveaus tijdens de allereerste levensfasen om het substraat voor atherogenese weg te nemen [2], [15]. Dit paradigma suggereert dat hartziekten – wereldwijd de belangrijkste doodsoorzaak – biologisch gezien kunnen worden uitgeroeid als de ophoping van ApoB-deeltjes gedurende het hele leven wordt voorkomen [2], [14].
Referenties
- J. Borén, M. J. Chapman, R. M. Krauss, C. J. Packard, J. F. Bentzon, C. J. Binder, M. J. Daemen, L. L. Demer, R. A. Hegele, S. J. Nicholls, B. G. Nordestgaard, G. F. Watts, E. Bruckert, S. Fazio, B. A. Ference, I. Graham, J. D. Horton, U. Landmesser, U. Laufs, L. Masana, G. Pasterkamp, F. J. Raal, K. K. Ray, H. Schunkert, M.-R. Taskinen, B. van de Sluis, O. Wiklund, L. Tokgözoğlu, A. L. Catapano, and H. N. Ginsberg, “Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights—a consensus statement from the European Atherosclerosis Society Consensus Panel,” Eur. Heart J., vol. 41, no. 24, pp. 2313–2330, Jun. 2020, doi: 10.1093/eurheartj/ehz962.
- B. A. Ference, H. N. Ginsberg, I. Graham, K. K. Ray, C. J. Packard, E. Bruckert, R. A. Hegele, R. M. Krauss, F. J. Raal, H. Schunkert, G. F. Watts, J. Borén, S. Fazio, J. D. Horton, L. Masana, S. J. Nicholls, B. G. Nordestgaard, B. van de Sluis, M.-R. Taskinen, L. Tokgözoğlu, U. Landmesser, U. Laufs, O. Wiklund, J. K. Stock, M. J. Chapman, and A. L. Catapano, “Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies,” Eur. Heart J., vol. 38, no. 32, pp. 2459–2472, Aug. 2017, doi: 10.1093/eurheartj/ehx144.
- A. L. Catapano, I. Graham, G. De Backer, O. Wiklund, M. J. Chapman, H. Drexel, A. W. Hoes, C. S. Jennings, U. Landmesser, T. R. Pedersen, Ž. Reiner, G. Riccardi, M.-R. Taskinen, L. Tokgözoğlu, W. M. M. Verschuren, P. Vlachopoulos, D. A. Wood, and J. L. Zamorano, “2016 ESC/EAS guidelines for the management of dyslipidaemias,” Eur. Heart J., vol. 37, no. 39, pp. 2999–3058, Oct. 2016, doi: 10.1093/eurheartj/ehw272.
- J. H. O’Keefe, L. Cordain, W. H. Harris, R. M. Moe, and R. Vogel, “Optimal low-density lipoprotein is 50 to 70 mg/dl: lower is better and physiologically normal,” J. Am. Coll. Cardiol., vol. 43, no. 11, pp. 2142–2146, Jun. 2004, doi: 10.1016/j.jacc.2004.03.046.
- B. G. Nordestgaard, M. J. Chapman, K. Ray, J. Borén, F. Andreotti, G. F. Watts, H. Ginsberg, P. Amarenco, A. Catapano, O. S. Descamps, E. Fisher, P. T. Kovanen, J. A. Kuivenhoven, P. Lesnik, L. Masana, Z. Reiner, M. R. Taskinen, L. Tokgözoğlu, and A. Tybjærg-Hansen, “Lipoprotein(a) as a cardiovascular risk factor: current status,” Eur. Heart J., vol. 31, no. 23, pp. 2844–2853, Dec. 2010, doi: 10.1093/eurheartj/ehq386.
- B. G. Nordestgaard and A. Varbo, “Triglycerides and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 626–635, Aug. 2014, doi: 10.1016/S0140-6736(14)61177-6.
- I. Tabas, K. J. Williams, and J. Borén, “Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications,” Circulation, vol. 116, no. 16, pp. 1832–1844, Oct. 2007, doi: 10.1161/CIRCULATIONAHA.106.676890.
- P. Libby, “The changing landscape of atherosclerosis,” Nature, vol. 592, no. 7855, pp. 524–533, Apr. 2021, doi: 10.1038/s41586-021-03392-8.
- D. C. Schwenke and T. E. Carew, “Initiation of atherosclerotic lesions in cholesterol-fed rabbits. II. Selective retention of LDL vs. selective increases in LDL permeability in susceptible sites of arteries,” Arteriosclerosis, vol. 9, no. 6, pp. 908–918, Nov./Dec. 1989, doi: 10.1161/01.atv.9.6.908.
- R. Ross, “Atherosclerosis—an inflammatory disease,” N. Engl. J. Med., vol. 340, no. 2, pp. 115–126, Jan. 1999, doi: 10.1056/NEJM199901143400207.
- F. Mach, C. Baigent, A. L. Catapano, K. C. Koskinas, M. Casula, L. Badimon, M. J. Chapman, G. G. De Backer, V. Delgado, B. A. Ference, I. M. Graham, A. Halliday, U. Landmesser, B. Mihaylova, T. R. Pedersen, G. Riccardi, D. J. Richter, M. S. Sabatine, M.-R. Taskinen, L. Tokgözoğlu, and O. Wiklund, “2019 ESC/EAS guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk,” Eur. Heart J., vol. 41, no. 1, pp. 111–188, Jan. 2020, doi: 10.1093/eurheartj/ehz455.
- A. R. Tall and L. Yvan-Charvet, “Cholesterol, inflammation and innate immunity,” Nat. Rev. Immunol., vol. 15, no. 2, pp. 104–116, Feb. 2015, doi: 10.1038/nri3793.
- J. Brandts and K. K. Ray, “The LDL cumulative exposure hypothesis: evidence and practical applications,” Nat. Rev. Cardiol., vol. 21, no. 9, pp. 600–608, Sep. 2024, doi: 10.1038/s41569-024-01039-5.
- M. J. Domanski, X. Tian, C. O. Wu, J. P. Reis, A. K. Dey, Y. Gu, L. Zhao, S. Bae, K. Liu, A. A. Hasan, D. Zimrin, M. R. Farkouh, A. R. Hong, D. M. Lloyd-Jones, and V. Fuster, “Time course of LDL cholesterol exposure and cardiovascular disease event risk,” J. Am. Coll. Cardiol., vol. 76, no. 13, pp. 1507–1516, Sep. 2020, doi: 10.1016/j.jacc.2020.07.059.
- B. A. Ference, W. Yoo, I. Alesh, N. Mahajan, K. K. Mirowska, A. Mewada, J. Kahn, L. Afonso, K. A. Williams, and J. M. Flack, “Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis,” J. Am. Coll. Cardiol., vol. 60, no. 25, pp. 2631–2639, Dec. 2012, doi: 10.1016/j.jacc.2012.09.017.
- R. Detrano, A. D. Guerci, J. J. Carr, D. E. Bild, G. Burke, A. R. Folsom, K. Liu, S. Shea, M. Szklo, D. A. Bluemke, D. H. O’Leary, R. Tracy, K. Watson, N. D. Wong, and R. A. Kronmal, “Coronary calcium as a predictor of coronary events in four racial or ethnic groups,” N. Engl. J. Med., vol. 358, no. 13, pp. 1336–1345, Mar. 2008, doi: 10.1056/NEJMoa072100.
- S. Yusuf, S. Hawken, S. Ôunpuu, T. Dans, A. Avezum, F. Lanas, M. McQueen, A. Budaj, P. Pais, J. Varigos, and L. Lisheng, “Effect of potentially modifiable risk factors associated with myocardial infarction in 52 countries (the INTERHEART study): case-control study,” Lancet, vol. 364, no. 9438, pp. 937–952, Sep. 2004, doi: 10.1016/S0140-6736(04)17018-9.
- A. L. Baggish, R. B. Weiner, G. Kanayama, J. I. Hudson, M. H. Picard, A. M. Hutter Jr., and H. G. Pope Jr., “Cardiovascular toxicity of illicit anabolic-androgenic steroid use,” Circulation, vol. 135, no. 21, pp. 1991–2002, May 2017, doi: 10.1161/CIRCULATIONAHA.116.026945.
- A. J. Hooper, B. A. Burnett, and J. R. Burnett, “Abetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Jul. 2023. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK532447/.
- J. C. Cohen, E. Boerwinkle, T. H. Mosley Jr., and H. H. Hobbs, “Sequence variations in PCSK9, low LDL, and protection against coronary heart disease,” N. Engl. J. Med., vol. 354, no. 12, pp. 1264–1272, Mar. 2006, doi: 10.1056/NEJMoa054013.
- M. M. Berriot-Varoqueaux, L. P. Aggerbeck, M. Samson-Bouma, and J. R. Wetterau, “The role of the microsomal triglyceride transfer protein in abetalipoproteinemia,” Annu. Rev. Nutr., vol. 20, pp. 663–697, 2000, doi: 10.1146/annurev.nutr.20.1.663.
- S. G. Young and A. J. Hooper, “APOB-related familial hypobetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Feb. 2021. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK570370/.
- L. Tarugi, E. Averna, E. Di Leo, A. Cefalù, D. Noto, S. Magnolo, M. Cattin, S. Bertolini, and M. Calandra, “Molecular diagnosis of hypobetalipoproteinemia: an ENID review,” Atherosclerosis, vol. 195, no. 2, pp. e19–e27, Dec. 2007, doi: 10.1016/j.atherosclerosis.2007.05.003.
- Z. Zhao, Y. Tuakli-Wosornu, T. A. Lagace, L. Kinch, N. V. Grishin, J. D. Horton, J. C. Cohen, and H. H. Hobbs, “Molecular characterization of loss-of-function mutations in PCSK9 and identification of a compound heterozygote,” Am. J. Hum. Genet., vol. 79, no. 3, pp. 514–523, Sep. 2006, doi: 10.1086/507488.
- N. O. Stitziel, A. V. Khera, X. Wang, A. J. Bierhals, A. C. Vourakis, A. E. Sperry, P. Natarajan, D. Klarin, C. A. Emdin, S. M. Zekavat, A. Nomura, J. Erdmann, H. Schunkert, N. J. Samani, W. E. Kraus, S. H. Shah, B. Yu, E. Boerwinkle, D. J. Rader, N. Gupta, P. M. Frossard, A. Rasheed, J. Danesh, E. S. Lander, S. Gabriel, D. Saleheen, K. Musunuru, and S. Kathiresan, “ANGPTL3 deficiency and protection against coronary artery disease,” J. Am. Coll. Cardiol., vol. 69, no. 16, pp. 2054–2063, Apr. 2017, doi: 10.1016/j.jacc.2017.02.030.
- F. E. Dewey, V. Gusarova, R. L. Dunbar, C. O’Dushlaine, C. Schurmann, O. Gottesman, S. McCarthy, C. V. Van Hout, S. Bruse, H. M. Dansky, J. B. Leader, M. F. Murray, M. D. Ritchie, H. L. Kirchner, D. H. Ledbetter, J. Penn, A. Lopez, I. B. Borecki, J. D. Overton, J. G. Reid, D. J. Carey, A. J. Murphy, G. D. Yancopoulos, A. Baras, J. Gromada, and A. R. Shuldiner, “Genetic and pharmacologic inactivation of ANGPTL3 and cardiovascular disease,” N. Engl. J. Med., vol. 377, no. 3, pp. 211–221, Jul. 2017, doi: 10.1056/NEJMoa1612790.
- K. Musunuru, J. P. Pirruccello, R. Do, G. M. Peloso, C. Guiducci, C. Sougnez, K. V. Garimella, S. Fisher, J. Abreu, A. J. Barry, T. Fennell, E. Banks, L. Ambrogio, K. Cibulskis, A. Kernytsky, E. Gonzalez, N. Rudzicz, J. C. Engert, M. A. DePristo, M. J. Daly, J. C. Cohen, H. H. Hobbs, D. Altshuler, G. Schonfeld, S. B. Gabriel, P. Yue, and S. Kathiresan, “Exome sequencing, ANGPTL3 mutations, and familial combined hypolipidemia,” N. Engl. J. Med., vol. 363, no. 23, pp. 2220–2227, Dec. 2010, doi: 10.1056/NEJMoa1002926.
- C. Baigent, L. Blackwell, J. Emberson, L. E. Holland, C. Reith, N. Bhala, R. Peto, E. H. Barnes, A. Keech, J. Simes, and R. Collins (Cholesterol Treatment Trialists’ Collaboration), “Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials,” Lancet, vol. 376, no. 9753, pp. 1670–1681, Nov. 2010, doi: 10.1016/S0140-6736(10)61350-5.
- Cholesterol Treatment Trialists’ (CTT) Collaboration, “Efficacy and safety of LDL-lowering therapy among men and women: meta-analysis of individual data from 174 000 participants in 27 randomised trials,” Lancet, vol. 385, no. 9976, pp. 1397–1405, Apr. 2015, doi: 10.1016/S0140-6736(14)61368-4.
- C. P. Cannon, M. A. Blazing, R. P. Giugliano, A. McCagg, J. A. White, P. Theroux, H. Darius, B. S. Lewis, T. O. Ophuis, J. W. Jukema, G. M. De Ferrari, W. Ruzyllo, P. De Lucca, K. Im, E. A. Bohula, C. Reist, S. D. Wiviott, A. M. Tershakovec, T. A. Musliner, E. Braunwald, and R. M. Califf, “Ezetimibe added to statin therapy after acute coronary syndromes,” N. Engl. J. Med., vol. 372, no. 25, pp. 2387–2397, Jun. 2015, doi: 10.1056/NEJMoa1410489.
- J. Silverman, L. A. Ballantyne, D. A. Bhatt, S. D. Wiviott, M. S. Sabatine, and Cholesterol Treatment Trialists, “Association between lowering LDL-C and cardiovascular risk reduction among different therapeutic interventions: a systematic review and meta-analysis,” JAMA, vol. 316, no. 12, pp. 1289–1297, Sep. 2016, doi: 10.1001/jama.2016.13985.
- M. S. Sabatine, R. P. Giugliano, A. C. Keech, N. Honarpour, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, S. M. Wasserman, P. S. Sever, and T. R. Pedersen, “Evolocumab and clinical outcomes in patients with cardiovascular disease,” N. Engl. J. Med., vol. 376, no. 18, pp. 1713–1722, May 2017, doi: 10.1056/NEJMoa1615664.
- R. P. Giugliano, T. R. Pedersen, A. C. Keech, A. Park, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, J. Lopez, and M. S. Sabatine, “Clinical efficacy and safety of achieving very low LDL-cholesterol concentrations with the PCSK9 inhibitor evolocumab: a prespecified secondary analysis of the FOURIER trial,” Lancet, vol. 390, no. 10106, pp. 1962–1971, Oct. 2017, doi: 10.1016/S0140-6736(17)32290-0.
- G. G. Schwartz, P. G. Steg, M. Szarek, D. L. Bhatt, V. A. Bittner, R. Diaz, J. M. Edelberg, S. G. Goodman, C. Hanotin, R. A. Harrington, J. W. Jukema, G. Lecorps, K. W. Mahaffey, A. Moryusef, R. Pordy, K. Quintero, M. T. Roe, W. J. Sasiela, J.-F. Tamby, P. Tricoci, H. D. White, A. M. Zeiher, and ODYSSEY OUTCOMES Committees and Investigators, “Alirocumab and cardiovascular outcomes after acute coronary syndrome,” N. Engl. J. Med., vol. 379, no. 22, pp. 2097–2107, Nov. 2018, doi: 10.1056/NEJMoa1801174.
- C. M. Ballantyne, J. P. Kastelein, L. A. Leiter, S. J. Nicholls, and colleagues, “Durability and efficacy of solbinsiran, a GalNAc-conjugated siRNA targeting ANGPTL3, in adults with mixed dyslipidaemia (PROLONG-ANG3): a double-blind, randomised, placebo-controlled, phase 2 trial,” Lancet, 2025 (advance online publication).
- S. J. Nicholls, C. M. Ballantyne, and colleagues (CORALreef Lipids Investigators), “Efficacy and safety of enlicitide, an oral PCSK9 inhibitor, in adults with hypercholesterolemia: the Phase 3 CORALreef Lipids trial,” N. Engl. J. Med., 2025 (publication pending).
- M. Bhandari, S. M. Nissen, and colleagues, “How low can you go? New evidence supports no lower bound to low-density lipoprotein cholesterol level in secondary prevention,” Circulation, vol. 147, no. 19, pp. 1433–1435, May 2023, doi: 10.1161/CIRCULATIONAHA.123.064041.
- P. M. Ridker, N. Mora, L. Rose, and JUPITER Trial Study Group, “Percent reduction in LDL cholesterol following high-intensity statin therapy: potential implications for guidelines and for the prescription of emerging lipid-lowering agents,” Eur. Heart J., vol. 37, no. 17, pp. 1373–1379, May 2016, doi: 10.1093/eurheartj/ehw046.
- P. Libby, P. M. Ridker, and G. K. Hansson, “Progress and challenges in translating the biology of atherosclerosis,” Nature, vol. 473, no. 7347, pp. 317–325, May 2011, doi: 10.1038/nature10146.
- S. Tsimikas, “A test in context: lipoprotein(a): diagnosis, prognosis, controversies, and emerging therapies,” J. Am. Coll. Cardiol., vol. 69, no. 6, pp. 692–711, Feb. 2017, doi: 10.1016/j.jacc.2016.11.042.
- S. Tsimikas, H.-K. Gordts, C. Nora, C. Yeang, and J. L. Witztum, “Statin therapy increases lipoprotein(a) levels,” Eur. Heart J., vol. 41, no. 24, pp. 2275–2284, Jun. 2020, doi: 10.1093/eurheartj/ehz310.
- P. M. Ridker, B. M. Everett, T. Thuren, J. G. MacFadyen, W. H. Chang, C. Ballantyne, F. Fonseca, J. Nicolau, W. Koenig, S. D. Anker, J. J. P. Kastelein, J. H. Cornel, P. Pais, D. Pella, J. Genest, R. Cifkova, A. Lorenzatti, T. Forster, Z. Kobalava, L. Vida-Simiti, M. Flather, H. Shimokawa, H. Ogawa, M. Dellborg, P. R. F. Rossi, R. P. T. Troquay, P. Libby, R. J. Glynn, and CANTOS Trial Group, “Antiinflammatory therapy with canakinumab for atherosclerotic disease,” N. Engl. J. Med., vol. 377, no. 12, pp. 1119–1131, Sep. 2017, doi: 10.1056/NEJMoa1707914.
- A. Daugherty, S. E. Tall, M. J. Daemen, E. Falk, E. M. Fisher, E. Garcia-Cardena, A. R. Lusis, A. P. Owens III, M. E. Rosenfeld, and I. Tabas, “Recommendation on design, execution, and reporting of animal atherosclerosis studies: a scientific statement from the American Heart Association,” Arterioscler. Thromb. Vasc. Biol., vol. 37, no. 9, pp. e131–e157, Sep. 2017, doi: 10.1161/ATV.0000000000000062.
- M. J. Budoff, S. Achenbach, R. S. Blumenthal, J. J. Carr, J. G. Goldin, P. Greenland, A. D. Guerci, J. A. Lima, D. J. Rader, G. D. Rubin, L. J. Shaw, S. E. Wiegers, American Heart Association Committee on Cardiovascular Imaging and Intervention, American Heart Association Council on Cardiovascular Radiology and Intervention, American Heart Association Committee on Cardiac Imaging, “Assessment of coronary artery disease by cardiac computed tomography: a scientific statement from the AHA,” Circulation, vol. 114, no. 16, pp. 1761–1791, Oct. 2006, doi: 10.1161/CIRCULATIONAHA.106.178458.
- H. S. Hecht, “Coronary artery calcium scanning: past, present, and future,” JACC Cardiovasc. Imaging, vol. 8, no. 5, pp. 579–596, May 2015, doi: 10.1016/j.jcmg.2015.02.006.
- K. Nasir, M. B. Rivera, R. Blankstein, M. J. Blaha, A. D. Choi, R. S. Blumenthal, M. G. Silverman, A. Dardari, J. Berman, J. Yeboah, M. J. Budoff, J. J. Carr, and M. Cainzos-Achirica, “Implications of coronary artery calcium testing for primary prevention,” J. Am. Coll. Cardiol., vol. 66, no. 15, pp. 1657–1668, Oct. 2015, doi: 10.1016/j.jacc.2015.07.066.
- S. E. Nissen, S. J. Nicholls, I. Sipahi, P. Libby, J. S. Raichlen, C. M. Ballantyne, J. Davignon, R. Erbel, J. C. Fruchart, J.-C. Tardif, P. Schoenhagen, T. Crowe, V. Cain, K. Wolski, M. Goormastic, and E. M. Tuzcu, “Effect of very high-intensity statin therapy on regression of coronary atherosclerosis: the ASTEROID trial,” JAMA, vol. 295, no. 13, pp. 1556–1565, Apr. 2006, doi: 10.1001/jama.295.13.jpc60002.
- S. E. Nissen, S. J. Nicholls, K. Wolski, R. Nesto, S. Kupfer, A. Perez, H. Jure, R. De Larochellière, C. S. Staniloae, K. Mavromatis, J. Saw, B. Hu, A. M. Lincoff, E. M. Tuzcu, and PERISCOPE Investigators, “Effect of rosuvastatin versus atorvastatin on progression of coronary atherosclerosis in patients with coronary artery disease (SATURN),” N. Engl. J. Med., vol. 365, no. 22, pp. 2078–2087, Dec. 2011, doi: 10.1056/NEJMoa1110874.
- S. J. Nicholls, R. Puri, T. Anderson, C. M. Ballantyne, L. Cho, J. J. P. Kastelein, W. Koenig, R. Somaratne, H. Kassahun, J. Yang, S. M. Wasserman, R. Scott, I. Ungi, J. Podolec, A. O. Ophuis, J. H. Cornel, M. Borgman, D. M. Brennan, and S. E. Nissen, “Effect of evolocumab on progression of coronary disease in statin-treated patients: the GLAGOV randomized clinical trial,” JAMA, vol. 316, no. 22, pp. 2373–2384, Dec. 2016, doi: 10.1001/jama.2016.16951.
- A. V. Khera, E. S. Everett, M. G. Caulfield, F. E. Hantgan, J. Deasy, R. K. Scott, P. S. Sever, J. Barton, L. Heller, A. Nambi, and M. S. Sabatine, “Evolocumab, plaque regression, and clinical outcomes,” J. Am. Coll. Cardiol., vol. 75, no. 9, pp. 1037–1050, Mar. 2020, doi: 10.1016/j.jacc.2019.12.052.
- D. J. Rader and G. K. Hovingh, “HDL and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 618–625, Aug. 2014, doi: 10.1016/S0140-6736(14)61217-4.
- R. C. Thompson, A. H. Allam, G. P. Lombardi, L. S. Wann, M. L. Sutherland, J. D. Sutherland, M. A. Soliman, B. Frohlich, D. T. Mininberg, J. M. Monge, C. M. Vallodolid, S. L. Cox, G. A. El-Maksoud, I. Badr, M. I. Miyamoto, A. el-Halim Nur el-Din, J. Narula, C. E. Finch, and G. S. Thomas, “Atherosclerosis across 4000 years of human history: the Horus study of four ancient populations,” Lancet, vol. 381, no. 9873, pp. 1211–1222, Apr. 2013, doi: 10.1016/S0140-6736(13)60598-X.
- H. Kaplan, R. C. Thompson, B. C. Trumble, L. S. Wann, A. H. Allam, B. Beheim, B. Frohlich, M. L. Sutherland, J. D. Sutherland, J. Stieglitz, D. E. Rodriguez, D. E. Michalik, C. J. Rowan, G. P. Lombardi, R. Bedi, C. E. Garcia, J. K. Min, J. Narula, C. E. Finch, M. Gurven, and G. S. Thomas, “Coronary atherosclerosis in indigenous South American Tsimane: a cross-sectional cohort study,” Lancet, vol. 389, no. 10080, pp. 1730–1739, Apr. 2017, doi: 10.1016/S0140-6736(17)30752-3.

