アテローム性動脈硬化性心血管疾患におけるアポリポタンパク質Bと全身性炎症の相互作用:因果関係、メカニズム、および臨床的パラダイム
アテローム性動脈硬化の 心血管疾患 (ASCVD)は、依然として世界中で罹患率および死亡率の最大の原因となっている。数十年にわたり、この分野では、その根本的な病態生理学的性質について議論が続いてきた。 アテローム発生. 脂質仮説の初期の説では、次のように考えられていた 動脈硬化 主に~の病気として コレステロール 動脈壁内での蓄積であるのに対し、その後の病理学的所見では、以下の点が浮き彫りになった。 マクロファージ, 、T細胞、およびその他の炎症性細胞が プラーク ASCVDは主に慢性炎症性疾患であるという対立する見解を後押しした。血管生物学の進歩により、, 遺伝学, 、および 治験 科学的な知見によれば、これらは互いに排他的な説明ではなく、同じ疾患過程を構成する相互に関連した要素であることが明らかになっている。[1,12,13,22]
現在の科学的・臨床的なコンセンサスでは、アテローム性動脈硬化症は脂質に起因する炎症性疾患であると定義されている。このモデルにおいて、, アポリポ蛋白 Bアポリポ蛋白B)-を含む リポタンパク質 不可欠な誘発要因となる一方で、全身性および局所性の 炎症 プラークの増殖、脆弱性、および破裂のリスクを増大させる。言い換えれば、その 病変 まず、アテロゲニックなApoB粒子が体内に滞留することから始まり、滞留・変化した脂質に対する不適切な免疫反応によって危険な状態となる。[2-5,12,13,21,22]
本総説では、ApoB、炎症、およびASCVDの進行との関連性について検討する。プラーク形成の因果関係を追跡し、脂質蓄積からサイトカイン活性化に至る分子経路を検証し、さらにヒト遺伝学と主要な心血管アウトカム試験の結果を統合することで、アテローム形成の統一モデルを構築している。 本稿の中心的な論点は、ApoB負荷が疾患の発症の有無を決定する一方で、炎症の生物学的メカニズムが進行の速度および 心筋梗塞, 脳卒中, 、あるいは心血管死。[2-5,6-9,12-18,21]
因果の連鎖:「反応・保持仮説」
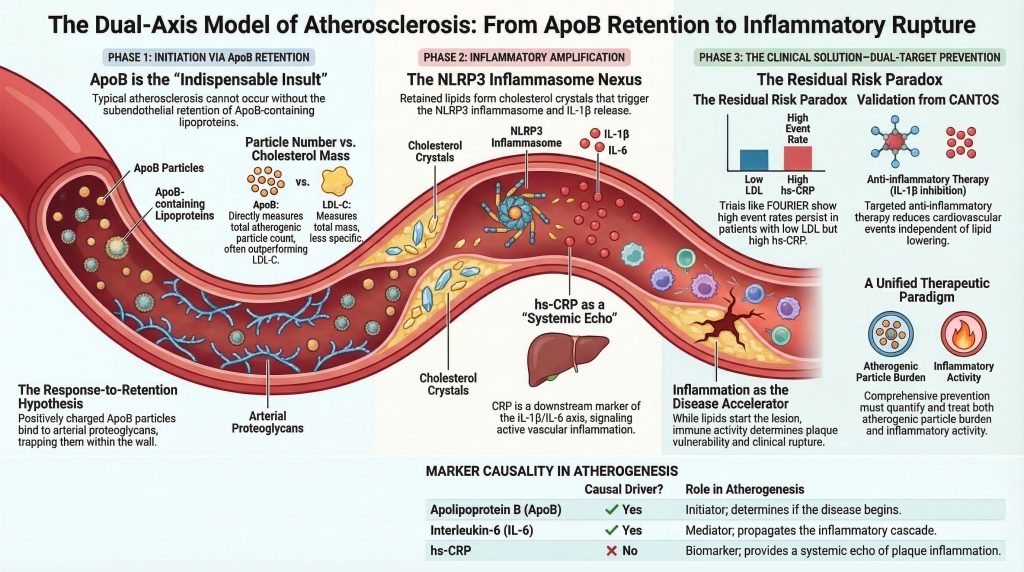
ApoBと炎症の関係を理解するためには、初期のアテローム形成イベントの時間的経過を明らかにしなければならない。メカニズムに関する重要な疑問は、ApoBを含むリポタンパク質の増加が、局所的な炎症が発生する前にアテローム性動脈硬化症を引き起こすのか、それとも炎症がまず動脈壁を準備状態に置き、その後脂質沈着を許容するのかという点である。 現在の証拠は、疾患がアポB粒子の動脈内滞留から始まり、その滞留した粒子に対する生物学的反応として炎症が生じ、それがさらに疾患を悪化させるという一連の過程を強く支持している。[2-5]
組織病理学的および実験的な証拠は、以下のことを裏付けている。 リテンション応答仮説 早期アテローム形成について。ウィリアムズとタバスによる古典的な説によれば、コレステロールを豊富に含むApoB粒子が動脈内に流入し、そこに捕捉されることで、 内膜 これらは病変形成に必要な最初の段階である。その後、『Circulation』誌に掲載された内皮下リポタンパク質滞留に関する最新情報では、アテローム発生の引き金となるプロセスは、アポB含有リポタンパク質が 内皮, これにより、マクロファージやT細胞が主体となる炎症反応が引き起こされ、病変の進行を促進する。[2,3]
このモデルは、動脈の生物学を統合していることから、依然として説得力のあるものとなっています。, 細胞外マトリックス 結合、および臨床観察。ApoB粒子は、単なる受動的な脂質運搬体ではない。. アポB含有リポ蛋白 特に病変形成が起こりやすい血管領域において、動脈壁のプロテオグリカンに結合する。 一旦捕捉されると、これらは酸化、酵素作用、凝集による修飾を受け、強力な炎症刺激物質へと変換される。したがって、最も初期の事象は、全身性の炎症や非特異的な内皮損傷ではなく、感受性の高い動脈微小環境におけるアテロゲン性リポタンパク質の局所的な滞留である。[2-5]
「炎症優先」パラダイムの反論
他のモデル、とりわけ「損傷反応仮説」では、脂質沈着に先立って、内皮損傷または既存の炎症が存在しなければならないと提唱された。この見解が支持を集めたのは、確立したプラークには炎症細胞が豊富に存在すること、また全身性の炎症状態がASCVDを加速させることからである。しかし、炎症による進行の加速は、炎症による発症を証明するものではない。 決定的な問題は、十分なApoBへの曝露がない状況下で、炎症が典型的なコレステロール豊富なアテローム性病変を形成し得るかどうかである。証拠の総体からは、それは不可能であることが示唆されている。[1-3,12,21,22]
実験データおよび病理学的データによると、 内皮機能障害, 、変化したせん断応力、および炎症反応の活性化が病変形成を助長する環境を作り出すが、実際に病変が形成されるかどうか、またその進行の程度は、ApoBの負荷量によって決まる。血流の乱れは病変の局在を説明する一因となり、ApoBを含むリポタンパク質の滞留は、病変の発生と拡大を説明する。[2-5,12,22]
それにもかかわらず、全身性炎症は強力な疾患増幅因子として作用する。 慢性的な炎症状態は、内皮細胞の活性化を促進し、血管のシグナル伝達を変化させ、プラークの進行を加速させる。しかし、脂質が少ない環境下では、アテローム性動脈硬化症を特徴づける典型的なコレステロールを豊富に含む病変は形成されない。この違いは、抗炎症療法を行っても、ApoBを集中的に低下させる必要性がなくなるわけではない理由を説明する点で、臨床的に重要である。[1,12,13,21,22]
アポリポタンパク質B:引き金となる要因
ApoBには、ApoB48とApoB100という2つの主要なアテロゲン性アイソフォームが存在する。ApoB48は腸管で合成され、 カイロミクロン およびそれらの残渣。ApoB100は肝臓で合成され、超低密度リポタンパク質、中間密度リポタンパク質、低密度リポタンパク質、および リポ蛋白(a) [Lp(a)]。なぜなら、それぞれ 動脈硬化惹起性粒子 正確に1つのApoB分子を含んでいるため、血漿中のApoB濃度は、循環しているアテロゲン性粒子の総数を反映している。このことから、粒子数ではなくコレステロールの質量を反映するLDL-Cに比べ、ApoBには概念的および臨床的に重要な利点がある。[4,15,23,25,28]
ApoBの臨床的意義は、アテローム性動脈硬化症が、単に粒子が運ぶコレステロールの量ではなく、動脈壁に侵入して留まることのできる粒子の数によって引き起こされるという事実にあります。粒子あたりのコレステロール含有量は、特に インスリン抵抗性, メタボリックシンドローム, 、2型 糖尿病, 、および高トリグリセリド血症。このような状態では、LDL-Cではアテローム形成性粒子の実際の負荷が過小評価される可能性があるのに対し、ApoBはその負荷をより直接的に捉えることができる。[4,23,25,26,28]
これらの粒子が動脈壁に侵入するのは、血漿から内膜への濃度勾配によって引き起こされる。一旦内部に入ると、 内皮下腔, ApoB上の構造ドメインは、動脈内のプロテオグリカンによる捕捉を促進する。この捕捉により、粒子の滞留時間が延長され、酸化、凝集、および免疫活性化の基盤が形成される。捕捉がなければ、下流の炎症カスケードは通常の形で進行しない。[2-5]
Lp(a)は、LDL様アポB含有粒子とアポリポタンパク質(a)が結合したものであり、アテローム性動脈硬化を促進する作用と炎症を促進する作用の両方に寄与しているようであるため、アポBファミリーの中でも特に注目に値する。現在、遺伝学的および臨床的証拠により、Lp(a)がASCVDの因果因子であることが裏付けられている。 危険因子.[15]
メカニズムの経路:動脈内滞留から全身性炎症へ
以下 内皮下貯留 ApoB含有粒子により、一連の協調的な生物学的反応が、局所的な脂質蓄積を炎症性病変へと変化させます。この経路は、高脂血症と自然免疫の活性化を結びつけ、臨床的に無症状の 脂肪線条 危険なプラークへと進行する可能性があります。[2,5,10-14,21,22]
リポタンパク質の修飾
内膜の細胞外マトリックスに捕捉されると、ApoBを含むリポタンパク質は酸化修飾や酵素修飾を受ける。これらの過程により、 酸化LDL, 、酸化リン脂質、および天然のリポタンパク質とは異なる生物学的特性を持つ凝集粒子。こうした修飾された粒子は、血管壁内で危険を告げるシグナルとして作用し、内皮細胞や骨髄系細胞の挙動を変化させる。[2,5,10-14]
これらの修飾された脂質は、単なる受動的な運搬体ではない。それらは、血管細胞や免疫細胞と相互作用し、病変の進行を促進する炎症性リガンドとなる。Lp(a)は、その酸化リン脂質の負荷量のため、血管内に滞留した後、特に強力な炎症誘発因子として機能する可能性がある。[5,13,15]
内皮機能障害と単球の動員
修飾された脂質は、パターン認識経路と相互作用し、において炎症性転写プログラムを活性化させる。 内皮細胞 およびマクロファージ。これにより、アテローム予防作用を持つ内皮細胞のシグナル伝達が抑制され、 白血球接着 分子やケモカインであり、これらは無症候性の脂質貯留から活動性の血管炎症への移行を示すものである。[12-14,21,22]
その結果、循環している単球やTリンパ球が内皮下腔に招集される。 単球は付着し、活性化された内皮を横切って遊走し、マクロファージへの分化を促進する脂質が豊富な微小環境へと侵入する。これが、リポタンパク質の滞留によって引き起こされる生化学的病変から、免疫エフェクター細胞が支配的な細胞性病変への、極めて重要な転換点である。[12-14,21,22]
マクロファージの分化、泡沫細胞の形成、および結晶の生成
内膜内では、単球がマクロファージに分化し、スカベンジャー受容体を介して修飾されたリポタンパク質を取り込みます。これらの取り込み経路は、細胞内のコレステロール蓄積によって十分に抑制されないため、マクロファージは脂質を取り込み続け、やがて 泡沫細胞, 、初期の脂肪条痕の特徴である。[10-14]
脂質の取り込みがコレステロールの排出を上回ると、細胞内の遊離コレステロールが蓄積し、沈殿を引き起こす可能性がある。 コレステロール結晶. これらの結晶は、もはや不活性な残骸ではなく、プラークの進行に中心的な役割を果たす自然免疫経路を活性化させる炎症誘発因子であると認識されている。[10,11,14]
NLRP3インフラマソームとパイロプトーシス
細胞内でのコレステロール結晶の形成と貪食は、蓄積された脂質と自然免疫の活性化との間の重要なメカニズム上の関連性を示している。マクロファージがコレステロール結晶を処理しようとすると、リソソームの破壊およびそれに伴う細胞ストレスが、 NLRP3インフラマソーム, 、アテローム発生に関与するとされる多タンパク質からなる危険感知複合体。[10,11,14]
組み立てが終わったら、, NLRP3 カスパーゼ-1を活性化し、これによりプロ-IL-1βおよびプロ-IL-18が成熟型に切断され、炎症性細胞死経路が促進される。これにより、サイトカイン、プロテアーゼ、および脂質成分が細胞外空間へ放出され、これが 壊死核 拡張およびプラークの不安定化。この時点で、慢性的な脂質蓄積病変は、積極的に不安定化を招く炎症性病変へと変化する。[10,11,14]
このインフラマソームを中心としたモデルは、脂質の蓄積とIL-1βの産生を結びつけ、以下のような介入策に対するメカニズム的な根拠を示すという点で、治療上重要な意義を持つ。 カナキヌマブ そして コルヒチン.[6,10,11,14,29-32]
C反応性タンパク質の肝臓における合成
プラーク内でのIL-1βの放出は、局所および全身の両方で炎症を増幅させる。IL-1βは、 インターロイキン-6 (IL-6) およびその他の下流のメディエーター、ならびに IL-6 その結果、肝臓での合成が誘導され、 C反応性タンパク質. したがって、hs-CRP値の上昇は、少なくとも一部は炎症を起こしたアテローム性動脈硬化病変に起因する炎症シグナルの全身的なマーカーとして理解するのが最も適切である。[6,12,14,17,18,21,29]
CRPはIL-1β/IL-6軸の下流に位置するため、臨床的に有用な指標として バイオマーカー 炎症反応に関与しているが、それ自体が疾患の直接的な原因であるとは限らない。[17,18,21]
CRPの役割:バイオマーカーか、それとも因果関係の媒介因子か
高値のhs-CRPと新規発症のASCVDとの間に強い疫学的関連が認められることから、研究者らは、CRPが単に血管の炎症を反映しているだけなのか、それともアテローム形成に直接関与しているのかという点を検証した。もしCRPが因果関係を持つのであれば、CRP自体が有望な治療標的となるだろう。もし単なるマーカーに過ぎないならば、上流の経路に影響を与えずにCRPを標的としたとしても、イベントの減少にはつながらないだろう。[17,18,21]
メンデルランダム化によるエビデンス
メンデルランダム化 この問題の解決において中心的な役割を果たしてきた。CRPの生涯にわたる差異に関する遺伝学的研究では、概して冠動脈疾患との関連性は認められないか、あるいはほぼ認められないことが示されている一方で、メンデル型 ランダム化 IL-6シグナル伝達経路の分析は、経路間の因果関係を裏付けている。このパターンは、CRPが主要な因果媒介因子ではなく、下流のバイオマーカーであることを強く示唆している。[17,18]
IL6Rに関するメンデルランダム化解析は、特に有益な知見をもたらしている。 IL-6受容体シグナル伝達の遺伝的ダウンレギュレーションは、炎症活性の低下、下流のCRP値の低下、および冠動脈疾患リスクの低下と関連しており、IL-6経路の因果関係を裏付けている。この解釈は、IL-1β阻害による有益性を示した後の臨床試験データや、CRPそのものではなく上流の炎症回路こそが関連する治療標的であるというより広範な見解と一致している。[6,17,18,21]
CRPの直接的な作用に関する動物モデルからの知見は、特にIL-1βやIL-6を関与させるより一貫性のある遺伝学的・臨床的データと比較すると、一貫性を欠いている。総合的に判断すると、CRPは中心的な治療標的というよりは、価値の高い臨床バイオマーカーと見なすのが妥当である。[17,18,21]
ApoBと炎症との相互作用:画期的な臨床的エビデンス
アテローム性動脈硬化症が、ApoBの蓄積と炎症の増幅の両方に起因するという認識から、デュアルという現代的な概念が生まれた。 残留リスク 経路。一部の患者は、その動脈硬化性要因により、依然として高いリスクにさらされたままとなっている。 粒子負荷 依然として十分に管理されていない。一方で、大きな成果を上げているものもある。 脂質低下 しかし、hs-CRPの上昇や持続的なサイトカイン活性化に表れるように、依然としてかなりの炎症リスクを抱えている。以下のような画期的な臨床試験では、 木星, カントス, 、および フーリエ これらの相補的な経路を説明する。[6-9,29,33]
JUPITER:一次予防における炎症
JUPITER試験では、LDL-Cが130 mg/dL未満で、hs-CRPが2.0 mg/L以上の、一見健康に見える被験者を対象とした。これにより、従来の脂質レベルは中程度であるものの、炎症リスクが高い集団が選定された。. ロスバスタチン LDL-Cとhs-CRPの両方を低下させ、主要な心血管イベントを有意に減少させた。この試験により、炎症負荷が高い場合、「正常」範囲内のLDL-C値であっても臨床的に意義のある心血管リスクが存在し得ること、また、脂質低下作用と抗炎症作用の両方を兼ね備えた治療法によって、そのリスクを大幅に低減できることが示された。[7]
CANTOS:炎症仮説の検証
CANTOS試験では、脂質低下とは独立した炎症の軽減が転帰を改善するかどうかを直接検証した。心筋梗塞の既往があり、標準治療にもかかわらずhs-CRP値が持続的に上昇している患者において、カナキヌマブはLDL-C、HDL-C、ApoBを低下させることなく、IL-6およびhs-CRPを大幅に低下させ、心血管イベントの再発を減少させた。 副次解析では、hs-CRPの低下幅が大きい患者ほど、より大きな効果が示唆された。したがって、CANTOS試験は、脂質レベルに変化がない場合でも、標的を絞った抗炎症療法によってASCVDイベントを減少させることができるという原理の証明を提供した。[6,29]
FOURIER:脂質レベルが極めて低いにもかかわらず、炎症リスクは持続する
FOURIER試験では、以下の薬剤を用いた集中的な脂質低下療法が実施された。 エボロクマブ 確立されたASCVD患者において。エボロクマブはLDL-Cを劇的に低下させた一方、hs-CRPは実質的に変化しなかった。この試験では、より強力な脂質低下による有益性が確認されたが、その後の解析では、hs-CRPおよびLDL-Cは依然として 独立した予測因子 転帰について。LDL-C値が極めて低い場合でも、hs-CRP値が高いほど残存リスクが高いことが確認された。したがって、FOURIER試験では、 残存炎症リスク 脂質リスクが極めて低いレベルまで低下しても、その状態は持続する。[8,9,33]
これらの臨床試験を総合すると、二軸モデルが裏付けられる。JUPITER試験では、炎症性リスクが 一次予防, CANTOS試験では、選択的な抗炎症療法が脂質低下を伴わずにイベントを減少させることが示され、FOURIER試験では、強力な脂質低下療法を行っても、測定可能なレベルの残存炎症リスクが残ることが示された。このことから、脂質と炎症のどちらか一方を選ぶのではなく、両方を治療すべきであるという示唆が得られる。[6-9,29,33]
疫学的な相乗効果:UKバイオバンクおよび現代のコホート研究から得られた知見
大規模な集団解析は、幅広いリスク分布においてアポBと炎症リスクがどのように相互作用するかを明らかにすることで、臨床試験データを補完する。最近のコホート研究やUKバイオバンクに基づく解析によると、アポBの負荷量と炎症マーカーはしばしば相互に補完的な情報を提供しており、両方が上昇している場合にイベント発生率が最も高くなることが多い。特に重要なのは、 不一致 2つの指標の値が一致しない場合、ApoBの方がLDL-Cよりもリスクを正確に予測できることが多いことを示す分析結果がある。[4,23,25,28]
メタボリックシンドロームや高トリグリセリド血症では、各粒子が運ぶコレステロール量が減少しているため、LDL-C値は実際よりも低く見える場合がありますが、アポBは依然として動脈硬化性粒子の真の数を反映しています。また、最近のコホート研究では、不一致状態において、アポBに基づくアプローチは、コレステロールに基づく指標に比べてリスクの識別精度を向上させることができることが示唆されています。[4,23,25,26,28]
こうした疫学的知見は、そのメカニズムの枠組みを裏付けるものである。ApoB値の上昇は、動脈への侵入および滞留の可能性が高まっていることを示唆する一方、hs-CRP値の上昇は、炎症反応が活発に増幅していることを示している。この両方が認められる場合、リスクは著しく高まる。これは、CRPがApoBと同等の因果関係にあることを意味するものではないが、臨床的リスク評価を精緻化するためには、両者を測定することが有効であることを裏付けている。[4,17,18,23,25,28]
臨床的意義と2025年ガイドラインの展望
現代の脂質学では、コレステロール質量あたりの LDL 粒子によって異なり、依存度は 総コレステロール あるいは、LDL-Cの算出値のみではリスクの分類が不正確になる可能性がある。ApoBは、動脈壁に侵入する可能性のある血中を循環するアテローム形成性粒子を直接測定するものである。2024年の『Circulation』誌に掲載されたApoBに関する総説では、ApoBがASCVDの病因との生物学的関連性がより強く、不一致状態においても有用であることから、ApoBの臨床的活用を拡大すべきであると論じている。[4,23,25,28]
この変化は、最新の指針にも反映されている。2025年版AACE 脂質異常症 このガイドラインは、現代的なリスクベースの薬物療法を重視している一方、2025年に重点を置いたESC/EASの改訂版では、以下を含む併用療法の早期かつ広範な使用を推奨している。 スタチン, エゼチミブ, ベムペド酸, 、および PCSK9 アテローム形成の負担を軽減するための抑制。学会ごとの閾値は異なるものの、全体的な方向性は一致している。特に高リスク患者や不一致患者において、ApoBは治療的介入の指標として注目度を高めている。[19,20]
炎症についても同様に、学術的な概念から臨床的に活用可能な概念へと移行しました。2025年のACC科学声明では、ASCVDの全段階にわたる炎症の臨床的意義が強調されています。hs-CRPは、特定の一次予防の場面におけるリスクの増大評価や、残存する炎症リスクの特定において、依然として有用です。 二次予防. 確立されたASCVDを有する特定の患者において、低用量のコルヒチンが実用的な抗炎症療法の選択肢として注目されており、IL-6経路の調節やLp(a)低減戦略に関する現在進行中の研究により、治療法がさらに洗練される可能性がある。[20,27,30-32,35]
未解決の科学的論争:疾患の定義
広範な合意が見られるにもかかわらず、アテローム性動脈硬化症が本質的に脂質に起因するものか、炎症性のものであるか、あるいは脂質によって誘発される炎症性のものであるかという点については、依然として意味論的な議論が続いている。脂質中心説は、ある極めて重要な点において正しい。すなわち、アポB含有リポタンパク質がなければ、典型的なアテローム性動脈硬化症は発生しない。ヒトの遺伝学、病理学、および脂質低下療法のいずれもが、この点を強く裏付けている。[2-5,15,16,23]
しかし、脂質のみを重視したモデルでは、脂質コントロールが極めて良好な一部の患者が、なぜ依然として プラーク破裂 および再発性イベント。一方、炎症中心の視点は、プラークの不安定化、キャップの劣化、および破裂において免疫メカニズムが支配的であることを正しく強調しているが、脂質が少ない環境下での炎症は、典型的なコレステロール豊富な 粉瘤. したがって、最も正確なまとめとしては、アテローム性動脈硬化症は脂質に起因する炎症性疾患であると言える。すなわち、ApoBの滞留によって発症し、その後、滞留した脂質に対する不適切な自然免疫および獲得免疫反応によって増幅され、臨床的に危険な状態となる。[1-3,10-14,21,22,27,29-35]
結論
ASCVDの病態生理には、密接に関連する2つの生物学的軸の収束が必要である。この疾患は、ApoBを含むリポタンパク質が動脈壁内に流入し、内皮下に滞留することから始まる。これにより、初期病変が形成される。 臨床的に無症状の脂肪条痕から、脆弱で壊死を伴い、破裂しやすいプラークへの進行は、修飾脂質、泡沫細胞の生物学的挙動、コレステロール結晶、NLRP3インフラマソームの活性化、およびIL-1βやIL-6を介したサイトカインシグナル伝達によって駆動される炎症の増幅に依存している。 hs-CRPは、このカスケードにおいて、主要な原因因子というよりは、有益な全身性マーカーとして現れる。[2-5,10-14,17,18,21]
過去20年間に実施された画期的な臨床試験により、スタチンやPCSK9阻害薬を用いてApoBドライバーを治療し、IL-1β阻害薬やコルヒチンを用いて炎症増幅因子を治療することで、互いに独立しつつも相補的な効果が得られることが示されています。これを低減するためには、 残存心血管リスク つまり、現代の臨床現場では、コレステロールの総量だけにとどまらず、アテローム形成性粒子の負荷と残存する炎症活性の両方を評価しなければならない。この「二重リスク」の枠組みこそが、現代のアテローム性動脈硬化症研究から導き出される最も明確な実践的示唆である。[4,6-9,19,20,27,29-35]
参考文献
- Libby P. Inflammation in atherosclerosis. Nature. 2002;420(6917):868-874. doi:10.1038/nature01323
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications.
- Williams KJ, Tabas I. The response-to-retention hypothesis of early atherogenesis.
- De Oliveira-Gomes D, Joshi PH, Peterson ED, Rohatgi A, Khera A, Navar AM. Apolipoprotein B: Bridging the Gap Between Evidence and Clinical Practice. Circulation. 2024;150(1):62-79. doi:10.1161/CIRCULATIONAHA.124.068885
- Borén J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914
- Ridker PM, Danielson E, Fonseca FA, et al. Rosuvastatin to prevent vascular events in men and women with elevated C-reactive protein. N Engl J Med. 2008;359(21):2195-2207. doi:10.1056/NEJMoa0807646
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Pradhan AD, Aday AW, Rose LM, Ridker PM. Residual Inflammatory Risk on Treatment With PCSK9 Inhibition and Statin Therapy. Circulation. 2018;138(2):141-149. doi:10.1161/CIRCULATIONAHA.118.034645
- Duewell P, Kono H, Rayner KJ, et al. NLRP3 inflammasomes are required for atherogenesis and activated by cholesterol crystals. Nature. 2010;464(7293):1357-1361. doi:10.1038/nature08938
- Grebe A, Latz E. Cholesterol crystals and inflammation. Curr Rheumatol Rep. 2013;15(3):313. doi:10.1007/s11926-012-0313-z
- Libby P, Ridker PM, Hansson GK; Leducq Transatlantic Network on Atherothrombosis. Inflammation in atherosclerosis: from pathophysiology to practice. J Am Coll Cardiol. 2009;54(23):2129-2138. doi:10.1016/j.jacc.2009.09.009
- Tall AR, Yvan-Charvet L. Cholesterol, inflammation and innate immunity. Nat Rev Immunol. 2015;15(2):104-116. doi:10.1038/nri3793
- Grebe A, Hoss F, Latz E. NLRP3 Inflammasome and the IL-1 Pathway in Atherosclerosis. Circ Res. 2018;122(12):1722-1740. doi:10.1161/CIRCRESAHA.118.311362
- Tsimikas S, Stroes ESG. The dedicated “Lp(a) clinic”: A concept whose time has arrived?. Atherosclerosis. 2020;300:1-9. doi:10.1016/j.atherosclerosis.2020.03.003
- Ference BA, Kastelein JJP, Ray KK, et al. Association of Triglyceride-Lowering LPL Variants and LDL-C-Lowering LDLR Variants With Risk of Coronary Heart Disease. JAMA. 2019;321(4):364-373. doi:10.1001/jama.2018.20045
- Zacho J, Tybjaerg-Hansen A, Jensen JS, Grande P, Sillesen H, Nordestgaard BG. Genetically elevated C-reactive protein and ischemic vascular disease. N Engl J Med. 2008;359(18):1897-1908. doi:10.1056/NEJMoa0707402
- Interleukin-6 Receptor Mendelian Randomisation Analysis (IL6R MR) Consortium, Swerdlow DI, Holmes MV, et al. The interleukin-6 receptor as a target for prevention of coronary heart disease: a mendelian randomisation analysis. Lancet. 2012;379(9822):1214-1224. doi:10.1016/S0140-6736(12)60110-X
- Mach F, Koskinas KC, Roeters van Lennep JE, et al. 2025 Focused Update of the 2019 ESC/EAS Guidelines for the management of dyslipidaemias. Eur Heart J. 2025;46(42):4359-4378. doi:10.1093/eurheartj/ehaf190
- Patel SB, Wyne KL, Afreen S, et al. American Association of Clinical Endocrinology Clinical Practice Guideline on Pharmacologic Management of Adults With Dyslipidemia. Endocr Pract. 2025;31(2):236-262. doi:10.1016/j.eprac.2024.09.016
- Ridker PM. From C-Reactive Protein to Interleukin-6 to Interleukin-1: Moving Upstream To Identify Novel Targets for Atheroprotection. Circ Res. 2016;118(1):145-156. doi:10.1161/CIRCRESAHA.115.306656
- Hansson GK, Hermansson A. The immune system in atherosclerosis. Nat Immunol. 2011;12(3):204-212. doi:10.1038/ni.2001
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Aday AW, Ridker PM. Targeting Residual Inflammatory Risk: A Shifting Paradigm for Atherosclerotic Disease. Front Cardiovasc Med. 2019;6:16. Published 2019 Feb 28. doi:10.3389/fcvm.2019.00016
- Mora S, Buring JE, Ridker PM. Discordance of low-density lipoprotein (LDL) cholesterol with alternative LDL-related measures and future coronary events. Circulation. 2014;129(5):553-561. doi:10.1161/CIRCULATIONAHA.113.005873
- Arsenault BJ, Després JP, Stroes ES, et al. Lipid assessment, metabolic syndrome and coronary heart disease risk. Eur J Clin Invest. 2010;40(12):1081-1093. doi:10.1111/j.1365-2362.2010.02357.x
- Mensah GA, Arnold N, Prabhu SD, Ridker PM, Welty FK. Inflammation and Cardiovascular Disease: 2025 ACC Scientific Statement: A Report of the American College of Cardiology. J Am Coll Cardiol. Published online September 29, 2025. doi:10.1016/j.jacc.2025.08.047
- Sniderman AD, Dufresne L, Pencina KM, Bilgic S, Thanassoulis G, Pencina MJ. Discordance among apoB, non-high-density lipoprotein cholesterol, and triglycerides: implications for cardiovascular prevention. Eur Heart J. 2024;45(27):2410-2418. doi:10.1093/eurheartj/ehae258
- Ridker PM, MacFadyen JG, Everett BM, et al. Relationship of C-reactive protein reduction to cardiovascular event reduction following treatment with canakinumab: a secondary analysis from the CANTOS randomised controlled trial. Lancet. 2018;391(10118):319-328. doi:10.1016/S0140-6736(17)32814-3
- Nidorf SM, Fiolet ATL, Mosterd A, et al. Colchicine in Patients with Chronic Coronary Disease. N Engl J Med. 2020;383(19):1838-1847. doi:10.1056/NEJMoa2021372
- Nidorf SM, Eikelboom JW, Budgeon CA, Thompson PL. Low-dose colchicine for secondary prevention of cardiovascular disease. J Am Coll Cardiol. 2013;61(4):404-410. doi:10.1016/j.jacc.2012.10.027
- Tardif JC, Kouz S, Waters DD, et al. Efficacy and Safety of Low-Dose Colchicine after Myocardial Infarction. N Engl J Med. 2019;381(26):2497-2505. doi:10.1056/NEJMoa1912388
- O’Donoghue ML, Fazio S, Giugliano RP, et al. Lipoprotein(a), PCSK9 Inhibition, and Cardiovascular Risk. Circulation. 2019;139(12):1483-1492. doi:10.1161/CIRCULATIONAHA.118.037184
- Ference BA, Kastelein JJP, Ginsberg HN, et al. Association of Genetic Variants Related to CETP Inhibitors and Statins With Lipoprotein Levels and Cardiovascular Risk. JAMA. 2017;318(10):947-956. doi:10.1001/jama.2017.11467
- Du Z, Li F, Jiang L, et al. Metabolic systems approaches update molecular insights of clinical phenotypes and cardiovascular risk in patients with homozygous familial hypercholesterolemia. BMC Med. 2023;21(1):275. Published 2023 Jul 27. doi:10.1186/s12916-023-02967-8

