L'interaction entre l'apolipoprotéine B et l'inflammation systémique dans la maladie cardiovasculaire athérosclerotique : causalité, mécanismes et paradigmes cliniques
athéromateux maladie cardiovasculaire (ASCVD) reste la principale cause de morbidité et de mortalidadité dans le monde. Pendant des décennies, le domaine a débattu de la nature physiopathologique fondamentale de athérogenèse. Les premières formulations de l'hypothèse lipidique considéraient athérosclérose largement comme une maladie de cholestérol accumulation au sein de la paroi artérielle, tandis que des observations pathologiques ultérieures mettant en évidence macrophages, des lymphocytes T et d'autres cellules inflammatoires au sein de plaques a favorisé l'idée concurrente selon laquelle l'ASCVD était principalement un trouble inflammatoire chronique. Les progrès de la biologie vasculaire, génétique, et essai clinique La science montre désormais qu'il ne s'agit pas d'explications mutuellement exclusives, mais de composantes imbriquées du même processus pathologique.1,12,13,22]
Le consensus scientifique et clinique actuel caractérise l'athérosclérose comme une maladie inflammatoire induite par les lipides. Dans le cadre de ce modèle, apolipoprotéine BApoB)-contenant lipoprotéines fournir l'insulte initiale indispensable, à la fois systémique et locale inflammation amplifie la croissance de la plaque, sa vulnérabilité et le risque de rupture. Autrement dit, le lésion commence par la rétention de particules d'ApoB athérogènes et devient dangereux par une réponse immunitaire inadaptée aux lipides retenus et modifiés.2-5,12,13,21,22]
Cette revue examine la relation entre l'ApoB, l'inflammation et la progression des MCAS. En retraçant la séquence causale de l'initiation de la plaque, en passant en revue la voie moléculaire de la rétention lipidique à l'activation des cytokines, et en intégrant la génétique humaine aux grands essais sur les issues cardiovasculaires, elle élabore un modèle unifié de l'athérogenèse. La thèse centrale est que la charge d'ApoB détermine si la maladie commence, tandis que la biologie inflammatoire influence fortement le rythme de progression et la probabilité de infarctus du myocarde, accident vasculaire cérébral, ou de mort cardiovasculaire.2-5,6-9,12-18,21]
La séquence causale : L'hypothèse de la réponse à la rétention
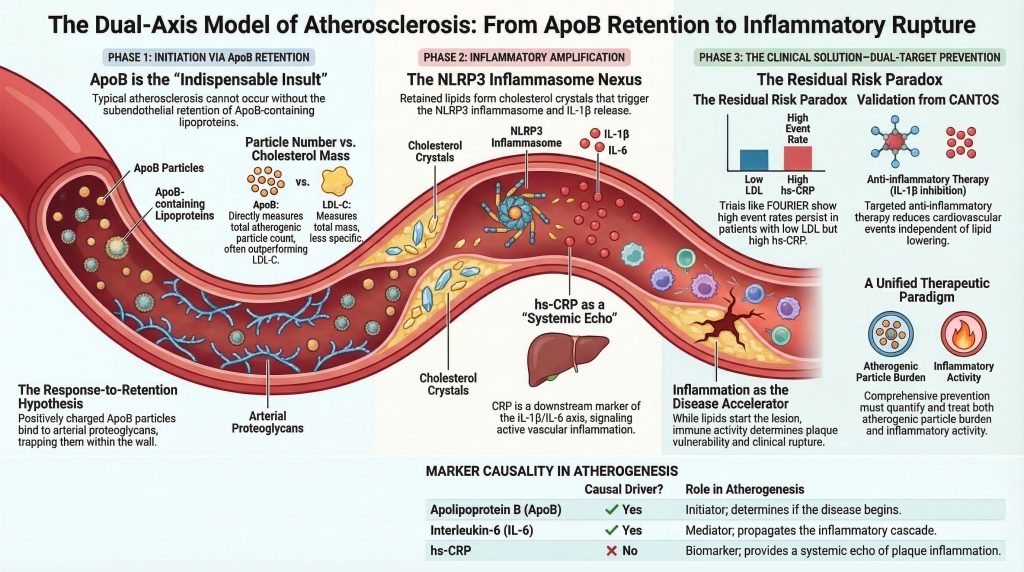
Pour comprendre la relation entre l'ApoB et l'inflammation, il convient d'établir la temporalité de l'événement athérogène initial. La question mécanistique clé est de savoir si les lipoprotéines contenant de l'ApoB et élevées initient l'athérosclérose avant qu'une inflammation localisée ne se développe, ou si l'inflammation prépare d'abord la paroi artérielle et permet ensuite le dépôt lipidique. Les données actuelles favorisent fortement une séquence dans laquelle la maladie commence par la rétention artérielle de particules d'ApoB, l'inflammation survenant comme une réponse biologique à ces particules retenues, puis s'aggravant pour accentuer la maladie.2-5]
Les preuves histopathologiques et expérimentales étayent hypothèse de réponse à la rétention de l'athérogenèse précoce. Dans la formulation classique de Williams et Tabas, l'afflux et le piégeage des particules d'ApoB riches en cholestérol dans l'artère intima sont les premières étapes nécessaires à la formation des lésions. La mise à jour ultérieure de Circulation sur la rétention des lipoprotéines sous-endothéliales indique directement que le processus initiateur de l'athérogenèse est la rétention des lipoprotéines contenant de l'ApoB sous l' endothélium, ce qui déclenche ensuite la réponse inflammatoire dominée par les macrophages et les lymphocytes T qui favorise le développement des lésions.2,3]
Ce modèle reste séduisant car il intègre la biologie artérielle, matrice extracellulaire liaison et observation clinique. La particule ApoB n'est pas simplement un transporteur lipidique passif. particules contenant de l'ApoB se lient aux protéoglycanes de la paroi artérielle, en particulier dans les régions vasculaires prédisposées à la formation de lésions. Une fois piégées, elles sont exposées à des modifications oxydatives, enzymatiques et agrégatives, qui les convertissent en puissants stimuli inflammatoires. Ainsi, le premier événement n'est pas une inflammation généralisée ou une lésion endothéliale non spécifique, mais la rétention focale de lipoprotéines athérogènes dans un micro-environnement artériel prédisposé.2-5]
Réfuter le paradigme “ l'inflammation d'abord ”
Des modèles alternatifs, notamment l'hypothèse de la réponse à la lésion, ont suggéré qu'une lésion endothéliale ou une inflammation préexistante devait précéder le dépôt de lipides. Ce point de vue a gagné du terrain parce que les cellules inflammatoires sont abondantes dans les plaques établies et parce que les états inflammatoires systémiques accélèrent l'ascléro(m)atose. Pourtant, l'accélération inflammatoire ne prouve pas l'initiation inflammatoire. La question décisive est de savoir si l'inflammation, en l'absence d'une exposition suffisante à l'ApoB, peut générer une lésion athéromateuse typique riche en cholestérol. L'ensemble des données probantes suggère que ce n'est pas le cas.1-3,12,21,22]
Des données expérimentales et pathologiques indiquent que dysfonction endothéliale, une contrainte de cisaillement altérée et une activation inflammatoire créent un environnement propice à la formation de lésions, mais la charge en ApoB détermine si des lésions se forment réellement et dans quelle mesure elles progressent. Le flux perturbé aide à expliquer la localisation des lésions ; les lipoprotéines contenant de l'ApoB retenues expliquent l'initiation et l'expansion des lésions.2-5,12,22]
L'inflammation systémique agit néanmoins comme un puissant amplificateur de la maladie. Les états inflammatoires chroniques augmentent l'activation endothéliale, altèrent la signalisation vasculaire et accélèrent la progression de la plaque. Cependant, dans un environnement pauvre en lipides, ils ne génèrent pas la lésion classique chargée de cholestérol qui définit l'athérosclérose. Cette distinction est cliniquement importante car elle explique pourquoi le traitement anti-inflammatoire n'élimine pas la nécessité d'une réduction intensive de l'ApoB.1,12,13,21,22]
Apolipoprotéine B : La variable initiatrice
L'ApoB existe sous 2 isoformes athérogènes majeures : l'ApoB48 et l'ApoB100. L'ApoB48 est synthétisée dans l'intestin et est présente dans chylomicrons et leurs vestiges. L'ApoB100 est synthétisée dans le foie et est présente dans les lipoprotéines de très basse densité, les lipoprotéines de densité intermédiaire, les lipoprotéines de basse densité et lipoprotéine(a) [Lp(a)]. Parce que chaque particule athérogène contient exactement 1 molécule d'ApoB, la concentration plasmatique d'ApoB reflète le nombre total de particules athérogènes en circulation. Cela confère à l'ApoB des avantages conceptuels et cliniques importants par rapport au C-LDL, qui reflète la masse de cholestérol plutôt que le nombre de particules.4,15,23,25,28]
L'importance clinique de l'ApoB réside dans le fait que l'athérosclérose est stimulée par le nombre de particules capables de pénétrer et d'être retenues dans la paroi artérielle, et non simplement par la quantité de cholestérol qu'elles transportent. La teneur en cholestérol par particule varie considérablement, en particulier chez résistance à l'insuline, syndrome métabolique, de type 2 diabète, et l'hypertriglycéridémie. Dans de tels états, le C-LDL peut sous-estimer la véritable charge de particules athérogènes, tandis que l'ApoB capture cette charge plus directement.4,23,25,26,28]
L'entrée de ces particules dans la paroi artérielle est stimulée par le gradient de concentration du plasma vers l'intima. Une fois à l'intérieur de la espace sous-endothélial, les domaines structuraux de l'ApoB facilitent la rétention par les protéoglycanes artériels. La rétention prolonge le temps de résidence des particules et crée le substrat pour l'oxydation, l'agrégation et l'activation immunitaire. Sans rétention, la cascade inflammatoire en aval ne se développe pas sous sa forme canonique.[2-5]
La Lp(a) mérite une mention spéciale au sein de la famille des ApoB car elle combine une particule contenant de l'ApoB de type LDL avec l'apolipoprotéine(a), et il apparaît qu'elle contribue à des effets à la fois proathérogènes et proinflammatoires. Des preuves génétiques et cliniques soutiennent désormais la Lp(a) en tant que facteur causal de maladie cardiovasculaire athérogène facteur de risque.[15]
Voies mécanistiques : de la rétention artérielle à l'inflammation systémique
Suivant rétention sous-endothéliale des particules contenant de l'ApoB, une série coordonnée d'événements biologiques transforme l'accumulation de lipides focaux en une lésion inflammatoire. Cette voie relie l'hyperlipidémie à l'activation immunitaire innée et explique comment une lésion cliniquement silencieuse strie lipidique peut évoluer vers une plaque dangereuse.2,5,10-14,21,22]
Modification des lipoprotéines
Une fois retenues dans la matrice extracellulaire intimale, les lipoprotéines contenant l'ApoB sont exposées à des modifications oxydatives et enzymatiques. Ces processus génèrent LDL oxydé, des phospholipides oxydés et des particules agrégées dotées de propriétés biologiques distinctes de celles des lipoprotéines natives. Ces particules modifiées agissent comme des signaux associés au danger dans la paroi vasculaire et altèrent le comportement des cellules endothéliales et myéloïdes.2,5,10-14]
Ces lipides modifiés ne sont pas une cargaison passive. Ils deviennent des ligands inflammatoires qui activent les cellules vasculaires et immunitaires et soutiennent l'évolution des lésions. La Lp(a), en raison de sa charge en phospholipides oxydés, peut agir comme un véhicule inflammatoire particulièrement puissant après sa rétention.5,13,15]
Dysfonctionnement endothélial et recrutement des monocytes
Les lipides modifiés interagissent avec les voies de reconnaissance de schémas et activent des programmes transcriptionnels inflammatoires dans cellules endothéliales et les macrophages. Cela supprime la signalisation endothéliale athéroprotectrice et favorise l'expression de adhésion leucocytaire molécules et chimiokines, marquant la transition d'une rétention lipidique silencieuse à une inflammation vasculaire active.12-14,21,22]
Il en résulte le recrutement de monocytes circulants et de lymphocytes T dans l'espace sous-endothélial. Les monocytes adhèrent, traversent l'endothélium activé et pénètrent dans un micro-environnement riche en lipides qui favorise la différenciation en macrophages. Il s'agit du passage crucial d'une lésion biochimique induite par la rétention de lipoprotéines à une lésion cellulaire dominée par des effecteurs immunitaires.12-14,21,22]
Différenciation macrophagique, formation de cellules spumeuses et genèse des cristaux
Dans l'intima, les monocytes se différencient en macrophages et internalisent des lipoprotéines modifiées par l'intermédiaire de récepteurs éboueurs. Étant donné que ces voies d'internalisation ne sont pas régulées négativement de manière adéquate par la surcharge intracellulaire en cholestérol, les macrophages continuent d'engloutir des lipides et deviennent cellules spumeuses, la caractéristique de la strie lipidique précoce.10-14]
Comme l'absorption des lipides dépasse l'efflux de cholestérol, le cholestérol libre intracellulaire s'accumule et peut précipiter en cristaux de cholestérol. Ces cristaux ne sont plus reconnus comme des débris inertes, mais comme des déclencheurs inflammatoires qui activent les voies immunitaires innées centrales dans la progression de la plaque.10,11,14]
L'inflammasome NLRP3 et la pyroptose
La formation intracellulaire et la phagocytose de cristaux de cholestérol représentent un lien mécanistique essentiel entre le lipide retenu et l'activation immunitaire innée. Lorsque les macrophages tentent de traiter les cristaux de cholestérol, la perturbation lysosomale et le stress cellulaire associé activent le inflammasome NLRP3, un complexe multiprotéique de détection du danger impliqué dans l'athérogenèse.10,11,14]
Une fois assemblé, NLRP3 active la caspase-1, qui clive la pro-IL-1β et la pro-IL-18 en leurs formes matures et favorise les voies de mort cellulaire inflammatoire. Cela conduit à la libération de cytokines, de protéases et de contenus lipidiques dans l'espace extracellulaire, contribuant ainsi à cœur nécrotique expansion et de la déstabilisation de la plaque. C'est le moment où les lésions chroniques de stockage des lipides deviennent des lésions inflammatoires activement déstabilisantes.10,11,14]
Ce modèle centré sur l'inflammasome est important sur le plan thérapeutique car il relie les lipides retenus à la production d'IL-1β et fournit une justification mécanistique pour des interventions telles que canakinumab et colchicine.[6,10,11,14,29-32]
La synthèse hépatique de la protéine C-réactive
La libération d'IL-1β au sein de la plaque amplifie l'inflammation à la fois localement et systémiquement. L'IL-1β stimule la production de interleukine-6 (IL-6) et d'autres médiateurs en aval, et IL-6 induit à son tour la synthèse hépatique de Protéine C-réactive. Il est donc préférable de comprendre l'élévation de la hs-CRP comme un marqueur systémique de signalisation inflammatoire provenant, du moins en partie, de lésions athéromateuses inflammatoires.6,12,14,17,18,21,29]
Étant donné que la CRP se situe en aval de l'axe IL-1β/IL-6, elle présente un intérêt clinique en tant que biomarqueur d'activité inflammatoire mais peut ne pas être lui-même le moteur causal de la maladie.17,18,21]
Le rôle de la CRP : biomarqueur ou médiateur causal
Étant donné la forte association épidémiologique entre une hs-CRP élevée et la survenue d'une MCVA, les chercheurs se sont demandés si la CRP reflète simplement l'inflammation vasculaire ou contribue directement à l'athérogénèse. Si la CRP était causale, elle constituerait elle-même une cible thérapeutique intéressante. Si elle n'était qu'un marqueur, cibler la CRP sans agir sur les voies en amont aurait peu de chances de réduire les événements.17,18,21]
Données probantes issues de la randomisation mendélienne
Randomisation mendélienne a joué un rôle central dans la résolution de ce problème. Les études génétiques sur les différences à vie de la CRP ont généralement montré des associations nulles ou presque nulles avec la maladie coronarienne, tandis que la méthode mendélienne randomisation Les analyses de la signalisation de l'IL-6 soutiennent la causalité de la voie. Ce modèle suggère fortement que la CRP est un biomarqueur en aval plutôt que le médiateur causal primaire.17,18]
L'analyse de randomisation mendélienne d'IL6R est particulièrement informative. La diminution de la régulation génétique de la signalisation du récepteur de l'IL-6 est associée à une activité inflammatoire plus faible, à une baisse de la CRP en aval et à un risque coronaire plus faible, ce qui étaye la causalité de la voie de l'IL-6. Cette interprétation s'accorde avec les données d'essais cliniques ultérieurs montrant un bénéfice de l'inhibition de l'IL-1β et avec la perspective plus large selon laquelle le circuit inflammatoire amont, et non la CRP elle-même, constitue la cible thérapeutique pertinente.6,17,18,21]
Les données probantes issues de modèles animaux concernant les effets directs de la CRP ont été mitigées, en particulier par rapport aux données génétiques et cliniques plus cohérentes impliquant l'IL-1β et l'IL-6. En fin de compte, la CRP est mieux considérée comme un biomarqueur clinique de grande valeur plutôt que comme une cible thérapeutique centrale.17,18,21]
Interaction entre l'ApoB et l'inflammation : Preuves cliniques phares
La reconnaissance du fait que l'athérosclérose dépend à la fois de l'accumulation d'ApoB et de l'amplification inflammatoire a conduit au concept moderne de double risque résiduel voies. Certains patients restent à haut risque en raison de leur athérogène charge particulaire reste insuffisamment contrôlé. D'autres obtiennent des résultats majeurs hypolipémiant mais conservent un risque inflammatoire substantiel, reflété par une élévation de la hs-CRP ou une activation persistante des cytokines. Des essais cliniques phares tels que Jupiter, Chants, et FOURIER illustrer ces voies complémentaires.6-9,29,33]
JUPITER : inflammation en prévention primaire
JUPITER a recruté des individus apparemment en bonne santé avec un LDL-C inférieur à 130 mg/dL et une hs-CRP d'au moins 2,0 mg/L, sélectionnant ainsi une population présentant des taux lipidiques traditionnels modestes mais un risque inflammatoire accru. Rosuvastatine ont réduit à la fois le LDL-C et la hs-CRP et ont significativement diminué les événements cardiovasculaires majeurs. L'essai a montré qu'un risque cardiovasculaire cliniquement significatif peut exister malgré un LDL-C “ normal ” lorsque la charge inflammatoire est élevée, et qu'un traitement ayant à la fois des effets hypolipidémiants et anti-inflammatoires peut réduire substantiellement le risque.7]
CANTOS : isoler l'hypothèse inflammatoire
L'essai CANTOS a directement testé si la réduction de l'inflammation, indépendamment de la baisse des lipides, améliore le pronostic. Chez des patients ayant des antécédents d'infarctus du myocarde et une élévation persistante de la hs-CRP malgré un traitement standard, le canakinumab a réduit de manière substantielle l'IL-6 et la hs-CRP sans abaisser le LDL-C, le HDL-C ou l'ApoB, et a réduit les événements cardiovasculaires récurrents. Des analyses secondaires ont suggéré un bénéfice plus important chez ceux obtenant une réduction plus profonde de la hs-CRP. L'essai CANTOS a donc fourni la preuve de principe qu'un traitement anti-inflammatoire ciblé peut réduire les événements liés à l'athérosclérose, même lorsque les taux lipidiques restent inchangés.6,29]
FOURIER : risque inflammatoire persistant malgré des taux de lipides ultra-bas
FOURIER a évalué la baisse intensive des lipides avec évocumab chez les patients présentant une ASCVD établie. L'évocumab a réduit spectaculairement le LDL-C, tandis que la hs-CRP est restée essentiellement inchangée. L'essai a confirmé le bénéfice d'une baisse plus importante des lipides, mais des analyses ultérieures ont démontré que la hs-CRP et le LDL-C sont restés prédicteurs indépendants de résultats. Même à des niveaux de LDL-C très bas, une hs-CRP plus élevée a identifié un risque résiduel plus élevé. L'étude FOURIER a ainsi montré que risque inflammatoire résiduel persiste même lorsque le risque lipidique est réduit à des niveaux très faibles.8,9,33]
Ensemble, ces essais valident un modèle à double axe. JUPITER a mis en évidence le risque inflammatoire dans prévention primaire, CANTOS a montré qu'un traitement anti-inflammatoire sélectif réduit les événements sans abaisser les lipides, et FOURIER a montré qu'un abaissement intense des lipides laisse un pool mesurable de risque inflammatoire résiduel. L'implication n'est pas de choisir entre lipides et inflammation, mais de traiter les deux.6-9,29,33]
Synergie épidémiologique : enseignements de la UK Biobank et des cohortes contemporaines
Les analyses de grandes populations complètent les données des essais en montrant comment l'ApoB et le risque inflammatoire interagissent à travers de larges distributions de risque. Les études de cohorte contemporaines et les analyses basées sur la UK Biobank indiquent que la charge en ApoB et les marqueurs inflammatoires fournissent souvent des informations complémentaires, les taux d'événements les plus élevés étant fréquemment observés lorsque les deux sont élevés. Particulièrement importantes sont discordance analyses montrant que l'ApoB prédit souvent mieux le risque que le LDL-C lorsque les deux mesures divergent.4,23,25,28]
Dans le syndrome métabolique et l'hypertriglycéridémie, le C-LDL peut sembler faussement bas parce que chaque particule transporte moins de cholestérol, alors que l'ApoB reflète toujours le nombre réel de particules athérogènes. Des travaux de cohorte récents suggèrent également que les approches basées sur l'ApoB peuvent améliorer la discrimination du risque par rapport aux mesures basées sur le cholestérol dans les états discordants.4,23,25,26,28]
Ces observations épidémiologiques renforcent le cadre mécanistique. Une élévation de l'apoB indique une opportunité accrue d'entrée et de rétention artérielles, tandis qu'une élévation de la hs-CRP signale une amplification inflammatoire active. Lorsque les deux sont présents, le risque augmente de manière substantielle. Cela ne place pas la CRP au même niveau causal que l'apoB, mais cela justifie la mesure des deux pour affiner l'évaluation du risque clinique.4,17,18,23,25,28]
Implications cliniques et perspectives des lignes directrices 2025
La lipidologie moderne reconnaît de plus en plus qu'en raison de la masse de cholestérol par LDL particule varie, dépendance à l'égard de cholestérol total ou le LDL-C calculé seul peut mal classifier le risque. L'ApoB dresse directement l'inventaire des particules athérogènes circulantes capables de pénétrer dans la paroi artérielle. La revue de 2024 de Circulation sur l'ApoB plaide pour une utilisation clinique plus large de l'ApoB en raison de son alignement biologique plus fort avec la causalité de l'ASCVD et de son utilité dans les états discordants.4,23,25,28]
Ce changement se reflète dans les recommandations contemporaines. L'AACE de 2025 dyslipidémie la directive met l'accent sur la gestion pharmacologique moderne basée sur le risque, tandis que la mise à jour ciblée ESC/EAS de 2025 soutient une utilisation plus précoce et plus large de l'association thérapeutique, notamment statines, ézétimibe, acide bempédoïque, et PCSK9 inhibition, pour réduire la charge athérogène. Bien que les seuils spécifiques aux sociétés savantes diffèrent, la direction globale est cohérente : l'ApoB gagne en importance en tant que marqueur actionnable, en particulier chez les patients à haut risque et discordants.19,20]
L'inflammation est également passée d'un concept théorique à un concept cliniquement exploitable. La déclaration scientifique de l'ACC de 2025 souligne la pertinence clinique de l'inflammation tout au long du continuum de la maladie cardiovasculaire atheroscléreuse (ASCVD). La hs-CRP reste utile pour évaluer le risque dans certains contextes de prévention primaire et pour identifier le risque inflammatoire résiduel chez prévention secondaire. La colchicine à faible dose s'est imposée comme une option anti-inflammatoire pratique chez certains patients atteints d'ASCVD avérée, et les travaux en cours sur la modulation de la voie de l'IL-6 et les stratégies de réduction du taux de Lp(a) pourraient permettre d'affiner encore davantage le traitement.[20,27,30-32,35]
Débats scientifiques non résolus : définir la maladie
Malgré un large consensus, le débat sémantique persiste quant à savoir si l’athérosclérose est fondamentalement d’origine lipidique, inflammatoire ou inflammatoire induite par les lipides. Le point de vue centré sur les lipides est correct sur un point essentiel : sans lipoprotéines contenant de l’ApoB, l’athérosclérose typique ne se développe pas. La génétique humaine, la pathologie et les traitements hypolipidémiants viennent tous étayer fortement cette affirmation.[2-5,15,16,23]
Pourtant, un modèle purement centré sur les lipides n'explique pas entièrement pourquoi certains patients présentant un excellent contrôle lipidique continuent de présenter plaque de rupture et les événements récurrents. À l’inverse, l’approche centrée sur l’inflammation souligne à juste titre que les mécanismes immunitaires jouent un rôle prépondérant dans la déstabilisation de la plaque, la dégradation de la couche de protection et la rupture, mais l’inflammation dans un environnement pauvre en lipides ne produit pas la plaque classique riche en cholestérol athérome. On peut donc conclure avec la plus grande précision que l'athérosclérose est une maladie inflammatoire d'origine lipidique : elle est déclenchée par la rétention d'ApoB, puis amplifiée et rendue cliniquement dangereuse par des réponses immunitaires innées et adaptatives inadaptées face aux lipides retenus.[1-3,10-14,21,22,27,29-35]
Conclusion
La physiopathologie de l’ASCVD nécessite la convergence de deux axes biologiques étroitement liés. La maladie débute par l’afflux et la rétention sous-endothéliale de lipoprotéines contenant de l’ApoB au sein de la paroi artérielle. C’est ainsi que se forme la lésion initiale. La progression d’une strie graisseuse cliniquement silencieuse vers une plaque vulnérable, nécrotique et susceptible de se rompre dépend d’une amplification inflammatoire induite par des lipides modifiés, la biologie des cellules spumeuses, les cristaux de cholestérol, l’activation de l’inflammasome NLRP3 et la signalisation des cytokines via l’IL-1β et l’IL-6. La hs-CRP émerge de cette cascade en tant que marqueur systémique informatif plutôt qu’en tant qu’agent causal principal.[2-5,10-14,17,18,21]
Des essais cliniques marquants menés au cours des deux dernières décennies ont montré que le traitement du facteur déclencheur ApoB par des statines et une inhibition de la PCSK9, ainsi que le traitement du facteur amplificateur inflammatoire par une inhibition de l’IL-1β ou par la colchicine, peuvent apporter des bénéfices indépendants et complémentaires. Afin de réduire risque cardiovasculaire résiduel Concrètement, la pratique clinique actuelle doit aller au-delà de la seule masse de cholestérol et évaluer à la fois la charge en particules athérogènes et l'activité inflammatoire résiduelle. Ce cadre de risque double constitue la conséquence pratique la plus évidente de la recherche moderne sur l'athérosclérose.[4,6-9,19,20,27,29-35]
Références
- Libby P. Inflammation in atherosclerosis. Nature. 2002;420(6917):868-874. doi:10.1038/nature01323
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications.
- Williams KJ, Tabas I. The response-to-retention hypothesis of early atherogenesis.
- De Oliveira-Gomes D, Joshi PH, Peterson ED, Rohatgi A, Khera A, Navar AM. Apolipoprotein B: Bridging the Gap Between Evidence and Clinical Practice. Circulation. 2024;150(1):62-79. doi:10.1161/CIRCULATIONAHA.124.068885
- Borén J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914
- Ridker PM, Danielson E, Fonseca FA, et al. Rosuvastatin to prevent vascular events in men and women with elevated C-reactive protein. N Engl J Med. 2008;359(21):2195-2207. doi:10.1056/NEJMoa0807646
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Pradhan AD, Aday AW, Rose LM, Ridker PM. Residual Inflammatory Risk on Treatment With PCSK9 Inhibition and Statin Therapy. Circulation. 2018;138(2):141-149. doi:10.1161/CIRCULATIONAHA.118.034645
- Duewell P, Kono H, Rayner KJ, et al. NLRP3 inflammasomes are required for atherogenesis and activated by cholesterol crystals. Nature. 2010;464(7293):1357-1361. doi:10.1038/nature08938
- Grebe A, Latz E. Cholesterol crystals and inflammation. Curr Rheumatol Rep. 2013;15(3):313. doi:10.1007/s11926-012-0313-z
- Libby P, Ridker PM, Hansson GK; Leducq Transatlantic Network on Atherothrombosis. Inflammation in atherosclerosis: from pathophysiology to practice. J Am Coll Cardiol. 2009;54(23):2129-2138. doi:10.1016/j.jacc.2009.09.009
- Tall AR, Yvan-Charvet L. Cholesterol, inflammation and innate immunity. Nat Rev Immunol. 2015;15(2):104-116. doi:10.1038/nri3793
- Grebe A, Hoss F, Latz E. NLRP3 Inflammasome and the IL-1 Pathway in Atherosclerosis. Circ Res. 2018;122(12):1722-1740. doi:10.1161/CIRCRESAHA.118.311362
- Tsimikas S, Stroes ESG. The dedicated “Lp(a) clinic”: A concept whose time has arrived?. Atherosclerosis. 2020;300:1-9. doi:10.1016/j.atherosclerosis.2020.03.003
- Ference BA, Kastelein JJP, Ray KK, et al. Association of Triglyceride-Lowering LPL Variants and LDL-C-Lowering LDLR Variants With Risk of Coronary Heart Disease. JAMA. 2019;321(4):364-373. doi:10.1001/jama.2018.20045
- Zacho J, Tybjaerg-Hansen A, Jensen JS, Grande P, Sillesen H, Nordestgaard BG. Genetically elevated C-reactive protein and ischemic vascular disease. N Engl J Med. 2008;359(18):1897-1908. doi:10.1056/NEJMoa0707402
- Interleukin-6 Receptor Mendelian Randomisation Analysis (IL6R MR) Consortium, Swerdlow DI, Holmes MV, et al. The interleukin-6 receptor as a target for prevention of coronary heart disease: a mendelian randomisation analysis. Lancet. 2012;379(9822):1214-1224. doi:10.1016/S0140-6736(12)60110-X
- Mach F, Koskinas KC, Roeters van Lennep JE, et al. 2025 Focused Update of the 2019 ESC/EAS Guidelines for the management of dyslipidaemias. Eur Heart J. 2025;46(42):4359-4378. doi:10.1093/eurheartj/ehaf190
- Patel SB, Wyne KL, Afreen S, et al. American Association of Clinical Endocrinology Clinical Practice Guideline on Pharmacologic Management of Adults With Dyslipidemia. Endocr Pract. 2025;31(2):236-262. doi:10.1016/j.eprac.2024.09.016
- Ridker PM. From C-Reactive Protein to Interleukin-6 to Interleukin-1: Moving Upstream To Identify Novel Targets for Atheroprotection. Circ Res. 2016;118(1):145-156. doi:10.1161/CIRCRESAHA.115.306656
- Hansson GK, Hermansson A. The immune system in atherosclerosis. Nat Immunol. 2011;12(3):204-212. doi:10.1038/ni.2001
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Aday AW, Ridker PM. Targeting Residual Inflammatory Risk: A Shifting Paradigm for Atherosclerotic Disease. Front Cardiovasc Med. 2019;6:16. Published 2019 Feb 28. doi:10.3389/fcvm.2019.00016
- Mora S, Buring JE, Ridker PM. Discordance of low-density lipoprotein (LDL) cholesterol with alternative LDL-related measures and future coronary events. Circulation. 2014;129(5):553-561. doi:10.1161/CIRCULATIONAHA.113.005873
- Arsenault BJ, Després JP, Stroes ES, et al. Lipid assessment, metabolic syndrome and coronary heart disease risk. Eur J Clin Invest. 2010;40(12):1081-1093. doi:10.1111/j.1365-2362.2010.02357.x
- Mensah GA, Arnold N, Prabhu SD, Ridker PM, Welty FK. Inflammation and Cardiovascular Disease: 2025 ACC Scientific Statement: A Report of the American College of Cardiology. J Am Coll Cardiol. Published online September 29, 2025. doi:10.1016/j.jacc.2025.08.047
- Sniderman AD, Dufresne L, Pencina KM, Bilgic S, Thanassoulis G, Pencina MJ. Discordance among apoB, non-high-density lipoprotein cholesterol, and triglycerides: implications for cardiovascular prevention. Eur Heart J. 2024;45(27):2410-2418. doi:10.1093/eurheartj/ehae258
- Ridker PM, MacFadyen JG, Everett BM, et al. Relationship of C-reactive protein reduction to cardiovascular event reduction following treatment with canakinumab: a secondary analysis from the CANTOS randomised controlled trial. Lancet. 2018;391(10118):319-328. doi:10.1016/S0140-6736(17)32814-3
- Nidorf SM, Fiolet ATL, Mosterd A, et al. Colchicine in Patients with Chronic Coronary Disease. N Engl J Med. 2020;383(19):1838-1847. doi:10.1056/NEJMoa2021372
- Nidorf SM, Eikelboom JW, Budgeon CA, Thompson PL. Low-dose colchicine for secondary prevention of cardiovascular disease. J Am Coll Cardiol. 2013;61(4):404-410. doi:10.1016/j.jacc.2012.10.027
- Tardif JC, Kouz S, Waters DD, et al. Efficacy and Safety of Low-Dose Colchicine after Myocardial Infarction. N Engl J Med. 2019;381(26):2497-2505. doi:10.1056/NEJMoa1912388
- O’Donoghue ML, Fazio S, Giugliano RP, et al. Lipoprotein(a), PCSK9 Inhibition, and Cardiovascular Risk. Circulation. 2019;139(12):1483-1492. doi:10.1161/CIRCULATIONAHA.118.037184
- Ference BA, Kastelein JJP, Ginsberg HN, et al. Association of Genetic Variants Related to CETP Inhibitors and Statins With Lipoprotein Levels and Cardiovascular Risk. JAMA. 2017;318(10):947-956. doi:10.1001/jama.2017.11467
- Du Z, Li F, Jiang L, et al. Metabolic systems approaches update molecular insights of clinical phenotypes and cardiovascular risk in patients with homozygous familial hypercholesterolemia. BMC Med. 2023;21(1):275. Published 2023 Jul 27. doi:10.1186/s12916-023-02967-8

