Het samenspel van apolipoproteïne B en systemische ontsteking bij atherosclerotische hart- en vaatziekten: causaliteit, mechanismen en klinische paradigma's
atherosclerotisch hart- en vaatziekten (ASCVD) blijft wereldwijd de belangrijkste oorzaak van morbiditeit en mortaliteit. Decennia lang debatteerde het veld over de fundamentele pathophysiologische aard van atherogenese. Vroege formuleringen van de lipidehypothese beschouwden aderverkalking grotendeels als een ziekte van cholesterol ophoping in de vaatwand, terwijl latere pathologische waarnemingen benadrukken dat macrofagen, T-cellen en andere ontstekingscellen binnen plaques voedde de concurrerende visie dat ASCVD in de eerste plaats een chronische ontstekingsziekte was. Vooruitgang in de vasculaire biologie, genetica, en klinische studie de wetenschap toont nu aan dat dit geen elkaar uitsluitende verklaringen zijn, maar in elkaar grijpende componenten van hetzelfde ziekteproces.1,12,13,22]
De huidige wetenschappelijke en klinische consensus karakteriseert atherosclerose als een door lipiden aangedreven ontstekingsziekte. Binnen dit model, apolipoproteïne B (ApoB)-houdend lipoproteïnen Lever de onmisbare inleidende belediging, zowel systemisch als lokaal ontsteking versterkt de plaque-groei, kwetsbaarheid en het risico op scheuren. Met andere woorden, de laesie begint met retentie van atherogene ApoB-deeltjes en wordt gevaarlijk door een maladaptieve immuunrespons op achtergebleven en gemodificeerd lipide.2-5,12,13,21,22]
Deze recensie onderzoekt de relatie tussen ApoB, ontsteking en de progressie van ASCVD. Door de causale opeenvolging van plaque-initiatie te traceren, de moleculaire route van lipidenretentie tot cytokine-activatie te beoordelen en menselijke genetica te integreren met grote cardiovasculaire uitkomstentrials, ontwikkelt het een verenigd model van atherogenese. De centrale theorie is dat de ApoB-belasting bepaalt of de ziekte begint, terwijl de ontstekingsbiologie sterk van invloed is op het tempo van de progressie en de waarschijnlijkheid van myocardinfarct, beroerte, of cardiovasculaire sterfte.2-5,6-9,12-18,21]
De Causale Reeks: De Respons-tot-Retentie Hypothese
Om het verband tussen ApoB en ontsteking te begrijpen, moet het tijdspunt van de eerste atherogene gebeurtenis worden vastgesteld. De belangrijkste mechanistische vraag is of verhoogde ApoB-bevattende lipoproteïnen atherosclerose in gang zetten voordat er een plaatselijke ontsteking ontstaat, of dat de ontsteking eerst de slagaderwand voorbereidt en vervolgens de afzetting van lipiden mogelijk maakt. Het huidige bewijs wijst sterk in de richting van een volgorde waarbij de ziekte begint met de retentie van ApoB-deeltjes in de slagader, waarna ontsteking ontstaat als biologische reactie op die vastgehouden deeltjes en vervolgens de ziekte verder verergert.[2-5]
Histopathologisch en experimenteel bewijs ondersteunt het respons-op-retentie-hypothese van vroege atherogenese. Volgens de klassieke theorie van Williams en Tabas vinden de instroom en afzetting van cholesterolrijke ApoB-deeltjes in de slagader plaats intima zijn de noodzakelijke eerste stappen in de vorming van laesies. In de latere update van *Circulation* over subendotheliale lipoproteïneretentie wordt expliciet gesteld dat het proces dat atherogenese in gang zet, de retentie is van ApoB-bevattende lipoproteïnen onder het endotheel, wat vervolgens de door macrofagen en T-cellen gedomineerde ontstekingsreactie in gang zet die de ontwikkeling van laesies stimuleert.[2,3]
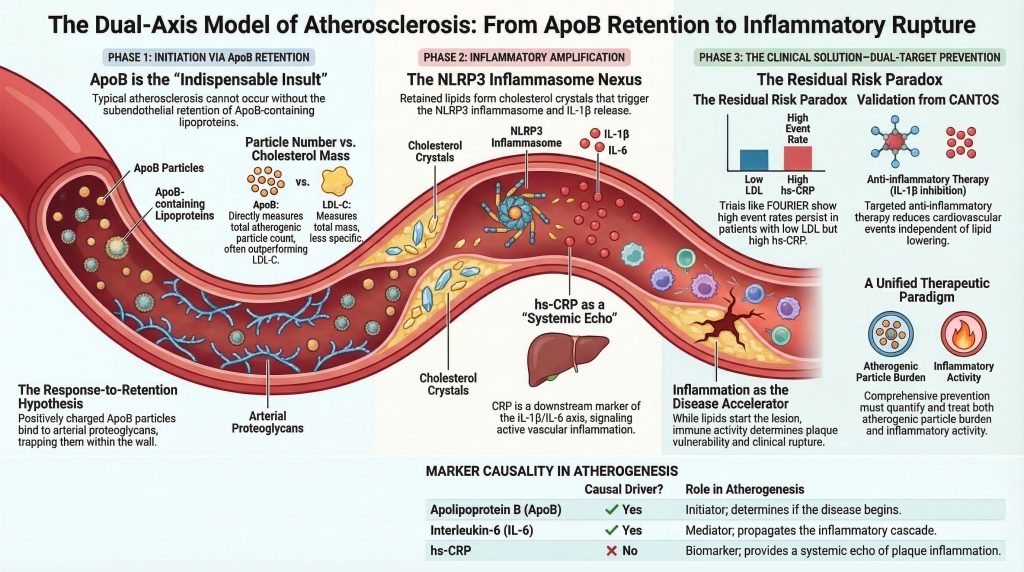
Dit model blijft aantrekkelijk omdat het de arteriële biologie integreert, extracellulaire matrix binding en klinische observatie. Het ApoB-deeltje is niet louter een passieve lipidedrager. ApoB-bevattende deeltjes zich binden aan proteoglycanen in de arteriële wand, met name in vasculaire gebieden die vatbaar zijn voor de vorming van laesies. Eenmaal vastgehouden worden ze blootgesteld aan oxidatieve, enzymatische en aggregatieve modificaties, waardoor ze worden omgezet in krachtige ontstekingsstimuli. Het allereerste verschijnsel is dus niet een algemene ontsteking of niet-specifieke endotheelbeschadiging, maar focale retentie van atherogene lipoproteïnen in een vatbare arteriële micro-omgeving.[2-5]
Het “ontsteking-eerst”-paradigma weerleggen
Alternatieve modellen, met name de ‘response-to-injury’-hypothese, stelden dat endotheelbeschadiging of een reeds bestaande ontsteking vooraf moet gaan aan de afzetting van lipiden. Deze visie kreeg steeds meer aanhang omdat ontstekingscellen in grote hoeveelheden aanwezig zijn in gevormde plaques en omdat systemische ontstekingsaandoeningen ASCVD versnellen. Toch bewijst ontstekingsversnelling nog niet dat de ontsteking ook de oorzaak is. De doorslaggevende vraag is of ontsteking, bij gebrek aan voldoende blootstelling aan ApoB, een typische cholesterolrijke atheromateuze laesie kan veroorzaken. Het overwicht van het bewijs wijst erop dat dit niet het geval is.[1-3,12,21,22]
Experimentele en pathologische gegevens duiden erop dat endotheeldisfunctie, veranderde afschuifspanning en inflammatoire activatie creëren een permissieve omgeving voor la Aevorming, maar de ApoB-belasting bepaalt of er daadwerkelijk la Aevorming optreedt en hoe uitgebreid deze vordert. Verstoorde stroming helpt de lokalisatie van la Aevorming te verklaren; vastgehouden ApoB-bevattende lipoproteïnen verklaren het initiëren en expanderen van de la Aevorming.2-5,12,22]
Systemische ontsteking fungeert niettemin als een krachtige ziekteversterker. Chronische ontstekingsprocessen versterken de activering van het endotheel, verstoren de vasculaire signaaloverdracht en versnellen de progressie van plaquevorming. In een omgeving met weinig lipiden leiden ze echter niet tot de klassieke, met cholesterol beladen laesie die kenmerkend is voor atherosclerose. Dit onderscheid is klinisch belangrijk omdat het verklaart waarom ontstekingsremmende therapie de noodzaak van intensieve ApoB-verlaging niet wegneemt.[1,12,13,21,22]
Apolipoproteïne B: de startvariabele
ApoB komt voor in twee belangrijke atherogene isovormen: ApoB48 en ApoB100. ApoB48 wordt in de darm aangemaakt en is aanwezig in chylomicronen en de restanten daarvan. ApoB100 wordt in de lever aangemaakt en komt voor in lipoproteïnen met zeer lage dichtheid, lipoproteïnen met gemiddelde dichtheid, lipoproteïnen met lage dichtheid en lipoproteïne(a) [Lp(a)]. Omdat elke atherogeen deeltje bevat precies 1 ApoB-molecuul; de ApoB-concentratie in het plasma geeft het totale aantal circulerende atherogene deeltjes weer. Hierdoor biedt ApoB belangrijke conceptuele en klinische voordelen ten opzichte van LDL-C, dat de cholesterolmassa weergeeft in plaats van het aantal deeltjes.[4,15,23,25,28]
Het klinische belang van ApoB ligt in het feit dat atherosclerose wordt veroorzaakt door het aantal deeltjes dat de slagaderwand kan binnendringen en daar kan blijven zitten, en niet louter door de hoeveelheid cholesterol die ze vervoeren. Het cholesterolgehalte per deeltje varieert aanzienlijk, vooral in insulineresistentie, metabool syndroom, type 2 diabetes, en hypertriglyceridemie. In dergelijke situaties kan LDL-C de werkelijke omvang van atherogene deeltjes onderschatten, terwijl ApoB die omvang directer weergeeft.[4,23,25,26,28]
Het binnendringen van deze deeltjes in de slagaderwand wordt veroorzaakt door de concentratiegradiënt van het plasma naar de intima. Eenmaal binnen in de subendotheliale ruimte, structurele domeinen op ApoB bevorderen de retentie door proteoglycanen in de slagaders. Deze retentie verlengt de verblijftijd van de deeltjes en vormt de basis voor oxidatie, aggregatie en immuunactivatie. Zonder deze retentie ontwikkelt de daaropvolgende ontstekingscascade zich niet in zijn gebruikelijke vorm.[2-5]
Lp(a) verdient een speciale vermelding binnen de ApoB-familie, omdat het een LDL-achtig, ApoB-bevattend deeltje combineert met apolipoproteïne(a), en het lijkt zowel proatherogene als pro-inflammatoire effecten te hebben. Genetisch en klinisch bewijs ondersteunt nu de rol van Lp(a) als oorzakelijke factor bij ASCVD risicofactor.[15]
Mechanistische processen: van retentie in de slagaders tot systemische ontsteking
Volgende subendotheliale retentie van ApoB-bevattende deeltjes zorgt een gecoördineerde reeks biologische processen ervoor dat plaatselijke vetophoping uitgroeit tot een ontstekingslaesie. Dit proces legt een verband tussen hyperlipidemie en de activering van het aangeboren immuunsysteem en verklaart hoe een klinisch asymptomatische vette streep kan uitgroeien tot gevaarlijke tandplak.[2,5,10-14,21,22]
Modificatie van lipoproteïnen
Zodra ApoB-bevattende lipoproteïnen in de extracellulaire matrix van de intima zijn opgenomen, worden ze blootgesteld aan oxidatieve en enzymatische modificaties. Deze processen leiden tot geoxideerd LDL, geoxideerde fosfolipiden en geaggregeerde deeltjes met biologische eigenschappen die verschillen van native lipoproteïnen. Dergelijke gemodificeerde deeltjes fungeren als geassocieerde geaarsignalen binnen de vaatwand en veranderen het gedrag van endotheel- en myeloïde cellen.2,5,10-14]
Deze gemodificeerde lipiden zijn geen passieve lading. Ze worden ontstekingsveroorzakende liganden die vasculaire en immuuncellen activeren en de ontwikkeling van laesies in stand houden. Lp(a) kan, vanwege de aanwezigheid van geoxideerde fosfolipiden, na retentie fungeren als een bijzonder krachtig ontstekingsveroorzakend middel.[5,13,15]
Endotheeldisfunctie en monocytrekrutering
Gemodificeerde lipiden beïnvloeden patroonherkenningsroutes en activeren ontstekingsgerelateerde transcriptieprogramma’s in endotheelcellen en macrofagen. Dit remt de atheroprotectieve endotheelsignalering en bevordert de expressie van leukocytenadhesie moleculen en chemokines, die de overgang markeren van stille lipidenretentie naar actieve vasculaire ontsteking.[12-14,21,22]
Het gevolg is dat circulerende monocyten en T-lymfocyten de subendotheliale ruimte binnendringen. Monocyten hechten zich vast, migreren door het geactiveerde endotheel en komen terecht in een lipidenrijke micro-omgeving die differentiatie tot macrofagen bevordert. Dit is de cruciale overgang van een biochemische laesie, veroorzaakt door lipoproteïneretentie, naar een cellulaire laesie die wordt gedomineerd door immuuneffectorcellen.[12-14,21,22]
Differentiatie van macrofagen, vorming van schuimcellen en kristalvorming
In de intima differentiëren monocyten zich tot macrofagen en nemen ze gemodificeerde lipoproteïnen op via scavengerreceptoren. Omdat deze opnameprocessen niet voldoende worden afgeremd door een toename van het intracellulaire cholesterolgehalte, blijven macrofagen lipiden opnemen en worden ze schuimcellen, het kenmerk van de vroege vetstreep.[10-14]
Naarmate de opname van lipiden groter is dan de cholesterol-efflux, hoopt intracellulair vrij cholesterol zich op en kan het neerslaan in cholesterolkristallen. Deze kristallen worden nu niet meer erkend als inert puin, maar als ontstekingsstimuli die aangeboren immuunroutes activeren die centraal staan in de progressie van plaque.10,11,14]
Het NLRP3-inflammasoom en pyroptose
De intracellulaire vorming en fagocytose van cholesterolkristallen vormen een belangrijk mechanistisch verband tussen ingehouden lipide en de activatie van het aangeboren immuunsysteem. Wanneer macrofagen proberen cholesterolkristallen op te nemen, activeren lysosomale verstoring en de daarmee gepaard gaande cellulaire stress de NLRP3-inflammasoom, een eiwitrijk gevarendetectiecomplex dat betrokken is bij atherogenese.10,11,14]
Eenmaal gemonteerd, NLRP3 activeert caspase-1, dat pro-IL-1β en pro-IL-18 aaneensplitst tot hun rijpe vormen en ontstekingsceldoodroutes bevordert. Dit leidt tot de afgifte van cytokinen, proteasen en lipidenin-houd in de extracellulaire ruimte, wat bijdraagt aan necrotische kern expansie en plaque-destabilisatie. Dit is het punt waarop chronische laesies met lipidenstapeling actieve, destabiliserende ontstekingslaesies worden.10,11,14]
Dit op het inflammasoom gerichte model is therapeutisch belangrijk omdat het achtergebleven lipide koppelt aan IL-1β-productie en een mechanistische onderbouwing biedt voor interventies zoals canakinumab en colchicine.[6,10,11,14,29-32]
De hepatische synthese van C-reactief proteïne
IL-1β-vrijstelling binnen de plaque versterkt de ontsteking zowel lokaal als systemisch. IL-1β stimuleert de productie van interleukine-6 (IL-6) en andere downstream-mediatoren, en IL-6 zet op zijn beurt aan tot de hepatische synthese van C-reactieve proteïne. Een verhoogde hs-CRP kan daarom het best worden begrepen als een systemische merker van ontstekingssignalen die ten minste gedeeltelijk afkomstig zijn van ontstoken atherosclerotische laesies.6,12,14,17,18,21,29]
Omdat CRP zich stroomafwaarts van de IL-1β/IL-6-as bevindt, is het klinisch waardevol als een biomarker van ontstekingsactiviteit, maar is mogelijk zelf niet de primaire oorzaak van de ziekte.17,18,21]
De rol van CRP: Biomarker versus causale mediator
Gezien de sterk epidemiologische associatie tussen een verhoogd hs-CRP en incident ASCVD, vroegen onderzoekers zich af of CRP slechts vasculaire ontsteking weerspiegelt of direct bijdraagt aan atherogenese. Als CRP causaal zou zijn, zou CRP zelf een aantrekkelijk therapeutisch doelwit zijn. Als het slechts een merker zou zijn, zou het richten op CRP zonder upstream-routes te beïnvloeden waarschijnlijk geen afname van events bewerkstelligen.17,18,21]
Bewijs uit Mendeliaanse randomisatie
Mendeliana randomisatie centraal heeft gestaan bij het oplossen van dit probleem. Genetische studies naar levenslange verschillen in CRP hebben over het algemeen nul- of bijna-nul-associaties met coronaire hartziekte aangetoond, terwijl Mendeliaanse randomisatie analyses van IL-6-signalering ondersteunen de causaliteit van de route. Dit patroon suggereert sterk dat CRP een downstream biomarker is in plaats van de primaire causale mediator.17,18]
De IL6R Mendeliaanse randomisatie-analyse is bijzonder informatief. Genetische downregulatie van IL-6-receptorsignalering wordt geassocieerd met een lagere inflammatoire activiteit, lager stroomafwaarts CRP en een lager coronair risico, wat de causaliteit van de IL-6-route ondersteunt. Deze interpretatie sluit aan bij latere klinische trialdata die voordeel aantonen van IL-1β-remming en bij de bredere visie dat upstream inflammatoire circuitry, en niet CRP zelf, het relevante therapeutische doelwit is.6,17,18,21]
Bewijs uit diermodellen met betrekking tot directe CRP-effecten is wisselend gebleken, vooral in vergelijking met de meer consistente genetische en klinische gegevens die IL-1β en IL-6 impliceren. Alles afwegende kan CRP het best worden beschouwd als een klinische biomarker met een hoge waarde in plaats van als een centraal therapeutisch doelwit.17,18,21]
Interactie tussen ApoB en ontstekingen: Mijlpaal in klinisch bewijs
Erkenning dat atherosclerose afhangt van zowel ApoB-accumulatie als inflammatoire amplificatie leidde tot het moderne concept van duale restrisico trajecten. Sommige patiënten blijven een hoog risico lopen omdat hun atherogene deeltjesbelasting blijft onvoldoende onder controle. Anderen bereiken aanzienlijke lipidenverlagend maar behouden een aanzienlijk inflammatoir risico, weerspiegeld door een verhoogde hs-CRP of aanhoudende cytokine-activatie. Baanbrekende onderzoeken zoals Jupiter, Zangen, en Fourier illustreer deze complementaire trajecten.6-9,29,33]
JUPITER: ontsteking bij primaire preventie
JUPITER includeerde ogenschijnlijk gezonde personen met een LDL-C-waarde onder 130 mg/dL en een hs-CRP van ten minste 2,0 mg/L, en selecteerde daarmee een populatie met bescheiden traditionele lipidenspiegels maar een verhoogd inflammatoir risico. Rosuvastatine verlaagde zowel LDL-C als hs-CRP en reduceerde het aantal ingrijpende cardiovasculaire events aanzienlijk. De studie toonde aan dat er klinisch significant cardiovasculair risico kan bestaan ondanks een “normaal” LDL-C wanneer de ontstekingsbelasting is verhoogd, en dat een therapie met zowel lipidverlagende als ontstekingsremmende effecten het risico aanzienlijk kan verlagen.7]
CANTOS: het isoleren van de ontstekingshypothese
CANTOS testede direct of vermindering van ontsteking, onafhankelijk van lipidenverlaging, de uitkomsten verbetert. Bij patiënten met een eerder myocardinfarct en aanhoudende hs-CRP-verhoging ondanks standaardtherapie, verminderde canakinumab IL-6 en hs-CRP aanzienlijk zonder LDL-C, HDL-C of ApoB te verlagen, en verminderde het recidiverende cardiovasculaire events. Secundaire analyses suggereerden een groter voordeel bij degenen die een diepere hs-CRP-verlaging bereikten. CANTOS leverde derhalve het bewijs van beginsel (proof of principle) dat gerichte ontstekingsremmende therapie ASCVD-events kan verminderen, zelfs wanneer de lipidenspiegels ongewijzigd blijven.6,29]
FOURIER: aanhoudend inflammatoir risico ondanks ultralage lipidespiegels
FOURIER onderzocht intensieve lipidenverlaging met evolocumab bij patiënten met vastgesteld ASCVD. Evolocumab verlaagde LDL-C dramatisch, terwijl hs-CRP in wezen onveranderd bleef. De studie bevestigde het voordeel van een verder verlaagd lipidegehalte, maar latere analyses toonden aan dat hs-CRP en LDL-C bleven onafhankelijke voorspellers van uitkomsten. Zelfs bij zeer lage LDL-C-spiegels identificeerde een hogere hs-CRP een hoger risico op restverschijnselen. FOURIER toonde hiermee aan dat resterend inflammatoir risico blijft bestaan, zelfs wanneer het lipidenrisico tot zeer lage niveaus wordt teruggebracht.8,9,33]
Samen valideren deze onderzoeken een tweekoppig asmodel. JUPITER benadrukte het inflammatoire risico in primaire preventie, CANTOS toonde aan dat selectieve ontstekingsremmende therapie het aantal gebeurtenissen vermindert zonder verlaging van de lipiden, en FOURIER toonde aan dat intense verlaging van de lipiden een meetbare poel van resterend ontstekingsrisico achterlaat. De implicatie is niet om te kiezen tussen lipiden en ontsteking, maar om beide te behandelen.6-9,29,33]
Epidemiologische Synergie: Inzichten uit de UK Biobank en Hedendaagse Cohorten
Grote populatie-analyses vormen een aanvulling op onderzoeksdata door te laten zien hoe ApoB en inflammatoir risico elkaar beïnvloeden over brede risicodistributies. Hedendaagse cohortstudies en op de UK Biobank gebaseerde analyses geven aan dat de ApoB-belasting en inflammatoire markers vaak complementaire informatie verschaffen, waarbij de hoogste eventpercentages vaak worden waargenomen wanneer beide verhoogd zijn. Bijzonder belangrijk zijn discordantie analyses waaruit blijkt dat ApoB het risico vaak beter voorspelt dan LDL-C wanneer de twee metingen elkaar tegenspreken.4,23,25,28]
Bij het metabool syndroom en hypertriglyceridemie kan LDL-C bedrieglijk laag lijken omdat elk deeltje minder cholesterol draagt, terwijl ApoB nog steeds het werkelijke aantal atherogene deeltjes weerspiegelt. Recent cohortonderzoek sugereert bovendien dat op ApoB gebaseerde benadering de risicodiscriminatie kan verbeteren ten opzichte van op cholesterol gebaseerde maatstaven in discordante toestanden.4,23,25,26,28]
Deze epidemiologische observaties versterken het mechanistische kader. Een verhoogde ApoB wijst op een grotere kans op arteriële penetratie en retentie, terwijl een verhoogde hs-CRP wijst op actieve inflammatoire versterking. Wanneer beide aanwezig zijn, stijgt het risico aanzienlijk. Dat plaatst CRP niet op dezelfde causale niveau als ApoB, maar het ondersteunt wel het meten van beide om de klinische risicobeoordeling te verfijnen.4,17,18,23,25,28]
Klinische implicaties en perspectieven van de richtsnoeren voor 2025
Moderne lipidologie erkent in toenemende mate dat doordat de cholesterolmassa per LDL deeltje varieert, afhankelijk van totaal cholesterol of berekend LDL-C alleen kan risico verkeerd classificeren. ApoB inventariseert direct de circulerende atherogene deeltjes die in de vaatwand kunnen dringen. Het Circulation-overzichtsartikel uit 2024 over ApoB pleit voor een breder klinisch gebruik van ApoB vanwege de sterkere biologische overeenkomst met de causaliteit van ASCVD en het nut ervan in discordante staten.4,23,25,28]
Deze verschuiving weerspiegelt zich in hedendaagse richtlijnen. De AACE uit 2025 dyslipidemie richtlijn benadrukt een moderne, risicogebaseerde farmacologische behandeling, terwijl de gerichte ESC/EAS-update van 2025 een eerdere en bredere toepassing van combinatietherapie ondersteunt, inclusief statines, ezetimib, bempedoïnezuur, en PCSK9 remming, om de atherogene belasting te verminderen. Hoewel maatschappij-specifieke drempelwaarden verschillen, is de algemene richting consistent: ApoB wint aan terrein als een bruikbare marker, met name bij patiënten met een hoog risico en discordante patiënten.19,20]
Ontsteking is eveneens verschoven van een academisch concept naar een klinisch bruikbaar concept. De wetenschappelijke verklaring van de ACC uit 2025 benadrukt de klinische relevante van ontsteking in het hele ASCVD-continuüm. hs-CRP blijft nuttig voor risicoverbetering in geselecteerde eerstelijns preventieomgevingen en voor het identificeren van residuale ontstekingsrisico's in secundaire preventie. Lage dosering colchicine is naar voren gekomen als een praktische ontstekingsremmende optie bij geselecteerde patiënten met vastgestelde ASCVD, en lopend onderzoek naar modulatie van de IL-6-route en Lp(a)-verlagende strategieën kan de behandeling mogelijk verder verfijnen.20,27,30-32,35]
Onopgeloste wetenschappelijke debatten: het definiëren van de ziekte
Ondanks brede overeenstemming blijft er een semantisch debat bestaan over de vraag of atherosclerose fundamenteel door lipiden wordt aangedreven, ontstekingsremmend is, of door lipiden geïnduceerd ontstekingsremmend. De lipide-centrische visie is in één cruciaal opzicht juist: zonder ApoB-bevattende lipoproteïnen ontstaat typische atherosclerose niet. Menselijke genetica, pathologie en lipidenverlagende interventies ondersteunen dit punt alle sterk.2-5,15,16,23]
Toch verklaart een puur lipide-centrisch model niet volledig waarom sommige patiënten met een uitstekende lipidenregulatie toch te maken krijgen met plaqueruptuur en terugkerende gebeurtenissen. Omgekeerd benadrukt de op ontsteking gerichte visie terecht dat immuunmechanismen de destabilisatie van de plaque, de degradatie van de kap en de ruptuur overheersen, maar een ontsteking in een lipidenarme omgeving produceert niet het klassieke cholesteroleដ៏ijke atheroom. De meest nauwkeurige synthese is daarom dat atherosclerose een door lipiden geïnduceerde ontstekingsziekte is: geïnitieerd door ApoB-retentie, vervolgens versterkt en klinisch gevaarlijk gemaakt door maladaptieve aangeboren en verworven immuunresponsen op vastgehouden lipide.1-3,10-14,21,22,27,29-35]
Conclusie
De pathofysiologie van ASCVD vereist de convergentie van 2 nauw met elkaar verbonden biologische assen. De ziekte begint met de instroom en subendotheliale retentie van ApoB-bevattende lipoproteïnen in de wand van de slagader. Dit vormt de initiële laesie. Progressie van een klinisch stille vetvlek naar een kwetsbare, necrotische, voor ruptuur vatbare plaque hangt af van inflammatoire amplificatie aangedreven door gemodificeerde lipiden, schuimcelbiologie, cholesterolkristallen, NLRP3-inflammasoomactivatie en cytokinenetsignalering via IL-1β en IL-6. hs-CRP komt uit deze cascades naar voren als een informatieve systemische merker in plaats van als de primaire causale agent.2-5,10-14,17,18,21]
Baanbrekende klinische onderzoeken in de afgelopen 2 decennia hebben aangetoond dat het behandelen van de ApoB-aanjager via statines en PCSK9-remming en het behandelen van de ontstekingsversterker via IL-1β-remming of colchicine een onafhankelijk en complementair voordeel kunnen opleveren. Om te verminderen residueel cardiovasculair risico betekenisvol moet de hedendaagse praktijk verder gaan dan alleen de cholesterolmassa en zowel de atherogene deeltjesbelasting als de residuele ontstekingsactiviteit beoordelen. Dat tweeledige risicoraamwerk is de duidelijkste praktische implicatie van modern atherosclerose-onderzoek.4,6-9,19,20,27,29-35]
Referenties
- Libby P. Inflammation in atherosclerosis. Nature. 2002;420(6917):868-874. doi:10.1038/nature01323
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications.
- Williams KJ, Tabas I. The response-to-retention hypothesis of early atherogenesis.
- De Oliveira-Gomes D, Joshi PH, Peterson ED, Rohatgi A, Khera A, Navar AM. Apolipoprotein B: Bridging the Gap Between Evidence and Clinical Practice. Circulation. 2024;150(1):62-79. doi:10.1161/CIRCULATIONAHA.124.068885
- Borén J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914
- Ridker PM, Danielson E, Fonseca FA, et al. Rosuvastatin to prevent vascular events in men and women with elevated C-reactive protein. N Engl J Med. 2008;359(21):2195-2207. doi:10.1056/NEJMoa0807646
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Pradhan AD, Aday AW, Rose LM, Ridker PM. Residual Inflammatory Risk on Treatment With PCSK9 Inhibition and Statin Therapy. Circulation. 2018;138(2):141-149. doi:10.1161/CIRCULATIONAHA.118.034645
- Duewell P, Kono H, Rayner KJ, et al. NLRP3 inflammasomes are required for atherogenesis and activated by cholesterol crystals. Nature. 2010;464(7293):1357-1361. doi:10.1038/nature08938
- Grebe A, Latz E. Cholesterol crystals and inflammation. Curr Rheumatol Rep. 2013;15(3):313. doi:10.1007/s11926-012-0313-z
- Libby P, Ridker PM, Hansson GK; Leducq Transatlantic Network on Atherothrombosis. Inflammation in atherosclerosis: from pathophysiology to practice. J Am Coll Cardiol. 2009;54(23):2129-2138. doi:10.1016/j.jacc.2009.09.009
- Tall AR, Yvan-Charvet L. Cholesterol, inflammation and innate immunity. Nat Rev Immunol. 2015;15(2):104-116. doi:10.1038/nri3793
- Grebe A, Hoss F, Latz E. NLRP3 Inflammasome and the IL-1 Pathway in Atherosclerosis. Circ Res. 2018;122(12):1722-1740. doi:10.1161/CIRCRESAHA.118.311362
- Tsimikas S, Stroes ESG. The dedicated “Lp(a) clinic”: A concept whose time has arrived?. Atherosclerosis. 2020;300:1-9. doi:10.1016/j.atherosclerosis.2020.03.003
- Ference BA, Kastelein JJP, Ray KK, et al. Association of Triglyceride-Lowering LPL Variants and LDL-C-Lowering LDLR Variants With Risk of Coronary Heart Disease. JAMA. 2019;321(4):364-373. doi:10.1001/jama.2018.20045
- Zacho J, Tybjaerg-Hansen A, Jensen JS, Grande P, Sillesen H, Nordestgaard BG. Genetically elevated C-reactive protein and ischemic vascular disease. N Engl J Med. 2008;359(18):1897-1908. doi:10.1056/NEJMoa0707402
- Interleukin-6 Receptor Mendelian Randomisation Analysis (IL6R MR) Consortium, Swerdlow DI, Holmes MV, et al. The interleukin-6 receptor as a target for prevention of coronary heart disease: a mendelian randomisation analysis. Lancet. 2012;379(9822):1214-1224. doi:10.1016/S0140-6736(12)60110-X
- Mach F, Koskinas KC, Roeters van Lennep JE, et al. 2025 Focused Update of the 2019 ESC/EAS Guidelines for the management of dyslipidaemias. Eur Heart J. 2025;46(42):4359-4378. doi:10.1093/eurheartj/ehaf190
- Patel SB, Wyne KL, Afreen S, et al. American Association of Clinical Endocrinology Clinical Practice Guideline on Pharmacologic Management of Adults With Dyslipidemia. Endocr Pract. 2025;31(2):236-262. doi:10.1016/j.eprac.2024.09.016
- Ridker PM. From C-Reactive Protein to Interleukin-6 to Interleukin-1: Moving Upstream To Identify Novel Targets for Atheroprotection. Circ Res. 2016;118(1):145-156. doi:10.1161/CIRCRESAHA.115.306656
- Hansson GK, Hermansson A. The immune system in atherosclerosis. Nat Immunol. 2011;12(3):204-212. doi:10.1038/ni.2001
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Aday AW, Ridker PM. Targeting Residual Inflammatory Risk: A Shifting Paradigm for Atherosclerotic Disease. Front Cardiovasc Med. 2019;6:16. Published 2019 Feb 28. doi:10.3389/fcvm.2019.00016
- Mora S, Buring JE, Ridker PM. Discordance of low-density lipoprotein (LDL) cholesterol with alternative LDL-related measures and future coronary events. Circulation. 2014;129(5):553-561. doi:10.1161/CIRCULATIONAHA.113.005873
- Arsenault BJ, Després JP, Stroes ES, et al. Lipid assessment, metabolic syndrome and coronary heart disease risk. Eur J Clin Invest. 2010;40(12):1081-1093. doi:10.1111/j.1365-2362.2010.02357.x
- Mensah GA, Arnold N, Prabhu SD, Ridker PM, Welty FK. Inflammation and Cardiovascular Disease: 2025 ACC Scientific Statement: A Report of the American College of Cardiology. J Am Coll Cardiol. Published online September 29, 2025. doi:10.1016/j.jacc.2025.08.047
- Sniderman AD, Dufresne L, Pencina KM, Bilgic S, Thanassoulis G, Pencina MJ. Discordance among apoB, non-high-density lipoprotein cholesterol, and triglycerides: implications for cardiovascular prevention. Eur Heart J. 2024;45(27):2410-2418. doi:10.1093/eurheartj/ehae258
- Ridker PM, MacFadyen JG, Everett BM, et al. Relationship of C-reactive protein reduction to cardiovascular event reduction following treatment with canakinumab: a secondary analysis from the CANTOS randomised controlled trial. Lancet. 2018;391(10118):319-328. doi:10.1016/S0140-6736(17)32814-3
- Nidorf SM, Fiolet ATL, Mosterd A, et al. Colchicine in Patients with Chronic Coronary Disease. N Engl J Med. 2020;383(19):1838-1847. doi:10.1056/NEJMoa2021372
- Nidorf SM, Eikelboom JW, Budgeon CA, Thompson PL. Low-dose colchicine for secondary prevention of cardiovascular disease. J Am Coll Cardiol. 2013;61(4):404-410. doi:10.1016/j.jacc.2012.10.027
- Tardif JC, Kouz S, Waters DD, et al. Efficacy and Safety of Low-Dose Colchicine after Myocardial Infarction. N Engl J Med. 2019;381(26):2497-2505. doi:10.1056/NEJMoa1912388
- O’Donoghue ML, Fazio S, Giugliano RP, et al. Lipoprotein(a), PCSK9 Inhibition, and Cardiovascular Risk. Circulation. 2019;139(12):1483-1492. doi:10.1161/CIRCULATIONAHA.118.037184
- Ference BA, Kastelein JJP, Ginsberg HN, et al. Association of Genetic Variants Related to CETP Inhibitors and Statins With Lipoprotein Levels and Cardiovascular Risk. JAMA. 2017;318(10):947-956. doi:10.1001/jama.2017.11467
- Du Z, Li F, Jiang L, et al. Metabolic systems approaches update molecular insights of clinical phenotypes and cardiovascular risk in patients with homozygous familial hypercholesterolemia. BMC Med. 2023;21(1):275. Published 2023 Jul 27. doi:10.1186/s12916-023-02967-8

