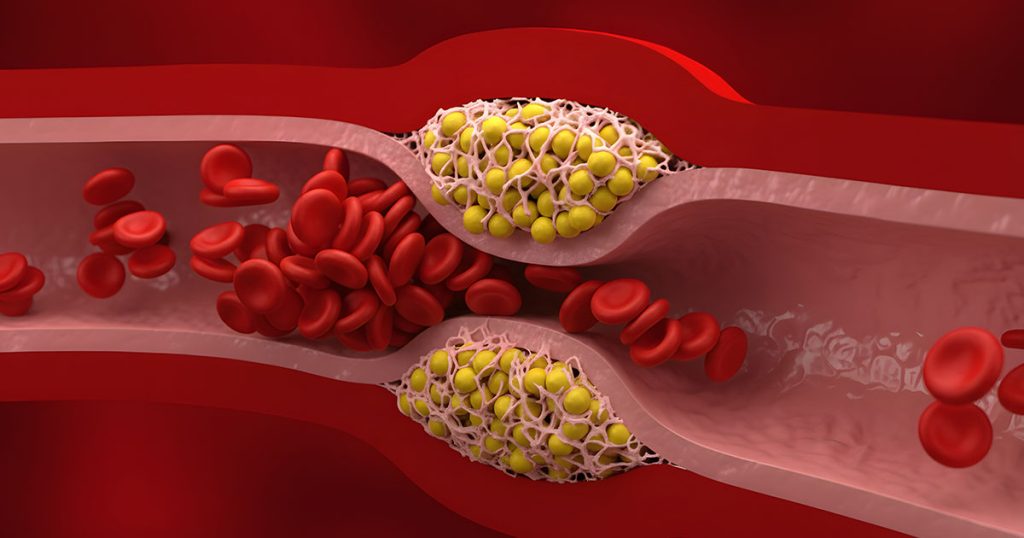
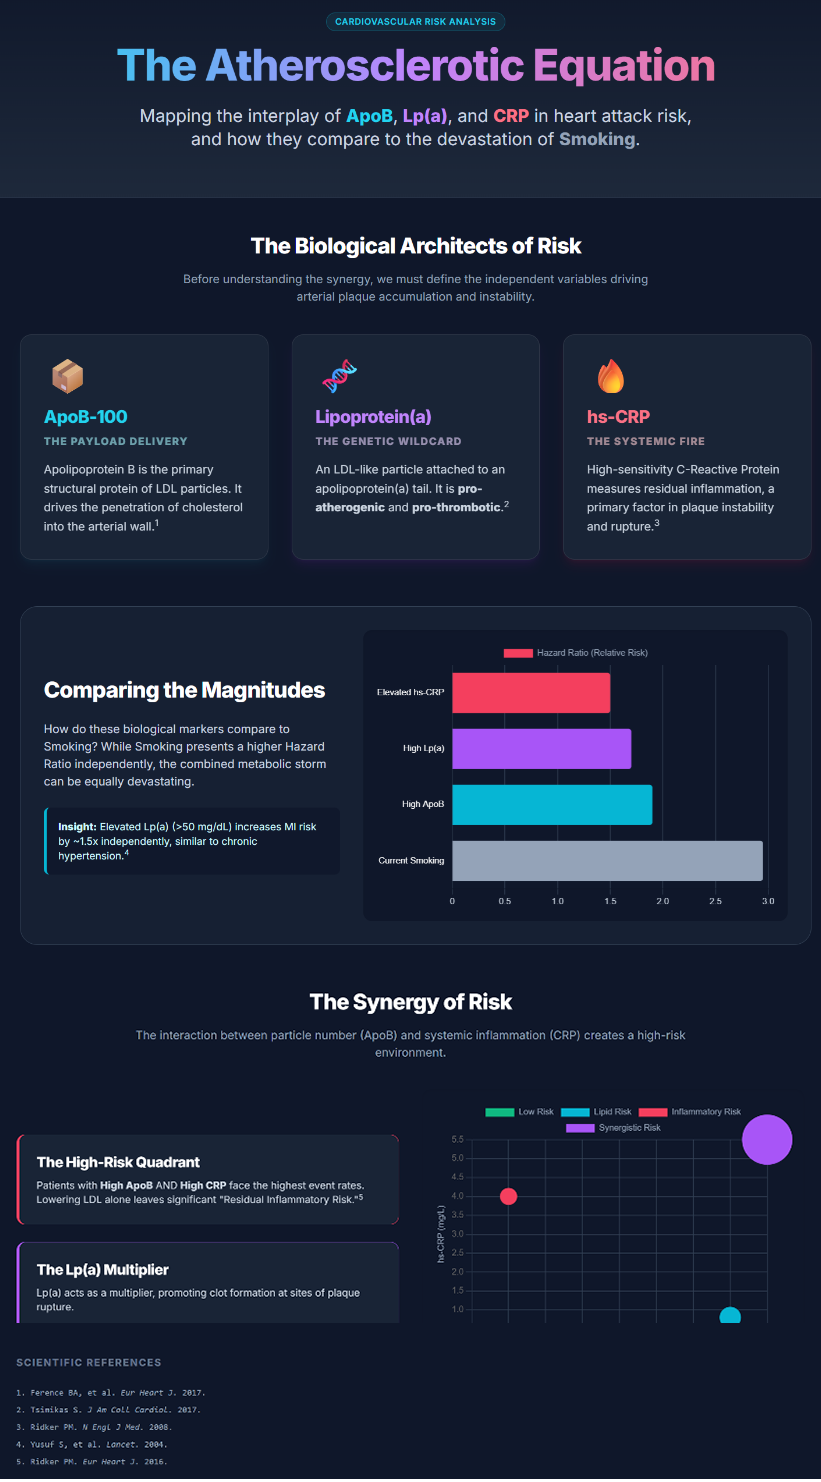
Notre façon d'envisager le risque cardiovasculaire a beaucoup changé. Auparavant, nous nous concentrions sur cholestérol total et plus tard cholestérol LDL (LDL-C) comme les principaux coupables. Aujourd'hui, l'image est plus précise : le risque est déterminé par le nombre de particules athérogènes circulent, quelles particules génétiquement “ à haut risque ” sont présentes et en quelle quantité inflammation est actif dans la paroi vasculaire. Au cœur de cette vision plus récente se trouve une triade pratique de biomarqueurs: apolipoprotéine B-100 (ApoB), qui compte le nombre d'athérogènes lipoprotéine particules;¹ lipoprotéine(a) [Lp(a)], une particule de type LDL principalement héritée avec un risque thrombotique accru ;² et à haute sensibilité Protéine C-réactive (hsCRP), un marqueur qui suit l'inflammation systémique et vasculaire.³
Le LDL-C compte toujours et reste la cible thérapeutique de référence, mais l'expérience clinique (et les données probantes croissantes) montre que le LDL-C peut occulter un risque important, en particulier lorsque l'ApoB est élevée, que la Lp(a) est accrue ou que la hsCRP suggère une inflammation persistante.⁴ Chez de nombreux patients, ces trois facteurs se cumulent et créent un risque qui semble “ disproportionné ” par rapport aux bilans lipidiques traditionnels. Lorsque l'on compare ce profil de risque biochimique et génétique à des agressions comportementales telles que la cigarette tabagisme, la hiérarchie du risque devient encore plus nuancée, renforçant la nécessité de stratégies de prévention personnalisées, tant en matière de soins primaires que prévention secondaire.⁵
Le cadre moléculaire de l'apolipoprotéine B-100 et la pathogénicité des particules
Athérosclérose ne démarre pas parce que le sang contient “ trop de cholestérol” dans l'abstrait. Elle commence parce que trop de particules athérogènes circulent, et qu'une fraction d'entre elles se trouve piégée dans artère mur.⁶ La toute meilleure façon de comprendre cela est de penser en termes de nombre de particules, et pas seulement de masse de cholestérol.⁶
L'apolipoprotéine B (ApoB) est la principale structure protéine sur toutes les lipoprotéines potentiellement athérogènes : les lipoprotéines de très basse densité (VLDL), des lipoprotéines de densité intermédiaire (IDL), les lipoprotéines de basse densité (LDL), et aussi la lipoprotéine(a).⁸ Chacune de these particules transporte exactement une ApoB-100 molécule, ce qui fait de l'ApoB un “ compteur ” biologique pratique : la concentration d'ApoB dans le plasma indique le nombre de particules athérogènes présentes.⁷
C'est pourquoi s'en remettre exclusivement au C-LDL peut être trompeur dans certains contextes cliniques courants, en particulier l'hypertriglycéridémie, syndrome métabolique, et de type 2 diabète.Dans ces états, les particules de LDL transportent souvent moins de cholestérol par particule, évoluant vers des LDL petites et denses (sdLDL). Cela signifie qu'un patient peut présenter une valeur de LDL-C “ acceptable ” tout en ayant un nombre élevé de particules de LDL — un profil souvent décrit comme Discordance LDL-C/ApoB.La mesure de l'ApoB contourne cette limite en reflétant directement charge particulaire, qui capture mieux la probabilité d'entrée des lipoprotéines dans l'artère intima.⁷
Mécanismes d'infiltration sous-endothéliale et de rétention
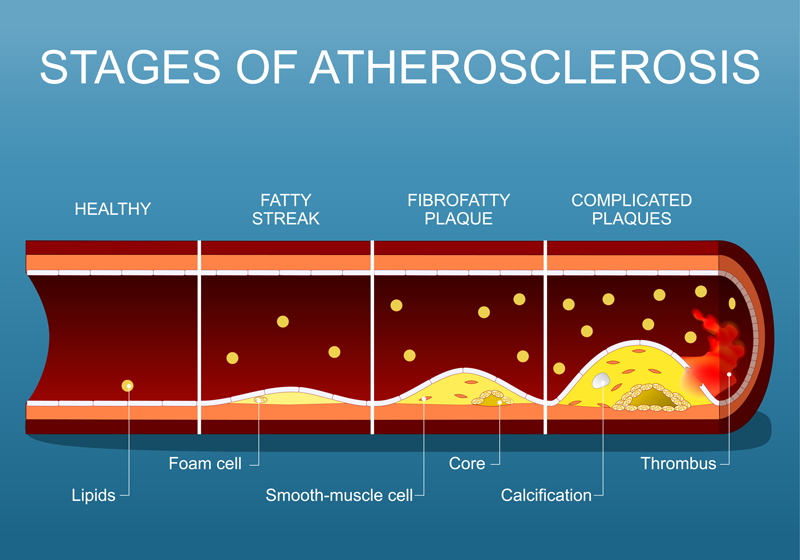
L'athéérosclérose commence lorsque endothélium—normalment une barrière lisse — devient plus perméable ou dysfonctionnelle, souvent en raison d'un stress de cisaillement, d'une lésion oxydative, d'un dysfonctionnement métabolique ou d'une exposition chimique (y compris la fumée de tabac).¹¹ Une fois cette barrière compromise, particules contenant de l'ApoB peut pénétrer dans l'intima artérielle.¹⁰
Ce qui importe désormais, ce n'est pas seulement l'entrée, mais aussi la fidélisation. Dans le espace sous-endothélial, les particules ApoB interagissent avec matrice extracellulaire plutôt que de simplement dériver selon des gradients de concentration.¹² L'ApoB-100 contient des régions chargées positivement qui se lient aux groupes sulfate chargés négativement sur les protéoglycanes artériels. Cette interaction électrostatique est l'une des raisons pour lesquelles les particules se “ bloquent ” dans la paroi vasculaire — une étape précoce essentielle dans plaque formation.¹⁰ Une fois piégées, les particules subissent des modifications oxydatives et enzymatiques, générant des lipoprotéines oxydées qui sont beaucoup plus inflammatoires et immunogènes que les particules natives.¹³
Ces particules modifiées agissent comme des signaux de danger. Elles recrutent des monocytes, favorisent macrophage captage par les récepteurs éboueurs et stimulent la formation de cellules chargées de lipides cellules spumeuses—l'un des tout premiers marqueurs histologiques de l'athérosclérose lésions.¹³
Stœchiométrie et précision diagnostique de l'ApoB
L'avantage clinique de l'ApoB n'est pas seulement conceptuel, il est pratique. Une grande partie du dosage systématique du LDL-C dépend encore de méthodes calculées, le plus souvent la équation de Friedewald:¹⁴
Cette approche devient moins précise lorsque triglycérides sont élevées (généralement lorsque les TG dépassent environ 3,5 à 4 mmol/L) ou lorsque le sang est prélevé dans un état non jeûne.¹⁴ L'ApoB, en revanche, est mesurée directement par des immunoessais (méthodes immunoturbidimétriques ou immunonéphélométriques) qui ont été standardisés à l'échelle internationale.¹⁵ En pratique, l'ApoB tend à présenter un biais analytique plus faible et une meilleure reproductibilité que les mesures lipidiques calculées, c'est pourquoi elle est de plus en plus privilégiée pour évaluer le risque lié aux particules.⁷
| Paramètre physiologique | Méthode de diagnostic | Sensibilité au jeûne |
| LDL-C | Masse de cholestérol | Calcul (de Friedewald) |
| ApoB-100 | Nombre de particules (rapport 1:1) | Mesure directe |
| Cholestérol non-HDL | Tout le cholestérol athérogène | Calcul (CT − c-HDL) |
| Lp(a) | Sous-type de particule génétique | Immunoturbidimétrique |
Lipoprotéine(a) : Le fer de lance génétique de l'athérothrombose
La Lp(a) est l'une des lipoprotéines les plus importantes sur le plan clinique (et les plus frustrantes) car elle est largement déterminée par la génétique et peu affectée par les changements de mode de vie. Sur le plan structurel, la Lp(a) ressemble à une particule de LDL avec une protéine supplémentaire attachée — l'apolipoprotéine(a) [apo(a)] — liée à l'ApoB-100 par un pont disulfure.² C'est cette composante apo(a) supplémentaire qui rend la Lp(a) biologiquement distincte et souvent plus dangereuse que le LDL standard. Certaines estimations suggèrent qu'elle pourrait être plusieurs fois plus puissante en tant que moteur de maladie cardiovasculaire que le LDL seul.¹⁶
Régulation génétique et complexité du Kringle IV
Les taux de Lp(a) sont principalement contrôlés par gène LPA sur le chromosome 6q26–q27. La concentration en Lp(a) est généralement héréditaire à 70% près et reste relativement stable tout au long de la vie, contrairement au LDL-C qui peut varier considérablement en fonction de l'alimentation, perte de poids, et des médicaments.¹⁷ La variabilité frappante de la Lp(a) entre les individus — parfois sur une plage de plus de 1000 fois — provient en grande partie de la variation du nombre de copies dans le répétitions Kringle IV type 2 (KIV2) dans l'apo(a).¹⁸
Les domaines kringle sont des structures en boucle stabilisées par des liaisons disulfure. L'apo(a) contient de multiples sous-types de kringles (KIV1–KIV10), mais c'est le KIV2 qui varie considérablement d'une personne à l'autre. Celles qui ont un plus petit nombre de répétitions KIV2 produisent généralement des isoformes d'apo(a) plus petites et ont tendance à présenter des taux plasmatiques de Lp(a) plus élevés. Cette relation inverse entre la taille de l'apo(a) et la concentration de Lp(a) explique une grande partie de la contribution génétique du risque cardiovasculaire lié à la Lp(a).¹⁹
Les double mécanismes de la pathogénicité de la Lp(a)
La Lp(a) augmente le risque par le biais de deux voies principales qui se chevauchent dans la maladie du monde réel : une voie pro-athérogène/pro-inflammatoire et une voie pro-thrombotique/anti-fibrinolytique.²²
Impulsion athérogène et pro-inflammatoire : Comme les autres particules d'ApoB, la Lp(a) peut traverser l'endothélium et s'accumuler dans l'intima. Mais la Lp(a) est également un transporteur majeur de phospholipides oxydés (OxPL) dans le plasma.²⁰ Les OxPL se comportent comme de puissants ligands inflammatoires, favorisant l'activation endothéliale, la prolifération des muscles lisses, le dysfonctionnement des macrophages et parfois l'apoptose, des caractéristiques qui contribuent à la croissance et à l'instabilité de la plaque.²⁰
Interférence thrombotique et antifibrinolytique : L'apo(a) présente une homologie structurelle significative avec plasminogène.En raison de cette ressemblance, la Lp(a) peut entrer en compétition avec le plasminogène pour les sites de liaison sur la fibrine, interférant avec la génération de plasmine et altérant fibrinolyse.En effet, la Lp(a) favorise la persistance des thrombus, augmentant ainsi le risque que plaque de rupture conduit à un événement occlusif cliniquement significatif tel que infarctus du myocarde.²²
Inflammation systémique et le rôle sentinelle de la hsCRP
L'athérosclérose est désormais largement considérée comme une affection inflammatoire chronique touchant la paroi artérielle.²³ Parmi les biomarqueurs inflammatoires disponibles en clinique, la hsCRP reste le plus couramment utilisé et le mieux standardisé.³ La hsCRP n'indique pas l'origine de l'inflammation, mais une élévation persistante de faible intensité est fortement corrélée au risque inflammatoire vasculaire.³
L'inflammasome NLRP3 et l'induction de la CRP
Quand cristaux de cholestérol et que des particules d'ApoB oxydées s'accumulent dans l'intima, elles activent des voies immunitaires, notamment inflammasome NLRP3 dans les macrophages.²⁴ Cela conduit à la maturation de la pro-interleukine-1β et de la pro-IL-18 en cytokines actives.²⁴ Ces cytokines stimulent en aval IL-6 la signalisation, qui déclenche la synthèse et la libération de CRP par le foie.²⁵
La CRP peut monter en flèche lors d'une infection, mais une hsCRP durablement élevée (souvent définie comme hsCRP ≥ 2 mg/L) se comporte plutôt comme un “ détecteur de fumée ” signalant une inflammation vasculaire persistante et de futurs événements cardiovasculaires.³
Leçons de l'essai JUPITER
Le essai JUPITER a marqué un tournant car elle a montré que le risque inflammatoire permet d'identifier les patients à haut risque même lorsque le LDL-C semble normal.²⁶ L'étude a recruté des individus dont le LDL-C était inférieur aux seuils de traitement habituels (<130 mg/dL) mais dont la hsCRP était ≥2,0 mg/L. Les participants recevant rosuvastatine Une dose quotidienne de 20 mg a permis une réduction de 44% des événements cardiovasculaires majeurs.²⁶ Sur le plan clinique, la conclusion était simple : certains patients présentent un risque important lié à l'inflammation, même s'ils ne semblent pas “ hyperlipidémiques ” au regard du seul taux de LDL-C.
Cartographie de l'interaction : Risque synergique et dialogue croisé pathogène
L'ApoB, la Lp(a) et la hsCRP n'agissent pas de manière isolée. Leur relation est mieux décrite comme interactive, avec des mécanismes qui se chevauchent et peuvent amplifier leurs effets nocifs respectifs.⁴
Un taux élevé d'ApoB signifie qu'un plus grand nombre de particules pénètrent dans la paroi artérielle et qu'une plus grande quantité de substrat est disponible pour la modification oxydative. Ces particules modifiées intensifient l'inflammation, augmentant la hsCRP. L'inflammation perturbe ensuite davantage fonction endothéliale, facilitant ainsi l'entrée de particules d'ApoB supplémentaires, ce qui crée une boucle d'auto-renforcement.²³
Cette synergie apparaît clairement dans les grandes études sur la population. Dans une étude portant sur plus de 320 000 UK Biobank les participants, le C-LDL, la Lp(a) et la hsCRP étaient chacun indépendamment associés à événements cardiovasculaires indésirables majeurs (MACE), mais l'effet combiné était bien supérieur à celui de n'importe quel marqueur pris isolément.⁴
| Strates de risque des biomarqueurs | Augmentation du risque MACE (chez les personnes ne prenant pas de Statines) |
| Tous les marqueurs bas | 1,00 (Référence) |
| Taux élevé de LDL-C uniquement | +131 TP9T de risque par écart-type |
| Lp(a) élevée uniquement | Risque +8% par écart-type |
| hsCRP élevé uniquement | Risque +6% par écart-type |
| Triple élévation | Risque +77% (HR 1,77) |
Comparaison entre les risques liés aux biomarqueurs et l'impact pathogène du tabagisme
Le tabagisme reste l'une des toxines cardiovasculaires les plus agressives, car il génère stress oxydatif, favorise l'inflammation chronique et endommage directement l'endothélium.²⁷ La question que se posent souvent les cliniciens est la suivante : comment le tabagisme se compare-t-il aux facteurs de risque liés aux lipides et aux biomarqueurs ?
INTERHEART fournit l'une des comparaisons les plus utiles, car elle portait sur des populations diverses réparties dans 52 pays.⁵ Elle a montré que le tabagisme actif présentait l'un des rapports de cotes individuels les plus élevés pour l'infarctus du myocarde, mais dyslipidémie (mesuré par Rapport ApoB/ApoA1) présentait un risque attribuable à la population encore plus élevé, car la dyslipidémie est très répandue à l'échelle mondiale.²⁸
| Facteur de risque | Rapport de cotes (RC) pour MI | Risque attribuable à la population (PAR) |
| Tabagisme actuel | 3.63 | 35,71 TP9T (mondial) |
| Rapport ApoB/ApoA1 élevé | 3.43 | 54.1% (Mondial) |
| Diabète sucré | 3.42 | 16.4% |
| Hypertension | 1.89 | 10.7% |
Le paradoxe féminin : les sensibilités au risque spécifiques au sexe
De vastes études de cohorte montrent que les femmes pourraient présenter une augmentation relative plus importante du risque d'infarctus du myocarde lié à certaines expositions, notamment le tabagisme et les troubles métaboliques.²⁹ Dans l'étude UK Biobank, le tabagisme actuel a été associé à une rapport des cotes avec un indice de masse corporelle (IMC) de 3,46 chez les femmes contre 2,23 chez les hommes, ce qui donne un rapport des rapports de risque (RHR) de 1,55.²⁹
Implications cliniques : prise en charge de la « triade du risque résiduel »
Même avec un excellent traitement aux statines et une forte réduction du taux de LDL-C, des événements cardiovasculaires continuent de survenir. On parle souvent de risque résiduel, et cela reflète généralement une combinaison de risque lié aux particules résiduelles (ApoB), de risque génétique (Lp(a)) et de risque inflammatoire résiduel (hsCRP).³⁰
Les statines font baisser le taux de LDL-C et réduisent le risque d'événements, mais elles ont peu d'effet sur le taux de Lp(a) ; de nombreuses études suggèrent même que les statines pourraient entraîner une légère augmentation du taux de Lp(a) (souvent de l'ordre de 10 à 20%).³¹ Inhibiteurs de PCSK9 réduire considérablement le taux de LDL-C et diminuer également le taux de Lp(a) d'environ ~27%.³²
L'approche la plus prometteuse pour l'avenir consiste à réduire directement le taux de Lp(a) à l'aide d'oligonucléotides antisens (ASO) ou de plateformes à base d'ARNsi, qui ont permis d'observer des réductions de 80 à 90% lors des premières études.³³ Enfin, des essais axés sur l'inflammation, tels que Chants ont démontré que la réduction de la signalisation inflammatoire (indépendamment des lipides) peut réduire les événements cardiovasculaires majeurs (MACE), ce qui confirme la réalité clinique selon laquelle l'inflammation n'est pas qu'un simple facteur secondaire.³⁴
Conclusion : la carte intégrée des risques
La cardiologie préventive s'éloigne de plus en plus de l“” hypothèse du cholestérol “, fondée sur un seul marqueur, pour s'orienter vers une approche plus intégrée. Concrètement, l’ApoB renseigne sur la charge en particules, la Lp(a) sur le risque athérothrombotique héréditaire et la hsCRP sur l’activation inflammatoire. Lorsque ces risques se cumulent, des événements peuvent survenir malgré des taux de LDL-C ” bons ».
Utilisés conjointement, ces marqueurs permettent de prendre des décisions plus personnalisées concernant l'intensité du traitement et les nouvelles thérapies ciblées, dans le but de réduire au maximum le risque cardiovasculaire.
Références
- Nicholls SJ, Nelson AJ. Current perspectives on Lp(a)-lowering therapies: Who may benefit?. Kardiol Pol. 2025;83(6):688-694. doi:10.33963/v.phj.106327
- Tsimikas S. A Test in Context: Lipoprotein(a): Diagnosis, Prognosis, Controversies, and Emerging Therapies. J Am Coll Cardiol. 2017;69(6):692-711. doi:10.1016/j.jacc.2016.11.042
- Ridker PM. High-sensitivity C-reactive protein: potential adjunct for global risk assessment in the primary prevention of cardiovascular disease. Circulation. 2001;103(13):1813-1818. doi:10.1161/01.cir.103.13.1813
- Markus MRP, Ittermann T, Mariño Coronado J, et al. Low-density lipoprotein cholesterol, lipoprotein(a) and high-sensitivity C-reactive protein are independent predictors of cardiovascular events. Eur Heart J. 2025;46(39):3863-3874. doi:10.1093/eurheartj/ehaf281
- Yusuf S, Hawken S, Ounpuu S, et al. Effect of potentially modifiable risk factors associated with myocardial infarction in 52 countries (the INTERHEART study): case-control study. Lancet. 2004;364(9438):937-952. doi:10.1016/S0140-6736(04)17018-9
- Sniderman AD, Navar AM, Thanassoulis G. Apolipoprotein B vs Low-Density Lipoprotein Cholesterol and Non-High-Density Lipoprotein Cholesterol as the Primary Measure of Apolipoprotein B Lipoprotein-Related Risk: The Debate Is Over. JAMA Cardiol. 2022;7(3):257-258. doi:10.1001/jamacardio.2021.5080
- Contois JH, McConnell JP, Sethi AA, et al. Apolipoprotein B and cardiovascular disease risk: position statement from the AACC Lipoproteins and Vascular Diseases Division Working Group on Best Practices. Clin Chem. 2009;55(3):407-419. doi:10.1373/clinchem.2008.118356
- Pearson GJ, Thanassoulis G, Anderson TJ, et al. 2021 Canadian Cardiovascular Society Guidelines for the Management of Dyslipidemia for the Prevention of Cardiovascular Disease in Adults. Can J Cardiol. 2021;37(8):1129-1150. doi:10.1016/j.cjca.2021.03.016
- Otvos JD, Mora S, Shalaurova I, Greenland P, Mackey RH, Goff DC Jr. Clinical implications of discordance between low-density lipoprotein cholesterol and particle number. J Clin Lipidol. 2011;5(2):105-113. doi:10.1016/j.jacl.2011.02.001
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications. Circulation. 2007;116(16):1832-1844. doi:10.1161/CIRCULATIONAHA.106.676890
- Messner B, Bernhard D. Smoking and cardiovascular disease: mechanisms of endothelial dysfunction and early atherogenesis. Arterioscler Thromb Vasc Biol. 2014;34(3):509-515. doi:10.1161/ATVBAHA.113.300156
- Borén J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- Miller YI, Choi SH, Wiesner P, et al. Oxidation-specific epitopes are danger-associated molecular patterns recognized by pattern recognition receptors of innate immunity. Circ Res. 2011;108(2):235-248. doi:10.1161/CIRCRESAHA.110.223875
- Friedewald WT, Levy RI, Fredrickson DS. Estimation of the concentration of low-density lipoprotein cholesterol in plasma, without use of the preparative ultracentrifuge. Clin Chem. 1972;18(6):499-502.
- Albers JJ, Marcovina SM. Standardization of apolipoprotein B and A-I measurements. Clin Chem. 1989;35(7):1357-1361.
- Kamstrup PR, Benn M, Tybjaerg-Hansen A, Nordestgaard BG. Extreme lipoprotein(a) levels and risk of myocardial infarction in the general population: the Copenhagen City Heart Study. Circulation. 2008;117(2):176-184. doi:10.1161/CIRCULATIONAHA.107.715698
- Boerwinkle E, Leffert CC, Lin J, Lackner C, Chiesa G, Hobbs HH. Apolipoprotein(a) gene accounts for greater than 90% of the variation in plasma lipoprotein(a) concentrations. J Clin Invest. 1992;90(1):52-60. doi:10.1172/JCI115855
- Sandholzer C, Hallman DM, Saha N, et al. Effects of the apolipoprotein(a) size polymorphism on the lipoprotein(a) concentration in 7 ethnic groups. Hum Genet. 1991;86(6):607-614. doi:10.1007/BF00201550
- Koschinsky ML, Marcovina SM. Structure-function relationships in apolipoprotein(a): insights into lipoprotein(a) assembly and pathogenicity. Curr Opin Lipidol. 2004;15(2):167-174. doi:10.1097/00041433-200404000-00009
- Bergmark C, Dewan A, Orsoni A, et al. A novel function of lipoprotein [a] as a preferential carrier of oxidized phospholipids in human plasma. J Lipid Res. 2008;49(10):2230-2239. doi:10.1194/jlr.M800174-JLR200
- McLean JW, Tomlinson JE, Kuang WJ, et al. cDNA sequence of human apolipoprotein(a) is homologous to plasminogen. Nature. 1987;330(6144):132-137. doi:10.1038/330132a0
- Boffa MB, Marcovina SM, Koschinsky ML. Lipoprotein(a) as a risk factor for atherosclerosis and thrombosis: mechanistic insights from animal models. Clin Biochem. 2004;37(5):333-343. doi:10.1016/j.clinbiochem.2003.12.007
- Libby P. Inflammation in atherosclerosis. Nature. 2002;420(6917):868-874. doi:10.1038/nature01323
- Duewell P, Kono H, Rayner KJ, et al. NLRP3 inflammasomes are required for atherogenesis and activated by cholesterol crystals. Nature. 2010;464(7293):1357-1361. doi:10.1038/nature08938
- Ridker PM. From C-Reactive Protein to Interleukin-6 to Interleukin-1: Moving Upstream To Identify Novel Targets for Atheroprotection. Circ Res. 2016;118(1):145-156. doi:10.1161/CIRCRESAHA.115.306656
- Ridker PM, Danielson E, Fonseca FA, et al. Rosuvastatin to prevent vascular events in men and women with elevated C-reactive protein. N Engl J Med. 2008;359(21):2195-2207. doi:10.1056/NEJMoa0807646
- Ambrose JA, Barua RS. The pathophysiology of cigarette smoking and cardiovascular disease: an update. J Am Coll Cardiol. 2004;43(10):1731-1737. doi:10.1016/j.jacc.2003.12.047
- McQueen MJ, Hawken S, Wang X, et al. Lipids, lipoproteins, and apolipoproteins as risk markers of myocardial infarction in 52 countries (the INTERHEART study): a case-control study. Lancet. 2008;372(9634):224-233. doi:10.1016/S0140-6736(08)61076-4
- Millett ERC, Peters SAE, Woodward M. Sex differences in risk factors for myocardial infarction: cohort study of UK Biobank participants. BMJ. 2018;363:k4247. Published 2018 Nov 7. doi:10.1136/bmj.k4247
- Ridker PM. Residual inflammatory risk: addressing the obverse side of the atherosclerosis prevention coin. Eur Heart J. 2016;37(22):1720-1722. doi:10.1093/eurheartj/ehw024
- Tsimikas S, Gordts PLSM, Nora C, Yeang C, Witztum JL. Statin therapy increases lipoprotein(a) levels. Eur Heart J. 2020;41(24):2275-2284. doi:10.1093/eurheartj/ehz310
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Tsimikas S, Karwatowska-Prokopczuk E, Gouni-Berthold I, et al. Lipoprotein(a) Reduction in Persons with Cardiovascular Disease. N Engl J Med. 2020;382(3):244-255. doi:10.1056/NEJMoa1905239
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914

