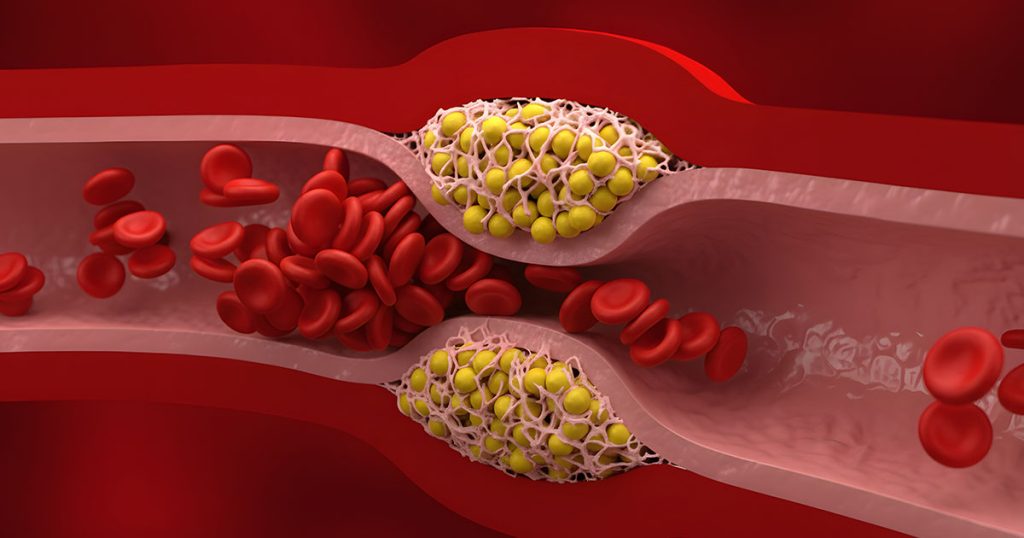
A maneira como encaramos o risco cardiovascular mudou bastante. Antes, costumávamos nos concentrar em colesterol total e mais tarde Colesterol LDL (LDL-C) como os principais vilões. Agora, o quadro é mais preciso: o risco é determinado pela quantidade de partículas aterogênicas estão circulando, quais partículas geneticamente “de alto risco” estão presentes e em que quantidade inflamação está ativa na parede vascular. No cerne dessa nova visão está uma tríade prática de biomarcadores: apolipoproteína B-100 (ApoB), que conta o número de aterogênicos lipoproteína partículas;¹ lipoproteína(a) [Lp(a)], uma partícula semelhante ao LDL, em grande parte de origem hereditária, que acarreta risco trombótico adicional;² e de alta sensibilidade Proteína C-reativa (hsCRP), um marcador que indica a inflamação sistêmica e vascular.³
O LDL-C ainda é importante e continua sendo a meta terapêutica padrão, mas a experiência clínica (e as evidências crescentes) mostram que o LDL-C pode não refletir riscos importantes — especialmente quando a ApoB está alta, a Lp(a) está elevada ou a hsCRP sugere inflamação em andamento.⁴ Em muitos pacientes, esses três fatores se somam e criam um risco que parece “desproporcional” em relação aos perfis lipídicos tradicionais. Quando se compara esse perfil de risco bioquímico e genético com fatores de risco comportamentais, como o cigarro tabagismo, a hierarquia de risco torna-se ainda mais complexa, reforçando a necessidade de estratégias de prevenção personalizadas tanto na atenção primária quanto na prevenção secundária.⁵
A estrutura molecular da apolipoproteína B-100 e a patogenicidade das partículas
Aterosclerose não começa porque o sangue contém “demais colesterol” no resumo. Isso ocorre porque há muitas partículas aterogênicas circulando, e uma fração delas fica retida no artéria parede.⁶ A melhor maneira de entender isso é pensar em termos de número de partículas, e não apenas na massa de colesterol.⁶
A apolipoproteína B (ApoB) é o principal componente estrutural proteína em todas as lipoproteínas potencialmente aterogênicas: lipoproteínas de densidade muito baixa (VLDL), lipoproteínas de densidade intermediária (IDL), lipoproteínas de baixa densidade (LDL), e também a lipoproteína (a).⁸ Cada uma dessas partículas transporta exatamente uma ApoB-100 molécula, o que torna a ApoB um “contador” biológico prático: a concentração de ApoB no plasma indica quantas partículas aterogênicas estão presentes.⁷
É por isso que basear-se exclusivamente no LDL-C pode ser enganoso em alguns cenários clínicos comuns — especialmente na hipertrigliceridemia, síndrome metabólica, e tipo 2 diabetes.⁶ Nesses estados, as partículas de LDL costumam conter menos colesterol por partícula, apresentando uma tendência para o LDL pequeno e denso (sdLDL). Isso significa que um paciente pode apresentar um valor “aceitável” de LDL-C, mas ainda assim ter um número elevado de partículas de LDL — um padrão frequentemente descrito como Discordância entre LDL-C e ApoB.⁹ A medição da ApoB contorna essa limitação ao refletir diretamente carga de partículas, que reflete melhor a probabilidade de entrada de lipoproteínas na artéria íntima.⁷
Mecanismos de infiltração e retenção subendoteliais
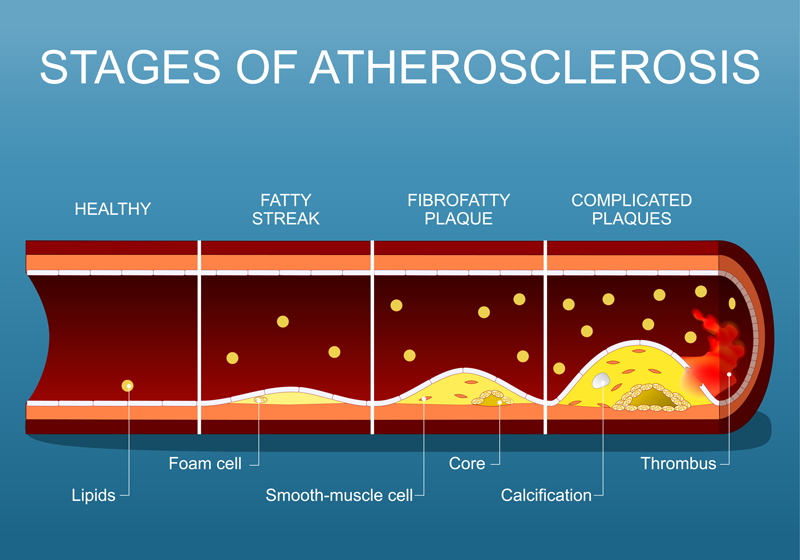
A aterosclerose começa quando o endotélio—que normalmente é uma barreira lisa—torna-se mais permeável ou disfuncional, muitas vezes devido à tensão de cisalhamento, lesão oxidativa, disfunção metabólica ou exposição a substâncias químicas (incluindo a fumaça do tabaco).¹¹ Uma vez que essa barreira esteja comprometida, partículas contendo ApoB podem penetrar na íntima arterial.¹⁰
O que importa a seguir não é apenas a captação, mas a retenção. No espaço subendotelial, as partículas de ApoB interagem com o matriz extracelular em vez de simplesmente serem levadas pelos gradientes de concentração.¹² A ApoB-100 contém regiões com carga positiva que se ligam a grupos sulfato com carga negativa presentes nos proteoglicanos arteriais. Essa interação eletrostática é uma das razões pelas quais as partículas ficam “presas” na parede do vaso — uma etapa inicial essencial no placa formação.¹⁰ Uma vez retidas, as partículas sofrem modificações oxidativas e enzimáticas, gerando lipoproteínas oxidadas que são muito mais inflamatórias e imunogênicas do que as partículas nativas.¹³
Essas partículas modificadas atuam como sinais de perigo. Elas recrutam monócitos, promovem macrófago são captados por receptores scavenger e estimulam a formação de partículas carregadas de lipídios células espumosas—uma das primeiras características histológicas da aterosclerose lesões.¹³
Estequiometria e precisão diagnóstica da ApoB
A vantagem clínica da ApoB não é apenas conceitual — é prática. Grande parte dos relatórios de rotina sobre o LDL-C ainda depende de métodos de cálculo, sendo o mais comum o equação de Friedewald:¹⁴
Essa abordagem se torna menos precisa quando triglicerídeos estão elevados (normalmente quando os TG excedem ~3,5–4 mmol/L) ou quando a coleta de sangue é realizada sem jejum.¹⁴ A ApoB, por outro lado, é medida diretamente por meio de imunoensaios (métodos imunoturbidimétricos ou imunonefelométricos) que foram padronizados internacionalmente.¹⁵ Na prática, a ApoB tende a apresentar menor viés analítico e melhor reprodutibilidade do que as medidas lipídicas calculadas, razão pela qual é cada vez mais preferida para avaliar o risco relacionado às partículas.⁷
| Métrica fisiológica | Método de diagnóstico | Sensibilidade ao jejum |
| LDL-C | Massa de colesterol | Cálculo (Friedewald) |
| ApoB-100 | Contagem de partículas (proporção de 1:1) | Medição direta |
| Colesterol não-HDL | Todo o colesterol aterogênico | Cálculo (TC − HDL-C) |
| Lp(a) | Subtipo de partícula genética | Imunoturbidimétrico |
Lipoproteína (a): a vanguarda genética da aterotrombose
A Lp(a) é uma das lipoproteínas de maior importância clínica (e mais frustrantes), pois é determinada em grande parte geneticamente e minimamente afetada por mudanças no estilo de vida. Estruturalmente, a Lp(a) se assemelha a uma partícula de LDL com uma proteína adicional ligada a ela — a apolipoproteína (a) [apo(a)] — ligada à ApoB-100 por uma ligação dissulfeto.² É esse componente adicional de apo(a) que torna a Lp(a) biologicamente distinta e, muitas vezes, mais perigosa do que o LDL comum. Algumas estimativas sugerem que ela pode ser várias vezes mais potente como fator causador de doença cardiovascular do que apenas o LDL.¹⁶
Regulação genética e complexidade do Kringle IV
Os níveis de Lp(a) são controlados principalmente pelo Gene LPA no cromossomo 6q26–q27. A concentração de Lp(a) é, em geral, hereditária em 70% a 90% e permanece relativamente estável ao longo da vida, ao contrário do LDL-C, que pode variar substancialmente com a alimentação, perda de peso, e medicamentos.¹⁷ A impressionante variabilidade nos níveis de Lp(a) entre indivíduos — que, às vezes, chega a uma variação de mais de 1.000 vezes — decorre, em grande parte, da variação no número de cópias do Repetições do tipo 2 do Kringle IV (KIV2) dentro da apo(a).¹⁸
Os domínios Kringle são estruturas em forma de laço estabilizadas por ligações dissulfeto. A apo(a) contém vários subtipos de Kringle (KIV1–KIV10), mas o KIV2 é aquele que apresenta grande variação entre as pessoas. Indivíduos com menos repetições de KIV2 geralmente produzem isoformas menores de apo(a) e tendem a apresentar níveis plasmáticos mais elevados de Lp(a). Essa relação inversa entre o tamanho da apo(a) e a concentração de Lp(a) explica grande parte da contribuição genética para o risco cardiovascular associado à Lp(a).¹⁹
Os dois mecanismos de patogenicidade da Lp(a)
A Lp(a) aumenta o risco por meio de duas vias principais que se sobrepõem na prática clínica: uma via pró-aterogênica/pró-inflamatória e uma via pró-trombótica/antifibrinolítica.²²
Mecanismo aterogênico e pró-inflamatório: Assim como outras partículas de ApoB, a Lp(a) pode atravessar o endotélio e se acumular na íntima. Mas a Lp(a) também é uma importante transportadora de fosfolipídios oxidados (OxPL) no plasma.²⁰ Os OxPL agem como ligantes inflamatórios potentes, promovendo a ativação endotelial, a proliferação do músculo liso, a disfunção dos macrófagos e, às vezes, a apoptose — características que contribuem para o crescimento e a instabilidade da placa.²⁰
Interferência trombótica e antifibrinolítica: A proteína Apo(a) apresenta uma homologia estrutural significativa com plasminogênio.²¹ Devido a essa semelhança, a Lp(a) pode competir com o plasminogênio pelos locais de ligação na fibrina, interferindo na geração de plasmina e prejudicando fibrinólise.²² De fato, a Lp(a) favorece a persistência do trombo, aumentando a chance de que ruptura de placa leva a um evento oclusivo clinicamente significativo, como infarto do miocárdio.²²
Inflamação sistêmica e o papel de sentinela da hsCRP
Atualmente, a aterosclerose é amplamente reconhecida como uma condição inflamatória crônica que afeta a parede arterial.²³ Entre os biomarcadores inflamatórios disponíveis clinicamente, a hsCRP continua sendo o mais utilizado e o mais bem padronizado.³ A hsCRP não indica a origem da inflamação, mas uma elevação persistente de baixo grau apresenta forte correlação com o risco de inflamação vascular.³
O inflamassoma NLRP3 e a indução da CRP
Quando cristais de colesterol e, à medida que as partículas de ApoB oxidadas se acumulam na íntima, elas ativam vias imunológicas, incluindo a Inflamassomo NLRP3 nos macrófagos.²⁴ Isso leva à transformação da pró-interleucina-1β e da pró-IL-18 em citocinas ativas.²⁴ Essas citocinas estimulam os processos a jusante IL-6 sinalização, que leva o fígado a sintetizar e liberar a PCR.²⁵
A PCR pode apresentar picos drásticos durante uma infecção, mas a hsCRP cronicamente elevada (frequentemente definida como hsCRP ≥ 2 mg/L) funciona mais como um “detector de fumaça” para a inflamação vascular em andamento e para eventos cardiovasculares futuros.³
Lições do estudo JUPITER
O Estudo JUPITER foi um ponto de inflexão, pois demonstrou que o risco inflamatório pode identificar pacientes de alto risco mesmo quando o LDL-C parece estar dentro dos parâmetros normais.²⁶ O estudo incluiu indivíduos com LDL-C abaixo dos limites habituais para tratamento (<130 mg/dL), mas com hsCRP ≥2,0 mg/L. Os participantes que receberam rossuvastatina A dose diária de 20 mg resultou em uma redução de 44% nos eventos cardiovasculares graves.²⁶ Clinicamente, a conclusão foi simples: alguns pacientes apresentam risco substancial devido à inflamação, mesmo quando não parecem “hiperlipidêmicos” apenas com base no LDL-C.
Mapeando a interação: risco sinérgico e interação patogênica
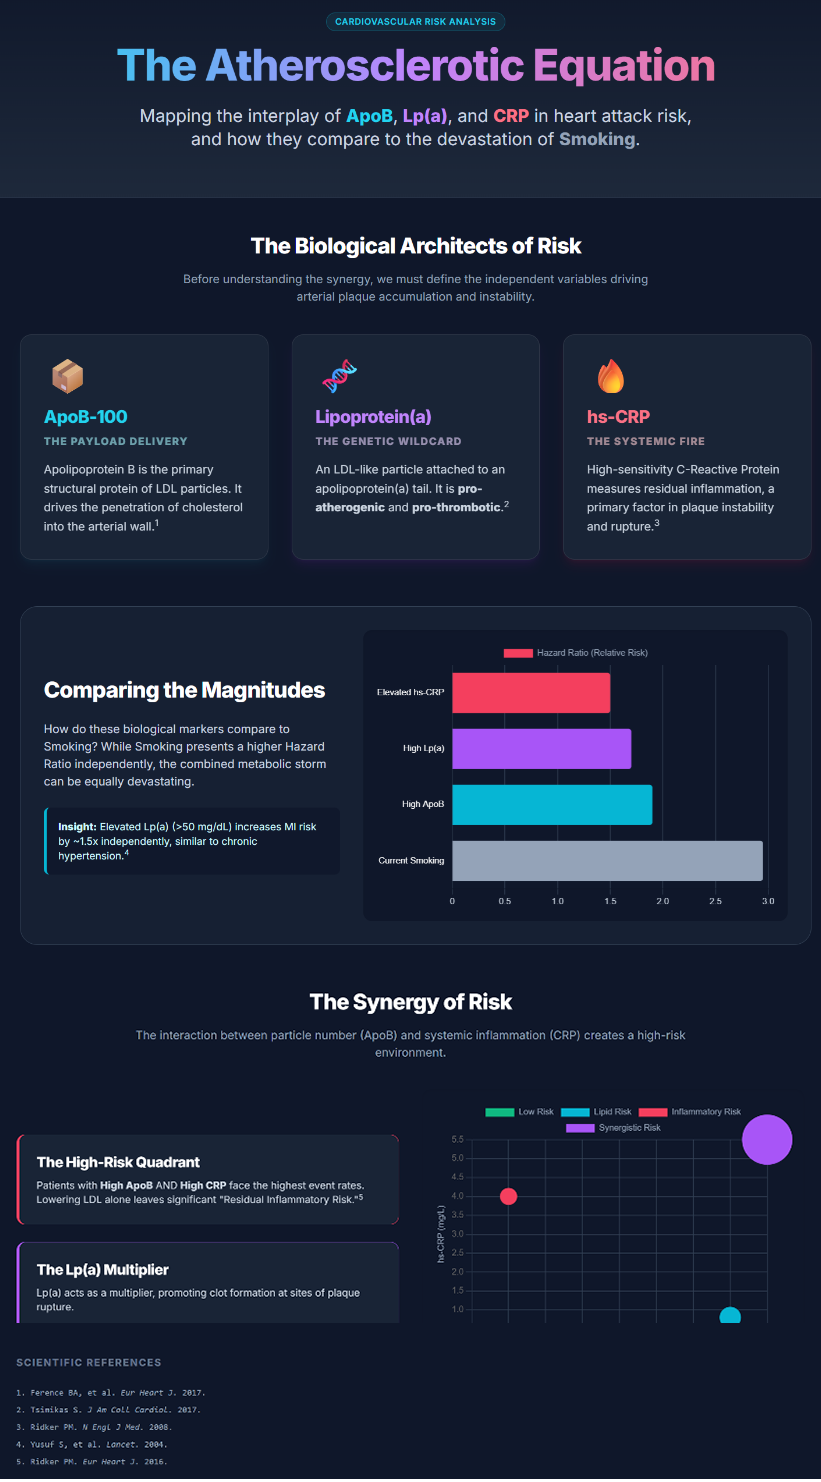
ApoB, Lp(a) e hsCRP não atuam isoladamente. Sua relação é melhor descrita como interativa, com mecanismos que se sobrepõem e podem amplificar os efeitos nocivos uns dos outros.⁴
Níveis elevados de ApoB significam que mais partículas penetram na parede vascular e que há mais substrato disponível para modificação oxidativa. Essas partículas modificadas intensificam a inflamação, elevando a hsCRP. A inflamação, por sua vez, agrava ainda mais função endotelial, facilitando a entrada de mais partículas de ApoB — criando um ciclo que se autoalimenta.²³
Essa sinergia fica claramente evidente em estudos com grandes amostras populacionais. Em um estudo com mais de 320.000 UK Biobank Entre os participantes, o LDL-C, a Lp(a) e a hsCRP foram, cada um deles, associados de forma independente a eventos cardiovasculares adversos maiores (MACE), mas o efeito combinado foi muito maior do que o de qualquer marcador isoladamente.⁴
| Estratos de risco baseados em biomarcadores | Aumento do risco associado ao MACE (pessoas que não utilizam Estatinas) |
| Todos os Marcadores Baixos | 1,00 (Referência) |
| Apenas LDL-C elevado | +13% de risco por desvio-padrão |
| Lp(a) alto isolado | +8% de risco por desvio padrão |
| Apenas hsCRP alto | +6% de risco por desvio-padrão |
| Elevação tripla | Risco de +77% (HR 1,77) |
Comparação entre os riscos associados aos biomarcadores e o impacto patogênico do tabagismo
O tabagismo continua sendo uma das toxinas cardiovasculares mais agressivas, pois gera estresse oxidativo, promove a inflamação crônica e causa lesões diretas no endotélio.²⁷ A pergunta que os médicos costumam fazer é: como o tabagismo se compara ao risco associado aos lipídios e aos biomarcadores?
INTERHEART apresenta uma das comparações mais úteis, pois incluiu populações diversas em 52 países.⁵ O estudo mostrou que o tabagismo atual apresentava uma das razões de chances individuais mais elevadas para infarto do miocárdio, mas dislipidemia (medido por Relação ApoB/ApoA1) apresentava um risco atribuível à população ainda maior, uma vez que a dislipidemia é tão comum em todo o mundo.²⁸
| Fator de Risco | Razão de Chances (OR) para infarto do miocárdio | Risco Atribuível à População (PAR) |
| Tabagismo atual | 3.63 | 35,71 TP9T (Global) |
| Índice elevado de ApoB/ApoA1 | 3.43 | 54.1% (Global) |
| Diabetes mellitus | 3.42 | 16.4% |
| Hipertensão | 1.89 | 10.7% |
O paradoxo feminino: sensibilidades ao risco específicas de cada sexo
Grandes coortes mostram que as mulheres podem apresentar um aumento relativo maior no risco de infarto do miocárdio devido a certas exposições, especialmente o tabagismo e a disfunção metabólica.²⁹ No UK Biobank, o tabagismo atual foi associado a um razão de riscos para um MI de 3,46 nas mulheres, em comparação com 2,23 nos homens, resultando em um razão das razões de risco (RHR) de 1,55.²⁹
Implicações clínicas: o manejo da tríade do risco residual
Mesmo com uma excelente terapia com estatinas e uma redução significativa do LDL-C, ainda ocorrem eventos cardiovasculares. Isso costuma ser chamado de risco residual, e geralmente reflete uma combinação de risco residual relacionado às partículas (ApoB), risco genético (Lp(a)) e risco inflamatório residual (hsCRP).³⁰
As estatinas reduzem o LDL-C e diminuem a incidência de eventos, mas têm pouco efeito sobre a Lp(a), e vários estudos sugerem que as estatinas podem aumentar modestamente a Lp(a) (geralmente em cerca de 10–20%).³¹ Inibidores da PCSK9 reduzir substancialmente o LDL-C e também diminuir a Lp(a) em cerca de ~27%.³²
A abordagem mais promissora para o futuro é a redução direta da Lp(a) por meio de oligonucleotídeos antisense (ASOs) ou plataformas de siRNA, que demonstraram reduções de 80–90% em estudos iniciais.³³ Por fim, ensaios clínicos focados na inflamação, tais como CANTOS demonstraram que a redução da sinalização inflamatória (independente dos lipídios) pode reduzir os MACE, reforçando a realidade clínica de que a inflamação não é apenas um espectador.³⁴
Conclusão: O Mapa Integrado de Risco
A cardiologia preventiva está cada vez mais deixando de lado a “hipótese do colesterol” — baseada em um único marcador — para adotar uma abordagem mais integrada. Na prática, a ApoB indica a carga de partículas, a Lp(a) indica o risco aterotrombótico hereditário e a hsCRP indica a ativação inflamatória. Quando esses riscos se acumulam, podem ocorrer eventos mesmo com valores “bons” de LDL-C.
Quando utilizados em conjunto, esses marcadores auxiliam na tomada de decisões mais individualizadas sobre a intensidade da terapia e os novos tratamentos direcionados — com o objetivo de alcançar a maior redução possível do risco cardiovascular.
Referências
- Nicholls SJ, Nelson AJ. Current perspectives on Lp(a)-lowering therapies: Who may benefit?. Kardiol Pol. 2025;83(6):688-694. doi:10.33963/v.phj.106327
- Tsimikas S. A Test in Context: Lipoprotein(a): Diagnosis, Prognosis, Controversies, and Emerging Therapies. J Am Coll Cardiol. 2017;69(6):692-711. doi:10.1016/j.jacc.2016.11.042
- Ridker PM. High-sensitivity C-reactive protein: potential adjunct for global risk assessment in the primary prevention of cardiovascular disease. Circulation. 2001;103(13):1813-1818. doi:10.1161/01.cir.103.13.1813
- Markus MRP, Ittermann T, Mariño Coronado J, et al. Low-density lipoprotein cholesterol, lipoprotein(a) and high-sensitivity C-reactive protein are independent predictors of cardiovascular events. Eur Heart J. 2025;46(39):3863-3874. doi:10.1093/eurheartj/ehaf281
- Yusuf S, Hawken S, Ounpuu S, et al. Effect of potentially modifiable risk factors associated with myocardial infarction in 52 countries (the INTERHEART study): case-control study. Lancet. 2004;364(9438):937-952. doi:10.1016/S0140-6736(04)17018-9
- Sniderman AD, Navar AM, Thanassoulis G. Apolipoprotein B vs Low-Density Lipoprotein Cholesterol and Non-High-Density Lipoprotein Cholesterol as the Primary Measure of Apolipoprotein B Lipoprotein-Related Risk: The Debate Is Over. JAMA Cardiol. 2022;7(3):257-258. doi:10.1001/jamacardio.2021.5080
- Contois JH, McConnell JP, Sethi AA, et al. Apolipoprotein B and cardiovascular disease risk: position statement from the AACC Lipoproteins and Vascular Diseases Division Working Group on Best Practices. Clin Chem. 2009;55(3):407-419. doi:10.1373/clinchem.2008.118356
- Pearson GJ, Thanassoulis G, Anderson TJ, et al. 2021 Canadian Cardiovascular Society Guidelines for the Management of Dyslipidemia for the Prevention of Cardiovascular Disease in Adults. Can J Cardiol. 2021;37(8):1129-1150. doi:10.1016/j.cjca.2021.03.016
- Otvos JD, Mora S, Shalaurova I, Greenland P, Mackey RH, Goff DC Jr. Clinical implications of discordance between low-density lipoprotein cholesterol and particle number. J Clin Lipidol. 2011;5(2):105-113. doi:10.1016/j.jacl.2011.02.001
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications. Circulation. 2007;116(16):1832-1844. doi:10.1161/CIRCULATIONAHA.106.676890
- Messner B, Bernhard D. Smoking and cardiovascular disease: mechanisms of endothelial dysfunction and early atherogenesis. Arterioscler Thromb Vasc Biol. 2014;34(3):509-515. doi:10.1161/ATVBAHA.113.300156
- Borén J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- Miller YI, Choi SH, Wiesner P, et al. Oxidation-specific epitopes are danger-associated molecular patterns recognized by pattern recognition receptors of innate immunity. Circ Res. 2011;108(2):235-248. doi:10.1161/CIRCRESAHA.110.223875
- Friedewald WT, Levy RI, Fredrickson DS. Estimation of the concentration of low-density lipoprotein cholesterol in plasma, without use of the preparative ultracentrifuge. Clin Chem. 1972;18(6):499-502.
- Albers JJ, Marcovina SM. Standardization of apolipoprotein B and A-I measurements. Clin Chem. 1989;35(7):1357-1361.
- Kamstrup PR, Benn M, Tybjaerg-Hansen A, Nordestgaard BG. Extreme lipoprotein(a) levels and risk of myocardial infarction in the general population: the Copenhagen City Heart Study. Circulation. 2008;117(2):176-184. doi:10.1161/CIRCULATIONAHA.107.715698
- Boerwinkle E, Leffert CC, Lin J, Lackner C, Chiesa G, Hobbs HH. Apolipoprotein(a) gene accounts for greater than 90% of the variation in plasma lipoprotein(a) concentrations. J Clin Invest. 1992;90(1):52-60. doi:10.1172/JCI115855
- Sandholzer C, Hallman DM, Saha N, et al. Effects of the apolipoprotein(a) size polymorphism on the lipoprotein(a) concentration in 7 ethnic groups. Hum Genet. 1991;86(6):607-614. doi:10.1007/BF00201550
- Koschinsky ML, Marcovina SM. Structure-function relationships in apolipoprotein(a): insights into lipoprotein(a) assembly and pathogenicity. Curr Opin Lipidol. 2004;15(2):167-174. doi:10.1097/00041433-200404000-00009
- Bergmark C, Dewan A, Orsoni A, et al. A novel function of lipoprotein [a] as a preferential carrier of oxidized phospholipids in human plasma. J Lipid Res. 2008;49(10):2230-2239. doi:10.1194/jlr.M800174-JLR200
- McLean JW, Tomlinson JE, Kuang WJ, et al. cDNA sequence of human apolipoprotein(a) is homologous to plasminogen. Nature. 1987;330(6144):132-137. doi:10.1038/330132a0
- Boffa MB, Marcovina SM, Koschinsky ML. Lipoprotein(a) as a risk factor for atherosclerosis and thrombosis: mechanistic insights from animal models. Clin Biochem. 2004;37(5):333-343. doi:10.1016/j.clinbiochem.2003.12.007
- Libby P. Inflammation in atherosclerosis. Nature. 2002;420(6917):868-874. doi:10.1038/nature01323
- Duewell P, Kono H, Rayner KJ, et al. NLRP3 inflammasomes are required for atherogenesis and activated by cholesterol crystals. Nature. 2010;464(7293):1357-1361. doi:10.1038/nature08938
- Ridker PM. From C-Reactive Protein to Interleukin-6 to Interleukin-1: Moving Upstream To Identify Novel Targets for Atheroprotection. Circ Res. 2016;118(1):145-156. doi:10.1161/CIRCRESAHA.115.306656
- Ridker PM, Danielson E, Fonseca FA, et al. Rosuvastatin to prevent vascular events in men and women with elevated C-reactive protein. N Engl J Med. 2008;359(21):2195-2207. doi:10.1056/NEJMoa0807646
- Ambrose JA, Barua RS. The pathophysiology of cigarette smoking and cardiovascular disease: an update. J Am Coll Cardiol. 2004;43(10):1731-1737. doi:10.1016/j.jacc.2003.12.047
- McQueen MJ, Hawken S, Wang X, et al. Lipids, lipoproteins, and apolipoproteins as risk markers of myocardial infarction in 52 countries (the INTERHEART study): a case-control study. Lancet. 2008;372(9634):224-233. doi:10.1016/S0140-6736(08)61076-4
- Millett ERC, Peters SAE, Woodward M. Sex differences in risk factors for myocardial infarction: cohort study of UK Biobank participants. BMJ. 2018;363:k4247. Published 2018 Nov 7. doi:10.1136/bmj.k4247
- Ridker PM. Residual inflammatory risk: addressing the obverse side of the atherosclerosis prevention coin. Eur Heart J. 2016;37(22):1720-1722. doi:10.1093/eurheartj/ehw024
- Tsimikas S, Gordts PLSM, Nora C, Yeang C, Witztum JL. Statin therapy increases lipoprotein(a) levels. Eur Heart J. 2020;41(24):2275-2284. doi:10.1093/eurheartj/ehz310
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Tsimikas S, Karwatowska-Prokopczuk E, Gouni-Berthold I, et al. Lipoprotein(a) Reduction in Persons with Cardiovascular Disease. N Engl J Med. 2020;382(3):244-255. doi:10.1056/NEJMoa1905239
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914

