Altersassoziierte Atherosklerose: Mechanismen der vaskulären Alterung, zelluläre Seneszenz und multimodale Minderung
Narrativer Übersichtsartikel
Zusammenfassung
atherosklerotisch Herz-Kreislauf-Erkrankung steigt mit fortschreitendem Alter stark an, aber das chronologische Alter ist keine einzelne kausale Exposition. Diese narrative Übersichtsarbeit untersucht, wie kumulative Apolipoprotein borhaltig Lipoprotein Die Exposition interagiert mit dem altersbedingten Gefäßumbau, Zellseneszenz, mitochondriale Dysfunktion, gestörte mitochondriale Qualitätskontrolle und klonale Hämatopoese. Die Evidenz wird explizit in randomisierte humanbiologische, humane beobachtende/histologische/genetische sowie präklinische Ebenen unterteilt. Humandaten unterstützen altersassoziierte Umbauprozesse der extrazellulären Matrix, arterielle Versteifung, seneszenzbezogene Phänotypen und klonale Hämatopoese als Beitragfaktoren zum vaskulären Risiko, während mehrere mitochondriale und senotherapeutische Mechanismen überwiegend präklinisch bleiben. Die klinische Linderung bleibt multimodal: randomisierte Evidenz unterstützt lipidsenkend in Sekundärprävention, blood-pressure control in older adults, and selected dietary and anti-inflammatory strategies in defined populations, while dedicated evidence for Statin initiation in Primärprävention beyond age 75 remains limited. Senolytika, Mitophagie enhancers, and other geroprotective strategies have not demonstrated clinical atherosclerotic outcome benefit in humans. Vaskuläre Alterung adds mechanisms to, rather than replaces, cumulative lipoprotein-mediated Atherogenese, and evidence strength varies substantially across the proposed pathways.
Schlüsselwörter Atherosklerose; vascular aging; cellular senescence; clonal hematopoiesis; mitochondrial dysfunction; older adults; cardiovascular prevention.
Review approach and evidence grading
This is a narrative rather than a systematische Übersichtsarbeit. Sources were selected to represent the principal mechanistic and clinical literatures bearing on age-associated atherosclerosis, and quantitative claims were checked against primary publications when available rather than accepted from secondary or review-level citation.
Claims are drawn from three tiers, kept separable throughout: (i) randomized trial evidence in humans; (ii) human observational, histologic, and genetic-epidemiological evidence; and (iii) mechanistic and preclinical evidence in cell and animal models. Tier (iii) findings are labeled preclinical wherever they appear and are not clinically actionable. Human observational associations are not interpreted as establishing causal mediation unless supported by intervention, genetic, or convergent experimental evidence. Evidence-tier labels within tables refer to the sources cited in that row, not to the field generally.
This narrative review involved no original enrollment of human participants or animals and no generation of identifiable participant-level data.
1. Epidemiological kinetics and late-life disease burden
Atherosclerosis is a progressive inflammatory disease of the arterial wall that initiates early in life, and the incidence of clinically manifest atherosclerotic events rises steeply with advancing age [2]. Age-associated changes in the vessel wall — matrix remodeling, senescence, mitochondrial dysfunction and impaired mitochondrial quality control, and clonal hematopoiesis among them — have been implicated in atherogenesis and, in experimental models and human observational studies, in features associated with Plaque vulnerability. This does not establish that the longitudinal rate of human plaque accumulation itself increases non-linearly with chronological age; that proposition has not been demonstrated, and clinically meaningful thresholds for coronary plaque progression remain unsettled.
Age is among the strongest contributors to absolute predicted ASCVD risk in contemporary risk models [32]. This is a statement about weight within risk models, not a demonstration that age outranks cumulative lipid exposure as a causal driver; the two are not commensurable, because age partly integrates exposure time. Fatty streaks and diffuse Intimaverdickung develop in adolescence and early adulthood, whereas clinically obstructive, unstable, and calcified Läsionen become increasingly prevalent beyond the sixth decade [2].
The contribution of additional age-associated mechanisms may become increasingly relevant across the lifespan [2]. In young and middle-aged adults, atherogenesis requires kumulative Exposition to apolipoprotein B-containing lipoproteins [6] and is driven importantly by that exposure together with Rauchen, Blutdruck, Diabetes, and other causal factors, against a background of relatively intact vascular repair [2]. The relative contribution of these exposures cannot be ranked from the data assembled here. In older adults, the lipid-driven process continues and is superimposed on cell-autonomous vascular senescence, hematopoietic somatic mutation, impaired autophagic quality control, and extracellular-matrix degradation [2]. The distinction is one of added mechanism, not substituted mechanism.
Die in dieser Übersicht verwendeten Altersgruppen – 20–39, 40–59, 60–79 und 80 Jahre und älter – stellen eher einen illustrativen Organisationsrahmen als empirisch abgeleitete biologische Schwellenwerte dar. Den diskutierten Mechanismen konnte kein Wendepunkt zu einem spezifischen chronologischen Alter beim Menschen zugeordnet werden; die Gruppen dienen der Veranschaulichung und entsprechen weitgehend den allgemein berichteten Überwachungsschichten.
1.0 Was „Beschleunigung“ in dieser Übersicht bedeutet
Da der Begriff uneinheitlich verwendet wird, wird die beschleunigte Atherosklerose hier operationell definiert als atherosklerotische Last, vaskuläre Dysfunktion, eine Signatur der biologischen Alterung oder klinische ASCVD, die früher, in stärkerem Maße oder schneller fortschreitend auftritt, als es für das chronologische Alter und die gemessene Exposition gegenüber konventionellen Risikofaktoren zu erwarten wäre.
Dabei handelt es sich um alternative operationelle Phänotypen der beschleunigten vaskulären und atherosklerotischen Alterung und nicht um Manifestationen eines einzelnen validierten Konstrukts. Sie sind nicht austauschbar, werden mit unterschiedlichen Instrumenten gemessen, und eine Person kann das eine erfüllen und das andere nicht. Vaskuläre Funktionsbeeinträchtigungen und Signaturen der biologischen Alterung sind keine Maße für die atherosklerotische Last; sie werden hier nur deshalb zusammengefasst, weil in der Literatur dieselbe Terminologie auf sie angewendet wird. In dieser gesamten Übersicht bezeichnet vaskuläre Alterung altersassoziierte strukturelle und funktionelle Veränderungen in der Arterie Wand unabhängig von Plaque; atherosklerotische Alterung bezeichnet den Teil jener Veränderung, der die Plaquebildung oder -zusammensetzung betrifft; und die beschleunigte Atherosklerose bleibt den oben definierten operationellen Phänotypen vorbehalten.
Tabelle 1. Alternative operationelle Phänotypen, die unter „beschleunigter Atherosklerose“ zusammengefasst sind. Dies sind unterschiedliche Konstrukte mit unterschiedlichen Messgrundlagen; die Tabelle ist kein Stufensystem, und es ist kein Schwellenwert für die individuelle Entscheidungsfindung klinisch validiert.
| Phänotyp | Typische Messgrundlage | Was ein abnormales Ergebnis belegt | Wichtigste Einschränkung |
| Übermäßige anatomische Last für das Alter | Koronararterien-Kalk-Score, Karotis-Plaque-Fläche oder -Anzahl, CCTA Plaquevolumen | Die Last übersteigt eine alters- und geschlechtsbezogene Verteilung; einige Referenzsätze sind zusätzlich nach Rasse oder ethnischer Zugehörigkeit stratifiziert | Die Perzentilenposition ist keine Progressionsrate; Referenzverteilungen sind kohortenspezifisch |
| Beschleunigte strukturelle Progression | Serielle IMT, serieller CAC, serielles CCTA-Plaquevolumen, primär in Forschungsumgebungen | Die Veränderung im Zeitverlauf übersteigt die in einer angemessenen Referenzpopulation beobachtete Veränderung oder einen vordefinierten Forschungsschwellenwert | Erfordert zwei standardisierte Messungen; die Veränderung kann die Auflösung einer einzelnen Untersuchung erreichen oder unterschreiten |
| Vaskuläre Funktionsbeeinträchtigung | Pulswellengeschwindigkeit, flussvermittelte Dilatation, zentrale Druckaugmentation | Arterielle Versteifung oder Endotheliale Dysfunktion ein Altersreferenzmaß überschreitend | Funktionelle Maße korrelieren unvollständig mit Plaquebelastung |
| Signatur der biologischen Alterung | Epigenetische und proteomische Altersschätzer, Telomerlänge, Seneszenzmarker | Ein Schätzer für die biologische Alterung zeigt stärkere altersassoziierte molekulare Veränderungen an, als für das chronologische Alter zu erwarten wäre | Forschungsmaße; kein validierter Behandlungsschwellenwert |
| Vorzeitige klinische ASCVD | Ereignis, das gemäß der verwendeten Studien- oder Leitliniendefinition in einem ungewöhnlich jungen Alter auftritt | Klinische Erkrankung früher als im Bevölkerungsdurchschnitt zu erwarten | Ein Ereignis ist ein diskreter Endpunkt, keine Rate |
1.1 Prävalenz und Inzidenz — unter Berücksichtigung der Falldefinition
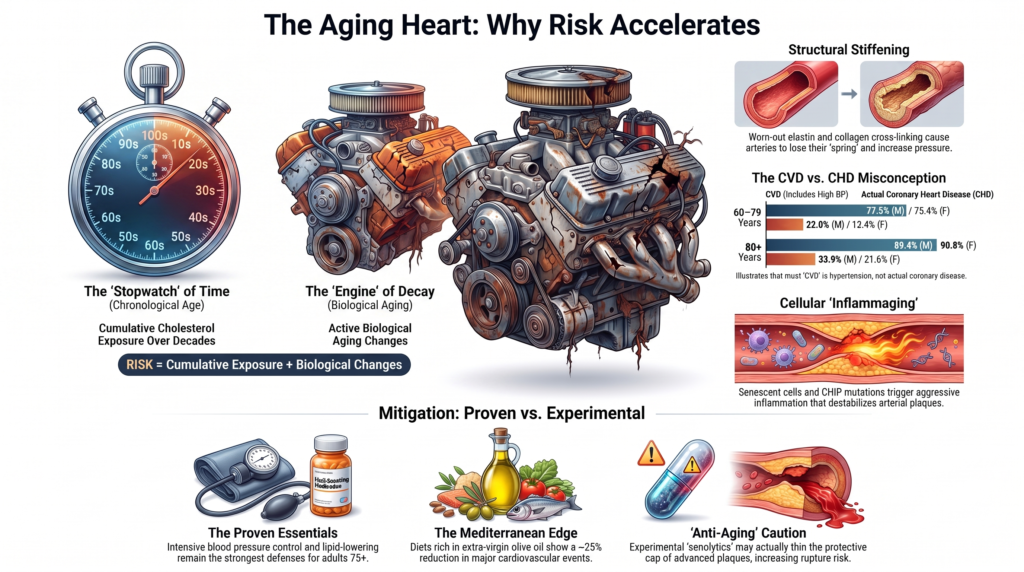
Prävalenzzahlen für „kardiovaskuläre Erkrankungen“ bei älteren Erwachsenen werden routinemäßig ohne den definitorischen Vorbehalt zitiert, der ihnen zugrunde liegt. In der Überwachung der American Heart Association umfasst die zusammengesetzte CVD-Kategorie Bluthochdruck. Unter Verwendung der NHANES-Daten 2015–2018, wie sie in der AHA-Überwachung berichtet werden, liegt die CVD-Prävalenz im Alter von 60–79 Jahren bei 77,5 % bei Männern und 75,4 % bei Frauen und steigt auf 89,4 % bzw. 90,8 % im Alter von 80 Jahren und älter [3]. Eine Einengung der Falldefinition auf koronare Herzkrankheit in denselben Daten führt zu wesentlich niedrigeren Zahlen: 22,0 % der Männer und 13,4 % der Frauen im Alter von 60–79 Jahren sowie 33,9 % und 21,6 % im Alter von 80 Jahren und älter [3]. Da sich diese Übersichtsarbeit eher auf Atherosklerose als auf Blutdruck bezieht, sind die Zahlen zur koronaren Herzkrankheit direkter relevant; weit verbreitete Schätzwerte um 86–90 % sollten so verstanden werden, dass sie Hypertonie einschließen.
Der NHANES-Zyklus 2015–2018 wird verwendet, weil er den hier erforderlichen geschlechts- und altersstratifizierten Vergleich bietet. Aktuellere Überwachungsdaten sind im Statistical Update 2026 verfügbar [4]. Die altersspezifischen Raten erster kardiovaskulärer Ereignisse steigen in den späteren Lebensjahrzehnten ebenfalls deutlich an [4]. Absolute Raten sind geschlechts-, kalenderperioden-, erfassungs- und falldefinitionsspezifisch, daher wird hier kein einzelner Satz von Punktschätzungen angeführt.
1.2 Das „Lipid-Paradoxon“ bei Hochbetagten
Eine epidemiologische Nuance bei Achtzig- und Neunzigjährigen ist die Abschwächung und manchmal Umkehrung traditioneller Risikofaktor-Assoziationen — das sogenannte Lipid-Paradoxon, das vor drei Jahrzehnten in einer frühen Form beschrieben wurde [5] und immer noch debattiert wird [34]. Drei Erklärungen dominieren und schließen sich nicht gegenseitig aus: umgekehrte Kausalität und verwirrend durch Krankheit, da Gebrechlichkeit (Frailty), okkulte Malignome, chronische Infektionen, Herzinsuffizienzund Protein-Energie-Mangelernährung den Cholesterin [5] senken können; Überlebensselektion, da diejenigen, die am anfälligsten für LDL-gesteuerte Atherogenese sind, unverhältnismäßig oft Ereignisse erlitten haben oder vor dem neunten Lebensjahrzehnt verstorben sind; und konkurrierendes Risiko, da eine steigende Gefahr eines nicht-atherosklerotischen Todes die beobachteten ursachenspezifischen und kumulativen Inzidenzbeziehungen verändert.
Die Abschwächung einer Beobachtungsassoziation bei Hochbetagten ist kein Beweis gegen LDL Kausalität. Genetische Belege stützen die LDL-Kausalität über den gesamten Lebenslauf, und randomisierte Statinstudien zeigen eine Verringerung schwerer vaskulärer Ereignisse bei älteren Erwachsenen, insbesondere bei solchen mit manifester Gefäßerkrankung [6,7]. Die absolute ASCVD-Belastung bleibt bei älteren Erwachsenen am höchsten [3,4], was den altersassoziierten Gefäßumbau widerspiegelt, der sich mit jahrzehntelanger Lipoproteinexposition überlagert [2].
1.3 Risikomodelle und biologische Schwellenwerte
Zeitgenössische Prognose-Frameworks beziehen das Alter als kontinuierliche Kovariate ein und legen keinen diskreten biologischen Altersschwellenwert fest. Dies ist eine Eigenschaft der Modellstruktur und kein Befund zur Gefäßbiologie: Das Fehlen eines Schwellenwert-Terms in einer Prognosegleichung ist kein Beweis dafür, dass kein biologischer Wendepunkt existiert, und ein starker Alterskoeffizient ist kein Beweis dafür, dass einer existiert.
Tabelle 2. Altersstratifizierte Krankheitslast und illustrative Mechanismen. Die Prävalenzwerte stammen aus der AHA-Überwachung [3] und werden nur für die Schichten angezeigt, die die Quelle direkt ausweist; ein Geviertstrich zeigt an, dass kein direkt gemeldeter alters- und geschlechtsstratifizierter Wert verfügbar war. Die Alterszuordnungen sind illustrativ und weisen nicht auf einen biologischen Beginn, Exklusivität oder ein validiertes Stufensystem hin.
| Alterskohorte (Jahre) | CVD-Prävalenz, einschließlich Hypertonie [3] | CHD-Prävalenz [3] | In diesem Altersbereich hervorgehobene Mechanismen (Abschn.) | Häufige ASCVD-Manifestationen |
| 20-39 | — | — | Endotheliale Dysfunktion, diffuse Intima-Verdickung, frühe Lipidretention (2.1) | Stumme Fettstreifen, frühe lipidreiche Läsionen |
| 40-59 | — | — | Die oben genannten, plus kumulative ApoB Exposition, VSMC-Migration und Phänotyp-Wechsel (1, 2.2) | Stabile Angina, akute Koronarsyndrome |
| 60-79 | 77.5% M / 75.4% F | 22.0% M / 13.4% F | Die oben genannten, plus vaskuläre Seneszenz, Versteifung, mitochondriale ROS, Verkalkung (2.1-2.4) | Myokardinfarkt, ischämischer Schlaganfall, Claudicatio |
| 80+ | 89.4% M / 90.8% F | 33.9% M / 21.6% F | Die oben genannten, plus steigende CHIP-Prävalenz, kumulative Elastin und Matrix-Remodeling sowie altersassoziierte Beeinträchtigung der vaskulären Reparatur (2.5–2.6) | Komplexe Mehrgefäß-KHK; ischämische Schlaganfall; periphere oder multiterritoriale atherosklerotische Erkrankung |
2. Intrinsische und extrinsische Mechanismen der vaskulären Alterung
2.1 Remodeling der extrazellulären Matrix, Glykierung und hämodynamischer Scherstress
Das Altern verändert die mechanischen Eigenschaften zentraler elastischer Arterien und etabliert eine biophysikalische Rückkopplungsschleife, von der vorgeschlagen wird, dass sie die Atherogenese fördert [8]. Chronischer pulsierender Stress löst Elastolyse, eine Hochregulierung der Elastase und das Ausfransen von Elastinfibrillen aus, begleitet von kompensatorischer Kollagenablagerung und Vernetzung [8]. Eine kumulative glykämische Belastung trägt zur Bildung und Akkumulation von fortgeschrittenen Glykationsendprodukten (AGEs) auf langlebigen strukturellen Proteine; diese Modifikationen unterliegen eher einem langsamen Umsatz, als dass sie strikt irreversibel sind [8]. Die AGE-Vernetzung von Kollagen beeinträchtigt die Compliance [8], während die AGE-RAGE-Bindung das endotheliale NF-kB-Signaling aktiviert und die Expression von Entzündungs- und Adhäsionsmolekülen verstärkt [61]. Die AGE-Akkumulation ist einer von mehreren Faktoren für die altersbedingte arterielle Versteifung.
Die hämodynamische Folge ist eine Versteifung, die sich in einer steigenden Karotis-Femoral-Pulswellengeschwindigkeit und einem zentralen systolischen Druck manifestiert, wobei der diastolische Druck auf Bevölkerungsebene nach dem sechsten Jahrzehnt typischerweise sinkt und sich der Pulsdruck ausweitet [8].
Regionen, die einer niedrigen oder oszillierenden endothelialen Wandschubspannung (ESS) ausgesetzt sind – der tangentialen Reibungskraft des fließenden Blutes, ausgedrückt in dyn/cm2 – sind bevorzugt atheropron [9]. Die berichteten physiologischen und niedrigen ESS-Bereiche variieren je nach Gefäß, Methodik, Spezies und zeitlicher Mittelung und sollten eher als experimentelle Referenzbereiche denn als universelle Schwellenwerte behandelt werden. Werte von etwa 15-70 dyn/cm2 wurden für relativ gerade Segmente unter pulsierendem unidirektionalem Fluss berichtet, während Regionen mit gestörtem Fluss an Bifurkationen, Krümmungen und äußeren Zweigwänden zeitlich gemittelte Magnituden unter etwa 10-12 dyn/cm2 oder eine oszillierende ESS mit einem zeitlichen Mittelwert nahe Null aufweisen können [9]. Eine niedrige ESS regelt eNOS herunter, regelt VCAM-1 und ICAM-1hoch und erleichtert die Lipoproteinretention sowie die transendotheliale Migration von Monozyten [9].
Eine altersspezifische Einschränkung ist wichtig. Das Altern erweitert und versteift Arterien [8], und Regionen mit niedriger ESS sind atheropron [9], aber die zusammengesetzte Behauptung, dass das Altern das Territorium mit niedriger ESS vergrößert, wurde in altersspezifischen hämodynamischen Studien am Menschen nicht eindeutig nachgewiesen. Altersbedingte geometrische und mechanische Veränderungen können Zonen mit niedriger ESS erweitern; eine direkte Untersuchung in altersstratifizierten Koronare CT-Angiographie Kohorten mittels computergestützter Fluiddynamik wäre aufschlussreich.
2.2 Lokales Renin-Angiotensin-Signaling in der gealterten Arterienwand
Zwei Tatsachen werden in der Sekundärliteratur häufig vermengt und hier getrennt. Erstens wird das Angiotensin II (Ang-II) der Arterienwand lokal reguliert und kann sich erheblich von den zirkulierenden Spiegeln unterscheiden [10]. Gewebe- und Plasmamessungen sind methodisch nicht gleichwertig, daher sollte dies eher als kompartimentelle Trennung denn als einfaches Konzentrationsverhältnis verstanden werden. Diese Trennung ist während des gesamten Erwachsenenlebens vorhanden und stellt an sich keine altersbedingte Zunahme dar.
Zweitens wurde berichtet, dass mehrere Komponenten des lokalen Renin-Angiotensin-Systems – einschließlich Angiotensinogen, ACE- und Chymase-Aktivität, Ang-II-Abundanz und AT1-Rezeptor-Signaling – in gealtertem Arteriengebe über Tiermodelle und menschliche Gewebestudien hinweg zunehmen, während die Plasmareninaktivität und das zirkulierende Ang-II mit dem Alter tendenziell abnehmen [10,11]. Der intramurale altersbedingte Anstieg sollte nicht mit dem Kompartimentunterschied zwischen Gewebe und Plasma verwechselt werden.
Lokales Ang-II wirkt als Mitogen und Pressor-Agens und treibt die Hypertrophie der vaskulären glatten Muskelzellen (VSMC), den Wechsel des synthetischen Phänotyps, die Migration und Matrix-Metalloproteinase Sekretion voran, insbesondere MMP-2 [10,11].
In einer 16-jährigen longitudinalen Nachbeobachtung der Malmö Diet and Cancer-Kohorte schritt die mittlere Arteria carotis communis Intima-Media-Dicke bei Männern um 0,011 mm/Jahr und bei Frauen um 0,010 mm/Jahr fort, mit einer schnelleren Progression an der Bifurkation (0,036 bzw. 0,030 mm/Jahr) [12]. Etwa 0,01 mm/Jahr oder 0,1 mm pro Jahrzehnt für die Arteria carotis communis ist daher eine angemessene Zusammenfassung dieser Longitudinaldaten. Querschnittliche Altersreferenzstudien berichten über größere Unterschiede zwischen den Altersgruppen [8,13], aber Querschnitts- und Längsschnittgrößen sollten nicht arithmetisch ineinander umgerechnet werden. Karotis-IMT umfasst auch die nicht-atherosklerotische Medihypertrophie und die adaptive Wandverdickung und ist daher eher ein struktureller Messwert als ein direktes Maß für die Plaque-Akkumulation.
2.3 Zelluläre Seneszenz und der seneszenz-assoziierte sekretorische Phänotyp
DNA-Schäden, Telomerverkürzung und chronische oxidativer Stress regulieren die cyclin-abhängigen Kinase-Inhibitoren p16INK4a und p21CIP1/WAF1 hoch und erzeugen einen dauerhaften replikativen Arrest in vaskulären Endothelzellen und VSMCs [1,14]. In menschlichen Athrektomie- und Endarteriektomie-Proben konzentrieren sich Zellen, die eine seneszenz-assoziierte Beta-Galaktosidase-Positivität zusammen mit verkürzten Telomeren aufweisen, an atherosklerotischen Stellen und fehlen weitgehend in angrenzendem nicht erkranktem Gewebe [14]. Keiner der beiden Marker ist einzeln spezifisch für Seneszenz, daher identifizieren diese Befunde eher einen seneszenz-assoziierten Phänotyp als definitiv seneszente Zellen.
Seneszente Zellen entwickeln einen proinflammatorischen seneszenz-assoziierten sekretorischen Phänotyp (SASP), einschließlich der Sekretion von IL-6, IL-1beta, TNF-alpha, MCP-1/CCL2 und matrixabbauenden Enzymen wie MMP-2 und MMP-9 [1,15]. Beobachtungsdaten am Menschen zeigen, dass seneszenz-assoziierte Marker mit fortgeschrittenen Läsionsregionen und intraplaquärer Kalzifizierung kolokalisieren [14-16]. Tierstudien zeigen, dass genetisches oder pharmakologisches Targeting seneszenter Zellen die SASP-bezogene Signalübertragung, den Matrixabbau, die Verkalkung oder die vaskuläre Dysfunktion reduzieren kann [15,45]. Eine Ausdünnung der fibrösen Kappe und eine beeinträchtigte Re-Endothelialisierung sind mechanistisch schlüssige Folgen, aber kausale Abfolgen sind beim Menschen nicht belegt [15].
Seneszenz in Plaques ist nicht einheitlich schädlich. VSMCs sind essenziell für die Matrix und Stabilität der fibrösen Kappe, während VSMC-Seneszenz die proliferative und matrixbildende Reparatur beeinträchtigt [15]. Dementsprechend sind die Auswirkungen der Clearance seneszenter Zellen stadien- und modellabhängig. In Ldlr-/- Mäusen reduzierte die p16-gesteuerte genetische Clearance die Plaquebelastung und erhöhte die Kappendicke, während Navitoclax die aortale Plaquebelastung reduzierte [57]. In Apoe-/- Mäusen reduzierte die p16-gesteuerte Clearance weder die Plaquebelastung, noch die Kappendicke oder die nekrotischer Kern Fläche und erhöhte die Anzahl apoptotischer Zellen sowie Entzündung, während Navitoclax die Läsionsgröße reduzierte, ohne die Kappendicke zu erhöhen [58]. In Apoe-/- Mäusen mit fortgeschrittenen Läsionen und persistierender Hyperlipidämie reduzierte Navitoclax die von glatten Muskelzellen stammenden Zellen innerhalb der faserige Kappe, verringerte die Kappendicke und erhöhte die Sterblichkeit [59]. Somit kann die pharmakologische Senolyse bei fortgeschrittener experimenteller Atherosklerose reparative Kappenzellen abbauen und die Plaquemstabilität gefährden, was die therapeutische Schlussfolgerung wesentlich einschränkt.
2.4 Mitochondriale Dysfunktion, Mitophagie und vaskuläres Inflammaging
In murinen Modellen der Gefäßalterung zeigt gealtertes Arterien-Gewebe eine abnehmende mtDNA-Kopienzahl und eine verringerte Expression der Kopienzahl-Regulatoren TFAM, PGC-1alpha und der mtDNA-Helikase Twinkle [17]. Diese Veränderungen gehen einher mit reduzierter mitochondrialer Respiration, verminderter Compliance und Dehnbarkeit der Karotis sowie einer steigenden aortalen Pulswellengeschwindigkeit [17]. Eine transgene Twinkle-Überexpression erhöht die mtDNA-Kopienzahl, verbessert die arterielle Respiration und verzögert die Gefäßalterung in diesem Modell, während Polymerase-Gamma-Mutantmäuse mit beeinträchtigter mtDNA-Integrität schneller altern [17]. In ApoE-/- Mäusen reduziert eine entsprechende mitochondriale Rettung die nekrotische Kernfläche und erhöht die relative Dicke der fibrösen Kappe [18]. Diese Evidenzbasis ist überwiegend murin; äquivalente longitudinale humane vaskuläre Twinkle-Daten existieren nicht.
Beschädigte Mitochondrien werden durch Mitophagie beseitigt. Im kanonischen PINK1/Parkin-Signalweg stabilisiert die Depolarisation PINK1 auf der äußeren Membran und rekrutiert Parkin, welches Proteine der äußeren Membran einschließlich MFN1, MFN2 und VDAC1 ubiquitiniert und das Organell für den autophagisch-lysosomalen Abbau markiert [19]. Es existieren auch Parkin-unabhängige Signalwege.
Die Beziehung zwischen Alterung und mitophagischem Fluss in der Gefäßwand ist komplizierter als ein einfacher Rückgang. In gealterten murinen Aorta, sind Parkin-Protein und Mitophagie-Marker zusammen mit erhöhtem IL-6 und beeinträchtigter Respiration erhöht, was eher mit einer kompensatorischen oder ins Stocken geratenen Mitophagie als Reaktion auf eine steigende Last an beschädigten Organellen als mit einem einfachen Signalwegverlust übereinstimmt [19]. Erhöhte Signalweg-Marker belegen keinen gesteigerten erfolgreichen Fluss. Die globale autophagische Kapazität nimmt in vielen Geweben mit dem Alter ab, und die verfügbaren Daten stimmen damit überein, dass die Beseitigung im Verhältnis zur Belastung durch beschädigte Organellen in der alternden Arterie unzureichend wird [50]. Persistierende beschädigte Mitochondrien können mitochondriale Reaktive Sauerstoffspezies erzeugen und mitochondriale Damage-Associated Molecular Patterns, einschließlich unmethylierter CpG-mtDNA, in das Zytosol freisetzen [19].
Zytosolische mitochondriale Damage-Associated Molecular Patterns aktivieren NLRP3-Inflammasom und die TLR9/MyD88-Signalübertragung. In dem Mausmodell, in dem dieser Signalweg nachgewiesen wurde, trägt diese Signalübertragung zu einer Feed-Forward-IL-6-assoziierten Entzündungsschleife bei, die mitochondriale Dysfunktion mit erhöhter Atherogenese verknüpft [19]. Eine äquivalente longitudinale kausale Sequenz wurde beim Menschen bisher nicht nachgewiesen.
2.5 Klonale Hämatopoese von unbestimmtem Potenzial (CHIP)
Klonale Hämatopoese von unbestimmtem Potenzial (CHIP) bezeichnet den altersbedingten Erwerb somatischer Mutationen in leukämieassoziierten Driver-Genen innerhalb hämatopoetischer Stamm- und Vorläuferzellen, traditionell operationalisiert durch den Nachweis einer Driver-Mutation bei einer Varianten-Allel-Fraktion (VAF) >=2% in Abwesenheit einer anhaltenden unerklärten Zytopenie und ohne eine diagnostizierbare hämatologische Neoplasie [20]. Wenn eine anhaltende, ansonsten unerklärte Zytopenie mit Klonalität koexistiert, bezeichnen aktuelle Klassifikationen dies als klonale Zytopenie unbestimmter Signifikanz (CCUS), die ein anderes Risiko für eine maligne Progression birgt [21]. Die hier zusammengefasste kardiovaskuläre Literatur betrifft CHIP, nicht CCUS. Die Prävalenz steigt in frühen Sequenzierungskohorten von <1% unter 40 Jahren auf etwa 10% bei Erwachsenen über 70 Jahren an, mit höheren Schätzungen, wenn Deep Sequencing Klone unterhalb der 2%-Schwelle erkennt [20]. Der 2%-VAF-Grenzwert ist eine Test- und Berichterstattungskonvention, keine biologische Grenze.
Dominante Driver sind DNMT3A, TET2 und ASXL1, wobei JAK2 V617F seltener, aber funktionell distinkt ist [20,22]. In Tet2-defizienten murinen Makrophagen, verstärkt der Funktionsverlust die IL-1beta- und IL-6-Signalübertragung in Verbindung mit einer NLRP3 Inflammasom-Aktivierung [23].
Effektstärken erfordern Präzision. CHIP-Träger hatten ein etwa 1,9- bis 2,0-faches Risiko für eine inzidente koronare Herzkrankheit in verschachtelten Fall-Kontroll-Analysen der BioImage- und Malmö-Diet-and-Cancer-Kohorten und eine etwa 4-fach höhere Wahrscheinlichkeit für einen früh einsetzenden Myokardinfarkt in ATVB und PROMIS [22]. Die oft zitierte ~12-fache Zahl bezieht sich spezifisch auf JAK2-V617F-Träger in der ursprünglichen Kohortenschätzung, während DNMT3A, TET2 und ASXL1 mit einem etwa 1,7- bis 2,0-fachen Risiko assoziiert waren [22]. Es ist genspezifisch, nicht klonspezifisch für die Größe, und sollte nicht als „VAF über 10 % führt zu einer 12-fachen Erhöhung“ formuliert werden. Größere Klone (VAF >=10 %) sind in Beobachtungskohorten separat mit einem höheren kardiovaskulären Risiko und Gesamtrisiko assoziiert, und CHIP-Träger weisen eine höhere Koronararterien- Kalzium-Scores als Nicht-Träger [20,22].
Die biologische Kausalität wird bei Mäusen gestützt: In hyperlipidämischen Ldlr-/- Tieren erhöht die Rekonstitution mit Tet2-defizientem Knochenmark die Läsionsgröße und die Belastung durch den nekrotischen Kern [23]. Diese Experimente belegen, dass der Mechanismus funktionieren kann, nicht jedoch das Ausmaß oder die Universalität einer kausalen Wirkung beim Menschen.
In einer explorativen genomischen Teilstudie von Gesänge, 338 sequenzierte Teilnehmer (8,6 %) wiesen eine klonale Hämatopoese auf; TET2-Träger schienen eine stärkere Reduzierung der MACE zu erfahren durch Canakinumab als Nicht-Träger [24]. Dies ist ein hypothesengenerierender Beleg aus einer Untergruppe, kein nachgewiesener Modifikator des Behandlungseffekts.
Gegenbeweise bleiben wichtig. In einer gepoolten Analyse von 63.700 Teilnehmern aus fünf randomisierten kardiovaskulären Outcome-Studien war das Tragen von CHIP nicht signifikant mit schweren kardiovaskulären Ereignissen assoziiert (bereinigte HR 1,07, 95 %-KI 0,99–1,16) [25]. Im PESA-Kohorte, war die klonale Hämatopoese zu Beginn der Studie mit einer anschließenden De-novo-Femoralarteriosklerose über einen Zeitraum von etwa sechs Jahren assoziiert, während die atherosklerotische Belastung die Expansion mutierter Klone im gleichen Zeitraum nicht messbar beschleunigte [26]. Diese Ergebnisse stützen eine vorherrschende Wirkrichtung von der klonalen Hämatopoese zur Atherosklerose, schließen jedoch wechselseitige Effekte in anderen Kontexten nicht aus. CHIP bleibt biologisch überzeugend und experimentell untermauert; sein unabhängiger prognostischer Wert in intensiv behandelten Sekundärpräventionspopulationen ist weniger sicher, als die Literatur zu Gemeinschaftskohorten nahelegt.
2.6 Endotheliale Vorläuferzellen und proteotoxischer Stress
Zirkulierende Zellpopulationen, die historisch klassifiziert wurden als Endotheliale Vorläuferzellen zeigen in einigen Assays altersassoziierte Verringerungen in Anzahl oder Funktion, aber die Ergebnisse hängen vom Assay und dem Oberflächenmarker-Phänotyp ab [1]. „Endotheliale Vorläuferzelle“ bezeichnet keine einzelne definierte Abstammungslinie. Viele Populationen, die diese Bezeichnung erhalten, sind hämatopoetische oder angiogene Zellen und keine echten endothelialen Vorläuferzellen, und endotheliale koloniebildende Zellen sind nicht gleichbedeutend mit CD34/KDR-durchflusszytometrischen oder kulturbasierten Assays. Der Zusammenhang zwischen reduzierten Vorläuferzellwerten und Gefäßdysfunktion bei älteren Erwachsenen ist einigermaßen konsistent; die Schlussfolgerung, dass ein Versagen der Vorläuferzellen eine beeinträchtigte Reparatur verursacht, ist nicht belegt.
Experimentelle und beobachtende Belege deuten auch darauf hin, dass das Altern die vaskuläre Proteostase: abnehmende Ubiquitin-Proteasom-Aktivität und beeinträchtigte Chaperon-Funktion können die Akkumulation fehlgefalteter und aggregierter Proteine in Endothelzellen und VSMCs ermöglichen, was proteotoxischen Stress, Reaktionen auf ungefaltete Proteine und ER-Stress-vermittelte Apoptose fördert [1]. Einzelne Schritte sind in nicht-vaskulärem Gewebe besser belegt als in der menschlichen Arterienwand, daher wird diese Sequenz eher als mechanistisches Modell denn als nachgewiesener menschlicher Signalweg dargestellt.
Tabelle 3. Mechanismen der Gefäßalterung, Mediatoren und atherosklerosebezogener Phänotyp oder Effekt.
| Biologischer Mechanismus | Primäre molekulare Mediatoren | Direkte vaskuläre Folge | Atherosklerosebezogener Phänotyp oder Effekt | Evidenzstufe (wie zitiert) |
| Matrixdegradation und AGE-Quervernetzung [8,9] | Kollagen-Quervernetzung, AGE-RAGE, Elastase, MMPs | Versteifung, steigende PWV und systolischer Blutdruck, reduzierte Compliance | Lipoproteinretention und Monozyteneintritt in Regionen mit niedrigem ESS (< 10-12 dyn/cm2 ist eine häufig verwendete Forschungsdefinition; methodenabhängig) | Humane Beobachtung + mechanistisch |
| Lokales Ang-II-Signalling [10,11] | Lokal reguliertes intramurales Ang-II; ACE, Chymase, AT1 | VSMC-Hypertrophie, synthetisches Switching, MMP-2-Aktivierung | Altersassoziiert arterielles Remodeling; die Karotis-IMT nimmt in Populationsdaten longitudinal um ~0,01 mm/Jahr zu [12] | Tier- + menschliches Gewebe |
| Zelluläre Seneszenz und SASP [1,14-16] | p16INK4a, p21CIP1, SA-beta-Gal, MMP-2/9, IL-6, IL-1beta | Replikativer Arrest, ECM-Abbau, parakrine Ausbreitung | Kolokalisation mit verkalkten und fortgeschrittenen Läsionsregionen in menschlichem Gewebe; kausale Effekte primär in Tiermodellen, wobei die Auswirkungen auf die Kappe modell- und stadienabhängig sind | Menschliche Histologie [14] + Tier [15,45] |
| Mitochondriale Dysfunktion und dysregulierte oder unzureichende mitophagische Qualitätskontrolle [17-19,50] | Reduzierte mtDNA-Kopienzahl, TFAM, PGC-1alpha, Twinkle; PINK1/Parkin-Dysregulation; mtDAMPs | Erhöhte mROS, NLRP3- und TLR9/MyD88-Aktivierung | Feed-forward IL-6/mROS-Signalling in Tiermodellen; reduzierte Compliance; nekrotischer Kern [18] | Primär Tier; Mensch abgeleitet |
| CHIP [20,22-24] | TET2, DNMT3A, ASXL1, JAK2 V617F (VAF >= 2%) | Driver-dependent myeloid skewing, monocyte hyper-reactivity, IL-1beta/IL-6 excess | ~2x CHD; ~4x early-onset MI; JAK2 V617F ~12x CHD risk in the original cohort estimate; higher CAC; lesion growth in mice | Mensch Epidemiologie + causal animal model + longitudinal human imaging; prognostic magnitude heterogeneous in treated trial populations [25,26] |
| Progenitor decline and proteotoxicity [1] | Heterogeneous progenitor populations, telomere attrition, UPS dysfunction, UPR | Association with impaired endothelial repair; intracellular proteotoxicity | Barrier disruption and apoptosis (model, not demonstrated pathway) | Human observational, methodologically heterogeneous |
3. Therapeutic mitigation strategies
3.1 Nutritional therapeutics: the CORDIOPREV evidence
The randomized, single-blind CORDIOPREV-Studie enrolled 1,002 patients with established coronary heart disease and followed them for a median of 7 years, comparing a Mediterranean dietary pattern enriched in extra-virgin Olivenöl (EVOO; 35% total fat, 22% monounsaturated fatty acids, <50% Kohlenhydrat) with a low-fat diet (28% fat, 12% monounsaturated fatty acids, >55% -omplex carbohydrate) [27,28]. The cohort had a mean age of 59.5 years (SD 8.7) and was 82.5% male [28], so extension to octogenarians is extrapolation. It. Is important to note that the low fat arm herein is substantially higher than other diets and is only slightly lower than the EVOO component.
Among 939 participants with baseline carotid imaging, the Mittelmeer-Diät decreased common carotid IMT at 5 years (-0.027 +/- 0.008 mm; P<0.001) and maintained the reduction at 7 years (-0.031 +/- 0.008 mm; P<0.001) relative to baseline; the low-fat diet produced no change [27]. Maximum carotid plaque height was reduced in the Mediterranean arm relative to the low-fat arm across follow-up, whereas plaque number did not differ [27]. These are group-level structural changes. Common carotid IMT progression is not a validated surrogate for cardiovascular-event reduction; in the PROG-IMT individual-participant Meta-Analyse, IMT progression did not independently predict cardiovascular events [54].
Der CORDIOPREV primary endpoint was a prespecified composite of myocardial infarction, Revaskularisation, ischemic stroke, periphere arterielle Verschlusskrankheit, and cardiovascular death [28], not the same MACE definition used in many pharmacological trials. Events occurred in 198 participants: 87 in the Mediterranean arm and 111 in the low-fat arm (28.1 versus 37.7 per 1,000 person-years; log-rank P=0.039) [28]. Multivariable-adjusted Hazard Ratios across model specifications ranged from 0.719 (95% CI 0.541-0.957) to 0.753 (95% CI 0.568-0.998), corresponding to approximately 25-28% lower estimated hazard [28]. The upper confidence bound in the least favorable model approaches unity, and the trial was single-center and unblinded to participants.
Long-term consumption of the EVOO-rich Mediterranean diet was also associated with slower decline in estimated glomeruläre Filtration rate, with a larger difference among participants with type 2 diabetes or mild renal impairment [29]. This is a secondary renal-function outcome, not a demonstrated renoprotective clinical effect. MEDLIFE analyses are observational within the randomized cohort and are discussed in Section 3.4.
CORDIOPREV tested a whole dietary pattern and cannot attribute effects to isolated EVOO components. Biomarker substudies demonstrate modulation of circulating AGEs in association with IMT change but do not establish a component-specific mechanism [31]. Assertions that individual Polyphenole suppress SASP secretion require separate primary experimental evidence and are not supported by the klinische Studie selbst.
3.2 Pharmacological interventions
The March 2026 ACC/AHA/Multisociety Dyslipidämie Guideline replaced the 2018 blood cholesterol guideline. It adopts the PREVENT-Gleichungen um Entscheidungen zur Lipidsenkung in der Primärprävention zu steuern, stellt LDL-C- und Nicht-HDL-C-Behandlungsziele mit niedrigeren Zielwerten für Hochrisikogruppen wieder her, erweitert die Rolle der Koronarkalk-Bestimmung zur Risiko- Umklassifizierung, empfiehlt die Messung von Lipoprotein(a) mindestens einmal und stellt fest, dass nach dem 75. Lebensjahr eine LDL-C-senkende Pharmakotherapie in Verbindung mit Lebensstilinterventionen in Betracht gezogen werden kann, um das ASCVD-Risiko zu senken [32]. Somit mangelt es der Bevölkerung über 75 nicht an zeitgemäßer Orientierung; was jedoch begrenzt bleibt, ist die spezifische randomisierte Evidenz, die sich gezielt mit dem Beginn einer Statintherapie zur Primärprävention nach dem 75. Lebensjahr befasst.
In der Metaanalyse der Cholesterol Treatment Trialists’ Collaboration von 28 Studien führte eine Statintherapie zu einer signifikanten proportionalen Reduktion schwerer vaskulärer Ereignisse pro 1,0 mmol/l LDL-C-Senkung bei Teilnehmern über 75 Jahren mit bestehender Gefäßerkrankung, wobei es keine Hinweise darauf gibt, dass der proportionale Nutzen durch das Alter aufgehoben wird [7]. Höhere Ausgangsereignisraten können erhaltene relative Effekte in größere absolute Vorteile umwandeln, obwohl der tatsächlich realisierte Nutzen von konkurrierenden Risiken, Einhaltungund dem Behandlungshorizont abhängt [7,34].
Spezifische randomisierte Evidenz für die Primärprävention nach dem 75. Lebensjahr bleibt begrenzt. STAREE (NCT02099123) randomisierte 9.971 in der Gemeinschaft lebende Australier im Alter von >=70 Jahren (Mittelwert 74,7; 40% >=75; 52% Frauen; mittlerer Ausgangs-LDL-C 126 mg/dl) ohne klinische Herz-Kreislauf-Erkrankungen, Diabetes oder Demenz auf Atorvastatin 40 mg oder Placebo, mit den koprimären Endpunkten des behinderungsfreien Überlebens und schwerer kardiovaskulärer Ereignisse [35]. Die Rekrutierung lief von Juli 2015 bis März 2023. Bis zum 13. August 2026 wurde kein begutachteter Bericht über die Primärergebnisse veröffentlicht.
PREVENTABLE (NCT04262206) randomisiert an etwa 100 Standorten 20.000 US-amerikanische Erwachsene im Alter von >=75 Jahren ohne klinisch manifeste Herz-Kreislauf-Erkrankungen, Behinderungen oder Demenz auf Atorvastatin 40 mg oder Placebo. Der primäre Endpunkt ist das Überleben frei von neuer Demenz oder anhaltender Behinderung; kardiovaskuläre Ereignisse sind sekundäre Endpunkte [36]. Bis zum 13. August 2026 wurden keine begutachteten Primärergebnisse veröffentlicht. Die Endpunktasymmetrie ist von Bedeutung: Der primäre Endpunkt von PREVENTABLE ist ein geriatrisches funktionales Komposit und nicht das herkömmliche MACE. Die US Preventive Services Task Force beurteilt die Evidenz weiterhin als unzureichend, um den Nutzen und Schaden eines Beginns einer Statintherapie zur Primärprävention bei Erwachsenen ab 76 Jahren zu bewerten [37].
Eine separate französische pragmatische, offene Nicht-Unterlegenheitsstudie aus dem Jahr 2026 befasste sich eher mit dem Absetzen als mit dem Beginn. Bei 1.160 Erwachsenen im Alter von >=75 Jahren, die zur Primärprävention seit mindestens einem Jahr ein Statin eingenommen hatten und keine ASCVD-Vorgeschichte aufwiesen, betrug die Drei-Jahres- Gesamtmortalität 7,2% nach dem Absetzen gegenüber 7,9% bei Fortsetzung, womit das vorab festgelegte Nicht-Unterlegenheitskriterium erfüllt wurde [55]. Dieser Befund belegt keine Äquivalenz bei kardiovaskulären Ereignissen, beantwortet nicht die Frage nach dem Beginn und sollte angesichts des offenen Studiendesigns und einer geringer als erwarteten Sterblichkeit interpretiert werden.
Altersbedingte pharmakokinetische Veränderungen sind heterogen. Verringerter Gesamtkörperwassergehalt und magere Masse, ein geringeres funktionelles Lebervolumen und eine abnehmende Nierenfunktion können die Verteilung und Clearance verändern [33,38]. Die renale Clearance trägt stärker zu mehreren hydrophilen Statinen bei, während Atorvastatin und Simvastatin überwiegend auf den hepatischen Stoffwechsel und die transportervermittelte Handhabung angewiesen sind [38]. Ältere Erwachsene berichten in Beobachtungsstudien häufiger über statinassoziierte Muskelsymptome, aber dies belegt keine größere statinbedingte Muskeltoxizität, da sich Multimorbidität, wechselwirkende Medikamente, begleitende muskuloskelettale Symptome und die Erfassung unterscheiden [38]. Der SAMS-CI kann eine strukturierte Bewertung unterstützen [39]. Im SAMSON n-von-1-Crossover-Studie wurde der Großteil der zusätzlichen Symptombelastung, die Teilnehmer den Statinen zuschrieben, auch während der Placebo-Exposition beobachtet [40]. Die Managementoptionen umfassen Dosisreduktion, tätägige Dosierung, Wirkstoffwechsel und Nicht-Statin-Zusatztherapie [38]. In Jupiter, Rosuvastatin war mit einer 28%igen relativen Zunahme des inzidenten Diabetes bei Teilnehmern mit mindestens einem Haupt-Diabetes- Risikofaktor, ohne signifikanten Überschuss bei Personen ohne solche Risikofaktoren; die verhinderten vaskulären Ereignisse und Todesfälle überstiegen die inzidenten Diabetesfälle in dieser Population [41].
CANTOS zeigte, dass vierteljährlich verabreichtes Canakinumab wiederkehrende kardiovaskuläre Ereignisse bei Patienten nach Myokardinfarkt mit hsCRP >=2 mg/L unabhängig von der Lipidsenkung reduzierte [42]. Eine Sekundäranalyse assoziierte größere hsCRP-Reduktionen unter der Behandlung mit einer stärkeren Ereignisreduktion, aber da sie nach dem Ansprechen nach der Randomisierung stratifizierte, begründet sie keine prädiktive Biomarker-Strategie [60]. Canakinumab erhöhte tödliche Infektionen und ist nicht für eine kardiovaskuläre Indikation zugelassen.
LoDoCo2 zeigte, dass Colchicin 0,5 mg einmal täglich dessen primären zusammengesetzter Endpunkt bei chronischer koronarer Herzkrankheit reduzierte (HR 0,69, 95% KI 0,57-0,83) [43], mit einem numerischen Überschuss an nicht-kardiovaskulären Todesfällen, der unvollständig erklärt bleibt. Im Gegensatz dazu fand CLEAR SYNERGY (OASIS 9) keine Reduktion von kardiovaskulärem Tod, rezidivierendem Myokardinfarkt, Schlaganfall oder ischämiebedingter Revaskularisation nach akutem MI, der mit PCI behandelt wurde: 9,1% gegenüber 9,3% mit Placebo (HR 0,99, 95% KI 0,85-1,16; P=0,93) [56]. Das Unstimmigkeit unterstützt kein einheitliches Nutzen-Narrativ. Unterschiede in der Krankheitsphase, dem Dosierungsschema, der Hintergrundtherapie, den Ereignisraten und der Studiendurchführung wurden vorgeschlagen, aber nicht als Erklärungen etabliert.
Die Sicherheit von Colchicin ist bei geriatrischer Polypharmazie besonders relevant. Nieren- oder Leberfunktionsstörungen und die gleichzeitige Einnahme starker CYP3A4- oder P-Glykoprotein-Inhibitoren beeinflussen die Toxizität und Dosierung erheblich. Zu den wechselwirkenden Arzneimitteln gehören Clarithromycin, mehrere Azol-Antimykotika, Verapamil, Diltiazem und Ciclosporin; die aktuelle Produktkennzeichnung und die Leitlinie für chronische koronare Herzkrankheit von 2023 sollten konsultiert werden [44]. Die Leitlinie weist niedrig dosiertem Colchicin eine Empfehlung der Klasse 2b bei chronischer koronarer Herzkrankheit zu [44]. LoDoCo2 wählte Patienten nicht nach hsCRP oder einem anderen Entzündungsbiomarker aus; es sollte daher nicht als biomarkergelenkt beschrieben werden.
3.3 Geroprotektive Strategien: präklinischer Status
Alle Ansätze in diesem Abschnitt sind präklinisch oder in einer frühen Phase in Bezug auf atherosklerotische Endpunkte. Keiner ist klinisch für Atherosklerose indiziert.
Dasatinib plus Quercetin und der BCL-2-Familien-Inhibitor Navitoclax können bevorzugt die Apoptose in bestimmten seneszenten Zellpopulationen induzieren. „Senolytisch“ ist kein Mechanismus mit einem vorhersagbaren Klasseneffekt: Diese Wirkstoffe unterscheiden sich erheblich in ihrem molekularen Ziel und in den seneszenten Zellpopulationen, die sie dezimieren. Bei gealterten und atherosklerotischen Mäusen kann eine chronische senolytische Behandlung vasomotorische Dysfunktionen lindern und die Aortenverkalkung sowie die intrinsische Wandsteifigkeit reduzieren [45]. Die Auswirkungen auf die Plaque-Stabilität sind jedoch stadien- und modellabhängig. In fortgeschrittenen Läsionen reduzierte Navitoclax von glatten Muskelzellen stammende Zellen der fibrösen Kappe, verringerte die Kappendicke und erhöhte die Mortalität, was im Widerspruch zu früheren Berichten über eine Kappenverdickung steht [57-59]. Die Erfahrung beim Menschen beschränkt sich auf kleine offene Studien und Studien der frühen Phase bei idiopathischer Lungenfibrose [46] und diabetischer Nierenerkrankung [47], mit Endpunkten bezüglich körperlicher Funktion oder der Last an seneszenten Zellen. Keine Humanstudie hat bisher ein Senolytikum gegen einen klinischen atherosklerotischen Endpunkt getestet.
Oral verabreichtes Spermidin verbesserte die aortale Pulswellengeschwindigkeit sowie die Stickoxid-vermittelte endotheliale Dilatation und reduzierte aortale AGEs, Kollagen I, Nitrotyrosin und Superoxid bei gealterten Mäusen [48]. Bei gealterten hyperlipidämischen Mäusen schwächte Spermidin die mitochondriale Dysfunktion und die Atherogenese ab [19]. In ApoE-/- Mäusen reduzierte Spermidin die Bildung des nekrotischen Kerns und die Lipidakkumulation, ohne die Plaquegröße oder die zelluläre Zusammensetzung zu verändern, wobei der Effekt intakte glatte Muskel- Autophagie [49].
Metformin wurde als geroprotektiver Wirkstoff vorgeschlagen, und das Konzept „Targeting Aging with Metformin“ (TAME) bleibt ein Rahmenwerk, um zu prüfen, ob Interventionen in die Biologie des Alterns Multimorbidität verzögern können [51]. TAME bleibt eher ein Designvorschlag als eine abgeschlossene Studie, und bis zum 13. August 2026 waren keine Daten zur Wirksamkeit von TAME veröffentlicht worden. Es gibt keine klinischen Belege dafür, dass Metformin die atherosklerotischen Ergebnisse durch einen eigenständigen geroprotektiven Mechanismus verbessert. mTOR-Inhibitoren dämpfen mitochondriale ROS und modulieren SASP in Modellsystemen, aber die gefäßspezifische Evidenz ist geringer, und Rapaloga haben immunsuppressive und dyslipidämische Wirkungen, die bei älteren Erwachsenen nicht unerheblich sind.
3.4 Hämodynamische und Lebensstil-Minderung
Psychosozialer Stress wird durch das Zusammenwirken von verhaltensbezogenen, autonomen, neuroendokrinen, entzündlichen und hämodynamischen Pfaden mit ungünstigen kardiovaskulären Ergebnissen in Verbindung gebracht [62]. Der Beitrag einzelner Mechanismen der Gefäßalterung beim Menschen bleibt ungewiss.
Die Blutdruckkontrolle wird bei älteren Erwachsenen durch direkte randomisierte Belege unterstützt. In HYVET, antihypertensiv reduzierte die Behandlung bei Patienten im Alter von 80 Jahren und älter Schlaganfälle, Herzinsuffizienz und die Gesamtmortalität [52]. Im Sprint senkte in der Untergruppe der über 75-Jährigen eine intensive systolische Zielwertvorgabe schwere kardiovaskuläre Ereignisse und die Gesamtmortalität, mit weitgehend konsistenten Ergebnissen über alle Frailty-Stufen hinweg [53]. Eine intensive Behandlung erfordert die Überwachung auf Hypotonie, Synkopen, Elektrolytanomalien und akutes Nierenversagen; SPRINT zeigte keine Zunahme von verletzungsbedingten Stürzen [53]. Die Hemmung des Renin-Angiotensin-Aldosteron-Systems reduziert zusätzlich das Ang-II-Signaling und kann das vaskuläre Remodeling sowie die zentrale Hämodynamik günstig beeinflussen [8,10], aber HYVET und SPRINT belegen nicht, dass diese Mechanismen der Gefäßalterung den klinischen Nutzen vermitteln.
In einer fünfjährigen prospektiven Analyse von 851 CORDIOPREV-Teilnehmern war eine hohe MEDLIFE-Adhärenz (>13 Punkte) mit einer geringeren adjustierten Wahrscheinlichkeit für die Entwicklung von Metabolisches Syndrom (OR 0,37, 95 % KI 0,19-0,75) und einer höheren Wahrscheinlichkeit für die Rückbildung eines bestehenden metabolischen Syndroms (OR 2,08, 95 % KI 1,11-3,91) im Vergleich zur Gruppe mit geringer Adhärenz (<12 Punkte) verbunden [30]. Es handelt sich um beobachtungsbasierte Zusammenhänge innerhalb einer randomisierten Kohorte: Die Teilnehmer wurden nicht nach dem Lebensstil-Index randomisiert, die Adhärenz beruhte auf Selbstauskunft, und Residual-Confounding ist wahrscheinlich. Regelmäßige aerobe Aktivität ist mit einer besser erhaltenen Endothelfunktion bei älteren Erwachsenen verbunden [1]. Die vorgeschlagenen Mechanismen — einschließlich scherungsbedingtem eNOS-Signaling, niedrigerer zirkulierender Entzündungszytokine und verbesserter mitochondrialer Qualitätskontrolle — werden hauptsächlich durch physiologische und Tierstudien gestützt und weniger durch randomisierte vaskuläre Outcomedaten.
Tabelle 4. Minderungsstrategien nach Bereich, Mechanismus, Ergebnis und Evidenzgrad. Die Bezeichnungen der Evidenzgrade beschreiben die in jeder Zeile zitierten Quellen.
| Bereich | Intervention | Gezielter Mechanismus | Haupt-Outcome | Evidenzstufe (wie zitiert) |
| Ernährung [27-29,31] | EVOO-reiche mediterrane Ernährungsform | Entzündungshemmende und endotheliale Effekte des gesamten Ernährungsmusters; AGE-Modulation | CORDIOPREV adjustierte HR 0,719-0,753 (~25-28 % geringeres geschätztes Risiko) für den vordefinierten kardiovaskulären Kombinationsendpunkt; IMT-CC -0,031 mm nach 7 Jahren (strukturelles Outcome auf Gruppenebene, kein validierter Ereignissurrogat); langsamerer eGFR-Abfall als sekundäres Outcome | RCT (Durchschnittsalter 59,5 J.; Extrapolation auf ältere Erwachsene) |
| Lipidmanagement [7,32,35-38,55] | Moderate/hochdosiertes Statin und andere LDL-senkende Therapie nach Bedarf | HMG-CoA-Reduktase -Hemmung, apoB-Senkung, Plaquestabilisierung | Etablierter Nutzen in der Sekundärprävention bei älteren Erwachsenen; die Leitlinie von 2026 erlaubt die Berücksichtigung einer LDL-C-senkenden Pharmakotherapie nach dem 75. Lebensjahr; spezifische Initiationsstudien stehen noch aus; Absetzstudie konnte keine kardiovaskuläre Äquivalenz belegen oder Fragen zur Einleitung beantworten | RCT/Meta-Analyse + aktuelle Leitlinie |
| Entzündungshemmend [42-44,56] | Colchicin 0,5 mg täglich; Canakinumab (nicht für CV-Anwendung zugelassen) | Mikrotubuli-abhängiges Entzündungs-Signaling; IL-1beta/NLRP3-verwandte Signalwege | LoDoCo2: HR 0,69 bei chronischer koronarer Herzkrankheit; CLEAR SYNERGY: 9,1 % vs. 9,3 % nach Myokardinfarkt; keine der Colchicin-Studien war Biomarker-selektiert | RCT (diskordant) + Leitlinie (Klasse 2b) |
| Geroprotektiv [15,19,45-51,57-59] | Senolytika, Spermidin, Metformin, Rapaloga | Elimination seneszenter Zellen, Autophagie-/Mitophagie-Modulation, mTOR-Hemmung | Präklinische Effekte umfassen einen reduzierten nekrotischen Kern, Kalzifizierung oder vasomotorische Dysfunktion; Kappen-Effekte sind stadien- und modellabhängig sowie widersprüchlich; kein nachgewiesener klinischer Nutzen für atherosklerotische Endpunkte beim Menschen | Präklinisch; frühe klinische Phasen beim Menschen in anderen Indikationen |
| Hämodynamisch [8,10,52,53] | Antihypertensive Therapie; ACE-Hemmung/ARB | Blutdrucksenkung; Blockade der intramuralen Ang-II-Signalwege | HYVET- und SPRINT-Subgruppe >=75: reduzierte klinische Ereignisse und Mortalität | RCT + mechanistisch |
| Lebensstil [1,30] | MEDLIFE-Adhärenz, Aerobic-Training | Günstige endotheliale schubspannungsbezogene Signalwege, eNOS-Hochregulierung, reduzierte Inflammaging | MEDLIFE Beobachtungsassoziationen: inzidentes metabolisches Syndrom OR 0,37; Umkehrung OR 2,08 | Beobachtungsstudie innerhalb einer randomisierten Kohorte |
4. Einschränkungen
Erstens handelt es sich um eine narrative Übersichtsarbeit. Die Quellen wurden eher nach Repräsentativität als nach einem vorab festgelegten Such- und Screening-Protokoll ausgewählt, und ein Selektionsbias zugunsten gut zitierter mechanistischer Literatur kann nicht ausgeschlossen werden.
Zweitens stützt sich die mechanistische Architektur des Gefäßalterns wesentlich auf Arbeiten an Nagetieren und nicht-menschlichen Primaten. Für mehrere Signalwege bleiben die Belege beim Menschen überwiegend Querschnittsgewebe-, Biomarker- oder assoziative Daten und nicht direkte longitudinale Interventionen.
Drittens stammen die randomisierten Ernährungsbelege, auf denen Abschnitt 3.1 basiert, aus einer monozentrischen Studie mit einer überwiegend männlichen Kohorte mittleren Alters, und ihre Übertragbarkeit auf geriatrische Populationen ist inferenziell.
Viertens ist die CHIP-Literatur weiterhin im Fluss. Kausale Tierdaten sind aussagekräftig, gemeinschafts- und populationsbasierte Kohortenassoziationen sind robust, und Daten aus behandelten Studienpopulationen sind vergleichsweise null. Endpunktheterogenität, Klonzusammensetzung, Hintergrundtherapie, statistische Power, und die Selektion in randomisierte Studien unterscheiden sich in diesen Datensätzen; die Zuschreibung von Diskrepanzen zu einer einzigen Erklärung wäre verfrüht.
Fünftens wird die Karotis-IMT als struktureller Messwert verwendet, aber es wurde nicht nachgewiesen, dass die IMT-Progression Ereignisse in Meta-Analysen einzelner Teilnehmer unabhängig vorhersagt [54]; eine strukturelle Regression sollte nicht mit einer Ereignisreduktion gleichgesetzt werden.
5. Schlussfolgerungen
Die Inzidenz klinischer atherosklerotischer Ereignisse steigt mit zunehmendem Alter steil an [4]. Altersbedingte vaskuläre Mechanismen können zu einer früheren klinischen Erkrankung und zu einer größeren atherosklerotischen Last beitragen, als allein aufgrund der gemessenen konventionellen Risikofaktoren vorhergesagt würde — zwei der in Abschnitt 1.0 definierten operativen Phänotypen. Ob sich die longitudinale Rate der menschlichen Plaque-Akkumulation selbst mit dem chronologischen Alter beschleunigt, bleibt unbewiesen. Der Anstieg der Ereignisinzidenz bei älteren Erwachsenen ist am besten als altersassoziierte vaskuläre Prozesse zu verstehen, die die kumulative ApoB-Exposition überlagern, und nicht als Ersatz für die Lipoprotein-vermittelte Atherogenese [2,6].
In der alternden Gefäßwand stellen Matrixdegradation, AGE-Quervernetzung, veränderte intramurale Angiotensin-II-Signalwege, mitochondriale Dysfunktion, gestörte mitochondriale Qualitätskontrolle und zelluläre Seneszenz potenzielle oder experimentell belegte Signalwege dar, die die Atherogenese fördern oder zu Merkmalen beitragen können, die mit der Vulnerabilität von Plaques verbunden sind [16]. Die Beweiskraft ist uneinheitlich: Daten aus menschlichem Gewebe und histologische Daten stützen die Matrix-, Angiotensin-II- und Seneszenz-Signalwege, während Belege für Mitochondrien und Mitophagie primär aus Mausmodellen stammen und ein entsprechendes longitudinales menschliches vaskuläres Gegenstück fehlt.
Altersbedingte somatische Mutationen in hämatopoetischen Stammzellen, die sich als CHIP manifestieren, können die treiberabhängige Entzündungssignalgebung fördern und sind kausal ausreichend, um die Atherogenese in experimentellen Modellen zu beschleunigen. Bildgebende Verfahren beim Menschen stützen eine vorwiegende Richtung von der klonalen Hämatopoese hin zur Atherosklerose, ohne einen wechselseitigen Beitrag auszuschließen, während die unabhängige prognostische Bedeutung von CHIP in intensiv behandelten menschlichen Populationen weiterhin umstritten ist [22-26].
]. Die Risikominderung ist multimodal. CORDIOPREV unterstützt ein mediterranes Ernährungsmuster in der Sekundärprävention, war jedoch keine geriatrische Studie [27,28]. Die Statinterapie hat einen etablierten Nutzen in der Sekundärprävention bei älteren Erwachsenen, und die Multi-Society-Leitlinie von 2026 besagt, dass eine LDL-C-senkende Pharmakotherapie nach dem 75. Lebensjahr zusammen mit Lebensstilinterventionen in Betracht gezogen werden kann; STAREE und PREVENTABLE sollen die verbleibende Unsicherheit in der Primärprävention klären [32,35,36]. Niedrig dosiertes Colchicin reduzierte Ereignisse in LoDoCo2 bei chronischer koronarer Herzkrankheit, erwies sich jedoch in CLEAR SYNERGY nach Myokardinfarkt als neutral [43,56]. Die Blutdrucksenkung wird durch direkte randomisierte Daten bei Erwachsenen ab 75 Jahren gestützt [52,53]. Senotherapeutische und auf Mitophagie ausgerichtete Strategien befinden sich noch in der Erforschung, ohne nachgewiesenen klinischen Nutzen für atherosklerotische Endpunkte beim Menschen [15,19,45-51,57-59].
Das aktuelle Management konzentriert sich daher weiterhin auf die Reduzierung der Exposition gegenüber apoB-haltigen Lipoproteinen, Blutdruckkontrolle, Rauchvermeidung und -entwöhnung, Management von Diabetes und damit verbundenen metabolischen Risiken, falls zutreffend, Ernährungsqualität und körperliche Aktivität. Niedrig dosiertes Colchicin kann bei entsprechend ausgewählten Patienten mit chronischer koronarer Herzkrankheit gemäß den aktuellen Leitlinien und unter Berücksichtigung patientenspezifischer Kontraindikationen in Betracht gezogen werden.
Erklärungen
Finanzierung. Diese Arbeit erhielt keine spezifischen Zuschüsse von Förderstellen im öffentlichen, kommerziellen oder gemeinnützigen Sektor.
Interessenkonflikte. Der Autor erklärt, dass keine konkurrierenden Interessen bestehen.
Datenverfügbarkeit. Nicht zutreffend. Dieser Artikel ist eine narrative Übersichtsarbeit und enthält keine Originaldaten auf Teilnehmerebene.
Ethik-Zulassung. Nicht zutreffend. Diese narrative Übersichtsarbeit beinhaltete keine ursprüngliche Rekrutierung von menschlichen Teilnehmern oder Tieren und keine Generierung identifizierbarer Daten auf Teilnehmerebene.
Einsatz generativer KI. Der Autor nutzte ein großes Sprachmodell zur Unterstützung bei der Erstellung des Entwurfs, der Bearbeitung und der Formatierung von Referenzen. Der Autor hat den gesamten Inhalt überprüft und verifiziert, ist für alle wissenschaftlichen Aussagen und Zitate verantwortlich und übernimmt die volle Verantwortung für die Integrität und Genauigkeit der eingereichten Arbeit.
Referenzen
- Head T, Daunert S, Goldschmidt-Clermont PJ. The aging risk and atherosclerosis: a fresh look at arterial homeostasis. Front Genet. 2017;8:216.
- Tyrrell DJ, Goldstein DR. Ageing and atherosclerosis: vascular intrinsic and extrinsic factors and potential role of IL-6. Nat Rev Cardiol. 2021;18(1):58-68.
- Virani SS, Alonso A, Aparicio HJ, Benjamin EJ, Bittencourt MS, Callaway CW, et al. Heart disease and stroke statistics-2021 update: a report from the American Heart Association. Circulation. 2021;143(8):e254-e743.
- Palaniappan LP, Allen NB, Almarzooq ZI, Anderson CAM, Arora P, Avery CL, et al. 2026 heart disease and stroke statistics: a report of US and global data from the American Heart Association. Circulation. 2026;153(9):e275-e906.
- Hazzard WR, Ettinger WH Jr. Aging and atherosclerosis: changing considerations in cardiovascular disease prevention as the barrier to immortality is approached in old age. Am J Geriatr Cardiol. 1995;4(4):16-36.
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472.
- Cholesterol Treatment Trialists’ Collaboration. Efficacy and safety of statin therapy in older people: a meta-analysis of individual participant data from 28 randomised controlled trials. Lancet. 2019;393(10170):407-415.
- Fleg JL, Strait J. Age-associated changes in cardiovascular structure and function: a fertile milieu for future disease. Heart Fail Rev. 2012;17(4-5):545-554.
- Chatzizisis YS, Coskun AU, Jonas M, Edelman ER, Feldman CL, Stone PH. Role of endothelial shear stress in the natural history of coronary atherosclerosis and vascular remodeling: molecular, cellular, and vascular behavior. J Am Coll Cardiol. 2007;49(25):2379-2393.
- Lakatta EG, Wang M, Najjar SS. Arterial aging and subclinical arterial disease are fundamentally intertwined at macroscopic and molecular levels. Med Clin North Am. 2009;93(3):583-604.
- Wang M, Takagi G, Asai K, et al. Aging increases aortic MMP-2 activity and angiotensin II in nonhuman primates. Hypertension. 2003;41(6):1308-1316.
- Rosvall M, Persson M, Östling G, et al. Risk factors for the progression of carotid intima-media thickness over a 16-year follow-up period: the Malmö Diet and Cancer Study. Atherosclerosis. 2015;239(2):615-621.
- Ebrahim S, Papacosta O, Whincup P, et al. Carotid plaque, intima-media thickness, cardiovascular risk factors, and prevalent cardiovascular disease in men and women: the British Regional Heart Study. Stroke. 1999;30(4):841-850.
- Minamino T, Miyauchi H, Yoshida T, Ishida Y, Yoshida H, Komuro I. Endothelial cell senescence in human atherosclerosis: role of telomere in endothelial dysfunction. Circulation. 2002;105(13):1541-1544.
- Molnár ÁÁ, Pásztor DT, Tarcza Z, Merkely B. Cells in atherosclerosis: focus on cellular senescence from basic science to clinical practice. Int J Mol Sci. 2023;24(24):17129.
- Chakrabarti A, Goldstein DR, Sutton NR. Age-associated arterial calcification: the current pursuit of aggravating and mitigating factors. Curr Opin Lipidol. 2020;31(5):265-272.
- Foote K, Reinhold J, Yu EPK, Figg NL, Finigan A, Murphy MP, et al. Restoring mitochondrial DNA copy number preserves mitochondrial function and delays vascular aging in mice. Aging Cell. 2018;17(4):e12773.
- Yu EPK, Reinhold J, Yu H, et al. Mitochondrial respiration is reduced in atherosclerosis, promoting necrotic core formation and reducing relative fibrous cap thickness. Arterioscler Thromb Vasc Biol. 2017;37(12):2322-2332.
- Tyrrell DJ, Blin MG, Song J, et al. Age-associated mitochondrial dysfunction accelerates atherogenesis. Circ Res. 2020;126(3):298-314.
- Jaiswal S, Fontanillas P, Flannick J, et al. Age-related clonal hematopoiesis associated with adverse outcomes. N Engl J Med. 2014;371(26):2488-2498.
- Khoury JD, Solary E, Abla O, et al. The 5th edition of the World Health Organization classification of haematolymphoid tumours: myeloid and histiocytic/dendritic neoplasms. Leukemia. 2022;36(7):1703-1719.
- Jaiswal S, Natarajan P, Silver AJ, et al. Clonal hematopoiesis and risk of atherosclerotic cardiovascular disease. N Engl J Med. 2017;377(2):111-121.
- Fuster JJ, MacLauchlan S, Zuriaga MA, et al. Clonal hematopoiesis associated with TET2 deficiency accelerates atherosclerosis development in mice. Science. 2017;355(6327):842-847.
- Svensson EC, Madar A, Campbell CD, et al. TET2-driven clonal hematopoiesis and response to canakinumab: an exploratory analysis of the CANTOS randomized clinical trial. JAMA Cardiol. 2022;7(5):521-528.
- Marston NA, Pirruccello JP, Melloni GEM, et al. Clonal hematopoiesis, cardiovascular events and treatment benefit in 63,700 individuals from five TIMI randomized trials. Nat Med. 2024;30(9):2641-2647.
- Díez-Díez M, Ramos-Neble BL, de la Barrera J, et al. Unidirectional association of clonal hematopoiesis with atherosclerosis development. Nat Med. 2024;30(10):2857-2866.
- Jimenez-Torres J, Alcala-Diaz JF, Torres-Peña JD, et al. Mediterranean diet reduces atherosclerosis progression in coronary heart disease: an analysis of the CORDIOPREV randomized controlled trial. Stroke. 2021;52(11):3440-3449.
- Delgado-Lista J, Alcala-Diaz JF, Torres-Peña JD, et al.; CORDIOPREV Investigators. Long-term secondary prevention of cardiovascular disease with a Mediterranean diet and a low-fat diet (CORDIOPREV): a randomised controlled trial. Lancet. 2022;399(10338):1876-1885.
- Podadera-Herreros A, Alcala-Diaz JF, Gutierrez-Mariscal FM, et al. Long-term consumption of a Mediterranean diet or a low-fat diet on kidney function in coronary heart disease patients: the CORDIOPREV randomized controlled trial. Clin Nutr. 2022;41(2):552-559.
- Romero-Cabrera JL, Garcia-Rios A, Sotos-Prieto M, et al. Adherence to a Mediterranean lifestyle improves metabolic status in coronary heart disease patients: a prospective analysis from the CORDIOPREV study. J Intern Med. 2023;293(5):574-588.
- Gutierrez-Mariscal FM, Lopez-Moreno A, Torres-Peña JD, et al. Modulation of circulating levels of advanced glycation end products and its impact on intima-media thickness of both common carotid arteries: CORDIOPREV randomised controlled trial. Cardiovasc Diabetol. 2024;23(1):361.
- Blumenthal RS, Morris PB, Gaudino M, Johnson HM, Anderson TS, Bittner VA, et al. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA guideline on the management of dyslipidemia: a report of the American College of Cardiology/American Heart Association Joint Committee on Clinical Practice Guidelines. J Am Coll Cardiol. 2026;87(19):2624-2757.
- Nguyen TN, Woodward M, Butt JH, McMurray JJV, Lip GYH, Kaski JC. Optimizing cardiovascular pharmacotherapy in older adults with frailty. Nat Rev Cardiol. 2026;23:433-443.
- Baratta F, Moscucci F, Lospinuso I, Cocomello N, Bruno G, Cangemi R, et al. Lipid-lowering therapy and cardiovascular prevention in elderly. Drugs. 2025;85(6):801-812.
- Zoungas S, Curtis A, Tonkin A, et al. Baseline characteristics of participants in STAREE: a randomized trial for primary prevention of cardiovascular disease events and prolongation of disability-free survival in older people. J Am Heart Assoc. 2024;13(23):e036357.
- Joseph J, Pajewski NM, Dolor RJ, et al.; PREVENTABLE Trial Research Group. Pragmatic evaluation of events and benefits of lipid lowering in older adults (PREVENTABLE): trial design and rationale. J Am Geriatr Soc. 2023;71(6):1701-1713.
- US Preventive Services Task Force. Statin use for the primary prevention of cardiovascular disease in adults: US Preventive Services Task Force recommendation statement. JAMA. 2022;328(8):746-753.
- Stone J, Kumar M, Orkaby AR. The role of statin therapy in older adults: best practices and unmet challenges. Expert Rev Cardiovasc Ther. 2024;22(7):301-311.
- Rosenson RS, Miller K, Bayliss M, et al. The Statin-Associated Muscle Symptom Clinical Index (SAMS-CI): revision for clinical use, content validation, and inter-rater reliability. Cardiovasc Drugs Ther. 2017;31(2):179-186.
- Wood FA, Howard JP, Finegold JA, et al. N-of-1 trial of a statin, placebo, or no treatment to assess side effects. N Engl J Med. 2020;383(22):2182-2184.
- Ridker PM, Pradhan A, MacFadyen JG, Libby P, Glynn RJ. Cardiovascular benefits and diabetes risks of statin therapy in primary prevention: an analysis from the JUPITER trial. Lancet. 2012;380(9841):565-571.
- Ridker PM, Everett BM, Thuren T, et al.; CANTOS Trial Group. Antiinflammatory therapy with canakinumab for atherosclerotic disease. N Engl J Med. 2017;377(12):1119-1131.
- Nidorf SM, Fiolet ATL, Mosterd A, et al.; LoDoCo2 Trial Investigators. Colchicine in patients with chronic coronary disease. N Engl J Med. 2020;383(19):1838-1847.
- Virani SS, Newby LK, Arnold SV, et al. 2023 AHA/ACC/ACCP/ASPC/NLA/PCNA guideline for the management of patients with chronic coronary disease. Circulation. 2023;148(9):e9-e119.
- Roos CM, Zhang B, Palmer AK, et al. Chronic senolytic treatment alleviates established vasomotor dysfunction in aged or atherosclerotic mice. Aging Cell. 2016;15(5):973-977.
- Justice JN, Nambiar AM, Tchkonia T, et al. Senolytics in idiopathic pulmonary fibrosis: results from a first-in-human, open-label, pilot study. EBioMedicine. 2019;40:554-563.
- Hickson LJ, Langhi Prata LGP, Bobart SA, et al. Senolytics decrease senescent cells in humans: preliminary report from a clinical trial of dasatinib plus quercetin in individuals with diabetic kidney disease. EBioMedicine. 2019;47:446-456.
- LaRocca TJ, Gioscia-Ryan RA, Hearon CM, Seals DR. The autophagy enhancer spermidine reverses arterial aging. Mech Ageing Dev. 2013;134(7-8):314-320.
- Michiels CF, Kurdi A, Timmermans JP, De Meyer GRY, Martinet W. Spermidine reduces lipid accumulation and necrotic core formation in atherosclerotic plaques via induction of autophagy. Atherosclerosis. 2016;251:319-327.
- Zeng Y, Buonfiglio F, Li J, Pfeiffer N, Gericke A. Mechanisms underlying vascular inflammaging: current insights and potential treatment approaches. Aging Dis. 2025;16(4):1889-1917.
- Barzilai N, Crandall JP, Kritchevsky SB, Espeland MA. Metformin as a tool to target aging. Cell Metab. 2016;23(6):1060-1065.
- Beckett NS, Peters R, Fletcher AE, et al.; HYVET Study Group. Treatment of hypertension in patients 80 years of age or older. N Engl J Med. 2008;358(18):1887-1898.
- Williamson JD, Supiano MA, Applegate WB, et al.; SPRINT Research Group. Intensive vs standard blood pressure control and cardiovascular disease outcomes in adults aged >=75 years: a randomized clinical trial. JAMA. 2016;315(24):2673-2682.
- Lorenz MW, Polak JF, Kavousi M, et al.; PROG-IMT Study Group. Carotid intima-media thickness progression to predict cardiovascular events in the general population (the PROG-IMT collaborative project): a meta-analysis of individual participant data. Lancet. 2012;379(9831):2053-2062.
- Bonnet F, Poulizac P, Rousselot N, Couffinhal T, Galli G, Berdaï D, et al.; SAGA/SITE Study Group. Discontinuation of statins for primary prevention of atherosclerotic cardiovascular disease in adults aged 75 years or older (SAGA/SITE): a multicentre, open-label, pragmatic, non-inferiority randomised trial. Lancet Healthy Longev. 2026;7:100884.
- Jolly SS, d’Entremont MA, Lee SF, et al.; CLEAR Investigators. Colchicine in acute myocardial infarction. N Engl J Med. 2025;392(7):633-642.
- Childs BG, Baker DJ, Wijshake T, Conover CA, Campisi J, van Deursen JM. Senescent intimal foam cells are deleterious at all stages of atherosclerosis. Science. 2016;354(6311):472-477.
- Garrido AM, Kaistha A, Uryga AK, et al. Efficacy and limitations of senolysis in atherosclerosis. Cardiovasc Res. 2022;118(7):1713-1727.
- Karnewar S, Karnewar V, Shankman LS, Owens GK. Treatment of advanced atherosclerotic mice with ABT-263 reduced indices of plaque stability and increased mortality. JCI Insight. 2024;9:e173863.
- Ridker PM, MacFadyen JG, Everett BM, Libby P, Thuren T, Glynn RJ; CANTOS Trial Group. Relationship of C-reactive protein reduction to cardiovascular event reduction following treatment with canakinumab: a secondary analysis from the CANTOS randomised controlled trial. Lancet. 2018;391(10118):319-328.
- Basta G, Lazzerini G, Massaro M, et al. Advanced glycation end products activate endothelium through signal-transduction receptor RAGE: a mechanism for amplification of inflammatory responses. Circulation. 2002;105(7):816-822.
- Levine GN, Cohen BE, Commodore-Mensah Y, et al. Psychological health, well-being, and the mind-heart-body connection: a scientific statement from the American Heart Association. Circulation. 2021;143(10):e763-e783.