Athérosclérose liée à l'âge : mécanismes du vieillissement vasculaire, sénescence cellulaire et atténuation multimodale
Revue narrative
Résumé
athéromateux maladie cardiovasculaire augmente fortement avec l'âge avancé, mais l'âge chronologique n'est pas une exposition causale unique. Cette revue narrative examine comment la cumulativité apolipoprotéine contenant du B lipoprotéine l'exposition interagit avec le remodelage vasculaire lié à l'âge, sénescence cellulaire, le dysfonctionnement mitochondrial, l'altération du contrôle de la qualité mitochondriale et l'hématopoïèse clonale. Les preuves sont explicitement séparées en niveaux : essais humains randomisés, études humaines observationnelles/histologiques/génétiques et études précliniques. Les données humaines soutiennent le remodelage de la matrice extracellulaire lié à l'âge, la rigidité artérielle, les phénotypes liés à la sénescence et l'hématopoïèse clonale en tant que contributeurs au risque vasculaire, alors que plusieurs mécanismes mitochondriaux et sénothérapeutiques restent principalement précliniques. L'atténuation clinique reste multimodale : des données randomisées soutiennent hypolipémiant dans prévention secondaire, le contrôle de la pression artérielle chez les adultes plus âgés et des stratégies diététiques et anti-inflammatoires sélectionnées dans des populations définies, tandis que des preuves spécifiques pour statine l'initiation de prévention primaire au-delà de 75 ans restent limitées. Sénolytiques, mitophagie les activateurs et d'autres stratégies géroprotectrices n'ont pas démontré de bénéfice clinique sur les événements athéroscléreux chez l'humain. Vieillissement vasculaire ajoute des mécanismes à l'athérosclérose médiée par les lipoprotéines cumulatives, plutôt qu'elle ne la remplace, athérogenèse, et la solidité des preuves varie considérablement selon les voies proposées.
Mots-clés athérosclérose; vieillissement vasculaire ; sénescence cellulaire ; hématopoïèse clonale ; dysfonctionnement mitochondrial ; adultes âgés ; prévention cardiovasculaire.
Approche de la revue et gradation des preuves
Il s'agit d'une revue narrative plutôt que d'une revue systématique. Les sources ont été sélectionnées pour représenter la principale littérature mécanistique et clinique portant sur l'athérosclérose liée à l'âge, et les affirmations quantitatives ont été vérifiées par rapport aux publications primaires lorsqu'elles étaient disponibles plutôt que d'être acceptées à partir de citations secondaires ou de revues.
Les affirmations sont tirées de trois niveaux, maintenus distincts tout au long de l'article : (i) preuves issues d'essais randomisés chez l'humain ; (ii) preuves observationnelles, histologiques et épidémiologico-génétiques chez l'humain ; et (iii) preuves mécanistiques et précliniques sur des modèles cellulaires et animaux. Les résultats du niveau (iii) sont étiquetés comme précliniques partout où ils apparaissent et ne sont pas cliniquement exploitables. Les associations observationnelles humaines ne sont pas interprétées comme établissant une médiation causale à moins d'être étayées par des interventions, des preuves génétiques ou des données expérimentales convergentes. Les étiquettes de niveau de preuve dans les tableaux font référence aux sources citées dans cette ligne, et non au domaine en général.
Cette revue narrative n'a impliqué aucun recrutement original de participants humains ou d'animaux et aucune génération de données identifiables au niveau des participants.
1. Cinétique épidémiologique et fardeau de la maladie en fin de vie
L'athérosclérose est une maladie inflammatoire progressive de la paroi artérielle qui débute tôt dans la vie, et l'incidence des événements athéroscléreux cliniquement manifestes augmente fortement avec l'âge [2]. Les changements de la paroi vasculaire associés à l'âge — parmi lesquels le remodelage de la matrice, la sénescence, le dysfonctionnement mitochondrial et l'altération du contrôle de la qualité mitochondriale, ainsi que l'hématopoïèse clonale — ont été impliqués dans l'athérogenèse et, dans les modèles expérimentaux et les études observationnelles humaines, dans des caractéristiques associées à la plaque vulnérabilité. Cela ne prouve pas que le taux longitudinal d'accumulation de plaques humaines lui-même augmente de manière non linéaire avec l'âge chronologique ; cette proposition n'a pas été démontrée, et les seuils cliniquement significatifs pour la progression de la plaque coronaire restent incertains.
L'âge est l'un des contributeurs les plus importants au risque prédit absolu de maladie cardiovasculaire athéroscléreuse (ASCVD) dans les modèles de risque contemporains [32]. Il s'agit d'une affirmation concernant le poids au sein des modèles de risque, et non d'une démonstration que l'âge l'emporte sur l'exposition lipidique cumulative en tant que moteur causal ; les deux ne sont pas comparables, car l'âge intègre en partie le temps d'exposition. Les stries lipidiques et l'épaississement diffus épaississement intimal se développent à l'adolescence et au début de l'âge adulte, alors que les plaques calcifiées, instables et cliniquement obstructives lésions deviennent de plus en plus fréquentes au-delà de la sixième décennie [2].
La contribution de mécanismes supplémentaires associés à l'âge peut devenir de plus en plus pertinente tout au long de la vie [2]. Chez les adultes jeunes et d'âge moyen, l'athérogenèse nécessite exposition cumulative aux lipoprotéines contenant l'apolipoprotéine B [6] et est largement déterminée par cette exposition ainsi que par tabagisme, tension artérielle, diabète, et d'autres facteurs causaux, sur fond de réparation vasculaire relativement intacte [2]. La contribution relative de ces expositions ne peut être classée à partir des données rassemblées ici. Chez les adultes plus âgés, le processus induit par les lipides se poursuit et se superpose à la sénescence vasculaire autonome des cellules, à la mutation somatique hématopoïétique, à l'altération du contrôle de la qualité autophagique et à la dégradation de la matrice extracellulaire [2]. La distinction réside dans un mécanisme supplémentaire, et non substitué.
Les tranches d'âge utilisées dans cette revue — 20-39, 40-59, 60-79 et 80 ans et plus — constituent un cadre d'organisation illustratif plutôt que des seuils biologiques dérivés de manière empirique. Aucun point d'inflexion dans les mécanismes discutés n'a été corrélé à un âge chronologique spécifique chez l'humain ; les tranches sont un outil d'exposition et correspondent globalement aux strates de surveillance couramment rapportées.
1.0 Ce que « l'accélération » signifie dans cette revue
Le terme étant utilisé de manière incohérente, l'athérosclérose accélérée est définie ici de manière opérationnelle comme une charge athéroscléreuse, un dysfonctionnement vasculaire, une signature de vieillissement biologique ou une ASCVD clinique survenant plus tôt, à un degré plus élevé ou progressant plus rapidement que ce qui est attendu pour l'âge chronologique et l'exposition aux facteurs de risque conventionnels mesurés.
Il s'agit de phénotypes opérationnels alternatifs du vieillissement vasculaire et athéroscléreux accéléré plutôt que des manifestations d'une construction unique validée. Ils ne sont pas interchangeables, sont mesurés par différents instruments, et une personne peut répondre à l'un mais pas à l'autre. L'altération fonctionnelle vasculaire et les signatures de vieillissement biologique ne sont pas des mesures de la charge athéroscléreuse ; elles sont regroupées ici uniquement parce que la même terminologie leur est appliquée dans la littérature. Tout au long de cette revue, le vieillissement vasculaire désigne les changements structurels et fonctionnels associés à l'âge dans la artère paroi indépendamment de la plaque ; le vieillissement athéroscléreux désigne le sous-ensemble de ce changement portant sur la formation ou la composition de la plaque ; et l'athérosclérose accélérée est réservée aux phénotypes opérationnels définis ci-dessus.
Tableau 1. Phénotypes opérationnels alternatifs regroupés sous le terme « athérosclérose accélérée ». Il s'agit de concepts distincts avec des bases de mesure distinctes ; le tableau n'est pas un système de stadification, et aucun seuil n'est validé cliniquement pour la prise de décision individuelle.
| Phénotype | Base de mesure typique | Ce qu'établit un résultat anormal | Principale limitation |
| Charge anatomique excessive pour l'âge | Score de calcium des artères coronaires, surface ou nombre de plaques carotidiennes, CCTA volume de la plaque dentaire | La charge dépasse une distribution de référence selon l'âge et le sexe ; certains ensembles de référence sont en outre stratifiés par race ou origine ethnique | La position centile n'est pas un taux de progression ; les distributions de référence sont spécifiques à la cohorte |
| Progression structurelle accélérée | EIM sérielle, CAC sérielle, volume de plaque CCTA sériel, principalement dans des contextes de recherche | Le changement au fil du temps dépasse celui observé dans une population de référence appropriée ou un seuil de recherche prédéfini | Nécessite deux mesures standardisées ; le changement peut approcher ou tomber en dessous de la résolution d'un examen individuel |
| Altération fonctionnelle vasculaire | Vitesse de l'onde de pouls, dilatation médiée par le flux, augmentation de la pression centrale | Rigidification artérielle ou dysfonction endothéliale dépassant une référence d'âge | Les mesures fonctionnelles sont imparfaitement corrélées à charge athéromateuse |
| Signature de vieillissement biologique | Estimateurs d'âge épigénétiques et protéomiques, longueur des télomères, marqueurs de sénescence | Un estimateur de vieillissement biologique indique un changement moléculaire associé à l'âge plus important que ce qui est attendu pour l'âge chronologique | Mesures de recherche ; pas de seuil de traitement validé |
| ASCVD clinique prématurée | Événement survenant à un âge anormalement jeune selon la définition de l'étude ou de la recommandation utilisée | Maladie clinique plus précoce que les attentes de la population | Un événement est un critère d'évaluation discret, pas un taux |
1.1 Prévalence et incidence — avec une attention portée à la définition des cas
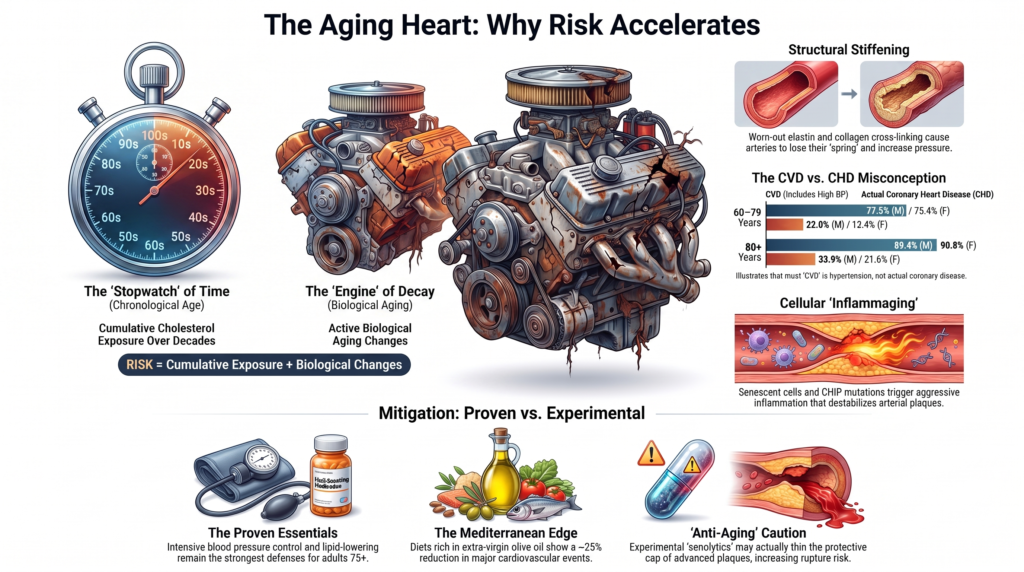
Les chiffres de prévalence des « maladies cardiovasculaires » chez les personnes âgées sont couramment cités sans la mise en garde définitionnelle qui les sous-tend. Dans la surveillance de l'American Heart Association, la catégorie composite des MCV inclut hypertension. En utilisant les données NHANES 2015-2018 telles que rapportées dans la surveillance de l'AHA, la prévalence des MCV entre 60 et 79 ans est de 77,5 % chez les hommes et de 75,4 % chez les femmes, passant à 89,4 % et 90,8 %, respectivement, à l'âge de 80 ans et plus [3]. En restreignant la définition de cas à maladie coronarienne dans les mêmes données, on obtient des chiffres nettement inférieurs : 22,0 % d'hommes et 13,4 % de femmes âgés de 60 à 79 ans, et 33,9 % et 21,6 % à 80 ans et plus [3]. Étant donné que cette revue concerne l'athérosclérose plutôt que la pression artérielle, les chiffres relatifs aux maladies coronariennes sont plus directement pertinents ; les estimations largement diffusées approchant les 86-90 % doivent être comprises comme incluant l'hypertension.
Le cycle NHANES 2015-2018 est utilisé car il fournit la comparaison stratifiée par sexe et par âge requise ici. Des données de surveillance plus récentes sont disponibles dans la mise à jour statistique 2026 [4]. Les taux de premiers événements cardiovasculaires par âge augmentent également de manière marquée au cours des dernières décennies de la vie [4]. Les taux absolus sont spécifiques au sexe, à la période calendaire, au mode de recensement et à la définition de cas, de sorte qu'aucun ensemble unique d'estimations ponctuelles n'est cité ici.
1.2 Le « paradoxe lipidique » chez les plus âgés
Une nuance épidémiologique chez les octogénaires et les nonagénaires est l'atténuation, et parfois l'inversion, des associations traditionnelles de facteurs de risque — ce que l'on appelle paradoxe lipidique, décrit sous une forme précoce il y a trois décennies [5] et toujours débattu [34]. Trois explications dominent et ne s'excluent pas mutuellement : causalité inverse et facteur de confusion par la maladie, car la fragilité, la tumeur maligne occulte, l'infection chronique, insuffisance cardiaque, et la dénutrition protéino-énergétique peuvent abaisser cholestérol [5]; la sélection des survivants, car les personnes les plus sensibles à l'athérogénèse induite par le LDL peuvent avoir subi de manière disproportionnée des événements ou être décédées avant la neuvième décennie ; et le risque concurrent, car une augmentation du risque de décès non athérosclérotique modifie les relations observées de cause spécifique et d'incidence cumulative.
L'atténuation d'une association observationnelle chez les plus âgés n'est pas une preuve contre LDL la causalité. Les preuves génétiques soutiennent la causalité du LDL tout au long de la vie, et les preuves issues d'essais randomisés sur les statines démontrent une réduction des événements vasculaires majeurs chez les personnes âgées, en particulier celles atteintes d'une maladie vasculaire établie [6,7]. La charge absolue de l'ASCVD reste la plus élevée chez les personnes âgées [3,4], reflétant un remodelage vasculaire associé à l'âge superposé à des décennies d'exposition aux lipoprotéines [2].
1.3 Modèles de risque et seuils biologiques
Les cadres de prédiction contemporains intègrent l'âge comme une covariable continue et ne spécifient pas de seuil biologique discret pour l'âge. Il s'agit d'une propriété de la structure du modèle plutôt que d'une conclusion sur la biologie vasculaire : l'absence de terme de seuil dans une équation de prédiction n'est pas la preuve qu'aucune inflexion biologique n'existe, et un coefficient d'âge fort n'est pas la preuve qu'il en existe une.
Tableau 2. Charge de morbidité stratifiée par âge et mécanismes illustratifs. Les valeurs de prévalence sont tirées de la surveillance de l'AHA [3] et ne sont affichées que pour les strates que la source rapporte directement ; un tiret cadratin indique qu'aucune valeur stratifiée par âge et par sexe directement rapportée n'était disponible. Les attributions d'âge sont illustratives et n'indiquent pas un début biologique, une exclusivité ou un système de stadification validé.
| Cohorte d'âge (années) | Prévalence des MCV, incluant l'hypertension [3] | Prévalence des cardiopathies coronariennes [3] | Mécanismes mis en évidence dans cette tranche d'âge (Sec.) | Manifestations courantes de l'ASCVD |
| 20-39 | — | — | Dysfonctionnement endothélial, épaississement intimal diffus, rétention lipidique précoce (2.1) | Stries lipidiques silencieuses, lésions précoces riches en lipides |
| 40-59 | — | — | Ce qui précède, plus l'exposition cumulative apoB à la migration des CMLV et au changement de phénotype (1, 2.2) | Stable angine, syndromes coronariens aigus |
| 60-79 | 77,5 % H / 75,4 % F | 22,0 % H / 13,4 % F | Ce qui précède, plus la sénescence vasculaire, la rigidification, les ROS mitochondriaux, calcification (2.1-2.4) | Infarctus du myocarde, accident vasculaire cérébral ischémique, claudication |
| 80+ | 89,4 % H / 90,8 % F | 33,9 % H / 21,6 % F | Ce qui précède, plus la prévalence croissante de la CHIP, l'accumulation élastine et le remodelage de la matrice, ainsi que l'altération de la réparation vasculaire associée à l'âge (2.5-2.6) | Maladie coronarienne multiviscérale complexe ; ischémique accident vasculaire cérébral; maladie athéroscléreuse périphérique ou multiterritoriale |
2. Mécanismes intrinsèques et extrinsèques du vieillissement vasculaire
2.1 Remodelage de la matrice extracellulaire, glycation et stress de cisaillement hémodynamique
Le vieillissement modifie les propriétés mécaniques des artères élastiques centrales, établissant une boucle de rétroaction biophysique proposée pour favoriser l'athérogénèse [8]. Le stress pulsatile chronique déclenche l'élastolyse, la régulation positive de l'élastase et l'effilochage des fibrilles d'élastine, avec un dépôt compensatoire de collagène et une réticulation [8]. L'exposition glycémique cumulative contribue à la formation et à l'accumulation de produits de glycation avancée (AGE) sur des structures à longue durée de vie protéines; ces modifications sont sujettes à un renouvellement lent plutôt qu'être strictement irréversibles [8]. La réticulation du collagène par les AGE altère la compliance [8], tandis que l'engagement AGE-RAGE active la signalisation endothéliale NF-kB et amplifie l'expression des molécules inflammatoires et d'adhésion [61]. L'accumulation d'AGE est l'un des contributeurs parmi d'autres à la rigidification artérielle liée à l'âge.
La conséquence hémodynamique est la rigidification, se manifestant par une augmentation de la vitesse de l'onde de pouls carotido-fémorale et de la pression systolique centrale, avec une pression diastolique chutant généralement au niveau de la population après la sixième décennie et un élargissement de la pression pulsée [8].
Les régions exposées à un stress de cisaillement endothélial (ESS) faible ou oscillatoire — la force de friction tangentielle du sang circulant, exprimée en dyn/cm2 — sont préférentiellement sujettes à l'athérosclérose [9]. Les plages d'ESS physiologiques et faibles rapportées varient selon le vaisseau, la méthodologie, l'espèce et la moyenne temporelle, et doivent être traitées comme des plages de référence expérimentales plutôt que comme des seuils universels. Des valeurs d'environ 15-70 dyn/cm2 ont été rapportées pour des segments relativement rectilignes sous un flux unidirectionnel pulsatile, tandis que les régions de flux perturbé aux bifurcations, courbures et parois externes des branches peuvent présenter des amplitudes moyennes dans le temps inférieures à environ 10-12 dyn/cm2 ou un ESS oscillatoire avec une moyenne temporelle proche de zéro [9]. Un ESS faible régule à la baisse l'eNOS, régule à la hausse VCAM-1 et ICAM-1, et facilite la rétention des lipoprotéines et la migration transendothéliale des monocytes [9].
Une nuance spécifique au vieillissement est importante. Le vieillissement dilate et rigidifie les artères [8], et les régions à faible ESS sont sujettes à l'athérosclérose [9], mais l'affirmation composite selon laquelle le vieillissement élargit le territoire à faible ESS n'a pas été clairement démontrée dans les études hémodynamiques humaines spécifiques au vieillissement. Les changements géométriques et mécaniques liés à l'âge peuvent étendre les zones à faible ESS ; tester cela directement dans des angioscanner coronaire cohortes stratifiées par âge avec la dynamique des fluides computationnelle serait instructif.
2.2 Signalisation locale de la rénine-angiotensine dans la paroi artérielle âgée
Deux faits sont couramment confondus dans la littérature secondaire et sont séparés ici. Premièrement, l'angiotensine II (Ang-II) de la paroi artérielle est régulée localement et peut différer considérablement des niveaux circulants [10]. Les mesures tissulaires et plasmatiques ne sont pas méthodologiquement équivalentes, cela doit donc être compris comme une séparation compartimentale plutôt que comme un simple rapport de concentration. Cette séparation est présente tout au long de la vie adulte et ne constitue pas en soi une augmentation liée à l'âge.
Deuxièmement, il a été rapporté que plusieurs composants du système rénine-angiotensine local — notamment l'angiotensinogène, l'activité de l'ECA et de la chymase, l'abondance de l'Ang-II et la signalisation du récepteur AT1 — augmentent dans le tissu artériel âgé à travers les modèles animaux et les études sur les tissus humains, alors que l'activité rénine plasmatique et l'Ang-II circulante ont tendance à diminuer avec l'âge [10,11]. L'augmentation intramurale associée à l'âge ne doit pas être confondue avec la différence compartimentale entre le tissu et le plasma.
L'Ang-II locale agit comme un agent mitogène et presseur, entraînant l'hypertrophie des cellules musculaires lisses vasculaires (CMLV), le changement de phénotype synthétique, la migration et métalloprotéinase matricielle la sécrétion, en particulier de la MMP-2 [10,11].
Dans le cadre d'un suivi longitudinal de 16 ans de la cohorte Malmö Diet and Cancer, la carotide commune moyenne épaisseur intima-media a progressé de 0,011 mm/an chez les hommes et de 0,010 mm/an chez les femmes, avec une progression plus rapide au niveau de la bifurcation (0,036 et 0,030 mm/an, respectivement) [12]. Environ 0,01 mm/an, soit 0,1 mm par décennie pour la carotide commune, constitue donc un résumé raisonnable de ces données longitudinales. Les études transversales de référence selon l'âge font état de différences inter-âges plus importantes [8,13], mais les quantités transversales et longitudinales ne doivent pas être converties arithmétiquement les unes dans les autres. L'EIM carotidienne intègre également l'hypertrophie médiale non athéroscléreuse et l'épaississement adaptatif de la paroi et constitue donc un indicateur structurel plutôt qu'une mesure directe de l'accumulation de plaque.
2.3 Sénescence cellulaire et phénotype sécrétoire associé à la sénescence
Les dommages à l'ADN, l'attrition des télomères et le stress chronique stress oxydatif régulent positivement les inhibiteurs de kinases cycline-dépendantes p16INK4a et p21CIP1/WAF1, produisant un arrêt réplicatif durable dans les cellules vasculaires cellules endothéliales et les CMLV [1,14]. Dans les échantillons d'athérectomie et d'endartériectomie humaine, les cellules présentant une positivité à la bêta-galactosidase associée à la sénescence ainsi que des télomères raccourcis se concentrent au niveau des sites athéroscléreux et sont largement absentes des tissus adjacents non malades [14]. Aucun des deux marqueurs n'est individuellement spécifique de la sénescence, ces résultats identifient donc un phénotype associé à la sénescence plutôt que d'identifier de manière définitive cellules sénescentes.
Les cellules sénescentes développent un phénotype sécrétoire associé à la sénescence (SASP) pro-inflammatoire, comprenant la sécrétion d' IL-6, d'IL-1bêta, de TNF-alpha, de MCP-1/CCL2 et d'enzymes dégradant la matrice telles que la MMP-2 et la MMP-9 [1,15]. Les données d'observation humaines montrent que les marqueurs associés à la sénescence se co-localisent avec les régions de lésions avancées et la calcification intra-plaque [14-16]. Les études animales montrent que le ciblage génétique ou pharmacologique des cellules sénescentes peut réduire la signalisation liée au SASP, la dégradation de la matrice, la calcification ou le dysfonctionnement vasculaire [15,45]. L'amincissement de la chape fibreuse et l'altération de la ré-endothélialisation sont des conséquences mécaniquement cohérentes, mais les séquences causales ne sont pas établies chez l'homme [15].
La sénescence dans la plaque n'est pas uniformément délétère. Les CMLV sont essentielles à la matrice et à la stabilité de la chape fibreuse, tandis que la sénescence des CMLV altère la réparation proliférative et productrice de matrice [15]. En conséquence, les effets de l'élimination des cellules sénescentes dépendent du stade et du modèle. Chez les souris Ldlr-/-, l'élimination génétique dirigée par p16 a réduit la charge de plaque et augmenté l'épaisseur de la chape, tandis que navitoclax a réduit la charge de plaque aortique [57]. Chez les souris Apoe-/-, l'élimination pilotée par p16 n'a pas réduit la charge de plaque, l'épaisseur de la chape ou la cœur nécrotique zone et a augmenté les cellules apoptotiques et inflammation, tandis que le navitoclax a réduit la taille des lésions sans augmenter l'épaisseur de la chape [58]. Chez les souris Apoe-/- présentant des lésions avancées et une hyperlipidémie persistante, le navitoclax a réduit les cellules dérivées des muscles lisses au sein de la chape fibreux, a diminué l'épaisseur de la chape et a augmenté la mortalité [59]. Ainsi, la sénolyse pharmacologique dans l'athérosclérose expérimentale avancée peut épuiser les cellules réparatrices de la chape et compromettre la stabilité de la plaque, ce qui nuance matériellement l'inférence thérapeutique.
2.4 Dysfonctionnement mitochondrial, mitophagie et inflammaging vasculaire
Dans les modèles murins de vieillissement vasculaire, le tissu artériel âgé présente une diminution du nombre de copies de l'ADNmt et une expression réduite des régulateurs du nombre de copies TFAM, PGC-1alpha et de l'hélicase de l'ADNmt Twinkle [17]. Ces changements s'accompagnent d'une réduction de la respiration mitochondriale, d'une diminution de la compliance et de la distensibilité carotidiennes, et d'une augmentation de la vitesse de l'onde de pouls aortique [17]. La surexpression transgénique de Twinkle augmente le nombre de copies d'ADNmt, améliore la respiration artérielle et retarde le vieillissement vasculaire dans ce modèle, alors que les souris mutantes pour la polymérase-gamma dont l'intégrité de l'ADNmt est dégradée vieillissent plus vite [17]. In ApoE-/- mice, related mitochondrial rescue reduces necrotic-core area and increases relative fibrous-cap thickness [18]. This evidence base is predominantly murine; equivalent longitudinal human vascular Twinkle data do not exist.
Damaged mitochondria are cleared through mitophagy. In the canonical PINK1/Parkin pathway, depolarization stabilizes PINK1 on the outer membrane and recruits Parkin, which ubiquitylates outer-membrane proteins including MFN1, MFN2, and VDAC1 and targets the organelle for autophagic-lysosomal degradation [19]. Parkin-independent pathways also exist.
The relationship between aging and mitophagic flux in the vessel wall is more complicated than a simple decline. In aged murine aorte, Parkin protein and mitophagy markers are increased alongside elevated IL-6 and impaired respiration, consistent with compensatory or stalled mitophagy responding to a rising burden of damaged organelles rather than simple pathway loss [19]. Increased pathway markers do not establish increased successful flux. Global autophagic capacity declines with age in many tissues, and available data are consistent with clearance becoming insufficient relative to damaged-organelle burden in the aged artery [50]. Persistent damaged mitochondria can generate mitochondrial espèces réactives de l'oxygène and release mitochondrial damage-associated molecular patterns, including unmethylated CpG mtDNA, into the cytosol [19].
Cytosolic mitochondrial damage-associated molecular patterns engage inflammasome NLRP3 and TLR9/MyD88 signaling. In the murine model in which this pathway was demonstrated, this signaling contributes to a feed-forward IL-6-associated inflammatory loop linking mitochondrial dysfunction to increased atherogenesis [19]. An equivalent longitudinal causal sequence has not been demonstrated in humans.
2.5 Clonal hematopoiesis of indeterminate potential (CHIP)
Clonal hematopoiesis of indeterminate potential (CHIP) denotes age-related acquisition of somatic mutations in leukemia-associated driver genes within hematopoietic stem and progenitor cells, traditionally operationalized by detection of a driver mutation at variant allele fraction (VAF) >=2% in the absence of persistent unexplained cytopenia and without a diagnosable hematologic neoplasm [20]. When persistent otherwise unexplained cytopenia coexists with clonality, current classifications designate clonal cytopenia of undetermined significance (CCUS), which carries a different malignant-progression risk [21]. The cardiovascular literature summarized here concerns CHIP, not CCUS. Prevalence rises from <1% below age 40 to approximately 10% among adults older than 70 in early sequencing cohorts, with higher estimates when deep sequencing detects clones below the 2% threshold [20]. The 2% VAF cutoff is an assay and reporting convention, not a biological boundary.
Dominant drivers include DNMT3A, TET2, and ASXL1, with JAK2 V617F less common but functionally distinctive [20,22]. In Tet2-deficient murine macrophages, loss of function augments IL-1beta and IL-6 signaling in association with NLRP3 inflammasome activation [23].
Effect sizes require precision. CHIP carriers had approximately 1.9- to 2.0-fold the risk of incident coronary heart disease in nested case-control analyses of the BioImage and Malmö Diet and Cancer cohorts and approximately 4-fold higher odds of early-onset myocardial infarction in ATVB and PROMIS [22]. The often-quoted ~12-fold figure applies specifically to JAK2 V617F carriers in the original cohort estimate, whereas DNMT3A, TET2, and ASXL1 were associated with roughly 1.7- to 2.0-fold risk [22]. It is gene-specific, not clone-size-specific, and should not be restated as “VAF above 10% confers a 12-fold increase.” Larger clones (VAF >=10%) are separately associated with greater cardiovascular and all-cause risk in observational cohorts, and CHIP carriers show higher coronary artery scores calciques than noncarriers [20,22].
Biological causality is supported in mice: in hyperlipidemic Ldlr-/- animals, reconstitution with Tet2-deficient bone marrow increases lesion size and necrotic-core burden [23]. These experiments establish that the mechanism can operate, not the magnitude or universality of a causal effect in humans.
In an exploratory genomic substudy of Chants, 338 sequenced participants (8.6%) carried clonal hematopoiesis; TET2 carriers appeared to derive greater MACE reduction from canakinumab than noncarriers [24]. This is hypothesis-generating subgroup evidence, not a demonstrated treatment-effect modifier.
Counter-evidence remains important. In a pooled analysis of 63,700 participants from five randomized cardiovascular outcome trials, CHIP carriage was not significantly associated with major cardiovascular events (adjusted HR 1.07, 95% CI 0.99-1.16) [25]. Dans le cohorte PESA, baseline clonal hematopoiesis was associated with subsequent de novo femoral atherosclerosis over approximately six years, whereas atherosclerotic burden did not measurably accelerate mutant-clone expansion over the same period [26]. These findings support a predominant direction from clonal hematopoiesis toward atherosclerosis while not excluding reciprocal effects in other settings. CHIP remains biologically compelling and experimentally supported; its independent prognostic value in intensively treated secondary-prevention populations is less certain than community-cohort literature implies.
2.6 Endothelial progenitor cells and proteotoxic stress
Circulating cell populations historically classified as cellules progénitrices endothéliales show age-associated reductions in number or function in some assays, but findings depend on assay and surface-marker phenotype [1]. “Endothelial progenitor cell” does not denote a single defined lineage. Many populations given that label are hematopoietic or angiogenic cells rather than bona fide endothelial progenitors, and endothelial colony-forming cells are not equivalent to CD34/KDR flow-cytometric or culture-based assays. The association between reduced progenitor measures and vascular dysfunction in older adults is reasonably consistent; the inference that progenitor failure causes impaired repair is not established.
Experimental and observational evidence also suggests that aging can compromise vascular protéostase: declining ubiquitin-proteasome activity and impaired chaperone function may permit accumulation of misfolded and aggregated proteins in endothelial cells and VSMCs, promoting proteotoxic stress, unfolded-protein responses, and ER-stress-mediated apoptosis [1]. Individual steps are better established in nonvascular tissue than in the human arterial wall, so this sequence is presented as a mechanistic model rather than a demonstrated human pathway.
Table 3. Mechanisms of vascular aging, mediators, and atherosclerosis-related phenotype or effect.
| Biological mechanism | Primary molecular mediators | Direct vascular consequence | Atherosclerosis-related phenotype or effect | Evidence tier (as cited) |
| Matrix degradation and AGE cross-linking [8,9] | Collagen cross-linking, AGE-RAGE, elastase, MMPs | Stiffening, rising PWV and systolic BP, reduced compliance | Lipoprotein retention and monocyte entry in low-ESS regions (<10-12 dyn/cm2 is a commonly used research definition; method-dependent) | Human observational + mechanistic |
| Local Ang-II signaling [10,11] | Locally regulated intramural Ang-II; ACE, chymase, AT1 | VSMC hypertrophy, synthetic switching, MMP-2 activation | Age-associated remodelage artériel; carotid IMT increases longitudinally by ~0.01 mm/yr in population data [12] | Animal + human tissue |
| Cellular senescence and SASP [1,14-16] | p16INK4a, p21CIP1, SA-beta-gal, MMP-2/9, IL-6, IL-1beta | Replicative arrest, ECM degradation, paracrine spread | Co-localization with calcified and advanced lesion regions in human tissue; causal effects primarily in animal models, with cap effects model- and stage-dependent | Human histology [14] + animal [15,45] |
| Mitochondrial dysfunction and dysregulated or insufficient mitophagic quality control [17-19,50] | Reduced mtDNA copy number, TFAM, PGC-1alpha, Twinkle; PINK1/Parkin dysregulation; mtDAMPs | Elevated mROS, NLRP3 and TLR9/MyD88 activation | Feed-forward IL-6/mROS signaling in animal models; reduced compliance; necrotic core [18] | Animal primary; human inferred |
| CHIP [20,22-24] | TET2, DNMT3A, ASXL1, JAK2 V617F (VAF >=2%) | Driver-dependent myeloid skewing, monocyte hyper-reactivity, IL-1beta/IL-6 excess | ~2x CHD; ~4x early-onset MI; JAK2 V617F ~12x CHD risk in the original cohort estimate; higher CAC; lesion growth in mice | Humain épidémiologie + causal animal model + longitudinal human imaging; prognostic magnitude heterogeneous in treated trial populations [25,26] |
| Progenitor decline and proteotoxicity [1] | Heterogeneous progenitor populations, telomere attrition, UPS dysfunction, UPR | Association with impaired endothelial repair; intracellular proteotoxicity | Barrier disruption and apoptosis (model, not demonstrated pathway) | Human observational, methodologically heterogeneous |
3. Therapeutic mitigation strategies
3.1 Nutritional therapeutics: the CORDIOPREV evidence
The randomized, single-blind Essai CORDIOPREV enrolled 1,002 patients with established coronary heart disease and followed them for a median of 7 years, comparing a Mediterranean dietary pattern enriched in extra-virgin huile d'olive (EVOO; 35% total fat, 22% monounsaturated fatty acids, <50% glucide) with a low-fat diet (28% fat, 12% monounsaturated fatty acids, >55% -omplex carbohydrate) [27,28]. The cohort had a mean age of 59.5 years (SD 8.7) and was 82.5% male [28], so extension to octogenarians is extrapolation. It. Is important to note that the low fat arm herein is substantially higher than other diets and is only slightly lower than the EVOO component.
Among 939 participants with baseline carotid imaging, the régime méditerranéen decreased common carotid IMT at 5 years (-0.027 +/- 0.008 mm; P<0.001) and maintained the reduction at 7 years (-0.031 +/- 0.008 mm; P<0.001) relative to baseline; the low-fat diet produced no change [27]. Maximum carotid plaque height was reduced in the Mediterranean arm relative to the low-fat arm across follow-up, whereas plaque number did not differ [27]. These are group-level structural changes. Common carotid IMT progression is not a validated surrogate for cardiovascular-event reduction; in the PROG-IMT individual-participant méta-analyse, IMT progression did not independently predict cardiovascular events [54].
Le CORDIOPREV primary endpoint was a prespecified composite of myocardial infarction, revascularisation, ischemic stroke, maladie artérielle périphérique, and cardiovascular death [28], not the same MACE definition used in many pharmacological trials. Events occurred in 198 participants: 87 in the Mediterranean arm and 111 in the low-fat arm (28.1 versus 37.7 per 1,000 person-years; log-rank P=0.039) [28]. Multivariable-adjusted rapports de risques instantanés across model specifications ranged from 0.719 (95% CI 0.541-0.957) to 0.753 (95% CI 0.568-0.998), corresponding to approximately 25-28% lower estimated hazard [28]. The upper confidence bound in the least favorable model approaches unity, and the trial was single-center and unblinded to participants.
Long-term consumption of the EVOO-rich Mediterranean diet was also associated with slower decline in estimated filtration glomérulaire rate, with a larger difference among participants with type 2 diabetes or mild renal impairment [29]. This is a secondary renal-function outcome, not a demonstrated renoprotective clinical effect. MEDLIFE analyses are observational within the randomized cohort and are discussed in Section 3.4.
CORDIOPREV tested a whole dietary pattern and cannot attribute effects to isolated EVOO components. Biomarqueur substudies demonstrate modulation of circulating AGEs in association with IMT change but do not establish a component-specific mechanism [31]. Assertions that individual polyphénols suppress SASP secretion require separate primary experimental evidence and are not supported by the essai clinique lui-même.
3.2 Pharmacological interventions
The March 2026 ACC/AHA/Multisociety Dyslipidémie Guideline replaced the 2018 blood cholesterol guideline. It adopts the Équations PREVENT pour guider les décisions de traitement hypolipémiant en prévention primaire, rétablit les objectifs de traitement pour le LDL-C et le non-HDL-C avec des cibles plus basses pour les groupes à risque plus élevé, élargit le rôle du score calcique coronarien pour l'évaluation du risque reclassement, recommande de mesurer lipoprotéine(a) au moins une fois, et stipule qu'après l'âge de 75 ans, une pharmacothérapie abaissant le LDL-C peut être envisagée en complément des interventions sur le mode de vie pour réduire le risque d'ASCVD [32]. Ainsi, la population de plus de 75 ans ne manque pas de recommandations contemporaines ; ce qui reste limité, ce sont les preuves randomisées dédiées traitant spécifiquement de l'initiation des statines en prévention primaire après l'âge de 75 ans.
Dans la méta-analyse de la Cholesterol Treatment Trialists’ Collaboration portant sur 28 essais, le traitement par statine a produit une réduction proportionnelle significative des événements vasculaires majeurs par réduction de 1,0 mmol/L du LDL-C chez les participants de plus de 75 ans présentant une maladie vasculaire préexistante, sans preuve que le bénéfice proportionnel disparaisse avec l'âge [7]. Des taux d'événements de base plus élevés peuvent traduire des effets relatifs préservés en bénéfices absolus plus importants, bien que le bénéfice réalisé dépende du risque concurrent, adhésion, et de l'horizon thérapeutique [7,34].
Les preuves randomisées dédiées à la prévention primaire après l'âge de 75 ans restent limitées. L'étude STAREE (NCT02099123) a randomisé 9 971 Australiens vivant dans la communauté âgés de >=70 ans (moyenne 74,7 ; 40 % >=75 ; 52 % de femmes ; LDL-C basal moyen 126 mg/dL) sans maladie cardiovasculaire clinique, diabète ou démence pour recevoir atorvastatine 40 mg ou placebo, avec des critères d'évaluation co-primaires de survie sans incapacité et d'événements cardiovasculaires majeurs [35]. Le recrutement s'est déroulé de juillet 2015 à mars 2023. Au 13 août 2026, aucun rapport de résultat primaire évalué par des pairs n'avait été publié.
PREVENTABLE (NCT04262206) randomise 20 000 adultes américains âgés de >=75 ans sans maladie cardiovasculaire cliniquement évidente, incapacité ou démence pour recevoir de l'atorvastatine 40 mg ou un placebo sur environ 100 sites. Son critère d'évaluation principal est la survie sans nouvelle démence ni incapacité persistante ; les événements cardiovasculaires sont des critères d'évaluation secondaires [36]. Aucun résultat primaire évalué par des pairs n'avait été publié au 13 août 2026. L'asymétrie des critères d'évaluation est importante : le critère principal de PREVENTABLE est un composite fonctionnel gériatrique plutôt qu'un MACE conventionnel. L'US Preventive Services Task Force continue de juger les preuves insuffisantes pour évaluer les bénéfices et les risques de l'initiation des statines pour la prévention primaire chez les adultes de 76 ans et plus [37].
Un essai français pragmatique, ouvert et de non-infériorité distinct de 2026 a porté sur l'arrêt plutôt que sur l'initiation. Parmi 1 160 adultes âgés de >=75 ans ayant pris une statine pendant au moins un an en prévention primaire et n'ayant aucun antécédent d'ASCVD, le taux à trois ans de mortalité toutes causes confondues était de 7,2 % après l'arrêt contre 7,9 % avec la poursuite, respectant le critère de non-infériorité prédéfini [55]. Cette découverte n'établit pas l'équivalence des événements cardiovasculaires, ne répond pas à la question de l'initiation et doit être interprétée à la lumière de la conception en ouvert et d'une mortalité plus faible que prévu.
Les modifications pharmacocinétiques liées à l'âge sont hétérogènes. La réduction de l'eau corporelle totale et masse maigre, la diminution du volume hépatique fonctionnel et le déclin de la fonction rénale peuvent altérer la distribution et la clairance [33,38]. La clairance rénale contribue davantage pour plusieurs statines hydrophiles, alors que l'atorvastatine et la simvastatine dépendent principalement du métabolisme hépatique et de la gestion médiée par les transporteurs [38]. Les adultes plus âgés signalent plus fréquemment des symptômes musculaires associés aux statines dans des contextes observationnels, mais cela n'établit pas une toxicité musculaire attribuable aux statines plus importante car la multimorbidité, les interactions médicamenteuses, les symptômes musculo-squelettiques de base et les méthodes de recensement diffèrent [38]. Le SAMS-CI peut soutenir une évaluation structurée [39]. Dans le SAMSON essai croisé de type n-de-1, la majeure partie de l'excès de charge symptomatique que les participants attribuaient aux statines a également été observée pendant l'exposition au placebo [40]. Les options de prise en charge incluent la réduction de la dose, posologie un jour sur deux, le changement de molécule et le traitement d'appoint non statinique [38]. Dans Jupiter, rosuvastatine était associé à une augmentation relative de 28 % du diabète incident chez les participants présentant au moins un diabète majeur facteur de risque, sans excès significatif chez ceux ne présentant pas de tels facteurs de risque ; les événements vasculaires et les décès évités ont dépassé les cas de diabète incident dans cette population [41].
CANTOS a démontré que le canakinumab trimestriel réduisait les événements cardiovasculaires récurrents chez les patients après un infarctus du myocarde avec une hsCRP >= 2 mg/L, indépendamment de la baisse des lipides [42]. Une analyse secondaire a associé des réductions plus importantes de la hsCRP sous traitement à une réduction plus importante des événements, mais comme elle a été stratifiée selon la réponse post-randomisation, elle ne définit pas de stratégie de biomarqueur prédictif [60]. Le canakinumab a augmenté les infections mortelles et n'est pas approuvé pour une indication cardiovasculaire.
LoDoCo2 a montré que colchicine 0,5 mg une fois par jour réduisait son critère primaire point de terminaison composite dans la maladie coronarienne chronique (HR 0,69, IC à 95 % 0,57-0,83) [43], avec un excès numérique de décès non cardiovasculaires qui reste incomplètement expliqué. En revanche, CLEAR SYNERGY (OASIS 9) n'a trouvé aucune réduction des décès cardiovasculaires, des infarctus du myocarde récurrents, des accidents vasculaires cérébraux ou de la revascularisation induite par l'ischémie après un IDM aigu traité par ICP : 9,1 % contre 9,3 % avec le placebo (HR 0,99, IC à 95 % 0,85-1,16 ; P=0,93) [56]. Le discordance ne soutient pas une thèse de bénéfice uniforme. Des différences dans la phase de la maladie, le schéma posologique, le traitement de fond, les taux d'événements et la conduite des essais ont été proposées mais non établies comme explications.
L'innocuité de la colchicine est particulièrement pertinente dans la polypharmacie gériatrique. L'insuffisance rénale ou hépatique et l'utilisation concomitante d'inhibiteurs puissants du CYP3A4 ou de la glycoprotéine P affectent sensiblement la toxicité et le dosage. Les médicaments en interaction comprennent la clarithromycine, plusieurs antifongiques azolés, le vérapamil, le diltiazem et la ciclosporine ; l'étiquetage actuel du produit et les directives de 2023 sur la maladie coronarienne chronique doivent être consultés [44]. Les directives attribuent à la colchicine à faible dose une recommandation de classe 2b dans la maladie coronarienne chronique [44]. LoDoCo2 n'a pas sélectionné les patients en fonction de la hsCRP ou d'un autre biomarqueur inflammatoire ; il ne doit donc pas être décrit comme étant dirigé par un biomarqueur.
3.3 Stratégies géroprotectrices : état préclinique
Toutes les approches de cette section sont précliniques ou en phase précoce en ce qui concerne les critères d'évaluation de l'athérosclérose. Aucune n'est cliniquement indiquée pour l'athérosclérose.
Le dasatinib plus la quercétine et le navitoclax, un inhibiteur de la famille BCL-2, peuvent induire préférentiellement l'apoptose dans certaines populations de cellules sénescentes. « Sénolytique » n'est pas un mécanisme avec un effet de classe prévisible : ces agents diffèrent substantiellement par leur cible moléculaire et par les populations de cellules sénescentes qu'ils épuisent. Chez les souris âgées et athéroscléreuses, un traitement sénolytique chronique peut atténuer le dysfonctionnement vasomoteur et réduire la calcification aortique ainsi que la rigidité intrinsèque de la paroi [45]. Cependant, les effets sur la stabilité de la plaque dépendent du stade et du modèle. Dans les lésions avancées, le navitoclax a réduit les cellules de la chape fibreuse dérivées des muscles lisses, diminué l'épaisseur de la chape et augmenté la mortalité, ce qui contredit les rapports antérieurs faisant état d'un épaississement de la chape [57-59]. L'expérience humaine est limitée à de petites études ouvertes et de phase précoce dans la fibrose pulmonaire idiopathique [46] et diabétique maladie rénale [47], avec des critères d'évaluation portant sur la fonction physique ou la charge de cellules sénescentes. Aucun essai humain n'a testé un sénolytique par rapport à un critère clinique d'athérosclérose.
La spermidine orale a amélioré la vitesse de l'onde de pouls aortique et la dilatation endothéliale médiée par l'oxyde nitrique, et a réduit les AGE aortiques, le collagène I, la nitrotyrosine et le superoxyde chez les souris âgées [48]. Chez les souris hyperlipidémiques âgées, la spermidine a atténué le dysfonctionnement mitochondrial et l'athérogenèse [19]. Chez les souris ApoE-/-, la spermidine a réduit la formation du noyau nécrotique et l'accumulation de lipides sans modifier la taille de la plaque ni sa composition cellulaire, et l'effet nécessitait des muscles lisses autophagie [49].
La metformine a été proposée comme agent géroprotecteur, et le concept Targeting Aging with Metformin (TAME) reste un cadre pour tester si une intervention sur la biologie du vieillissement peut retarder la multimorbidité [51]. TAME reste une proposition de conception plutôt qu'une étude achevée, et aucune donnée d'efficacité de TAME n'avait été publiée au 13 août 2026. Aucune preuve clinique ne démontre que la metformine améliore les résultats athéroscléreux par un mécanisme géroprotecteur distinct. Les inhibiteurs de mTOR atténuent les ROS mitochondriales et modulent le SASP dans les systèmes modèles, mais les preuves spécifiques au système vasculaire sont plus limitées et les rapalogues entraînent des effets immunosuppresseurs et dyslipidémiques qui ne sont pas négligeables chez les personnes âgées.
3.4 Atténuation hémodynamique et du mode de vie
Le stress psychosocial est associé à des résultats cardiovasculaires indésirables par l'interaction de voies comportementales, autonomes, neuroendocriniennes, inflammatoires et hémodynamiques [62]. La contribution des mécanismes individuels de vieillissement vasculaire chez l'homme reste incertaine.
Le contrôle de la pression artérielle bénéficie d'un soutien randomisé direct chez les personnes âgées. Dans l'étude HYVET, antihypertenseur le traitement des patients âgés de 80 ans et plus a réduit les accidents vasculaires cérébraux, l'insuffisance cardiaque et la mortalité toutes causes confondues [52]. Dans le SPRINT sous-groupe âgé de >=75 ans, le ciblage systolique intensif a réduit les événements cardiovasculaires majeurs et la mortalité toutes causes confondues, avec des résultats globalement cohérents à travers les strates de fragilité [53]. Le traitement intensif nécessite une surveillance de l'hypotension, des syncopes, des anomalies électrolytiques et de l'insuffisance rénale aiguë ; SPRINT n'a pas démontré d'excès de chutes traumatisantes [53]. L'inhibition du système rénine-angiotensine-aldostérone réduit en outre la signalisation de l'Ang-II et peut affecter favorablement le remodelage vasculaire et l'hémodynamique centrale [8,10], mais HYVET et SPRINT n'établissent pas que ces mécanismes de vieillissement vasculaire sont à l'origine du bénéfice clinique.
Dans une analyse prospective sur cinq ans de 851 participants à CORDIOPREV, une forte adhésion au score MEDLIFE (>13 points) était associée à une probabilité ajustée plus faible de développer syndrome métabolique (OR 0,37, IC à 95 % 0,19-0,75) et à une probabilité plus élevée d'inverser un syndrome métabolique préexistant (OR 2,08, IC à 95 % 1,11-3,91) par rapport au groupe à faible adhésion (<12 points) [30]. Il s'agit d'associations observationnelles au sein d'une cohorte randomisée : les participants n'ont pas été randomisés pour l'indice de mode de vie, l'adhésion a été autodéclarée, et confusion résiduelle est probable. Une activité aérobique régulière est associée à une meilleure préservation de fonction endothéliale chez les personnes âgées [1]. Les mécanismes proposés — incluant la signalisation eNOS liée au cisaillement, la baisse des cytokines inflammatoires circulantes et l'amélioration du contrôle de la qualité mitochondriale — sont principalement étayés par des études physiologiques et animales plutôt que par des données randomisées sur les résultats vasculaires.
Tableau 4. Stratégies d'atténuation par domaine, mécanisme, résultat et niveau de preuve. Les étiquettes de niveau de preuve décrivent les sources citées dans chaque ligne.
| Domaine | Intervention | Mécanisme ciblé | Résultat principal | Evidence tier (as cited) |
| Nutritionnel [27-29,31] | Modèle alimentaire méditerranéen riche en huile d'olive vierge extra | Effets anti-inflammatoires et endothéliaux du modèle global ; modulation des AGE | HR ajusté de CORDIOPREV 0,719-0,753 (risque estimé inférieur de ~25-28 %) pour le critère composite cardiovasculaire prédéfini ; EIM-CC -0,031 mm à 7 ans (résultat structurel au niveau du groupe, pas un substitut d'événement validé) ; déclin plus lent du DFGe en tant que critère secondaire | ECR (âge moyen 59,5 ans ; extrapolation aux personnes âgées) |
| Gestion des lipides [7,32,35-38,55] | Modérée/statine à haute intensité et autres traitements hypolipémiants selon les besoins | HMG-CoA réductase inhibition, baisse de l'apoB, stabilisation de plaque | Bénéfice établi en prévention secondaire chez les personnes âgées ; la directive de 2026 permet d'envisager une pharmacothérapie hypocholestérolémiante (LDL-C) après 75 ans ; essais d'initiation dédiés en attente ; l'essai d'arrêt n'a pas établi d'équivalence cardiovasculaire ni répondu à la question de l'initiation | ECR/méta-analyse + recommandation actuelle |
| Anti-inflammatoire [42-44,56] | Colchicine 0,5 mg par jour ; canakinumab (non approuvé pour un usage CV) | Signalisation inflammatoire dépendante des microtubules ; voies liées à l'IL-1bêta/NLRP3 | LoDoCo2 : HR 0,69 dans la maladie coronarienne chronique ; CLEAR SYNERGY : 9,1 % contre 9,3 % après un IDM ; aucun des deux essais sur la colchicine n'a été sélectionné par biomarqueur | ECR (discordant) + recommandation (Classe 2b) |
| Géroprotecteur [15,19,45-51,57-59] | Sénolytiques, spermidine, metformine, rapalogues | Clairance des cellules sénescentes, modulation de l'autophagie/mitophagie, inhibition de mTOR | Les effets précliniques incluent une réduction du noyau nécrotique, de la calcification ou du dysfonctionnement vasomoteur ; les effets sur la chape dépendent du stade et du modèle et sont contradictoires ; aucun bénéfice démontré sur les résultats athéroscléreux chez l'humain | Préclinique ; phase précoce chez l'humain pour d'autres indications |
| Hémodynamique [8,10,52,53] | Traitement antihypertenseur ; inhibition de l'ECA/ARA | Baisse de la PA ; blocage de la signalisation intramurale de l'Ang-II | Sous-groupe HYVET et SPRINT >=75 : réduction des événements cliniques et de la mortalité | ECR + mécanistique |
| Mode de vie [1,30] | Adhésion au MEDLIFE, exercice aérobie | Signalisation favorable liée au cisaillement endothélial, régulation positive de l'eNOS, réduction de la inflammaging | Associations observationnelles MEDLIFE : syndrome métabolique incident OR 0,37 ; inversion OR 2,08 | Observationnel au sein d'une cohorte randomisée |
4. Limites
Premièrement, il s'agit d'une revue narrative. Les sources ont été sélectionnées pour leur représentativité plutôt que par un protocole de recherche et de sélection prédéfini, et un biais de sélection vers la littérature mécanistique bien citée ne peut être exclu.
Deuxièmement, l'architecture mécanistique du vieillissement vasculaire repose substantiellement sur des travaux menés sur des rongeurs et des primates non humains. Pour plusieurs voies, les preuves humaines restent principalement des données tissulaires transversales, des biomarqueurs ou des données associatives plutôt qu'une intervention longitudinale directe.
Troisièmement, les preuves diététiques randomisées étayant la section 3.1 proviennent d'un essai monocentrique portant sur une cohorte majoritairement masculine et d'âge moyen, et sa généralisation aux populations gériatriques est inférentielle.
Quatrièmement, la littérature sur la CHIP reste mouvante. Les données animales causales sont solides, les associations de cohortes communautaires et de population sont robustes, et les données de population d'essais traités sont comparativement nulles. L'hétérogénéité des critères de jugement, la composition des clones, le traitement de fond, puissance statistique, et la sélection dans les essais randomisés diffèrent toutes à travers ces ensembles de données ; attribuer la discordance à une seule explication serait prématuré.
Cinquièmement, l'EIM carotidienne est utilisée comme indicateur structurel, mais il n'a pas été démontré que la progression de l'EIM prédit les événements de manière indépendante dans une méta-analyse de participants individuels [54] ; la régression structurelle ne doit pas être assimilée à une réduction des événements.
5. Conclusions
L'incidence des événements athéroscléreux cliniques augmente fortement avec l'âge [4]. Les mécanismes vasculaires liés à l'âge peuvent contribuer à une maladie clinique plus précoce et à une charge athéroscléreuse plus importante que ce qui serait prédit par les seuls facteurs de risque conventionnels mesurés — deux des phénotypes opérationnels définis dans la section 1.0. La question de savoir si le taux longitudinal d'accumulation de plaque humaine s'accélère lui-même avec l'âge chronologique reste non démontrée. L'augmentation de l'incidence des événements chez les adultes plus âgés est mieux comprise comme des processus vasculaires associés à l'âge superposés à l'exposition cumulative à l'apoB plutôt que comme le remplacement de l'athérogenèse médiée par les lipoprotéines [2,6].
Dans la paroi des vaisseaux vieillissants, la dégradation de la matrice, la réticulation des AGE, l'altération de la signalisation intramurale de l'angiotensine II, le dysfonctionnement mitochondrial, l'altération du contrôle de la qualité mitochondriale et la sénescence cellulaire constituent des voies candidates ou soutenues expérimentalement capables de favoriser l'athérogenèse ou de contribuer à des caractéristiques associées à la vulnérabilité des plaques [16]. La force des preuves n'est pas uniforme : les données histologiques et tissulaires humaines soutiennent les voies de la matrice, de l'angiotensine-II et de la sénescence, tandis que les preuves concernant les mitochondries et la mitophagie sont principalement murines et manquent d'un équivalent longitudinal vasculaire humain.
La mutation somatique liée à l'âge dans les cellules souches hématopoïétiques, se manifestant sous forme de CHIP, peut favoriser la signalisation inflammatoire dépendante des moteurs et est causalement suffisante pour accélérer l'athérogenèse dans des modèles expérimentaux. L'imagerie humaine soutient une direction prédominante de l'hématopoïèse clonale vers l'athérosclérose, sans exclure une contribution réciproque, tandis que le poids pronostique indépendant de la CHIP dans les populations humaines traitées de manière intensive reste contesté [22-26].
L'atténuation est multimodale. CORDIOPREV soutient un modèle de régime méditerranéen en prévention secondaire mais n'était pas un essai gériatrique [27,28]. Le traitement par statines a un bénéfice établi en prévention secondaire chez les personnes âgées, et les recommandations multisociétales de 2026 indiquent que la pharmacothérapie abaissant le cholestérol LDL peut être envisagée après 75 ans en complément d'une intervention sur le mode de vie ; les études STAREE et PREVENTABLE visent à éclairer l'incertitude subsistant en matière de prévention primaire [32,35,36]. La colchicine à faible dose a réduit les événements dans l'étude LoDoCo2 dans la maladie coronarienne chronique, mais a été neutre dans l'étude CLEAR SYNERGY après un infarctus du myocarde [43,56]. La baisse de la pression artérielle bénéficie d'un soutien direct issu d'essais randomisés chez les adultes âgés de 75 ans et plus [52,53]. Les stratégies sénothérapeutiques et axées sur la mitophagie restent expérimentales, sans bénéfice clinique démontré sur les résultats athéroscléreux chez l'homme [15,19,45-51,57-59].
La prise en charge actuelle reste donc centrée sur la réduction de l'exposition aux lipoprotéines contenant de l'apoB, le contrôle de la pression artérielle, l'évitement et le sevrage tabagique, la gestion du diabète et des risques métaboliques associés le cas échéant, la qualité de l'alimentation et l'activité physique. La colchicine à faible dose peut être envisagée chez des patients sélectionnés de manière appropriée atteints d'une maladie coronarienne chronique, conformément aux recommandations contemporaines et aux contre-indications spécifiques au patient.
Déclarations
Financement. Ce travail n'a reçu aucune subvention spécifique d'un organisme de financement des secteurs public, commercial ou à but non lucratif.
Conflits d'intérêts. L'auteur ne déclare aucun conflit d'intérêts.
Disponibilité des données. Non applicable. Cet article est une revue narrative et ne rapporte aucune donnée originale au niveau des participants.
Approbation éthique. Non applicable. Cette revue narrative n'a impliqué aucun recrutement original de participants humains ou d'animaux, ni aucune génération de données identifiables au niveau des participants.
Utilisation de l'IA générative. L'auteur a utilisé un modèle de langage étendu pour l'aider dans la rédaction, la révision et le formatage des références. L'auteur a examiné et vérifié tout le contenu, est responsable de toutes les affirmations scientifiques et citations, et assume l'entière responsabilité de l'intégrité et de l'exactitude du travail soumis.
Références
- Head T, Daunert S, Goldschmidt-Clermont PJ. The aging risk and atherosclerosis: a fresh look at arterial homeostasis. Front Genet. 2017;8:216.
- Tyrrell DJ, Goldstein DR. Ageing and atherosclerosis: vascular intrinsic and extrinsic factors and potential role of IL-6. Nat Rev Cardiol. 2021;18(1):58-68.
- Virani SS, Alonso A, Aparicio HJ, Benjamin EJ, Bittencourt MS, Callaway CW, et al. Heart disease and stroke statistics-2021 update: a report from the American Heart Association. Circulation. 2021;143(8):e254-e743.
- Palaniappan LP, Allen NB, Almarzooq ZI, Anderson CAM, Arora P, Avery CL, et al. 2026 heart disease and stroke statistics: a report of US and global data from the American Heart Association. Circulation. 2026;153(9):e275-e906.
- Hazzard WR, Ettinger WH Jr. Aging and atherosclerosis: changing considerations in cardiovascular disease prevention as the barrier to immortality is approached in old age. Am J Geriatr Cardiol. 1995;4(4):16-36.
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472.
- Cholesterol Treatment Trialists’ Collaboration. Efficacy and safety of statin therapy in older people: a meta-analysis of individual participant data from 28 randomised controlled trials. Lancet. 2019;393(10170):407-415.
- Fleg JL, Strait J. Age-associated changes in cardiovascular structure and function: a fertile milieu for future disease. Heart Fail Rev. 2012;17(4-5):545-554.
- Chatzizisis YS, Coskun AU, Jonas M, Edelman ER, Feldman CL, Stone PH. Role of endothelial shear stress in the natural history of coronary atherosclerosis and vascular remodeling: molecular, cellular, and vascular behavior. J Am Coll Cardiol. 2007;49(25):2379-2393.
- Lakatta EG, Wang M, Najjar SS. Arterial aging and subclinical arterial disease are fundamentally intertwined at macroscopic and molecular levels. Med Clin North Am. 2009;93(3):583-604.
- Wang M, Takagi G, Asai K, et al. Aging increases aortic MMP-2 activity and angiotensin II in nonhuman primates. Hypertension. 2003;41(6):1308-1316.
- Rosvall M, Persson M, Östling G, et al. Risk factors for the progression of carotid intima-media thickness over a 16-year follow-up period: the Malmö Diet and Cancer Study. Atherosclerosis. 2015;239(2):615-621.
- Ebrahim S, Papacosta O, Whincup P, et al. Carotid plaque, intima-media thickness, cardiovascular risk factors, and prevalent cardiovascular disease in men and women: the British Regional Heart Study. Stroke. 1999;30(4):841-850.
- Minamino T, Miyauchi H, Yoshida T, Ishida Y, Yoshida H, Komuro I. Endothelial cell senescence in human atherosclerosis: role of telomere in endothelial dysfunction. Circulation. 2002;105(13):1541-1544.
- Molnár ÁÁ, Pásztor DT, Tarcza Z, Merkely B. Cells in atherosclerosis: focus on cellular senescence from basic science to clinical practice. Int J Mol Sci. 2023;24(24):17129.
- Chakrabarti A, Goldstein DR, Sutton NR. Age-associated arterial calcification: the current pursuit of aggravating and mitigating factors. Curr Opin Lipidol. 2020;31(5):265-272.
- Foote K, Reinhold J, Yu EPK, Figg NL, Finigan A, Murphy MP, et al. Restoring mitochondrial DNA copy number preserves mitochondrial function and delays vascular aging in mice. Aging Cell. 2018;17(4):e12773.
- Yu EPK, Reinhold J, Yu H, et al. Mitochondrial respiration is reduced in atherosclerosis, promoting necrotic core formation and reducing relative fibrous cap thickness. Arterioscler Thromb Vasc Biol. 2017;37(12):2322-2332.
- Tyrrell DJ, Blin MG, Song J, et al. Age-associated mitochondrial dysfunction accelerates atherogenesis. Circ Res. 2020;126(3):298-314.
- Jaiswal S, Fontanillas P, Flannick J, et al. Age-related clonal hematopoiesis associated with adverse outcomes. N Engl J Med. 2014;371(26):2488-2498.
- Khoury JD, Solary E, Abla O, et al. The 5th edition of the World Health Organization classification of haematolymphoid tumours: myeloid and histiocytic/dendritic neoplasms. Leukemia. 2022;36(7):1703-1719.
- Jaiswal S, Natarajan P, Silver AJ, et al. Clonal hematopoiesis and risk of atherosclerotic cardiovascular disease. N Engl J Med. 2017;377(2):111-121.
- Fuster JJ, MacLauchlan S, Zuriaga MA, et al. Clonal hematopoiesis associated with TET2 deficiency accelerates atherosclerosis development in mice. Science. 2017;355(6327):842-847.
- Svensson EC, Madar A, Campbell CD, et al. TET2-driven clonal hematopoiesis and response to canakinumab: an exploratory analysis of the CANTOS randomized clinical trial. JAMA Cardiol. 2022;7(5):521-528.
- Marston NA, Pirruccello JP, Melloni GEM, et al. Clonal hematopoiesis, cardiovascular events and treatment benefit in 63,700 individuals from five TIMI randomized trials. Nat Med. 2024;30(9):2641-2647.
- Díez-Díez M, Ramos-Neble BL, de la Barrera J, et al. Unidirectional association of clonal hematopoiesis with atherosclerosis development. Nat Med. 2024;30(10):2857-2866.
- Jimenez-Torres J, Alcala-Diaz JF, Torres-Peña JD, et al. Mediterranean diet reduces atherosclerosis progression in coronary heart disease: an analysis of the CORDIOPREV randomized controlled trial. Stroke. 2021;52(11):3440-3449.
- Delgado-Lista J, Alcala-Diaz JF, Torres-Peña JD, et al.; CORDIOPREV Investigators. Long-term secondary prevention of cardiovascular disease with a Mediterranean diet and a low-fat diet (CORDIOPREV): a randomised controlled trial. Lancet. 2022;399(10338):1876-1885.
- Podadera-Herreros A, Alcala-Diaz JF, Gutierrez-Mariscal FM, et al. Long-term consumption of a Mediterranean diet or a low-fat diet on kidney function in coronary heart disease patients: the CORDIOPREV randomized controlled trial. Clin Nutr. 2022;41(2):552-559.
- Romero-Cabrera JL, Garcia-Rios A, Sotos-Prieto M, et al. Adherence to a Mediterranean lifestyle improves metabolic status in coronary heart disease patients: a prospective analysis from the CORDIOPREV study. J Intern Med. 2023;293(5):574-588.
- Gutierrez-Mariscal FM, Lopez-Moreno A, Torres-Peña JD, et al. Modulation of circulating levels of advanced glycation end products and its impact on intima-media thickness of both common carotid arteries: CORDIOPREV randomised controlled trial. Cardiovasc Diabetol. 2024;23(1):361.
- Blumenthal RS, Morris PB, Gaudino M, Johnson HM, Anderson TS, Bittner VA, et al. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA guideline on the management of dyslipidemia: a report of the American College of Cardiology/American Heart Association Joint Committee on Clinical Practice Guidelines. J Am Coll Cardiol. 2026;87(19):2624-2757.
- Nguyen TN, Woodward M, Butt JH, McMurray JJV, Lip GYH, Kaski JC. Optimizing cardiovascular pharmacotherapy in older adults with frailty. Nat Rev Cardiol. 2026;23:433-443.
- Baratta F, Moscucci F, Lospinuso I, Cocomello N, Bruno G, Cangemi R, et al. Lipid-lowering therapy and cardiovascular prevention in elderly. Drugs. 2025;85(6):801-812.
- Zoungas S, Curtis A, Tonkin A, et al. Baseline characteristics of participants in STAREE: a randomized trial for primary prevention of cardiovascular disease events and prolongation of disability-free survival in older people. J Am Heart Assoc. 2024;13(23):e036357.
- Joseph J, Pajewski NM, Dolor RJ, et al.; PREVENTABLE Trial Research Group. Pragmatic evaluation of events and benefits of lipid lowering in older adults (PREVENTABLE): trial design and rationale. J Am Geriatr Soc. 2023;71(6):1701-1713.
- US Preventive Services Task Force. Statin use for the primary prevention of cardiovascular disease in adults: US Preventive Services Task Force recommendation statement. JAMA. 2022;328(8):746-753.
- Stone J, Kumar M, Orkaby AR. The role of statin therapy in older adults: best practices and unmet challenges. Expert Rev Cardiovasc Ther. 2024;22(7):301-311.
- Rosenson RS, Miller K, Bayliss M, et al. The Statin-Associated Muscle Symptom Clinical Index (SAMS-CI): revision for clinical use, content validation, and inter-rater reliability. Cardiovasc Drugs Ther. 2017;31(2):179-186.
- Wood FA, Howard JP, Finegold JA, et al. N-of-1 trial of a statin, placebo, or no treatment to assess side effects. N Engl J Med. 2020;383(22):2182-2184.
- Ridker PM, Pradhan A, MacFadyen JG, Libby P, Glynn RJ. Cardiovascular benefits and diabetes risks of statin therapy in primary prevention: an analysis from the JUPITER trial. Lancet. 2012;380(9841):565-571.
- Ridker PM, Everett BM, Thuren T, et al.; CANTOS Trial Group. Antiinflammatory therapy with canakinumab for atherosclerotic disease. N Engl J Med. 2017;377(12):1119-1131.
- Nidorf SM, Fiolet ATL, Mosterd A, et al.; LoDoCo2 Trial Investigators. Colchicine in patients with chronic coronary disease. N Engl J Med. 2020;383(19):1838-1847.
- Virani SS, Newby LK, Arnold SV, et al. 2023 AHA/ACC/ACCP/ASPC/NLA/PCNA guideline for the management of patients with chronic coronary disease. Circulation. 2023;148(9):e9-e119.
- Roos CM, Zhang B, Palmer AK, et al. Chronic senolytic treatment alleviates established vasomotor dysfunction in aged or atherosclerotic mice. Aging Cell. 2016;15(5):973-977.
- Justice JN, Nambiar AM, Tchkonia T, et al. Senolytics in idiopathic pulmonary fibrosis: results from a first-in-human, open-label, pilot study. EBioMedicine. 2019;40:554-563.
- Hickson LJ, Langhi Prata LGP, Bobart SA, et al. Senolytics decrease senescent cells in humans: preliminary report from a clinical trial of dasatinib plus quercetin in individuals with diabetic kidney disease. EBioMedicine. 2019;47:446-456.
- LaRocca TJ, Gioscia-Ryan RA, Hearon CM, Seals DR. The autophagy enhancer spermidine reverses arterial aging. Mech Ageing Dev. 2013;134(7-8):314-320.
- Michiels CF, Kurdi A, Timmermans JP, De Meyer GRY, Martinet W. Spermidine reduces lipid accumulation and necrotic core formation in atherosclerotic plaques via induction of autophagy. Atherosclerosis. 2016;251:319-327.
- Zeng Y, Buonfiglio F, Li J, Pfeiffer N, Gericke A. Mechanisms underlying vascular inflammaging: current insights and potential treatment approaches. Aging Dis. 2025;16(4):1889-1917.
- Barzilai N, Crandall JP, Kritchevsky SB, Espeland MA. Metformin as a tool to target aging. Cell Metab. 2016;23(6):1060-1065.
- Beckett NS, Peters R, Fletcher AE, et al.; HYVET Study Group. Treatment of hypertension in patients 80 years of age or older. N Engl J Med. 2008;358(18):1887-1898.
- Williamson JD, Supiano MA, Applegate WB, et al.; SPRINT Research Group. Intensive vs standard blood pressure control and cardiovascular disease outcomes in adults aged >=75 years: a randomized clinical trial. JAMA. 2016;315(24):2673-2682.
- Lorenz MW, Polak JF, Kavousi M, et al.; PROG-IMT Study Group. Carotid intima-media thickness progression to predict cardiovascular events in the general population (the PROG-IMT collaborative project): a meta-analysis of individual participant data. Lancet. 2012;379(9831):2053-2062.
- Bonnet F, Poulizac P, Rousselot N, Couffinhal T, Galli G, Berdaï D, et al.; SAGA/SITE Study Group. Discontinuation of statins for primary prevention of atherosclerotic cardiovascular disease in adults aged 75 years or older (SAGA/SITE): a multicentre, open-label, pragmatic, non-inferiority randomised trial. Lancet Healthy Longev. 2026;7:100884.
- Jolly SS, d’Entremont MA, Lee SF, et al.; CLEAR Investigators. Colchicine in acute myocardial infarction. N Engl J Med. 2025;392(7):633-642.
- Childs BG, Baker DJ, Wijshake T, Conover CA, Campisi J, van Deursen JM. Senescent intimal foam cells are deleterious at all stages of atherosclerosis. Science. 2016;354(6311):472-477.
- Garrido AM, Kaistha A, Uryga AK, et al. Efficacy and limitations of senolysis in atherosclerosis. Cardiovasc Res. 2022;118(7):1713-1727.
- Karnewar S, Karnewar V, Shankman LS, Owens GK. Treatment of advanced atherosclerotic mice with ABT-263 reduced indices of plaque stability and increased mortality. JCI Insight. 2024;9:e173863.
- Ridker PM, MacFadyen JG, Everett BM, Libby P, Thuren T, Glynn RJ; CANTOS Trial Group. Relationship of C-reactive protein reduction to cardiovascular event reduction following treatment with canakinumab: a secondary analysis from the CANTOS randomised controlled trial. Lancet. 2018;391(10118):319-328.
- Basta G, Lazzerini G, Massaro M, et al. Advanced glycation end products activate endothelium through signal-transduction receptor RAGE: a mechanism for amplification of inflammatory responses. Circulation. 2002;105(7):816-822.
- Levine GN, Cohen BE, Commodore-Mensah Y, et al. Psychological health, well-being, and the mind-heart-body connection: a scientific statement from the American Heart Association. Circulation. 2021;143(10):e763-e783.