胆固醇结构、运输与生物学需求
区室分配的机制分析, 脂蛋白 结构要求,以及循环输送系统的模型估计最小值
摘要
背景。. 全身 胆固醇 在临床和教育资料中,脂蛋白的分布、结构需求以及组织对外周循环胆固醇的依赖性经常被混淆,从而夸大了机体对循环胆固醇的“需求”程度。”
方法. 本分析 (i) 定义了严格的基于房室的词汇表,以区分总体胆固醇、组织胆固醇、细胞内胆固醇和循环(血浆/血清)胆固醇;(ii) 建立了一个透明的转运模型估算,用于计算维持脂蛋白结构完整性和满足外源性组织需求所需的最低循环胆固醇浓度,其中包含明确的假设、显式的单位换算参数以及敏感性界限。方程和参数范围见方法附录(第 11 节)。.
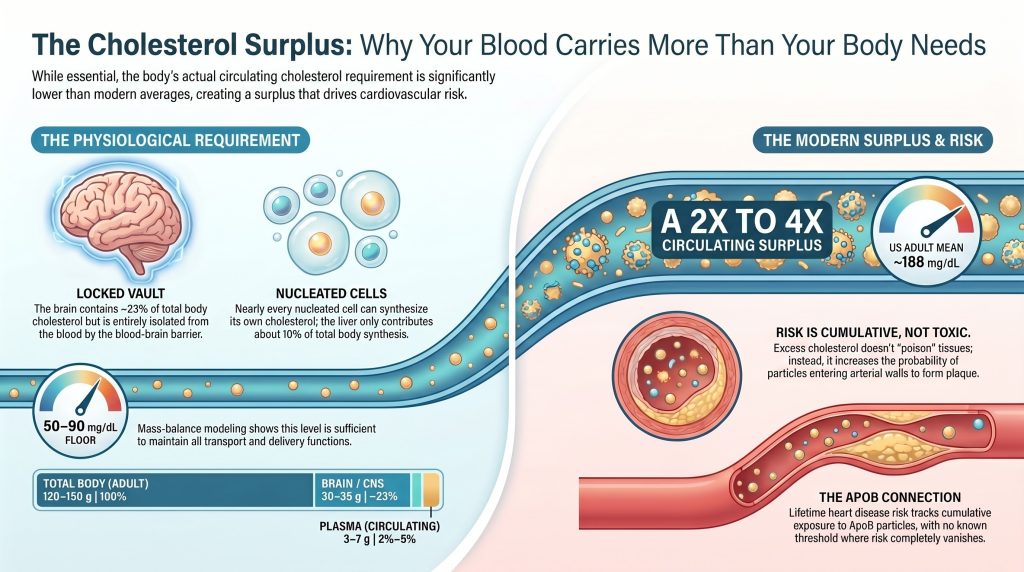
调查结果. (1) 成人全身总胆固醇约为120–150克;快速交换的血浆库为3–7克(取决于血浆容量和测量值) 总胆固醇 浓度)占体内总含量的2–5%。(2)仅大脑就含有约30–35克,通过从血浆中分离得到, 血脑屏障. (3) 血浆胆固醇中约70%为酯化胆固醇,约30%为游离胆固醇。(4) 一个具有代表性的22纳米的模型 低密度脂蛋白 一个颗粒(Hevonoja重建模型)含有约2,200个胆固醇分子,其中约18%为表面游离胆固醇;LDL具有异质性,因此不应不加区分地将这些数值套用于所有LDL颗粒。 (5) 在上述运输模型假设下,并采用与核磁共振(NMR)结果一致的颗粒计数(LDL-P 以 nmol/L 为单位 → 约 10¹⁶–10¹⁷ 个颗粒/dL;HDL-P 以 µmol/L 为单位 → 约 10¹⁸ 个颗粒/dL), 该模型估算的非孕期成人血浆总胆固醇最低值,既能稳定脂蛋白系统,又能满足约50 mg/day的净外源需求,约为50–90 mg/dL(敏感范围40–110 mg/dL)。 这是一种推算出的情景,并非已证实的生理最低值。.
结论。. 现代美国成年人的平均血浆总胆固醇约为188毫克/分升(NHANES 2017-2018),其超过模型估计的转运底线的倍数虽然对假设敏感,但始终大于2。这种过剩在代谢上是可以耐受的,在每个载脂蛋白B(apoB)颗粒的基础上与动脉粥样硬化性心血管疾病(ASCVD)的风险有因果关系,并且对于任何已知的生理功能都不是必需的。推荐降低低密度脂蛋白胆固醇(LDL-C)以预防ASCVD的临床指南,其运作的认识论层面(临床试验中的事件减少)与本文(质量平衡建模);两者相辅相成,并不冲突。.
1. 基于区室的词汇
本文中关于胆固醇的每一项表述都明确指出了(i)区室、(ii)化学形式和(iii)单位。将临床血脂面板浓度与组织或全身胆固醇质量混为一谈,是通俗读物和教育文献中大多数定量错误的原因。以下术语在全文中通用。[1]
| 术语 | 意义 | 典型单位 |
| 血浆总胆固醇 / 血清总胆固醇 | 相应血液组分中的总胆固醇浓度(通过常规血脂检查计算得出或直接测定) | mg/dL 或 mmol/L |
| 血浆低密度脂蛋白胆固醇 / 高密度脂蛋白胆固醇 / 极低密度脂蛋白胆固醇 | 血浆中由指定脂蛋白类携带的胆固醇 | mg/dL 或 mmol/L |
| 低密度脂蛋白颗粒数 / 高密度脂蛋白颗粒数 | 低密度脂蛋白颗粒数或 高密度脂蛋白 粒子(通常通过NMR光谱法测量) | LDL-P 单位为 nmol/L;HDL-P 单位为 µmol/L(注意量级不同) |
| 血浆游离胆固醇 / 血浆 胆固醇酯 | 血浆胆固醇在非酯化形式和酯化形式之间的化学组成(通常约为30% / 70%) | 血浆总胆固醇(TC)的mg/dL、mmol/L或% |
| 血浆胆固醇质量 | 血浆总胆固醇浓度 × 血浆容积;某一时刻在血浆中循环的绝对胆固醇质量 | g (= mg/dL × dL_plasma / 1000) |
| 循环胆固醇质量 | 血浆胆固醇质量 + 红细胞膜所携胆固醇(与血浆快速交换) | g |
| 组织胆固醇浓度 | 每单位质量组织中的胆固醇(例如,脑组织约为 23 毫克/克湿重) | mg/g 湿重或干重 |
| 细胞 / 亚细胞胆固醇 | 特定细胞类型、细胞器膜或池中的胆固醇 | 膜脂质的mol%;µg/mg 蛋白质 |
| 全身胆固醇 | 所有组织和体液中的全身胆固醇总量 | g |
| 模型估计的输送底界 | 在既定假设下,满足循环脂蛋白系统的结构和递送功能所需的最低血浆胆固醇浓度计算值 | 毫克/分升 |
| ■ 脂蛋白颗粒单位是核磁共振(NMR)的惯例
核磁共振脂蛋白亚组分分析(如 LipoProfile 及类似检测)报告的 LDL-P 单位为纳摩尔每升(nmol/L),反映了成年人典型的每升约 10¹⁵–10¹⁸ 个颗粒的范围。HDL-P 通常以微摩尔每升(µmol/L)报告,因为按每个颗粒计算,HDL 的数量更为丰富。本文在全文中采用核磁共振的惯例,并通过明确的算术运算将其转换为每分升颗粒数。. |
| ■ 血浆与血清
常规临床血脂检查可采用血清或血浆进行;两者测得的胆固醇值差异较小(通常<3%)。除非另有说明,所有循环胆固醇浓度均指血浆或血清,两者可互换使用。. |
2. 全身分布与质量平衡
2.1 全身胆固醇
成年人全身的总胆固醇大约为 120–150 克, ,按体重进行缩放。该范围反映了组织分布研究中受试者之间以及方法之间的变异性。2][3] 早期教科书中约35克的引文仅代表动力学示踪模型中古德曼(Goodman)的快速交换A库(肝脏 + 血浆 + 红细胞 + 部分内脏),而非全身含量。直接的定量组织分析(Sabine, 1977,在现代综述中重现)将成年人全身总胆固醇置于更高的数值,其中大脑、包含脂肪的结缔组织以及骨骼肌各自贡献了大约25–35克。 [2][3]
古德曼三库示踪剂模型定义了一个15–30克的快速交换库A(肝脏、血浆、红细胞、内脏),一个35–60克的慢速交换库B(骨骼肌、脂肪、致密结缔组织),以及一个约30–35克的动力学隔离的中枢神经系统库。4][5] 仅血浆区就包含 3–7克 胆固醇的,这取决于血浆容量和测得的血浆总胆固醇浓度。.
2.2 组织分布
在总身体胆固醇约为 140 克(代表性中点)的假设下的分布。所有条目均为组织胆固醇质量。2][3]
| 隔间 | 胆固醇 (g) | % 占身体总量的 | 主要化学形态 |
| 大脑 / 中枢神经系统(髓鞘 + 神经膜) | 30–35 | ~22–25% | >99.5% 游离(未酯化) |
| 骨骼肌 | ~25–30 | ~18–22% | 游离(质膜) |
| 结缔组织,脂肪组织,体液 | 约25–32 | ~18–23% | 混合;CE(胆脂瘤/胆固醇肉芽肿)随年龄增长在肌腱/硬脑膜中积聚 |
| 皮肤 | ~12–18 | ~9–13% | 免费 |
| 其他脏器(肺、肾、肠等) | ~12–18 | ~9–13% | 主要免费 |
| 肝脏 | ~4–6 | ~3–4% | 混合 FC + CE |
| 血浆 / 循环池 | 3–7 | ~2–5% | ~70% CE / ~30% FC |
| 心脏、脾脏、肾上腺(每个器官) | <1 个每个 | <1% | 每克高密度(肾上腺 ≥ 25 毫克/克) |
中枢神经系统(CNS)中含有约22–25%的体内胆固醇,其组织浓度最高(约23 mg/g湿重)。[5][6] 血脑屏障对脂蛋白胆固醇是不通透的; ;整个中枢神经系统(CNS)池都是在局部合成的。皮层神经元胆固醇的周转半衰期为6个月至5年;髓鞘胆固醇的周转时间则长达数十年。来自中枢神经系统的净外流主要表现为 24S-羟基胆固醇, ,它能穿透血脑屏障并在血浆中被清除。[5][6][7]
2.3 不同血浆总胆固醇浓度下的血浆胆固醇质量
血浆胆固醇总量是血浆容量与血浆总胆固醇浓度的乘积。在典型的血浆容量为 3.0 L 时:
| 血浆总胆固醇 (mg/dL) | 血浆胆固醇质量(g,3.0 L 血浆) | 临床背景 |
| 50 | 1.5 | 低于新生儿正常范围;罕见的杂合子突变(注:LOF指功能丧失,通常译为功能缺失) -> 低于新生儿典型范围;罕见功能缺失突变 |
| 80 | 2.4 | 已举报 PCSK9 功能丧失纯合子变异范围 |
| 100 | 3.0 | PCSK9 抑制剂 治疗期间目标 |
| 150 | 4.5 | 强化降脂治疗靶目标 |
| 188 | 5.6 | 美国成年人平均值(NHANES 2017–2018)[8] |
| 220 | 6.6 | 临界升高 |
| 280 | 8.4 | 杂合子FH范围 |
| ■ 血浆容量随体型而变化
成年人的血浆容量约为每公斤体重40–45毫升(70公斤成年人约为2.8–3.2升,90公斤成年人约为3.5–4.0升)。除非另有说明,本文中所有血浆质量计算均采用代表性的3.0升。. |
2.4 亚细胞分布与内质网胆固醇感受器
在大多数非神经细胞中,细胞膜在30–40 mol%的细胞膜脂质中含有60–90%的细胞胆固醇,而内质网仅含有3–6 mol%。[9][10] 该浓度梯度由与SCAP和Insig结合的SREBP2维持:当内质网(ER)中的胆固醇浓度超过约5 mol%时,SCAP会将SREBP2保留在内质网中,从而抑制其合成。[11] Das 等(eLife 2014)利用 Perfringolysin O (PFO*)探针,将质膜胆固醇划分为三个功能池:鞘磷脂封存池(约占质膜脂质的15 mol%)、维持细胞存活所必需的“必需”池,以及流向内质网以调节合成的“可及”池。[11][12] 可接近的池——而不是整体的 PM 胆固醇——才是调节信号。.
| ▲ PFO* 结合阈 适用于质膜双层,而不适用于脂蛋白单层。.
细胞膜中35 mol% PFO*的可及性阈值反映了双分子层结构以及细胞膜特有的鞘磷脂-胆固醇复合物。[11][12] LDL 和 HDL 的表面是由以下物质稳定的磷脂单层: 载脂蛋白; ;它们的脂质组成、单层不对称性和堆积限制各不相同。未经进一步分析,该阈值不应直接应用于脂蛋白表面。. |
2.5 日营业额
全身从头复制 胆固醇合成 在成年人中约为 10 毫克/千克/天 (体重70公斤的成年人约为700毫克/天,体重88公斤的成年人约为880毫克/天)。在人体内,肝脏仅占总合成量的约10%;大部分是在肝外完成的。[13] 血浆胆固醇转换的三池示踪剂研究给出的总产生速率(合成加上饮食吸收)约为每天1.0–1.2克 在血脂正常者中。4] 膳食摄入量(西方饮食中约为300–500毫克/天,其中约30–50%被吸收)通过下调内源性合成得到补偿。[14]
3. 脂蛋白结构与胆固醇分配
3.1 代表性 22 纳米低密度脂蛋白颗粒组成
以下重建模型引自 Hevonoja 等人(BBA 2000),针对直径为 22 nm 的代表性低密度脂蛋白(LDL)颗粒。15][16][17]
| 组件 | 分子 / 粒子 | 质量分数 (%) | 位置 |
| 胆固醇酯 (CE) | ~1,600 | 40–45% | 核心 |
| 未酯化胆固醇(FC) | ~600 | 8–10% | ~400 表面,~200 核心 |
| 甘油三酯 (TG) | ~170 | 5–9% | 核心 |
| 磷脂酰胆碱 | ~450 | } 19–21% 组合 | 表面单层 |
| 鞘磷脂 | ~185 | 总磷脂 | 表面单层 |
| 载脂蛋白B-100 (单本) | 1 | 20–25% | 包裹表面 |
每个代表性LDL颗粒中的总胆固醇约为2,200个分子;表面游离胆固醇约占18%的 低密度脂蛋白胆固醇. 一些综合文献引用每个平均低密度脂蛋白(LDL)颗粒含有约 1,500 个胆固醇分子,这反映了 LDL 大小分布中不同的平均方案;这两个数字都是对固有异质性群体的集中趋势描述。16]
| ▲ 低密度脂蛋白具有异质性。.
体内低密度脂蛋白(LDL)的大小约为 22–27.5 nm,具有显著的成分变异性;; 小而密低密度脂蛋白 每个颗粒携带的胆固醇较少且富含甘油三酯,而大而轻的 LDL 携带较多。Hevonoja 重建模型是一个具有代表性的集中趋势颗粒,不应盲目应用于所有 LDL 亚型。. |
3.2 血浆游离与酯化比值
对健康人血清进行的直接酶法和色谱法测定表明,血浆中游离胆固醇约占总血浆胆固醇的25–30%,酯化胆固醇约占70–75%。[18][19FC/CE比值升高与LCAT功能障碍、家族性乳糜微粒血症相关,并且在某些研究中被认为是一个独立的致动脉粥样硬化信号。20]
3.3 游离胆固醇:结构作用
脂蛋白表面的游离胆固醇插入磷脂酰基链之间,其3β-羟基伸入水相界面,而其刚性的 甾醇 环与脂质尾部排列对齐。这种“凝聚”减少了单层膜中的自由体积,降低了其对水的渗透性,并增加了颗粒的机械稳定性。21][22] 当表面脂质的FC值约为25 mol%时,其状态与液态有序、紧密堆积的单分子层相符;这种构型有助于维持颗粒的稳定性,并为酶促加工提供横向移动性。[23]
3.4 游离胆固醇交换
脂蛋白表面上的游离胆固醇通过被动水相扩散,与细胞膜及其他脂蛋白颗粒处于自发平衡状态。交换半衰期与表面曲率呈反比:新生高密度脂蛋白(HDL)约为5分钟,低密度脂蛋白(LDL)约为45分钟。[21][23] 这种动力学系统在所有细胞外脂质表面上维持着接近均匀的胆固醇热力学活性。 [22][23]
4. 胆固醇酯:运输货物
胆固醇酯完全疏水,以液态或液晶态液滴的形式存在于脂蛋白核心中。 低密度脂蛋白(LDL)中的胆固醇酯(CE)占颗粒质量的40–45%,并通过受体介导的内吞作用向细胞输送了大部分胆固醇,在此过程中,溶酶体酸性脂酶将胆固醇释放为游离胆固醇以供利用。[17]
胆固醇酯转移蛋白 胆固醇酯转运蛋白(CE)将胆固醇酯从HDL转移到含apoB的脂蛋白中,并换取甘油三酯,从而使 载脂蛋白B 携带胆固醇的颗粒。因此,载脂蛋白B颗粒核心的胆固醇相当大的一部分反映了经过外周细胞、血浆和HDL循环,然后被转移到LDL上的胆固醇,叠加在分泌的肝脏胆固醇池上 极低密度脂蛋白. [24]
5. HDL 成熟
新生HDL以贫脂的apoA-I形式分泌,通过……从外周细胞获取磷脂和游离胆固醇 ABCA1, ,形成一个由两个 apoA-I 分子以“双带”构象组成的盘状颗粒。25LCAT由apoA-I激活,将酰基从磷脂酰胆碱的sn-2位转移到表面游离胆固醇(FC),生成迁移至疏水核心的胆固醇酯(CE)。23][25]
随着胆固醇酯(CE)的积累,盘状双层结构变为球形。成熟的HDL2直径达到约10–12 nm,每个颗粒携带约30–60个胆固醇分子(主要是CE),并带有约5–15个表面游离胆固醇(FC)。23] CE 要么直接通过以下方式返回肝脏 SR-B1 或通过 CETP 转移至 apoB 颗粒,以便通过以下途径进行肝脏清除 低密度脂蛋白受体. [23][24]
6. 组织需求:从头合成与外源摄取
6.1 大多数有核组织可以从头合成胆固醇
人体内的每一个有核细胞都表达完整的甲羟戊酸-胆固醇生物合成途径。13][26在通常情况下,大多数组织并不绝对依赖来自血浆的持续外源性胆固醇供应;局部合成与脂蛋白衍生摄取之间的定量平衡因组织、年龄和生理状态而异。.
| 组织 | 主要胆固醇来源 | 笔记 |
| 大脑 / 中枢神经系统 | 本地合成(星形胶质细胞 → 经由神经元 载脂蛋白E) | 血脑屏障排除了脂蛋白胆固醇;通过24S-羟基胆固醇净流出7] |
| 骨骼肌 | 主要是局部的合成 | 对新甾醇的需求低 |
| 皮肤 | ~90% 本地合成 | 支持屏障功能 |
| 肾上腺皮质 | 混合:人类中 LDLR > SR-B1;啮齿类动物中则相反 [27][28] | 存储的胆固醇酯缓冲对急性类固醇生成的需求 |
| 性腺(睾丸、卵巢) | 混合:LDLR + SR-B1;生殖状态依赖的 | 妊娠和哺乳期增加了需求 |
| 胎盘 | 孕期母体低密度脂蛋白和高密度脂蛋白;仅限妊娠期 | 超出非孕期成人分析范围 |
| 肝脏 | 合成 + 饮食 + 逆向转运 | 主调节因子;分泌 VLDL |
在人类肾上腺皮质和性腺生理学中,在胆固醇输送方面,LDLR介导的内吞作用的数量权重大于SR-B1——这与啮齿动物的模式相反,后者以SR-B1为主。尽管如此,SR-B1在人类类固醇生成组织中仍然表达且具有生物活性,并且人类SR-B1功能丧失会产生微妙但真实的ACTH刺激皮质醇反应异常。在任何机制讨论中,都应保留人类类固醇生成胆固醇供应的多途径特性。27][28]
6.2 LDL受体动力学:体外与体内研究不可互换
体外 在培养的人类成纤维细胞中,LDL载脂蛋白B-100的高亲和力结合在LDL蛋白浓度低于50 µg/mL时达到饱和(Brown & Goldstein)。[29][30] Catapano 及其同事(2024)将此描述为一种半饱和状态,其对应的血浆低密度脂蛋白胆固醇(LDL-C)浓度约为 2.5 mg/dL, 并结合间质液中LDL-C约为血浆LDL-C的20%这一观察结果,据此推断血浆LDL-C浓度约为12.5 mg/dL时,组织LDLR将达到饱和状态。[31] 该论点依赖于关于LDL蛋白质与胆固醇质量比、组织间液成分以及成纤维细胞LDLR行为均一性的中间假设;本文引用了该论点,但并未将其背书为测得的人类阈值。.
体内: 在大鼠和小鼠(应为仓鼠,此处按原文翻译:大鼠和仓鼠,Spady & Dietschy)中的器官水平 LDL 清除率给出的 $K_m \approx 90\text{ mg/dL}$——高出约 30 倍,这反映的是未搅拌边界层、毛细血管通透性和受体密度,而不是内在亲和力。32] 该啮齿动物体内数据无法直接换算为人体组织水平的胆固醇输送阈值。.
| ▲ 受体饱和动力学并不是一个明确的人体递送阈值。.
该链条(体外成纤维细胞 Km → 血浆当量 LDL-C → 肾上腺/性腺细胞中的细胞间液 LDLR 饱和度)依赖于尚未在人类中得到独立验证的假设,且肝细胞接触的是肝窦血液而非普通细胞间液。实质上有据可依的断言是经验性的:血浆 LDL-C 极低的人类,通过 遗传学 或治疗,在所报道的人群中尚未显示出胆固醇输送不足的临床体征。. |
6.3 经验观察:人类极低的 LDL-C
携带纯合 PCSK9 功能丧失突变的报道样本量很小。最初描述的达拉斯心脏研究(Dallas Heart Study)非裔美国人纯合子具有终生的血浆 LDL-C 14–29 mg/dL (根据有限的公开发表描述,总胆固醇通常为 50–80 mg/dL),且无明显的临床异常。33][34] 报告的全球此类纯合子总人口仍然很少,因此这一证据支持不存在大效应危害,但并未证明存在普遍的生理最低限度。.
更多证据来自PCSK9抑制剂随机对照试验。. 傅里叶 (n = 27,564) 的中位随机随访时间为 2.2年, ,治疗期间中位 LDL-C 为 30 mg/dL,且无肾上腺功能不全、性腺功能减退、认知功能下降的信号,, 出血性卒中, ,或肌肉疾病。[35] 奥德赛 OUTCOMES (n = 18,924)的中位随访时间为 2.8 年,安全性结果相似。36] FOURIER 开放标签扩展试验(傅里叶-奥勒, ,占原来27,564个中的6,635个)增加了一个中位数 5.0 年 的 依洛尤单抗 曝光,带来 累积暴露 在该子集中约为 8.4 年,未发现新的安全性信号。37这些是大型的前瞻性安全性数据;它们并非对人类胆固醇输送阈值的直接测量,但它们从上限限定了经实证证明的血浆 LDL-C 安全范围。.
在人类外周淋巴研究中,间质液中低密度脂蛋白(LDL)的浓度约为血浆LDL浓度的10–20%。[38][39这些数据仅具描述性,并未确立经测量的的人体组织饱和阈值。.
7. 最低循环胆固醇的传输模型估计
| ■ 本节的内容与不属于本节的内容.
本节给出了利用传输模型对最低血浆胆固醇浓度的估计值,该浓度可同时满足以下条件:(i) 维持循环脂蛋白系统的结构完整性,以及 (ii) 在常规条件下满足非孕期成年人每日外源胆固醇的净需求量。该估计值是通过计算而非测量得出的。相关方程式和参数值见第 11 节。. |
7.1 结构完整性
所有循环中的脂蛋白颗粒都需要表面的游离胆固醇来稳定其磷脂单层。使用与NMR一致的颗粒计数(LDL-P单位为nmol/L;HDL-P单位为µmol/L)和明确的单位换算:[15][17]
| 粒子类 | 课堂注意力(临床) | 每分升颗粒数 | 每个粒子的表面FC | 表面游离胆固醇贡献值 (mg/dL) |
| 低密度脂蛋白 | 低密度脂蛋白胆固醇 100 mg/dL;低密度脂蛋白颗粒数 ~1,200 nmol/L | ~7.1 × 10¹⁶ | ~400 | ~18 |
| 高密度脂蛋白 | HDL-C 50 mg/dL;HDL-P ~30 µmol/L | ~1.8 × 10¹⁸ | ~10 | ~12 |
| 极低密度脂蛋白 / IDL | 甘油三酯驱动的;颗粒计数约为 10¹⁵–10¹⁶ /dL | — | ~变量 | 约2–3 |
| 总表面 FC(模型,基线 TC ~190) | — | — | — | ~30–33 |
| 测得的血浆FC总量(在TC 190时,TC约为28%) | — | — | — | ~50–55(包含核心FC及其他) |
模型推导出的典型临床脂 质值下的表面游离胆固醇(FC)约为 30–33 mg/dL,加上约 10–15 mg/dL 的核心游离胆固醇(每颗 LDL 颗粒约含有 200 个核心游离胆固醇,HDL 的核心游离胆固醇贡献较小),以及少量的乳糜微粒残粒和脂蛋白(a) [Lp(a)] 的贡献,总计约为 45–55 mg/dL 血浆游离胆固醇. 这与在总胆固醇水平约为 190 mg/dL 时,直接测得的血浆中总胆固醇的 FC 比例(约 25–30%)相符。[18][19]
7.2 外源性胆固醇净输送至外周组织
胆固醇逆向转运 健康成人的示踪剂研究(Turner 等,2012)估计全身组织 FC 外排率为 3.79 ± 0.88 mg/kg/h,原论文中报告为约 8 克/天;这相当于 70 公斤体重时约 6.4 克/天,或 88 公斤体重(该研究的平均近似体重)时约 8 克/天。40] 这是双向交换通量,而不是净输送需求。在非妊娠成年人中,在基线条件下局部合成不足的组织估计的净必需外源性摄取量约为:
| 组织 / 功能 | 预计每日胆固醇摄入量 | 供应来源 |
| 肾上腺类固醇生成(基线) | ~30–60 毫克/天 | 主要由LDLR介导;SR-B1也有贡献 |
| 性腺类固醇生成(非孕成人,基线) | < 10 毫克/天 | 在人类中主要由 LDLR 介导 |
| 胆汁酸 综合 | ~400 毫克/天 | 肝血池;而非外周需求 |
| 肝外膜周转(全部) | ~600–700 毫克/天 | 通过局部合成偶遇 |
| 净必需外源性需求(非妊娠期成人,基线) | 数十毫克/天量级(中心估计约 50 毫克/天) | 血浆低密度脂蛋白胆固醇(LDL-C)水平极低 |
| ▲ 非孕期成人,仅基线。.
妊娠使母体血浆胆固醇大致增加一倍;胎盘的需求不在同一个数量级,此处未予涵盖。急性疾病、严重应激和快速组织再生也会增加需求。. |
7.3 组合模型估计的输送底面
跨一系列血浆 TC 值的模型输出:
| 等离子 TC 场景 | LDL 表面游离胆固醇 (mg/dL) | 高密度脂蛋白表面游离胆固醇(mg/dL) | 血浆游离肉碱总量 (mg/dL) | 笔记 |
| TC 188(美国平均值) | ~18 | ~12 | ~50–55 | 基准 |
| TC 100(PCSK9-Rx 靶点) | ~10 | ~10 | ~30 | 充足;远高于任何结构性底线 |
| TC 70(PCSK9 功能缺失纯合子) | ~4 | ~9 | ~17 | 处于或接近模型底层;经验上可接受 |
| TC 50(极端基因) | ~2 | ~8 | ~13 | 在任何经过充分验证的实证案例之下 |
归根结底: 运输模型预测,在基线条件下的非孕期成年人能够维持功能性循环脂蛋白系统,并在血浆总胆固醇约为以下水平时,满足约 50 毫克/天的外源性组织需求 50–90 毫克/分升 (灵敏度范围为 40–110 mg/dL)。在此范围内,其化学形式大致保持为 70% 酯化型和 30% 非酯化型。 该模型的最低估计值与PCSK9功能缺失(LOF)纯合子中观察到的血浆总胆固醇(TC)水平(约50–80 mg/dL)在数值上吻合,这为临床和遗传学观察提供了独立的佐证。现代美国成年人的平均血浆总胆固醇(TC)水平约为188 mg/dL [8] 比模型估计的下限高出大约 2 到 4 倍,具体取决于所使用的敏感性情景。.
7.4 灵敏度界限
| 假设各异 | 已测试范围 | 对运输成本估算的影响 |
| 血浆容量 | 2.5–4.0 升 | 逆向缩放;主要影响绝对质量,次要影响毫克/分升 |
| 在给定 LDL-C 水平下的 LDL-P | ± 50%(代表性样本) | 按比例影响 FC 组件 |
| 每个LDL颗粒的表面游离胆固醇 | 300–500 | FC组件上的± 15% |
| 每个HDL颗粒的游离胆固醇 | 5–15 | HDL FC 组分上的 ± 25% |
| 外围净需求 | 20–150 毫克/天 | 增加 5–30 mg/dL 的余量 |
| 妊娠 / 急性疾病 | — | 模型不适用;需求可能增长2至10倍 |
| 合并合理范围(非孕期成人,基线) | — | ~40–110 mg/dL 血浆总胆固醇 |
8. ApoB 因果关系与 ASCVD 风险
外周组织是否需要循环中的胆固醇,与循环中含apoB的脂蛋白是否具有因果致动脉粥样硬化性,是两个不同的问题。. 孟德尔随机化 在超过 50 个遗传工具(LDLR、PCSK9、, HMGCR, NPC1L1, ,载脂蛋白B,, 血管生成素样蛋白3, ,LPL,CETP)已经确定,ASCVD的终生风险追踪的是累积的apoB颗粒暴露量,而不仅仅是绝对的LDL-C浓度,其特征是 对数线性关系 在apoB与事件风险之间,低密度脂蛋白胆固醇(LDL-C)水平甚至可延伸至20 mg/dL以下。41][42]
由特定循环胆固醇质量所带来的致动脉粥样硬化风险取决于颗粒数量(载脂蛋白B计数)和停留时间,而与该胆固醇是否为组织输送所需无关。这两个问题在生理上是正交的。.
9. 演进与机制背景
胆固醇的生物合成每个胆固醇分子需要 11 个 O₂ 分子和大约 100 个 ATP 当量,并涉及有毒的中间体。43][44] 这一费用与真核生物为适应不断上升的大气氧分压而出现胆固醇的现象是一致的;胆固醇在合成过程中消耗 $O_2$,同时降低了膜对 $O_2$ 的通透性,部分起到了 $O_2$ 汇的作用。 [44]
在第7节提出的建模视角下,脂蛋白转运系统最好被解释为:(i)甘油三酯分配的载体——低密度脂蛋白(LDL)是极低密度脂蛋白(VLDL)分解代谢的动力学副产物——以及(ii)一个 动力学化学势缓冲器 它能维持所有细胞外脂质表面上均一的甾醇活性。22][23在这种解释下,现代人群循环中的胆固醇浓度主要由肝脏清除能力(LDLR 密度、PCSK9 活性、IDOL 活性)决定,而不是由外周需求决定。.
10. 结论
- 成年人的总胆固醇含量约为120–150克;其中血浆中的胆固醇含量为3–7克,占体内胆固醇总量的2–5%,而非10–30%。.
- 大脑中含有约30–35克(占体内胆固醇总量的22–25%),这些胆固醇完全由大脑局部合成,并通过血脑屏障与血浆隔离。.
- 一个典型的 22 纳米 LDL 颗粒包含约 2,200 个胆固醇分子(约 1,600 个胆固醇酯 + 约 600 个游离胆固醇,其中约 400 个游离胆固醇位于表面)。LDL 具有异质性;这些数字描述了一个典型的重构模型。.
- 血浆胆固醇中约70%为酯化胆固醇,约30%为游离胆固醇。.
- 在人类中,LDL受体介导的内吞作用在肾上腺和性腺的胆固醇摄取中比SR-B1发挥更重要的作用,但SR-B1仍具有生物活性。.
- 使用与NMR一致的脂蛋白颗粒计数(LDL-P单位为nmol/L,HDL-P单位为µmol/L),在基线条件下,模型估计的非孕期成年人血浆总胆固醇的最低值约为50–90 mg/dL(敏感性40–110 mg/dL)。这是一个计算得出的场景,而不是直接测量的人体生理最低值。.
- 在基础条件下,非妊娠成年人外周组织每日净外源性胆固醇输送量约为几十毫克/天,这一需求在PCSK9功能缺失(LOF)携带者以及PCSK9抑制剂试验受试者(FOURIER中位时间2.2年,FOURIER-OLE子集额外中位时间5.0年)所观察到的15–30 mg/dL血浆LDL-C水平下很容易得到满足,且在这些人群中未见胆固醇输送不足的信号报道。.
- 美国成年人约 188 mg/dL 的平均血浆总胆固醇水平(NHANES 2017–2018)超出了模型估计的转运底线约 2–4 倍,具体取决于所使用的敏感性情景。这种过剩在代谢上是可以耐受的,在每个 apoB 的基础上与 ASCVD 风险呈因果关系,并且对于非孕妇成年人在基线条件下的任何已知生理功能都不是必需的。.
11. 方法附录
11.1 范围
本附录规定了第 7 节中输运模型估计所使用的方程、参数值和假设。.
11.2 方程
血浆胆固醇质量:
M_plasma = TC × V_plasma / 1000 (g)
其中 TC 的单位为 mg/dL,V_plasma 的单位为 dL。.
从核磁共振(NMR)颗粒浓度转换为每分升颗粒数:
N_particles_per_dL = [class-P] × 10⁻⁹ × N_A / 10 (LDL: [LDL-P] 以 nmol/L 计)
N_particles_per_dL = [class-P] × 10⁻⁶ × N_A / 10 (HDL: [HDL-P] 单位为 µmol/L)
其中 N_A = 6.022 × 10²³ /mol。/10 将 L 转换为 dL。.
计算示例,LDL-P = 1,200 nmol/L:
1,200 × 10⁻⁹ × 6.022 × 10²³ / 10 = 7.23 × 10¹⁶ 个颗粒/dL
计算示例,HDL-P = 30 µmol/L:
30 × 10⁻⁶ × 6.022 × 10²³ / 10 = 1.81 × 10¹⁸ 个粒子/dL
来自一种脂蛋白类的表面游离胆固醇(FC)贡献:
[FC]_class (mg/dL) = N_particles_per_dL × n_FC,class × MW_chol × 1000 / N_A
计算示例,LDL的LDL-C为100(N = 7.23 × 10¹⁶/dL),每个颗粒有400个表面游离胆固醇(FC),胆固醇分子量 MW_chol = 386.7 g/mol:
7.23 × 10¹⁶ × 400 × 386.7 × 1000 / 6.022 × 10²³ = ~18.2 mg/dL
模型估计的总运输下限:
TC_floor ≈ Σ [FC]_class,surface + Σ [FC]_class,core + CE_core,structural + CE_delivery_reserve
11.3 使用的参数值
| 参数 | 中心值 | 来源 / 依据 | 灵敏度范围 |
| 血浆容量 | 3.0 升(= 30 分升) | ~42 毫升/千克 × 70 千克 | 2.5–4.0 升 |
| 在 LDL-C 为 100 mg/dL 时的 LDL-P | ~1,200 nmol/L (= 7.1 × 10¹⁶ /dL) | NMR脂蛋白谱数据; 梅萨, 木星 | 600–1,800 nmol/L |
| HDL-P 在 HDL-C 为 50 mg/dL | ~30 µmol/L (= 1.8 × 10¹⁸ /dL) | NMR数据 | 20–40 µmol/L |
| 每个LDL颗粒的表面游离胆固醇 | 400 | 赫沃诺亚2000年重建 [15] | 300–500 |
| 每个 HDL 颗粒的游离胆固醇(总量) | ~10 | HDL2/3 组成复查;根据中心值的 HDL-C / HDL-P 计算得出 | 5–15 |
| 外周外源性日净需求量(非孕期成人) | ~50 毫克/天 | 肾上腺/性腺/膜估计值的复合物 [26][27] | 20–150 毫克/天 |
| 胆固醇分子量 | 386.7 g/mol | 已修复 | 不适用 |
| 阿伏伽德罗常数 | 6.022 × 10²³ /mol | 已修复 | 不适用 |
11.4 假设
输送层计算取决于此处明确说明的假设:
- 非妊娠成年人在基线条件下(无妊娠、无急性疾病、无快速组织再生)处于代谢稳态。.
- 血浆容量采用单一代表值,而不是个性化数值。.
- 在所模拟的范围内,颗粒数量与类胆固醇浓度大致呈线性比例关系;这种近似在极端情况下会失效。.
- 每种LDL的表面FC取自Hevonoja重建模型;表面成分随颗粒大小和重塑状态而略有变化。.
- 每个 HDL 颗粒的游离胆固醇反映成熟球形 HDL2/3 的组成;新生盘状 HDL 具有不同的每个颗粒游离胆固醇含量。.
- 外周外周净需求量被认为在每天几十毫克的量级;这汇总了在不同内分泌状态下具有很大不确定性的组织水平数值。.
- 脂蛋白(a), 乳糜微粒, ,且乳糜微粒残粒未被单独建模;若包含它们,会将游离胆固醇(FC)的贡献值小幅向上推移。.
- 该模型处于稳态,且忽略了昼夜交替、, 餐后, ,以及季节性变化。.
11.5 本附录未确立的内容
本附录并未确立人类总胆固醇的实测生理下限。它提供了一个透明的、可重复的转运模型估计值。关于人类极低血浆 LDL-C 安全性的直接经验证据(PCSK9 功能丧失突变携带者;PCSK9 抑制剂临床试验参与者)已在第 6.3 节中分别列出,并且仍然是该模型预测的低底限在生理上具有合理性的最有力证据。这两类证据是独立的:一是转运模型,二是临床/遗传观测。它们在数值上是一致的——两者都表明,在非孕期成年人中,血浆总胆固醇可以降至约 50–80 mg/dL 而无已知的临床后果——但二者单凭一方都无法起到决定性作用。.
参考文献
- Mach F, Baigent C, Catapano AL, et al. 2019 ESC/EAS Guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk. Eur Heart J. 2020;41(1):111-188. doi:10.1093/eurheartj/ehz455
- Pikuleva IA, Curcio CA. Cholesterol in the retina: the best is yet to come. Prog Retin Eye Res. 2014;41:64-89. doi:10.1016/j.preteyeres.2014.03.002
- Mc Auley MT, Wilkinson DJ, Jones JJ, Kirkwood TB. A whole-body mathematical model of cholesterol metabolism and its age-associated dysregulation. BMC Syst Biol. 2012;6:130. Published 2012 Oct 10. doi:10.1186/1752-0509-6-130
- Goodman DS, Noble RP, Dell RB. Three-pool model of the long-term turnover of plasma cholesterol in man. J Lipid Res. 1973;14(2):178-188.
- Dietschy JM, Turley SD. Thematic review series: brain Lipids. Cholesterol metabolism in the central nervous system during early development and in the mature animal. J Lipid Res. 2004;45(8):1375-1397. doi:10.1194/jlr.R400004-JLR200
- Björkhem I, Meaney S. Brain cholesterol: long secret life behind a barrier. Arterioscler Thromb Vasc Biol. 2004;24(5):806-815. doi:10.1161/01.ATV.0000120374.59826.1b
- Lütjohann D, Breuer O, Ahlborg G, et al. Cholesterol homeostasis in human brain: evidence for an age-dependent flux of 24S-hydroxycholesterol from the brain into the circulation. Proc Natl Acad Sci U S A. 1996;93(18):9799-9804. doi:10.1073/pnas.93.18.9799
- Gao Y, Shah LM, Ding J, Martin SS. US Trends in Cholesterol Screening, Lipid Levels, and Lipid-Lowering Medication Use in US Adults, 1999 to 2018. J Am Heart Assoc. 2023;12(3):e028205. doi:10.1161/JAHA.122.028205
- Canfrán-Duque A, Rotllan N, Zhang X, et al. Macrophage-Derived 25-Hydroxycholesterol Promotes Vascular Inflammation, Atherogenesis, and Lesion Remodeling. Circulation. 2023;147(5):388-408. doi:10.1161/CIRCULATIONAHA.122.059062
- van Meer G, Voelker DR, Feigenson GW. Membrane lipids: where they are and how they behave. Nat Rev Mol Cell Biol. 2008;9(2):112-124. doi:10.1038/nrm2330
- Das A, Brown MS, Anderson DD, Goldstein JL, Radhakrishnan A. Three pools of plasma membrane cholesterol and their relation to cholesterol homeostasis. Elife. 2014;3:e02882. Published 2014 Jun 11. doi:10.7554/eLife.02882
- Schoop V, Martello A, Eden ER, Höglinger D. Cellular cholesterol and how to find it. Biochim Biophys Acta Mol Cell Biol Lipids. 2021;1866(9):158989. doi:10.1016/j.bbalip.2021.158989
- Dietschy JM, Turley SD, Spady DK. Role of liver in the maintenance of cholesterol and low density lipoprotein homeostasis in different animal species, including humans. J Lipid Res. 1993;34(10):1637-1659.
- Jones PJ, Pappu AS, Hatcher L, Li ZC, Illingworth DR, Connor WE. Dietary cholesterol feeding suppresses human cholesterol synthesis measured by deuterium incorporation and urinary mevalonic acid levels. Arterioscler Thromb Vasc Biol. 1996;16(10):1222-1228. doi:10.1161/01.atv.16.10.1222
- Hevonoja T, Pentikäinen MO, Hyvönen MT, Kovanen PT, Ala-Korpela M. Structure of low density lipoprotein (LDL) particles: basis for understanding molecular changes in modified LDL. Biochim Biophys Acta. 2000;1488(3):189-210. doi:10.1016/s1388-1981(00)00123-2
- Kumar V, Butcher SJ, Öörni K, et al. Three-dimensional cryoEM reconstruction of native LDL particles to 16Å resolution at physiological body temperature. PLoS One. 2011;6(5):e18841. Published 2011 May 9. doi:10.1371/journal.pone.0018841
- Feingold KR. Introduction to Lipids and Lipoproteins. In: Feingold KR, Adler RA, Ahmed SF, et al., eds. Endotext. South Dartmouth (MA): MDText.com, Inc.; January 14, 2024.
- Leonard PJ, Shaper AG, Jones KW. Relationship between free and total cholesterol values in human serum. Am J Clin Nutr. 1965;17(6):377-380. doi:10.1093/ajcn/17.6.377
- Saier EL, Nordstrand E, Juves MW, Hartsock RJ. The ratio of free to esterified cholesterol in serum. A new discriminant in correlating lipid metabolism with disease state. Am J Clin Pathol. 1979;71(1):83-87. doi:10.1093/ajcp/71.1.83
- Bagheri B, Alikhani A, Mokhtari H, Rasouli M. The Ratio of Unesterified/esterified Cholesterol is the Major Determinant of Atherogenicity of Lipoprotein Fractions. Med Arch. 2018;72(2):103-107. doi:10.5455/medarh.2018.72.103-107
- Lange Y, Steck TL. Cholesterol homeostasis and the escape tendency (activity) of plasma membrane cholesterol. Prog Lipid Res. 2008;47(5):319-332. doi:10.1016/j.plipres.2008.03.001
- Maxfield FR, Tabas I. Role of cholesterol and lipid organization in disease. Nature. 2005;438(7068):612-621. doi:10.1038/nature04399
- Rothblat GH, Phillips MC. High-density lipoprotein heterogeneity and function in reverse cholesterol transport. Curr Opin Lipidol. 2010;21(3):229-238. doi:10.1097/mol.0b013e328338472d
- Barter PJ, Brewer HB Jr, Chapman MJ, Hennekens CH, Rader DJ, Tall AR. Cholesteryl ester transfer protein: a novel target for raising HDL and inhibiting atherosclerosis. Arterioscler Thromb Vasc Biol. 2003;23(2):160-167. doi:10.1161/01.atv.0000054658.91146.64
- Shih AY, Sligar SG, Schulten K. Maturation of high-density lipoproteins. J R Soc Interface. 2009;6(39):863-871. doi:10.1098/rsif.2009.0173
- Cerqueira NM, Oliveira EF, Gesto DS, et al. Cholesterol Biosynthesis: A Mechanistic Overview. Biochemistry. 2016;55(39):5483-5506. doi:10.1021/acs.biochem.6b00342
- Azhar S, Reaven E. Scavenger receptor class BI and selective cholesteryl ester uptake: partners in the regulation of steroidogenesis. Mol Cell Endocrinol. 2002;195(1-2):1-26. doi:10.1016/s0303-7207(02)00222-8
- Gomez-Sanchez CE, Gomez-Sanchez EP. Cholesterol Availability and Adrenal Steroidogenesis. Endocrinology. 2024;165(4):bqae032. doi:10.1210/endocr/bqae032
- Brown MS, Goldstein JL. A receptor-mediated pathway for cholesterol homeostasis. Science. 1986;232(4746):34-47. doi:10.1126/science.3513311
- Goldstein JL, Brown MS. Familial hypercholesterolemia: identification of a defect in the regulation of 3-hydroxy-3-methylglutaryl coenzyme A reductase activity associated with overproduction of cholesterol. Proc Natl Acad Sci U S A. 1973;70(10):2804-2808. doi:10.1073/pnas.70.10.2804
- Borghi C, Bragagni A. There are those who would like zero LDL cholesterol. Eur Heart J Suppl. 2024;26(Suppl 1):i19-i22. Published 2024 Apr 17. doi:10.1093/eurheartjsupp/suae012
- Spady DK, Bilheimer DW, Dietschy JM. Rates of receptor-dependent and -independent low density lipoprotein uptake in the hamster. Proc Natl Acad Sci U S A. 1983;80(11):3499-3503. doi:10.1073/pnas.80.11.3499
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Zhao Z, Tuakli-Wosornu Y, Lagace TA, et al. Molecular characterization of loss-of-function mutations in PCSK9 and identification of a compound heterozygote. Am J Hum Genet. 2006;79(3):514-523. doi:10.1086/507488
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Schwartz GG, Steg PG, Szarek M, et al. Alirocumab and Cardiovascular Outcomes after Acute Coronary Syndrome. N Engl J Med. 2018;379(22):2097-2107. doi:10.1056/NEJMoa1801174
- O’Donoghue ML, Giugliano RP, Wiviott SD, et al. Long-Term Evolocumab in Patients With Established Atherosclerotic Cardiovascular Disease. Circulation. 2022;146(15):1109-1119. doi:10.1161/CIRCULATIONAHA.122.061620
- Sloop CH, Dory L, Roheim PS. Interstitial fluid lipoproteins. J Lipid Res. 1987;28(3):225-237.
- Reichl D, Simons LA, Myant NB, Pflug JJ, Mills GL. The lipids and lipoproteins of human peripheral lymph, with observations on the transport of cholesterol from plasma and tissues into lymph. Clin Sci Mol Med. 1973;45(3):313-329. doi:10.1042/cs0450313
- Turner S, Voogt J, Davidson M, et al. Measurement of reverse cholesterol transport pathways in humans: in vivo rates of free cholesterol efflux, esterification, and excretion. J Am Heart Assoc. 2012;1(4):e001826. doi:10.1161/JAHA.112.001826
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Summons RE, Bradley AS, Jahnke LL, Waldbauer JR. Steroids, triterpenoids and molecular oxygen. Philos Trans R Soc Lond B Biol Sci. 2006;361(1470):951-968. doi:10.1098/rstb.2006.1837
- Brown AJ, Galea AM. Cholesterol as an evolutionary response to living with oxygen. Evolution. 2010;64(7):2179-2183. doi:10.1111/j.1558-5646.2010.01011.x

