致动脉粥样硬化脂蛋白假说:因果证据、人群反常现象、行业干预以及胆固醇科学的有组织否定综合综述
心血管的历史演变 流行病学 一直由观察到的群体模式与疾病潜在的生理机制之间的张力来定义。动脉粥样硬化 心血管疾病 (ASCVD)仍然是全球死亡的主要原因,然而“脂质假说”——即循环中的 脂蛋白 是这一病理现象的主要因果驱动因素——仍然是激烈非正统挑战的主题。本报告对支持以下因果关系的证据进行了科学严谨的分析: 载脂蛋白 含B载脂蛋白,调和了脂质模型中历史与现代人群的异常现象,评估了行业资助的旨在维持科学不确定性的努力的可信度,审视了从中获利的有组织的商业生态系统 胆固醇 否定主义,并记录了那些企图否定胆固醇在心血管疾病中重要性的团体所采用的具体方法论错误。.
第1部分 — ApoB与LDL-C的区别:从胆固醇质量到颗粒负担
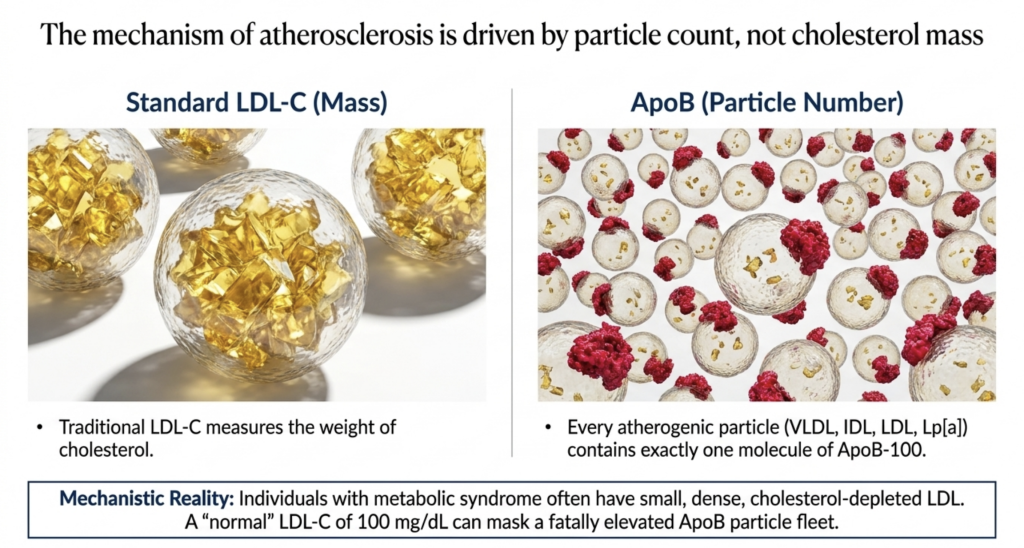
传统临床对低密度脂蛋白胆固醇(LDL-C)作为主要指标的依赖 生物标志物 心血管风险是20世纪末的历史遗留问题。LDL-C(低密度脂蛋白胆固醇)用于测量低密度脂蛋白中所含胆固醇的总质量,通常以毫克每分升 (mg/dL) 或毫摩尔每升 (mmol/L) 表示。尽管 LDL-C 与大多数人群的风险高度相关,但它本质上是一个不完美的替代指标,因为它无法提供有关循环中实际数量的直接信息 致动脉粥样硬化颗粒. 动脉粥样硬化 是一种颗粒浸润和滞留的疾病;决定其发病率的是进入动脉壁的脂蛋白的物理数量,而不是其携带的载荷量 斑块 进展.
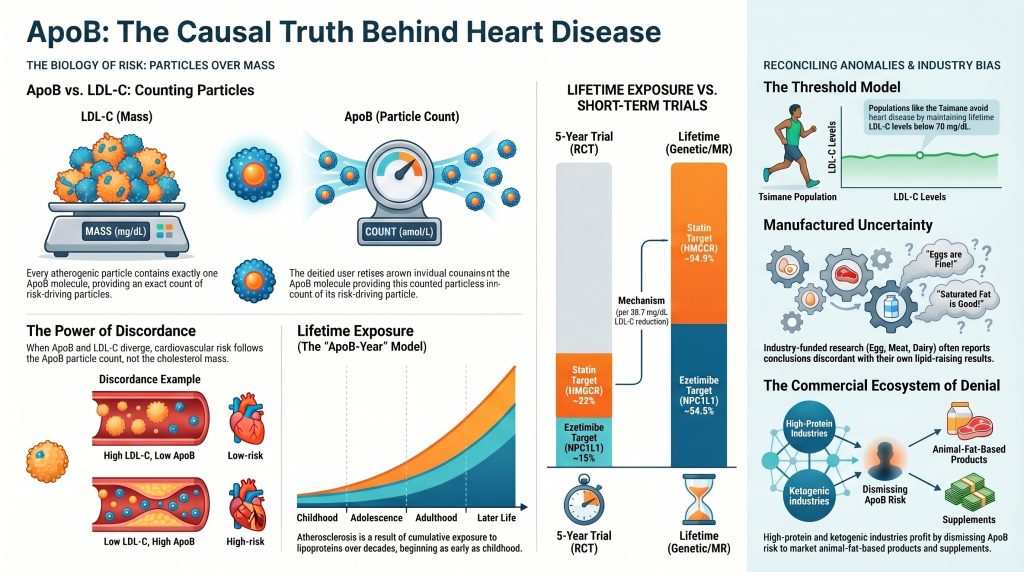
载脂蛋白B-100 (载脂蛋白B) 是结构 蛋白质 存在于每种潜在致动脉粥样硬化脂蛋白的表面。每一个颗粒——无论是极低密度脂蛋白(极低密度脂蛋白),中密度脂蛋白(IDL), 低密度脂蛋白 (低密度脂蛋白), 或 脂蛋白(a) [Lp(a)] — 包含恰好一个 ApoB 分子。.[1] 因此,测量ApoB可以精确计算出血浆中致动脉粥样硬化颗粒的总数。胆固醇质量(LDL-C)与 颗粒物负荷 (载脂蛋白B)(ApoB)在以下情况下具有临床关键意义:“不协调,,”这两个指标存在分歧的地方。.
不一致性和粒子变异性机制
不一致通常由于单个颗粒胆固醇含量的差异而产生。在……的个体中 代谢综合征, 胰岛素抵抗, ,或高甘油三酯血症,脂蛋白的血管内重塑导致形成相对缺乏胆固醇的小而密 LDL 颗粒。在这些个体中,100 mg/dL 的“正常”LDL-C 水平可能会掩盖显著升高的 ApoB 计数,因为需要更多的颗粒来运送同等质量的胆固醇。相反,具有大而富含胆固醇的 LDL 颗粒的个体可能具有较高的 LDL-C,但 ApoB 相对较低,这代表较低的总颗粒负荷。.
核磁共振(NMR)波谱学通过允许直接测量,进一步完善了这一理解 低密度脂蛋白颗粒数 (LDL-P)和大小。来自大型 前瞻性队列, ,包括 AMORIS 研究, ,EPIC-Norfolk 队列, 英国生物样本库, ,以及女性健康研究(Women’s Health Study),一致表明,当载脂蛋白B(ApoB)与低密度脂蛋白胆固醇(LDL-C)不一致时,心血管风险与ApoB计数(颗粒数)而非LDL-C质量相关。.[1] 例如,ApoB 水平异常升高组(低 LDL-C、高 ApoB)的个体表现出显著增加的风险 主要不良心血管事件 (主要不良心血管事件)与水平一致者相比。.[4]
表 1: 低密度脂蛋白胆固醇与载脂蛋白B不一致 以及主要不良心血管事件(MACE)风险——英国生物样本库(n = 375,544)
| 不一致类别 | MACE风险(风险比) | 极低密度脂蛋白(VLDL)介导甘油三酯 | 临床解释 |
| 一致(LDL-C 和 ApoB) | 1.0(参考物) | 不适用 | 标准风险评估 |
| 载脂蛋白B不调和性过高 | 1.11 [1.06–1.15] | 25.5%(VLDL),26.6%(TG) | 低密度脂蛋白胆固醇低估的风险 |
| 不一致的低载脂蛋白B | 0.87 [0.83–0.93] | 不适用 | LDL-C低估了风险 / LDL-C高估了风险(通常临床上指LDL-C高估了风险,标准翻译为:) 低密度脂蛋白胆固醇高估了风险 / 低密度脂蛋白胆固醇对风险的高估 |
英国生物样本库 NMR 子研究.[4]
在英国生物样本库(UK Biobank)的分析中,载脂蛋白B(ApoB)水平异常升高的个体所面临的风险增加,部分是由极低密度脂蛋白(VLDL)颗粒的存在以及甘油三酯升高所介导的,而这些因素在仅关注低密度脂蛋白胆固醇(LDL-C)时往往被忽视。.[4] 这些发现强化了载脂蛋白B(ApoB)作为更全面的风险标志物的实用性,尤其是在 一级预防 传统血脂检查可能无法识别出具有代谢功能障碍的高危个体。.
第 2 节 — 用于挑战脂质假说的群体:调和异常现象
对脂质假说的异端批评往往依赖于那些似乎具有高脂肪摄入量或高胆固醇水平,却没有相应心血管疾病负担的“反常”人群。然而,通过使用原始文献和尸检数据进行的机制性审查表明,这些反常现象要么是数据质量低劣的产物,要么在许多情况下,当被正确评估时,反而为脂质假说提供了强有力的支持证据。.
1. 因纽特人与北极人群:免疫的神话
“因纽特人悖论”是由Bang和Dyerberg推广的,他们提出格陵兰爱斯基摩人的发病率异常低 缺血性心脏病 (缺血性心脏病),尽管摄入了富含海洋哺乳动物的脂肪饮食。.[7] 这归因于大量摄入omega-3多不饱和脂肪酸,据推测,这些脂肪酸能够提供抗血栓保护屏障。.[9]
然而,关于因纽特人低缺血性心脏病(IHD)发病的科学证据相当脆弱,且建立在不可靠的死亡率统计数据之上。对格陵兰岛和阿拉斯加健康数据的重新评估揭示了几个关键的失真。首先,格陵兰岛早期的死亡记录存在严重的错误分类;很大一部分心血管疾病死亡被归类为“垃圾编码”,例如 心力衰竭 或者是不明确的心脏病,而不是缺血性心脏病(IHD)。当将标准化算法应用于这些历史数据时,格陵兰岛与丹麦之间IHD死亡率的差异显著减小。.
尸检数据提供了最具决定性的反驳。20世纪60和70年代在阿拉斯加和加拿大开展的研究证实,动脉粥样硬化和 心肌梗死 存在于因纽特人之中且并不罕见。.[8] 此外,对阿拉斯加原住民群体的现代研究采用了标准化 裁决 显示高 CHD 发病率和 中风, ,其风险与 LDL-C 和 ApoB 明显相关。.[9] 历史队列中表面上的“低风险”还受到平均寿命较短以及传染病和意外死亡高发的影响,这导致许多人在活到足以表现出临床ASCVD之前就已经死亡。.[8]
2. 齐曼人与哈扎人:阈值模型的实际应用
这 齐曼人 据记载,玻利维亚亚马逊地区的采集-园艺民族具有最低的 冠状动脉疾病 是有记录以来的任何人口中。.[11] 这被一些人用作论证系统性 炎症 —这在奇曼人中由于长期寄生虫负荷而很高——并不是动脉粥样硬化的主要驱动因素。.
一项机制性综述将蒂齐曼人的数据与血脂模型完美地协调了起来。蒂齐曼人的终生平均低密度脂蛋白胆固醇(LDL-C)约为 70 mg/dL,平均 血压 为 104/64 mmHg。.[11] 在该人群中,有85%名成年人患有 冠状动脉钙化 得分为零,甚至到了七八十岁也是如此。.[11] Tsimane 人并未反驳脂质假说,反而代表了“阈值模型” 疾病:动脉粥样硬化需要足够浓度的促动脉粥样硬化脂蛋白在较长时间内持续存在,才能引发并推动斑块形成。 由于奇马内人终其一生都将低密度脂蛋白胆固醇(LDL-C)水平维持在远低于临界阈值的水平,因此尽管其全身性炎症水平较高(该人群中51%的C反应蛋白高敏型(hs-CRP)水平超过3.0 mg/L),其动脉仍相对没有斑块沉积。.[11] 这一发现构成了强有力的证据,表明载脂蛋白B颗粒负荷——而非炎症——是动脉粥样硬化过程的主要启动因素。.
3. 家族性高胆固醇血症与“健康幸存者”论点
杂合子型家族性高胆固醇血症 导致终生暴露于极高水平的 LDL-C(通常高于 190 mg/dL),如果未经治疗,过早发生冠心病(CAD)的风险会增加 20 倍。.[15] 怀疑论者指出,未经治疗且活到80多岁的FH杂合子是LDL-C并非致病因素的证据。.
FH中“健康幸存者”的存在可以通过三种主要机制来解释:
- 选择偏倚:早期临床队列通常是通过其 家族史 早发事件的患者未被诊断,而没有发生事件的人则未确诊。目前的系统性筛查显示,绝大多数未接受治疗的FH患者都会发生早期心血管事件。.
- 保护性遗传修饰因子: 某些FH个体携带罕见的的功能丧失变异于 PCSK9 显著降低其 ApoB 计数或改善的其他基因或其他调节因子 低密度脂蛋白受体 回收,从而有效地将他们的风险正常化至与无家族性高胆固醇血症(FH)个体相同的水平。.[19]
- 风险因素 乘数:幸存者通常没有其他危险因素,例如 吸烟 或 高血压, ,否则这会加速ApoB颗粒在动脉壁中的滞留。.
孟德尔随机化 研究与早期的戏剧性成功 他汀 FH儿童的治疗进一步证实了该人群中脂质的因果关系。.[15,17]
4. 法国悖论:一种时间错觉
“法国悖论”— 尽管患病率高,但冠心病(CHD)发病率依然较低 饱和脂肪 摄入量——在20世纪90年代作为对脂类-心脏假说的反驳而广为流行。.[23] 然而,Law 和 Wald(1999)等人进行的详细分析,通过将低报饮食数据与饮食转型的“时滞”结合起来,有效地瓦解了这一悖论。.
在法国,动物脂肪的消费量以及随之而来的血清胆固醇升高直到20世纪60年代末和70年代才达到西方标准,比英国或美国晚了数十年。.[25] 由于动脉粥样硬化是一种由数十年的接触积累而成的疾病,因此20世纪80和90年代法国的死亡率反映了20世纪中叶较低的血脂水平。.[25] 此外,来自MONICA项目的标准化数据显示,历史上的法国医生较少将死因确诊为冠心病(CHD),而经常使用其他心脏病学的代码。随着法国人口对高血脂暴露时间的增加,其冠心病死亡率如预期般与血脂模型保持了一致。.
5. 低瘦体重高反应者 (LMHR):一个正在发展中的挑战
“瘦体重大反应者”(LMHR)表型描述了那些体型消瘦且 生酮饮食 经历极端 LDL-C 飙升(通常超过 200 mg/dL),同时保持高 HDL-C 和低甘油三酯水平。.[27] 怀疑论者认为,由于这些人代谢健康,因此他们处于低风险之中。.
这 生酮行动呼吁 一项针对 100 名 LMHR 个体的为期 12 个月的先导研究采用了高分辨率 冠状动脉CT血管造影.[27] 虽然该研究发现,在一年内斑块进展并不明显,且在如此短的时间窗口内无法通过ApoB进行预测,但这与动脉粥样硬化的生物学特性是一致的——对于健康个体而言,动脉粥样硬化通常需要数十年时间才会形成可测量的斑块。关键在于,基线 斑块负荷 预测了病情进展,表明无论其处于何种生酮状态,那些已有动脉粥样硬化的人仍然容易受到高血脂的影响。.[27] 在该队列中,要证伪脂蛋白假说,需要终生暴露于此类 LDL 水平而无斑块形成——这一条件尚无现有数据满足。.
6. HDL 悖论与 CETP 抑制剂的失败
多项旨在通过升高高密度脂蛋白胆固醇(HDL-C)来降低心血管风险的试验接连失败——特别是 胆固醇酯转移蛋白 抑制剂试验(托彻匹布、达尔彻匹布)以及 烟酸 试验(HPS2-THRIVE、AIM-HIGH)——一直被用来争辩说脂质假说从根本上有缺陷。.[31,32,33]
现实中,这些失败反而巩固了以载脂蛋白B(ApoB)为中心的脂质假说。它们证明了高密度脂蛋白胆固醇(HDL-C)是风险的“标志物”而非“制造者”——它是低甘油三酯水平和良好水平的代理指标 代谢健康 而不是一个因果治疗靶点。相反,每一种成功降低 含载脂蛋白B的颗粒 — 他汀类药物,, 依折麦布, PCSK9 抑制剂, 英克西兰, 贝普多酸 —不论其作用机制如何,均可成比例地降低心血管风险。.[35]
第3节 — 孟德尔随机化与因果推断:遗传学证据
孟德尔 随机化 (MR)作为归化 随机对照试验, ,利用受孕时基因等位基因的随机分配来研究某种暴露对一生的影响。由于基因变异不受生活方式或疾病存在的影响,孟德尔随机化(MR)规避了 混杂的 以及 反向因果关系 限制了观察性研究.
通过基因途径确立因果关系
孟德尔随机化研究已经明确证实,低密度脂蛋白胆固醇(LDL-C)和载脂蛋白B(ApoB)与动脉粥样硬化性心血管疾病(ASCVD)具有因果关系。最有力的证据来自三个基因位点:
- PCSK9 变异: 因功能丧失变异而终生低 LDL-C 水平的个体 PCSK9 该基因显示,低密度脂蛋白胆固醇(LDL-C)每降低38.7 mg/dL,冠心病(CHD)风险便降低约54%——这一降幅远超短期他汀类药物试验中观察到的获益。.[1,2]
- NPC1L1 变体: 模拟依折麦布作用的基因变异显示出与低密度脂蛋白胆固醇(LDL-C)降低程度成正比的冠心病(CHD)风险持续降低,为非他汀类降脂疗法提供了基因验证。.[41]
- LPA 基因座位: MR数据证实,遗传性升高的脂蛋白(a)是ASCVD和钙化的独立因果风险因素。 主动脉瓣 狭窄, ,确立了独立于低密度脂蛋白(LDL)的第二条ApoB介导的因果途径。.[3]
表 2:孟德尔随机化与随机化 临床试验 — 每降低 38.7 mg/dL LDL-C 带来的冠心病 (CHD) 风险降低
| 低密度脂蛋白(LDL)降低机制 | MR 估计值(终身) | RCT 估计值(5年) | 时长差 |
| HMGCR (他汀治疗目标) | ~54.5% | ~22% | 终身与 5 年 |
| PCSK9依洛尤单抗 目标 | ~54.5% | ~15%(随访2.2年) | 终身 vs. 2.2年 |
| NPC1L1(依折麦布靶点) | ~54.5% | ~15%(作为附加组件) | 终身 vs. 7年 |
数据综合自 Ference 等人(2012, 2017 年)以及 CTT Meta 分析。.[1,2]
MR研究中观察到的三倍效益凸显了……的重要性 累积暴露. 动脉粥样硬化是“脂蛋白-年”(暴露量×时间)积累的结果。在生命的早期降低血脂可以阻止动脉粥样硬化进程的最初启动,而从第六个十年(60多岁)开始治疗则是在对已经形成的斑块进行损害控制。这些孟德尔随机化数据代表了除历时数十年的随机试验之外最强的因果关系证据——而这种试验在伦理上是不可能进行的。.
第4部分:他汀类药物与PCSK9抑制剂试验证据:批判性综合评估
降脂疗法的随机对照试验(RCT)证据基础是医学科学中最广泛的证据基础之一。胆固醇治疗试验者(CTT)协作组 元分析 涉及超过170,000名参与者的26项以上试验的结果表明,22% 相对危险度 低密度脂蛋白胆固醇(LDL-C)每降低38.7 mg/dL(1 mmol/L),主要不良心血管事件(MACE)就会减少,这一结果在所有亚组(包括性别、年龄、基线LDL-C水平以及是否存在既往心血管疾病)中均成立。.[35]
反驳多效性论证
一个常见的非主流观点认为,他汀类药物通过独立于降低LDL-C的抗炎或其他“多效性”机制来减少心血管事件——这意味着这些益处不能归因于降脂本身。这一观点已被非他汀类药物临床试验与CTT回归线的一致性所证伪:
- IMPROVE-IT: 在18,144名患者中,在辛伐他汀治疗的基础上加用依折麦布 急性冠状动脉综合征 依折麦布通过完全不同的作用机制(通过NPC1L1抑制肠道胆固醇吸收),使心血管事件进一步减少,且该结果完全落在CTT回归线上。依折麦布不具有显着的抗炎活性。其益处与所实现的LDL-C降幅呈纯粹的正比例关系。.[38]
- 傅里叶 以及 奥德赛 结果: PCSK9 抑制剂依ocumab(evolocumab)和 依洛尤单抗 按实现的绝对LDL-C降幅成比例地减少了MACE,即使在已经接受最大剂量(药物治疗)的患者中也是如此 高强度他汀类药物 疗法——炎症标志物已被抑制的患者。.[36,37]
- 傅里叶-奥勒: 长期开放标签扩展数据表明,在超低 LDL-C 水平(低于 20 mg/dL)下,风险持续呈增量式降低,且不良安全事件没有增加,这证实了“越低越好”的范式,并排除了治疗平台效应或 J形曲线.[47]
批评者认为,这一益处“绝对值而言并不大”,通常引用2至3个百分点 绝对风险 在持续中位数为2.2至5年的试验中观察到的降幅。这一批评误解了动脉粥样硬化疾病的统计学本质。当对从40岁开始持续一生的相同单位低密度脂蛋白胆固醇(LDL-C)降幅进行模型分析时,绝对获益要大一个数量级——这正是孟德尔随机化研究所证实的数据。试验层面的绝对风险降幅不大,是中年人群(动脉粥样硬化进程已经进行了数十年)随访时间短所导致的可预见的产物。.
第五节——行业干涉与动机性怀疑论:历史记录
5.1 糖类研究基金会与226号项目
对内部行业文件的历史分析显示, 糖类研究基金会 糖研究基金会(SRF)早在20世纪50年代就认识到,如果美国人采用低脂饮食,蔗糖的消费量将大幅增加。1965年,SRF资助了“第226号项目”——一项由哈佛大学营养学家D·马克·赫格斯特(D. Mark Hegsted)和弗雷德里克·斯泰尔(Fredrick Stare)撰写的文献综述,该综述的蓄意设计目的是为蔗糖作为冠心病(CHD)诱因的罪名开脱,并将责任完全归咎于膳食脂肪和胆固醇。.[48] 参与该项目的科学家们获得了相当于2016年美元约$50,000的报酬,并允许SRF审查草稿并选定要纳入的文献。.[48] 这成功地将科学界关于糖的共识延迟了数十年,并制造了一个“脂肪与糖”的虚假二分法,非主流观点至今仍在利用这一点,声称脂质假说“建立在谎言之上”——这种修辞上的误导将膳食脂肪争论与动脉粥样硬化性心血管疾病(ASCVD)中脂蛋白因果关系这一完全独立的问题混为一谈。.
5.2 蛋类、乳制品和肉类行业的资金资助模式
……的模式 行业资助 这种对营养科学的影响一直延续到今天。2010年至2019年间,蛋类行业资助了60%项关于鸡蛋与血液胆固醇的研究。.[54] 虽然其中86%项研究实际上发现鸡蛋确实会升高低密度脂蛋白胆固醇(LDL-C),但其中一半的研究得出的结论却与其自身结果不符——例如,声称LDL-C的升高“在临床上并不显著”,或者被高密度脂蛋白胆固醇(HDL-C)的变化所抵消。.[54]
乳制品和肉类行业资助了 系统评价 — 值得注意的是发表于……的 NutriRECS 系列 内科学年鉴 ——利用 年级 将所有基于队列研究的营养学证据归类为“低确定性”的方法论”[57] 虽然在方法论上勉强说得通(长期的饮食随机对照试验往往难以实施),但这种方法在实际操作中被用来否定一致的、可复制的风险信号,并制造足够的不确定性,以证明维持当前高肉类饮食模式的合理性。一项探讨乳业资助与心血管研究结果之间关联的系统评价发现,行业资助的研究更有可能报告对乳制品呈中性或有利的结果。.[60]
第六节——胆固醇是否存在的商业生态系统:高蛋白、生酮和旧石器饮食产业
除了上述的食品大宗商品行业之外,还出现了一个distinct and highly organized(独特且高度组织化的)商业生态系统,它们通过否定低密度脂蛋白胆固醇(LDL-C)和载脂蛋白B(ApoB)的致动脉粥样硬化意义而直接获得经济利益。这个生态系统涵盖了畅销科普书籍、直销肉类和补充剂公司、付费网红计划、播客帝国,以及少数由临床医生转型而来的企业家,他们利用科学话语的架构,同时系统性地违反其方法论要求。理解这个生态系统的财务结构,对于评估其科学主张的可信度至关重要。.
6.1 核心商业逻辑
核心经济现实很简单:限制饱和脂肪和胆固醇的饮食指南直接限制了……的市场 红肉, ,加工肉类,全脂乳制品以及高蛋白补充剂行业。通过兜售这样一种说法:(a) 饱和脂肪和 膳食胆固醇 (b) 低密度脂蛋白胆固醇(LDL-C)并非动脉粥样硬化性心血管疾病(ASCVD)的有意义的因果危险因素,以及 (c) 高蛋白、动物脂肪饮食在进化上是最优的,这些商业利益在扩大销售的同时,也在培育一个意识形态坚定的消费群体,他们将科学界的反对解释为体制腐败。其结果是一个自我强化的商业-意识形态机器,对经验性反驳具有极强的抵抗力。.
6.2 生酮与纯肉饮食产业
生酮和食肉动物饮食运动已经催生了数亿美元的商业生态系统。该领域的领军人物——包括戴夫·费尔德曼(LMHR概念的创立者)、保罗·萨拉迪诺(“CarnivoreMD”)、肖恩·贝克、佐治亚·埃德和肯·贝瑞——在进行或引用质疑LDL-C(低密度脂蛋白胆固醇)重要性的临床研究的同时,也在经营销售面向消费者的牛肉产品、动物器官补充剂、电解质配方、在线指导订阅以及图书出版权的业务。费尔德曼的“公民科学基金会”(Citizen Science Foundation)及相关的KETO-CTA研究[27] 因其为期一年的冠状动脉CT数据而受到广泛关注 瘦体重 超级反应者。正如第2.5节所讨论的,这些数据是初步的,现阶段将其解释为可免除高LDL-C责任在科学上是站不住脚的。研究人员与生酮商业生态系统之间未披露的财务关系代表了利益冲突,在公众讨论中尚未受到足够的审查。.
生酮饮食行业针对低密度脂蛋白(LDL)的反对论点建立在三个主张之上,经不起推敲,每个主张都站不住脚:
- “代谢健康能抵消低密度脂蛋白风险”:没有任何随机对照试验或孟德尔随机化研究表明,在存在低甘油三酯或高 高密度脂蛋白 中和了升高的ApoB颗粒数量的致动脉粥样硬化效应。内皮下颗粒滞留的生物学机制不需要代谢功能障碍——它只需要跨内皮屏障存在足够的ApoB浓度梯度。.
- “KETO-CTA显示LDL不能预测斑块”:该研究发现,在百人队列中,ApoB的组内变异无法预测为期一年的斑块变化。这比大众报道中的说法要弱得多。研究自身的数据显示,基线斑块负荷能够预测进展——这与脂质模型完全一致。.
- “远古人类食用高脂肪饮食却没有心脏病”:对古埃及人、秘鲁人、普韦布洛人以及乌纳干人木乃伊遗骸的尸检数据记录了多个狩猎采集和农业人群中的动脉粥样硬化现象——这直接反驳了原始人和食肉动物饮食倡导者所宣传的“祖先免疫”说法。.
6.3 旧石器时代饮食产业
旧石器饮食运动——通过洛伦·科尔丹(Loren Cordain,其书籍和相关品牌每年产生数百万美元收入)、罗布·沃尔夫(Robb Wolf,《旧石器方案》、NovOS补充剂公司)、马克·西森(Mark Sisson,《原始蓝图》、被卡夫亨氏收购的Primal Kitchen品牌)以及克里斯·克雷瑟(Chris Kresser,克雷瑟研究所功能医学培训项目)的工作进行了商业化——通过食谱、认证项目、补充剂销售和在线订阅服务建立起了庞大的收入流。虽然旧石器饮食的框架为避免食用超加工食品提供了有益的公共卫生信息,但该行业同时也在兜售一种毫无科学根据的次要叙事:即人类祖先的动脉粥样硬化性心血管疾病(ASCVD)负担普遍较低,因此大量摄入红肉和饱和脂肪对心血管是无害的。.
有几组证据与这一说法相矛盾。 Hladik等人和Thompson等人通过分析来自四个地理位置和饮食习惯各不相同的古代人群的木乃伊遗骸的CT影像,在137具木乃伊中(34%)有47具被确诊或疑似患有动脉粥样硬化,其中包括无法获得现代加工食品的狩猎采集人群。 “古饮食”行业有选择性地呈现祖先的心血管数据以支持高红肉摄入的做法,是一种带有动机的推理,这与第5节中记录的食品行业资助做法完全类似。.
6.4 高蛋白补充剂行业
动物源性蛋白质补充剂行业——包括乳清蛋白,, 酪蛋白, ,胶原蛋白、牛肉分离蛋白及相关产品——具有推动以蛋白质为中心的饮食框架的财务动机,这些框架强调高动物蛋白质摄入量,并尽量减少对外在饱和脂肪和膳食胆固醇摄入量的担忧。该领域的行业资助研究已被用来倡导远高于既定指南的蛋白质摄入量(通常为 1.6–2.4 克/公斤/天或更高),同时辩称由此带来的饱和脂肪摄入量增加由于对低密度脂蛋白(LDL)颗粒大小的影响,在代谢上要么无关紧要,要么具有积极益处。.
关于 LDL 颗粒大小的论点——即大型“蓬松”的 LDL 颗粒即使在升高时也是良性的——已在科学文献中经过正式审查并被否定。使用专门改变 LDL 颗粒大小而不改变 LDL-C 的遗传工具孟德尔随机化研究表明,介导动脉粥样硬化风险的是 LDL 颗粒数量(即 ApoB)而不是大小。大型 LDL 颗粒在浓度升高时具有动脉粥样硬化性;它们较大的尺寸并不能阻止 内皮下滞留.
6.5 加里·陶布斯与营养科学倡议组织 (NuSI)
加里·陶伯斯的书籍 好卡路里,坏卡路里 (2007) 和 抗击糖业阴谋 (2016年)在确立一种流行叙事方面产生了巨大影响,该叙事认为,脂类假说是由对碳水化合物-胰岛素模型的机构性压制而欺诈性地建立起来的 肥胖. 2012年,陶布斯与彼得·阿蒂亚共同创立了’营养科学倡议’(NuSI),从慈善捐赠者那里筹集了约$40百万资金,用于资助那些挑战“饮食-心脏假说”的研究。 NuSI资助的研究大多未能推翻肥胖的能量平衡模型,该组织到2021年实际上已停止运作。 尽管如此,陶布斯的主张——即安塞尔·凯斯的“七国研究”存在数据筛选偏颇,且整个脂质假说建立在腐败的基础之上——仍在低碳水化合物群体中广泛流传。.
这种表述的科学问题在于,它完全是向后看的。即便人们接受对基斯最初流行病学工作的所有批评,随后的50年里进行的孟德尔随机化研究、他汀类药物试验、PCSK9抑制剂试验和依折麦布试验,代表了一个完全独立的证据基础——这在基斯进行研究时并不存在,并且这些研究通过不 受陶布斯用来反驳观察性流行病学的混杂因素影响的机制,确凿地确立了载脂蛋白B(ApoB)颗粒的因果关系。.
6.6 妮娜·泰holz与《大脂肪惊喜》“
尼娜·泰霍尔兹 2014 年的书 油脂: 饱含秘密的惊人真相 她通过“营养联盟”(The Nutrition Coalition)持续进行的倡导,构成了美国历史上对膳食脂肪指导方针最有组织的民众挑战。《英国医学期刊》(BMJ)的一项详细事实核查分析发现,泰霍尔兹(Teicholz)对科学文献的描述在处理证据时包含多处不准确之处。她的著作被肉类和乳制品行业广泛引用,并被用于游说修改美国膳食指南。泰霍尔兹的核心方法论错误与托布斯(Taubes)如出一辙:她将围绕膳食脂肪的历史流行病学争论视为决定动脉粥样硬化性心血管疾病(ASCVD)中脂蛋白因果关系的标准,同时拒绝接纳孟德尔随机化证据——这是目前可获得的因果关系最严格的证据类型——理由是基因研究与饮食干预研究“不尽相同”。这一论点虽然在技术上包含一丝内核(基因介导的LDL降低与饮食介导的LDL降低在幅度上可能有所不同),但并未抓住核心要点:两者都是通过减少ApoB颗粒对动脉壁浸润这一相同的生物学机制发挥作用。.
第 7 节 — 有组织的胆固醇否定主义:THINCS、学术反叛者与补充剂市场
除了出于商业动机的怀疑论之外,还出现了一种独特且有组织的否定胆固醇的知识传统,其特征是协同倡导这样一种立场:低密度脂蛋白胆固醇(LDL-C)和载脂蛋白B(ApoB)对动脉粥样硬化性心血管疾病(ASCVD)没有因果作用,极端情况下甚至认为胆固醇升高具有保护作用。这一运动在公众话语中经常被引用为代表了一种合法的科学少数派观点,因此有必要进行系统性的反驳。.
7.1 国际胆固醇 sceptics 网络 (THINCS)
国际胆固醇怀疑论者网络(THINCS)由丹麦医师乌费·拉夫斯科夫(Uffe Ravnskov)创立,他是《胆固醇的神话》(2000年)和《脂肪和胆固醇对你有益》(2009年)一书的作者。THINCS维持着一份由大约100名医师和研究人员签署的宣言,断言胆固醇假说缺乏证据支持,降胆固醇药物没有带来净效益,且高血清胆固醇是中性或具有保护作用的,特别是在老年人群中。THINCS网络有选择性地在低级别期刊上发表文章,向大众媒体发布新闻稿,并保持着活跃的网络存在,吸引了大量的非专业读者。.
THINCS 的主要科学主张在严格分析下在多个方面均站不住脚:
老年人群体中的“J形曲线”: Ravnskov、David Diamond 和 Malcolm Kendrick 引用了观察性研究,这些研究显示低密度脂蛋白胆固醇(LDL-C)与 全因死亡率 在老年人群中作为低胆固醇有害的证据。这一论点犯了两个根本性错误。首先,它依赖于反向 因果关系在老年或慢性病患者中,低 LDL-C 常常是肝功能障碍、恶性肿瘤、心脏恶病质或慢性炎症的结果,而不是导致死亡的原因。当通过排除早期死亡(“逐一剔除”分析)或使用孟德尔随机化来控制这种混杂因素时,这种表面上的保护性关联就会完全消失。其次,全因死亡率与 ASCVD 特异性死亡率是不同的终点;即使 LDL-C 与虚弱老人的全因死亡率呈负相关(这完全可以用反向因果关系来解释),这也与跨越数十年生物学时间尺度的 ApoB 与 ASCVD 之间的因果关系无关。.
“他汀类药物是有害的,其益处被夸大了”: 拉夫斯克夫(Ravnskov)、约翰·艾布拉姆森(John Abramson)和肯德里克(Kendrick)在同行评审出版物和大众书籍中提出,他汀类药物的益处通过相对风险而非绝对风险的表述方式被夸大了,并且他汀类药物会引起广泛的肌肉损伤、认知障碍和代谢损害。绝对风险与相对风险表述的争论是医学传播中的一个普遍问题,并未涉及潜在的生物学机制。关于认知障碍的说法在2012年美国食品药品监督管理局(FDA)更新药品说明书后被放大,但并未在任何前瞻性、双盲、随机试验中得到证实。涵盖了数十万患者年随访数据的大型他汀类药物安全性荟萃分析证实,严重不良事件并不常见,且绝大多数患者对他汀类药物治疗的耐受性良好。.
“脂质假说尚未在女性中得到证实”: 一些隶属于THINCS的观点声称 降脂 尚未被证明能减少女性的心血管事件。这与以下观点直接矛盾: CTT 协作 亚组分析, JUPITER 试验 (瑞舒伐他汀 在初级预防中,在女性中显示出一致的获益),以及孟德尔随机化数据,该数据显示女性在所有遗传性LDL降低工具中ASCVD风险按比例降低。.
7.2 “胆固醇至关重要”这一不合逻辑的推论
THINCS和高蛋白饮食群体共有的一个修辞手段是援引胆固醇的基本生物学功能——类固醇激素合成、细胞膜完整性、, 胆汁酸 生产、神经元功能、维生素D合成——从而暗示循环中携带胆固醇的脂蛋白水平升高因此是有益的或无害的。这代表了一种绝对的逻辑错误,佐伊·哈科姆(Zoë Harcombe)在其网站和同行评审的信件中尤为频繁地使用这种错误。.[67]
胆固醇在细胞水平上是必不可少的,而细胞内胆固醇的生物合成受到精密调控 甲羟戊酸途径. ASCVD 的病理实体本身并不是胆固醇,而是含 ApoB 的脂蛋白——这是一种能够穿过内皮屏障并滞留在……内部的大分子颗粒 内皮下间隙 通过与蛋白聚糖的相互作用。新生儿和其他灵长类动物维持血浆低密度脂蛋白胆固醇(LDL-C)在 40–70 mg/dL 的范围内,同时具有完全正常的类固醇激素水平、细胞膜成分和神经功能,这表明胆固醇的基本生物学功能在远低于西方人群中与 ASCVD 风险相关的浓度下即可完全满足。“胆固醇至关重要”这一论点因此是一个生物学上的真理,但它与升高的血浆载脂蛋白 B(ApoB)颗粒负荷的病理效应毫无关系。.
7.3 替代医学与补充剂行业接口
胆固醇否定论生态系统与功能医学及另类健康补充剂行业有着广泛的交集。通过将他汀类药物描述为毒性物质(其益处被制药公司资助的研究系统性地夸大),该生态系统催生了对专属“天然”替代品的需求: 红曲米, ,小檗碱,欧米伽-3浓缩物,辅酶Q10产品(旨在应对广为宣传但缺乏充分依据的说法,即他汀类药物会消耗辅酶Q10并导致疲劳),多酚提取物,植物 甾醇 补充剂,以及由功能医学从业人员和直接面向消费者的在线药店销售的各种复合产品。.
这一立场的商业讽刺意味十分鲜明:红曲米含有 莫纳可林K —一种与洛伐他汀化学结构完全相同的分子——且浓度达到药理学活性水平。因此,反他汀类药物的论点从根本上说,不是关于其作用机制,而是为了将仿制药的收入引导至利润率更高、在监管处方药的框架之外销售的专有补充剂。倡导这种替代疗法的从业者在两个层面上对患者造成了伤害:他们剥夺了患者获得具有广泛、经验证的安全性和有效性记录的疗法的机会,并用一种制剂取而代之,该制剂中的莫纳可林K含量在不同品牌之间差异高达100倍,且不受药物警戒的监管。.
7.4 “研究腐败”元论点及其局限性
也许在胆固醇否定生态系统中,最具修辞威力的工具是“研究腐败”这一元论点:即宣称降脂证据的整个基础都因制药行业对他汀类药物试验的资助、指南编写机构的监管俘获,以及学术血脂学者与PCSK9抑制剂制造商之间的财务关系而受到损害。这一论点并非完全没有依据——心血管医学中的利益冲突是真实存在的,值得持续审查。然而,正如其在否定主义文献中所展现的那样,它被用来否定整类证据,而不是用来提高其质量。.
“研究腐败”这一论点存在的根本问题在于,它无法解释孟德尔随机化研究提供的证据——这些证据完全独立于制药企业的资助,源自利用公开遗传数据建立的国家生物样本库和人口登记系统,且其结果与临床试验证据完全一致。 那些携带功能缺失型PCSK9变异且终身冠心病风险较低(54%)的个体,并未参与任何制药试验,也未接受任何干预——他们所获得的保护源于一种在受孕时就已存在的基因变异,而当时根本不存在任何制药公司来资助相关研究。 若要否定这一证据,就必须诉诸某种阴谋论框架,而这种框架在科学记录中毫无依据。.
第8节 — 阈值模型与进化背景
综合奇曼人、哈扎人和前工业化时代的数据形成的一个连贯模型表明,动脉粥样硬化并非衰老的必然结果,而是一种长期持续接触高脂蛋白状态的病症。.
基因规范环境
在人类演化史的大部分时间里,低密度脂蛋白胆固醇(LDL-C)水平可能在 40 到 70 mg/dL 的范围内——这与现代非人类灵长类动物和人类新生儿所观察到的水平相似。.[11] 在此范围内,ApoB颗粒的浓度极低,以至于其浸润和内皮下滞留速率可以忽略不计。. 亚临床动脉粥样硬化, 然而,在高脂蛋白环境中较早开始。来自……的尸检数据 博加卢萨心脏研究 以及 冠状动脉风险发展至成年研究 显示主动脉 脂肪纹 并且纤维斑块在人生的第二个十年开始形成,并与在儿童时期测量的 LDL-C 和 VLDL 水平密切相关。.[69,70] 这一发现具有深远的意义:动脉粥样硬化的时钟在成年之前就开始了,其累积暴露积分——载脂蛋白B(ApoB)浓度×时间,即“载脂蛋白B年数”——是最终临床风险的主要决定因素。.
表3:累积ApoB暴露与斑块发展——ApoB-年模型
| 人口 / 背景 | 终生载脂蛋白B(ApoB)目标(约) | 隆起性纤维斑块的发生 | 临床事件风险 |
| 前工业化(齐马内人) | ~50 mg/dL | 罕见/缺如 | 接近零 |
| 现代西方平均 | 约 90–110 mg/dL | 第2-3十年 | 高风险(50岁及以上) |
| 杂合子型FH(未治疗) | >150 毫克/分升 | 童年 | 极限(30岁以上) |
综合自博加卢萨心脏研究(Bogalusa Heart Study)、齐曼(Tsimane)队列数据和家族性高胆固醇血症(FH)登记处数据。.[11,15,69,70]
该阈值模型预测,为避免产生有意义的动脉粥样硬化,终生平均 ApoB 应保持在约 50–60 mg/dL 以下。一旦累积的 ApoB-年暴露量超过临界阈值,内皮下斑块的负荷就会达到相应程度,此时 易损斑块 破裂, 血栓形成, ,且急性冠脉事件发生的可能性越来越大。其治疗意义在于,更早开始治疗可带来成比例地更大的终生获益——这与来自孟德尔随机化(MR)、随机对照试验(RCT)以及人群数据的每一条证据都相符。.
结论:优势证据与证伪标准
来自生物化学、大型前瞻性队列研究、孟德尔随机化以及随机对照试验的全部证据明确无误地证实,含ApoB的脂蛋白是动脉粥样硬化性心血管疾病(ASCVD)的致病因素。.[1,2] 科学共识并非真的“不确定”;相反,不确定性是由一个利益集团蓄意制造出来的:(1) 糖业和精制 碳水化合物 这些行业在20世纪60年代将科学界的注意力从蔗糖上转移开[48]; ;(2) 蛋类、乳制品和肉类商品行业,这些行业继续资助旨在低估膳食脂质提升作用的重要性的研究[54,57,60]; ;(3) 高蛋白、生酮、纯肉和旧石器饮食的商业生态系统,它们在否认饱和脂肪和红肉摄入的致动脉粥样硬化作用方面存在直接的利益驱动[27]; ;(4) 有组织的THINCS胆固醇否定网络及其相关的替代医学市场;以及(5) 一小群学术异见者,他们的论点始终回避与孟德尔随机化证据(即可获得的因果关系最严格的数据类型)进行交锋。.
证伪标准
要科学地证伪 致动脉粥样硬化脂蛋白假说, ,研究人员需要证明以下至少一项:
- 识别一个终生 ApoB 水平较高(持续超过 100 mg/dL)且不会发生冠心病的人群 动脉 即便在八九十岁的高龄,钙化或动脉粥样硬化也难以察觉。LMHR 队列是目前唯一的候选研究对象,但现有数据仅涵盖 100 名个体且时间跨度仅为 12 个月——这完全不足以证伪一个关于长达数十年来生物学累积的假说。.
- 进行一项随机试验,其中载脂蛋白B(ApoB)颗粒的大幅、孤立减少在至少五年内未能产生心血管事件的成比例减少。此类试验尚未进行,鉴于现有证据,此类试验将面临严重的伦理障碍。.
迄今为止,开展的每一项研究都进一步证实了该模型。大量的证据支持“越低越好,且长期越低越好”的范式,其中载脂蛋白B(ApoB)是驱动疾病的致动脉粥样硬化颗粒负荷的最准确的定量指标。认为高LDL-C或ApoB与动脉粥样硬化性心血管疾病(ASCVD)无关的观点,并不是一种与共识具有同等认识论基础的科学少数派观点——而是一种出于商业动机的主张,它经不起任何严格的实证检验。.
参考文献
所有参考文献均为经同行评审的期刊出版物。.
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60(25):2631-2639. doi:10.1016/j.jacc.2012.09.017
- Doherty S, Hernandez S, Rikhi R, et al. Lipoprotein(a) as a Causal Risk Factor for Cardiovascular Disease. Curr Cardiovasc Risk Rep. 2025;19(1):8. doi:10.1007/s12170-025-00760-1
- Du Y, Ding W, Ye Z, et al. Impact of LDL-C and Apolipoprotein B Level Discordance and associated Lipoprotein Particle Alterations on Cardiovascular Outcomes in a large primary prevention population. Eur J Prev Cardiol. Published online November 24, 2025. doi:10.1093/eurjpc/zwaf750
- Borén J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Bang HO, Dyerberg J, Hjøorne N. The composition of food consumed by Greenland Eskimos. Acta Med Scand. 1976;200(1-2):69-73. doi:10.1111/j.0954-6820.1976.tb08198.x
- Fodor JG, Helis E, Yazdekhasti N, Vohnout B. “Fishing” for the origins of the “Eskimos and heart disease” story: facts or wishful thinking?. Can J Cardiol. 2014;30(8):864-868. doi:10.1016/j.cjca.2014.04.007
- Howard BV, Devereux RB, Cole SA, et al. A genetic and epidemiologic study of cardiovascular disease in Alaska natives (GOCADAN): design and methods. Int J Circumpolar Health. 2005;64(3):206-221. doi:10.3402/ijch.v64i3.17985
- Howard BV, Robbins DC, Sievers ML, et al. LDL cholesterol as a strong predictor of coronary heart disease in diabetic individuals with insulin resistance and low LDL: The Strong Heart Study. Arterioscler Thromb Vasc Biol. 2000;20(3):830-835. doi:10.1161/01.atv.20.3.830
- Kaplan H, Thompson RC, Trumble BC, et al. Coronary atherosclerosis in indigenous South American Tsimane: a cross-sectional cohort study. Lancet. 2017;389(10080):1730-1739. doi:10.1016/S0140-6736(17)30752-3
- Gurven M, Kaplan H, Winking J, Finch C, Crimmins EM. Aging and inflammation in two epidemiological worlds. J Gerontol A Biol Sci Med Sci. 2008;63(2):196-199. doi:10.1093/gerona/63.2.196
- Thompson RC, Allam AH, Lombardi GP, et al. Atherosclerosis across 4000 years of human history: the Horus study of four ancient populations.
- Trumble BC, Stieglitz J, Blackwell AD, et al. Apolipoprotein E4 is associated with improved cognitive function in Amazonian forager-horticulturalists with a high parasite burden. FASEB J. 2017;31(4):1508-1515. doi:10.1096/fj.201601084R
- Nordestgaard BG, Chapman MJ, Humphries SE, et al. Familial hypercholesterolaemia is underdiagnosed and undertreated in the general population: guidance for clinicians to prevent coronary heart disease: consensus statement of the European Atherosclerosis Society. Eur Heart J. 2013;34(45):3478-90a. doi:10.1093/eurheartj/eht273
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Besseling J, Hovingh GK, Huijgen R, Kastelein JJP, Hutten BA. Statins in Familial Hypercholesterolemia: Consequences for Coronary Artery Disease and All-Cause Mortality. J Am Coll Cardiol. 2016;68(3):252-260. doi:10.1016/j.jacc.2016.04.054
- Abifadel M, Varret M, Rabès JP, et al. Mutations in PCSK9 cause autosomal dominant hypercholesterolemia.
- Hovingh GK, Davidson MH, Kastelein JJ, O’Connor AM. Diagnosis and treatment of familial hypercholesterolaemia. Eur Heart J. 2013;34(13):962-971. doi:10.1093/eurheartj/eht015
- Raal FJ, Honarpour N, Blom DJ, et al. Inhibition of PCSK9 with evolocumab in homozygous familial hypercholesterolaemia (TESLA Part B): a randomised, double-blind, placebo-controlled trial. Lancet. 2015;385(9965):341-350. doi:10.1016/S0140-6736(14)61374-X
- Ibrahim S, Reeskamp LF, de Goeij JN, et al. Beyond early LDL cholesterol lowering to prevent coronary atherosclerosis in familial hypercholesterolaemia. Eur J Prev Cardiol. 2024;31(7):892-900. doi:10.1093/eurjpc/zwae028
- Law M, Wald N. Why heart disease mortality is low in France: the time lag explanation. BMJ. 1999;318(7196):1471-1476. doi:10.1136/bmj.318.7196.1471
- Simini B. Serge Renaud: from French paradox to Cretan miracle. Lancet. 2000;355(9197):48. doi:10.1016/S0140-6736(05)71990-5
- Ferrières J. The French paradox: lessons for other countries. Heart. 2004;90(1):107-111. doi:10.1136/heart.90.1.107
- GBD 2023 Disease and Injury and Risk Factor Collaborators. Burden of 375 diseases and injuries, risk-attributable burden of 88 risk factors, and healthy life expectancy in 204 countries and territories, including 660 subnational locations, 1990-2023: a systematic analysis for the Global Burden of Disease Study 2023. Lancet. 2025;406(10513):1873-1922. doi:10.1016/S0140-6736(25)01637-X
- Norwitz NG, Feldman D, Soto-Mota A, et al. The impact of sustained LDL-C elevation on coronary plaque progression: primary results from the KETO-CTA study. medRxiv. 2026. doi:10.64898/2026.01.15.26343955v1
- Norwitz NG, Soto-Mota A, Feldman D, Parpos S, Budoff M. Case Report: Hypercholesterolemia “Lean Mass Hyper-Responder” Phenotype Presents in the Context of a Low Saturated Fat Carbohydrate-Restricted Diet. Front Endocrinol (Lausanne). 2022;13:830325. Published 2022 Apr 14. doi:10.3389/fendo.2022.830325
- Borén J, Chapman MJ, Krauss RM, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights: a consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2020;41(24):2313-2330. doi:10.1093/eurheartj/ehz962
- Packard C, Caslake M, Shepherd J. The role of small, dense low density lipoprotein (LDL): a new look. Int J Cardiol. 2000;74 Suppl 1:S17-S22. doi:10.1016/s0167-5273(99)00107-2
- Barter PJ, Caulfield M, Eriksson M, et al. Effects of torcetrapib in patients at high risk for coronary events. N Engl J Med. 2007;357(21):2109-2122. doi:10.1056/NEJMoa0706628
- HPS2-THRIVE Collaborative Group, Landray MJ, Haynes R, et al. Effects of extended-release niacin with laropiprant in high-risk patients. N Engl J Med. 2014;371(3):203-212. doi:10.1056/NEJMoa1300955
- Schwartz GG, Olsson AG, Abt M, et al. Effects of dalcetrapib in patients with a recent acute coronary syndrome. N Engl J Med. 2012;367(22):2089-2099. doi:10.1056/NEJMoa1206797
- AIM-HIGH Investigators, Boden WE, Probstfield JL, et al. Niacin in patients with low HDL cholesterol levels receiving intensive statin therapy. N Engl J Med. 2011;365(24):2255-2267. doi:10.1056/NEJMoa1107579
- Cholesterol Treatment Trialists’ (CTT) Collaboration, Baigent C, Blackwell L, et al. Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials. Lancet. 2010;376(9753):1670-1681. doi:10.1016/S0140-6736(10)61350-5
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Schwartz GG, Steg PG, Szarek M, et al. Alirocumab and Cardiovascular Outcomes after Acute Coronary Syndrome. N Engl J Med. 2018;379(22):2097-2107. doi:10.1056/NEJMoa1801174
- Cannon CP, Blazing MA, Giugliano RP, et al. Ezetimibe Added to Statin Therapy after Acute Coronary Syndromes. N Engl J Med. 2015;372(25):2387-2397. doi:10.1056/NEJMoa1410489
- Ridker PM, Danielson E, Fonseca FA, et al. Rosuvastatin to prevent vascular events in men and women with elevated C-reactive protein. N Engl J Med. 2008;359(21):2195-2207. doi:10.1056/NEJMoa0807646
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Ference BA, Majeed F, Penumetcha R, Flack JM, Brook RD. Effect of naturally random allocation to lower low-density lipoprotein cholesterol on the risk of coronary heart disease mediated by polymorphisms in NPC1L1, HMGCR, or both: a 2 × 2 factorial Mendelian randomization study. J Am Coll Cardiol. 2015;65(15):1552-1561. doi:10.1016/j.jacc.2015.02.020
- Burgess S, Ference BA, Staley JR, et al. Association of LPA Variants With Risk of Coronary Disease and the Implications for Lipoprotein(a)-Lowering Therapies: A Mendelian Randomization Analysis. JAMA Cardiol. 2018;3(7):619-627. doi:10.1001/jamacardio.2018.1470
- Patel AP, Wang (汪敏先) M, Pirruccello JP, et al. Lp(a) (Lipoprotein[a]) Concentrations and Incident Atherosclerotic Cardiovascular Disease: New Insights From a Large National Biobank. Arterioscler Thromb Vasc Biol. 2021;41(1):465-474. doi:10.1161/ATVBAHA.120.315291
- Clarke R, Peden JF, Hopewell JC, et al. Genetic variants associated with Lp(a) lipoprotein level and coronary disease. N Engl J Med. 2009;361(26):2518-2528. doi:10.1056/NEJMoa0902604
- Ference BA, Kastelein JJP, Ray KK, et al. Association of Triglyceride-Lowering LPL Variants and LDL-C-Lowering LDLR Variants With Risk of Coronary Heart Disease. JAMA. 2019;321(4):364-373. doi:10.1001/jama.2018.20045
- Sabatine MS, Giugliano RP, Wiviott SD, et al. Efficacy and safety of evolocumab in reducing lipids and cardiovascular events. N Engl J Med. 2015;372(16):1500-1509. doi:10.1056/NEJMoa1500858
- O’Donoghue ML, Giugliano RP, Wiviott SD, et al. Long-Term Evolocumab in Patients With Established Atherosclerotic Cardiovascular Disease. Circulation. 2022;146(15):1109-1119. doi:10.1161/CIRCULATIONAHA.122.061620
- Kearns CE, Schmidt LA, Glantz SA. Sugar Industry and Coronary Heart Disease Research: A Historical Analysis of Internal Industry Documents.
- Kearns CE, Apollonio D, Glantz SA. Sugar industry sponsorship of germ-free rodent studies linking sucrose to hyperlipidemia and cancer: An historical analysis of internal documents. PLoS Biol. 2017;15(11):e2003460. Published 2017 Nov 21. doi:10.1371/journal.pbio.2003460
- Nestle M. Food company sponsorship of nutrition research and professional activities: a conflict of interest?. Public Health Nutr. 2001;4(5):1015-1022. doi:10.1079/phn2001253
- Stuckler D, Nestle M. Big food, food systems, and global health. PLoS Med. 2012;9(6):e1001242. doi:10.1371/journal.pmed.1001242
- Nestle M. Food Industry Funding of Nutrition Research: The Relevance of History for Current Debates. JAMA Intern Med. 2016;176(11):1685-1686. doi:10.1001/jamainternmed.2016.5400
- Moodie R, Stuckler D, Monteiro C, et al. Profits and pandemics: prevention of harmful effects of tobacco, alcohol, and ultra-processed food and drink industries. Lancet. 2013;381(9867):670-679. doi:10.1016/S0140-6736(12)62089-3
- Barnard ND, Long MB, Ferguson JM, Flores R, Kahleova H. Industry Funding and Cholesterol Research: A Systematic Review. Am J Lifestyle Med. 2019;15(2):165-172. Published 2019 Dec 11. doi:10.1177/1559827619892198
- Zhong VW, Van Horn L, Cornelis MC, et al. Associations of Dietary Cholesterol or Egg Consumption With Incident Cardiovascular Disease and Mortality. JAMA. 2019;321(11):1081-1095. doi:10.1001/jama.2019.1572
- Shin JY, Xun P, Nakamura Y, He K. Egg consumption in relation to risk of cardiovascular disease and diabetes: a systematic review and meta-analysis. Am J Clin Nutr. 2013;98(1):146-159. doi:10.3945/ajcn.112.051318
- Johnston BC, Zeraatkar D, Han MA, et al. Unprocessed Red Meat and Processed Meat Consumption: Dietary Guideline Recommendations From the Nutritional Recommendations (NutriRECS) Consortium. Ann Intern Med. 2019;171(10):756-764. doi:10.7326/M19-1621
- Zeraatkar D, Johnston BC, Bartoszko J, et al. Effect of Lower Versus Higher Red Meat Intake on Cardiometabolic and Cancer Outcomes: A Systematic Review of Randomized Trials. Ann Intern Med. 2019;171(10):721-731. doi:10.7326/M19-0622
- Micha R, Michas G, Mozaffarian D. Unprocessed red and processed meats and risk of coronary artery disease and type 2 diabetes–an updated review of the evidence. Curr Atheroscler Rep. 2012;14(6):515-524. doi:10.1007/s11883-012-0282-8
- Guo J, Astrup A, Lovegrove JA, Gijsbers L, Givens DI, Soedamah-Muthu SS. Milk and dairy consumption and risk of cardiovascular diseases and all-cause mortality: dose-response meta-analysis of prospective cohort studies. Eur J Epidemiol. 2017;32(4):269-287. doi:10.1007/s10654-017-0243-1
- Willett WC, Ludwig DS. Milk and Health. N Engl J Med. 2020;382(7):644-654. doi:10.1056/NEJMra1903547
- Satija A, Bhupathiraju SN, Spiegelman D, et al. Healthful and Unhealthful Plant-Based Diets and the Risk of Coronary Heart Disease in U.S. Adults. J Am Coll Cardiol. 2017;70(4):411-422. doi:10.1016/j.jacc.2017.05.047
- Krauss RM, Blanche PJ, Rawlings RS, Fernstrom HS, Williams PT. Separate effects of reduced carbohydrate intake and weight loss on atherogenic dyslipidemia. Am J Clin Nutr. 2006;83(5):1025-1205. doi:10.1093/ajcn/83.5.1025
- Siri-Tarino PW, Sun Q, Hu FB, Krauss RM. Meta-analysis of prospective cohort studies evaluating the association of saturated fat with cardiovascular disease. Am J Clin Nutr. 2010;91(3):535-546. doi:10.3945/ajcn.2009.27725
- Keys A, Menotti A, Karvonen MJ, et al. The diet and 15-year death rate in the seven countries study. Am J Epidemiol. 1986;124(6):903-915. doi:10.1093/oxfordjournals.aje.a114480
- Menotti A, Puddu PE. How the Seven Countries Study contributed to the definition and development of the Mediterranean diet concept: a 50-year journey. Nutr Metab Cardiovasc Dis. 2015;25(3):245-252. doi:10.1016/j.numecd.2014.12.001
- Ravnskov U, Diamond DM, Hama R, et al. Lack of an association or an inverse association between low-density-lipoprotein cholesterol and mortality in the elderly: a systematic review. BMJ Open. 2016;6(6):e010401. Published 2016 Jun 12. doi:10.1136/bmjopen-2015-010401
- Ference BA, Bhatt DL, Catapano AL, et al. Association of Genetic Variants Related to Combined Exposure to Lower Low-Density Lipoproteins and Lower Systolic Blood Pressure With Lifetime Risk of Cardiovascular Disease. JAMA. 2019;322(14):1381-1391. doi:10.1001/jama.2019.14120
- Berenson GS, Srinivasan SR, Bao W, Newman WP 3rd, Tracy RE, Wattigney WA. Association between multiple cardiovascular risk factors and atherosclerosis in children and young adults. The Bogalusa Heart Study. N Engl J Med. 1998;338(23):1650-1656. doi:10.1056/NEJM199806043382302
- Pletcher MJ, Bibbins-Domingo K, Liu K, et al. Nonoptimal lipids commonly present in young adults and coronary calcium later in life: the CARDIA (Coronary Artery Risk Development in Young Adults) study. Ann Intern Med. 2010;153(3):137-146. doi:10.7326/0003-4819-153-3-201008030-00004
- McGill HC Jr, McMahan CA, Herderick EE, Malcom GT, Tracy RE, Strong JP. Origin of atherosclerosis in childhood and adolescence. Am J Clin Nutr. 2000;72(5 Suppl):1307S-1315S. doi:10.1093/ajcn/72.5.1307s
- Stary HC, Chandler AB, Glagov S, et al. A definition of initial, fatty streak, and intermediate lesions of atherosclerosis. A report from the Committee on Vascular Lesions of the Council on Arteriosclerosis, American Heart Association. Arterioscler Thromb. 1994;14(5):840-856. doi:10.1161/01.atv.14.5.840

