L'hypothèse des lipoprotéines athérogènes : une revue complète des preuves causales, des anomalies de population, des interférences industrielles et du déni organisé de la science du cholestérol
L'évolution historique de la dimension cardiovasculaire épidémiologie a été définie par la tension entre les schémas de population observés et les mécanismes physiologiques sous-jacents de la maladie. Athérosclérotique maladie cardiovasculaire reste la principale cause de mortalité dans le monde, bien que “ l'hypothèse lipidique ” — la proposition selon laquelle la circulation lipoprotéines sont les principaux moteurs causaux de cette pathologie — reste le sujet d'une contestation hétérodoxe intense. Ce rapport fournit une analyse scientifiquement rigoureuse des preuves soutenant la causalité de apolipoprotéine les lipoprotéines contenant de l'apolipoprotéine B, réconcilie les anomalies de population historiques et modernes au sein du modèle lipidique, évalue la crédibilité des efforts financés par l'industrie pour maintenir l'incertitude scientifique, examine l'écosystème commercial organisé qui tire profit de cholestérol le négationnisme et documente les erreurs méthodologiques spécifiques déployées par les groupes motivés pour nier l'importance du cholestérol dans les maladies cardiovasculaires.
Section 1 — La distinction entre ApoB et LDL-C : de la masse de cholestérol à la charge particulaire
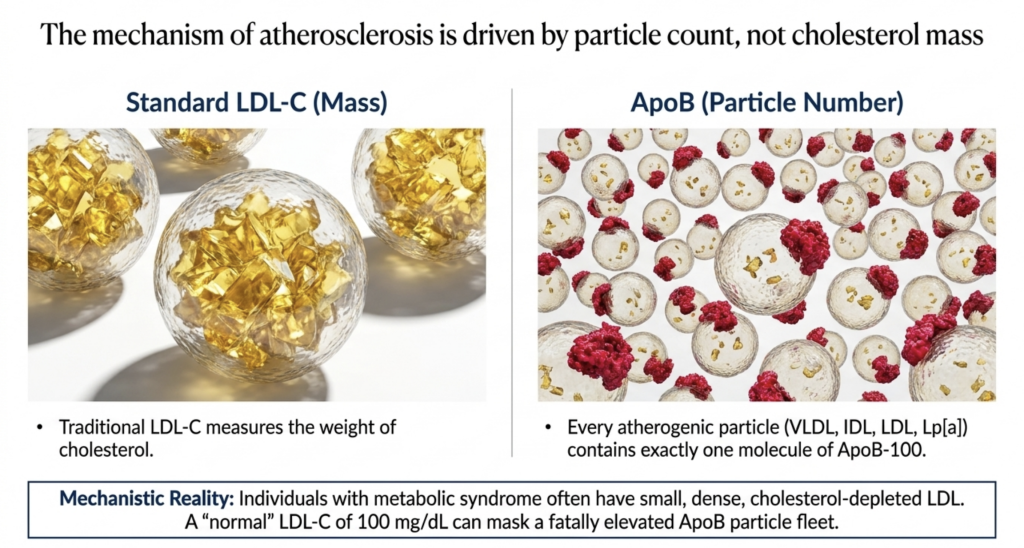
La dépendance clinique traditionnelle à l'égard du cholestérol à lipoprotéines de basse densité (LDL-C) comme principal biomarqueur pour le risque cardiovasculaire est un héritage historique de la fin du XXe siècle. Le C-LDL mesure la masse totale de cholesterol contenue dans la fraction des lipoprotéines de basse densité, généralement exprimée en milligrammes par décilitre (mg/dL) ou en millimoles par litre (mmol/L). Bien qu'il soit fortement corrélé au risque dans la plupart des populations, le C-LDL est fondamentalement un indicateur indirect imparfait car il ne fournit aucune information directe sur le nombre réel de particules en circulation particules athérogènes. Athérosclérose est une maladie d'infiltration et de piégeage de particules ; c'est le nombre physique de lipoprotéines pénétrant dans la paroi artérielle, plutôt que la quantité de charge qu'elles transportent, qui détermine la vitesse de plaque progression.
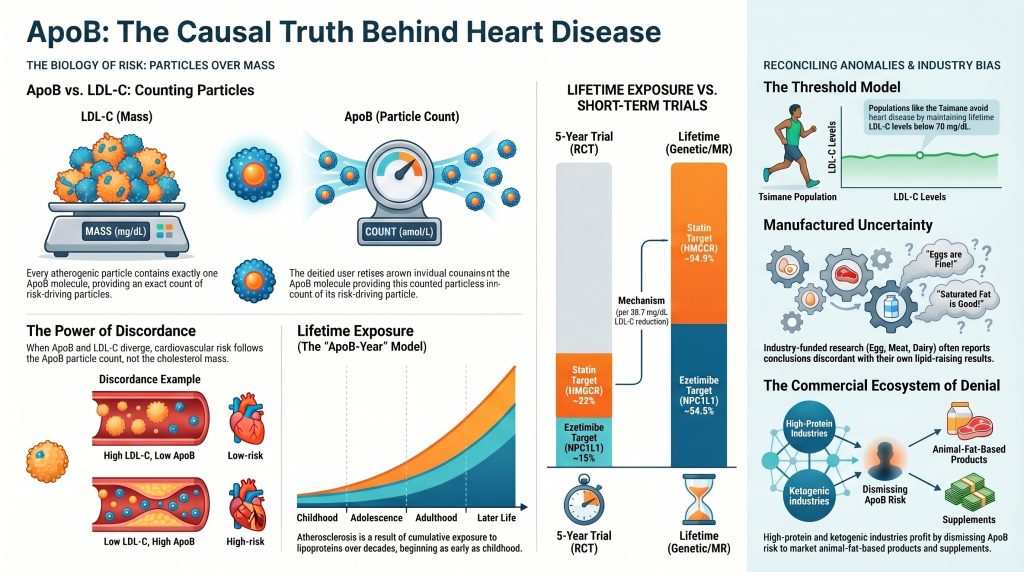
Apolipoprotéine B-100 (ApoB) est le structurel protéine trouvé à la surface de chaque lipoprotéine potentiellement athérogène. Chaque particule — qu'il s'agisse d'une lipoprotéine de très faible densité (VLDL), lipoprotéine de densité intermédiaire (IDL), les lipoprotéines de basse densité (LDL), ou lipoprotéine(a) [Lp(a)] — contient exactement une molécule d'ApoB.[1] Par conséquent, la mesure de l'ApoB fournit un compte exact du nombre total de particules athérogènes dans le plasma. La distinction entre la masse de cholestérol (LDL-C) et charge particulaire (ApoB) devient cliniquement critique dans les cas de “discordance,” où ces deux mesures divergent.
Le mécanisme de la discordance et de la variabilité des particules
La discordance survient généralement en raison de variations de la teneur en cholestérol des particules individuelles. Chez les personnes présentant syndrome métabolique, résistance à l'insuline, ou hypertriglycéridémie, le remodelage intravasculaire des lipoprotéines conduit à la formation de particules de LDL petites et denses qui sont relativement appauvries en cholestérol. Chez ces individus, un taux de LDL-C “ normal ” de 100 mg/dL peut masquer une numération d'ApoB significativement élevée, car un plus grand nombre de particules est nécessaire pour transporter la même masse de cholestérol. Inversement, les individus présentant des particules de LDL grandes et riches en cholestérol peuvent avoir un LDL-C élevé mais une ApoB relativement plus basse, ce qui représente une charge totale de particules plus faible.
La spectroscopie par résonance magnétique nucléaire (RMN) a affiné cette compréhension en permettant la mesure directe de Nombre de particules de LDL (LDL-P) et la taille. Les données de grande cohortes prospectives, y compris le Étude AMORIS, la cohorte EPIC-Norfolk, la UK Biobank, et la Women’s Health Study, ont constamment démontré que lorsque l'ApoB et le LDL-C sont discordants, le risque cardiovasculaire suit le taux d'ApoB (le nombre de particules) plutôt que la masse de LDL-C.[1] Par exemple, les individus du groupe présentant un taux d'ApoB discordamment élevé (faible LDL-C, ApoB élevée) présentent un risque considérablement accru de événements cardiovasculaires indésirables majeurs (MACE) par rapport à ceux dont les niveaux étaient concordants.[4]
Tableau 1 : Discordance LDL-C/ApoB et risque d'événements cardiovasculaires majeurs (MACE) — UK Biobank (n = 375 544)
| Catégorie de discordance | Risque d'événements cardiovasculaires majeurs (MACE)Rapport des risques instantanés) | Médiation par les VLDLTriglycérides | Interprétation clinique |
| Concordant (LDL-C et ApoB) | 1.0 (Référent) | N/A | Évaluation des risques standard |
| ApoB discordamment élevé | 1,11 [1,06–1,15] | 25,51 TP9T (VLDL), 26,61 TP9T (TG) | Risque sous-estimé par le LDL-C |
| ApoB discordantnement bas | 0,87 [0,83–0,93] | N/A | Risque surestimé par le LDL-C |
Sous-étude RMN de la UK Biobank.[4]
Dans l'analyse de la UK Biobank, le risque accru chez les individus présentant des taux d'ApoB discordamment élevés était partiellement médié par la présence de particules VLDL et des taux élevés de triglycérides, qui sont souvent négligés lorsque l'on se concentre uniquement sur le LDL-C.[4] Ces résultats renforcent l'utilité de l'ApoB en tant marqueur de risque plus complet, en particulier dans prévention primaire où les bilans lipidiques traditionnels peuvent ne pas identifier les personnes à haut risque présentant un dysfonctionnement métabolique.
Section 2 — Populations utilisées pour contester l'hypothèse lipidique : Réconciliation des anomalies
Les critiques hétérodoxes de l'hypothèse lipidique s'appuient souvent sur des populations “ anormales ” qui semblent présenter un apport élevé en graisses ou des taux de cholestérol élevés sans charge correspondante de maladies cardiovasculaires. Cependant, une revue mécaniste utilisant la littérature primaire et des données d'autopsie démontre que ces anomalies sont soit des artefacts liés à une mauvaise qualité des données, soit, dans de nombreux cas, fournissent de solides preuves à l'appui de l'hypothèse lipidique lorsqu'elles sont évaluées correctement.
1. Populations inuites et arctiques : Le mythe de l'immunité
Le“Paradoxe inuit”a été popularisé par Bang et Dyerberg, qui ont suggéré que les Esquimaux du Groenland présentaient des taux exceptionnellement bas de maladie cardiaque ischémique (IHD) malgré un régime riche en graisses et en mammifères marins.[7] Cela a été attribué à la forte consommation d'acides gras polyinsaturés oméga-3, dont on a émis l'hypothèse qu'ils constituaient un bouclier antithrombotique.[9]
Cependant, les preuves scientifiques d'une faible incidence des cardiopathies ischémiques chez les Inuits sont remarquablement fragiles et reposent sur des statistiques de mortalité non fiables. Des réévaluations des données de santé groenlandaises et alaskiennes ont mis en évidence plusieurs distorsions critiques. Premièrement, les anciens registres de mortalité au Groenland souffraient d'une classification erronée importante ; une proportion élevée de décès cardiovasculaires était attribuée à des “ codes poubelles ” tels que insuffisance cardiaque ou à une maladie cardiaque mal définie plutôt qu'à la cardiopathie ischémique. Lorsque des algorithmes standardisés sont appliqués à ces données historiques, la différence de mortalité par cardiopathie ischémique entre le Groenland et le Danemark est nettement réduite.
Les données d'autopsie fournissent la réfutation la plus définitive. Des études menées dans les années 1960 et 1970 en Alaska et au Canada ont confirmé que l'athérosclérose et infarctus du myocarde étaient présents et n'étaient pas rares chez les Inuits.[8] De plus, des études modernes sur les populations autochtones de l'Alaska utilisant des méthodes standardisées adjudications montrent des taux élevés de coronaropathie et accident vasculaire cérébral, le risque étant clairement corrélé au LDL-C et à l'ApoB.[9] Le “ faible risque ” apparent dans les cohortes historiques était également faussé par une espérance de vie moyenne plus courte et une prévalence élevée de maladies infectieuses et de morts accidentelles, ce qui a empêché de nombreux individus de survivre assez longtemps pour manifester une ASCVD clinique.[8]
2. Les Tsimane et les Hadza : le modèle de seuil en action
Le Tsimane Il a été documenté que les chasseurs-cueilleurs-horticulteurs de l'Amazonie bolivienne ont la plus faible prévalence de maladie coronarienne de toute population enregistrée à ce jour.[11] Cela a été utilisé par certains pour affirmer que systémique inflammation — qui est élevée chez les Tsimane en raison d'une charge parasitaire chronique — n'est pas un moteur principal de l'athérosclérose.
Une revue mécaniste concilie parfaitement les données des Tsimane avec le modèle lipidique. Les Tsimane maintiennent un LDL-C moyen sur toute la vie d'environ 70 mg/dL et une moyenne tension artérielle de 104/64 mmHg.[11] Dans cette population, 85% d'adultes présentent un score calcique coronaire score de zéro, même jusque dans leurs 70 et 80 ans.[11] Plutôt que de contredire l'hypothèse lipidique, les Tsimane représentent le “modèle à seuil” de la maladie : l’athérosclérose nécessite la présence, sur la durée, d’une concentration suffisante de lipoprotéines athérogènes pour déclencher et favoriser la formation de plaques. Comme les Tsimane maintiennent leurs taux de LDL-C bien en dessous du seuil critique tout au long de leur vie, leurs artères restent relativement exemptes de plaques malgré des niveaux élevés d’inflammation systémique (hs-CRP supérieure à 3,0 mg/L chez 51% de la population).[11] Cette découverte constitue une preuve solide que la charge de particules d'ApoB — et non l'inflammation — est le principal initiateur du processus athérosclerotique.
3. Hypercholestérolémie familiale et l'argument du “ survivant en bonne santé ”
Hypercholestérolémie familiale hétérozygote (HFhCt) entraîne une exposition tout au long de la vie à des taux extrêmes de LDL-C, généralement supérieurs à 190 mg/dL, et comporte un risque multiplié par 20 de coronaropathie précoce en l'absence de traitement.[15] Les sceptiques citent les hétérozygotes atteints d'hypercholestérolémie familiale qui survivaient jusqu'à 80 ans sans médicaments comme preuve que le LDL-C n'est pas causal.
L'existence de “ survivants en bonne santé ” dans l'HF s'explique par trois mécanismes principaux :
- Biais de sélection : Les cohortes cliniques précoces étaient souvent identifiées par leur histoire familiale d'événements précoces, tandis que ceux sans événements sont restés non diagnostiqués. Le dépistage systématique montre désormais que la grande majorité des patients atteints d'HF non traités subissent des événements cardiovasculaires précoces.
- Modificateurs génétiques protecteurs : Certains individus atteints d'hypercholestérolémie familiale (HF) sont porteurs de rares variants perte de fonction dans le PCSK9 gène ou d'autres modificateurs qui abaissent significativement leur taux d'ApoB ou améliorent Récepteur des LDL recyclage, normalisant efficacement leur risque à celui d'un individu non atteint d'HF.[19]
- Facteur de risque Multiplicateurs : Les survivants présentent souvent une absence d'autres facteurs de risque, tels que tabagisme ou hypertension, qui accélérerait par ailleurs le piégeage des particules d'ApoB dans la paroi artérielle.
Randomisation mendélienne études et le succès spectaculaire des premiers statine Le traitement des enfants atteints d'AH confirme davantage la causalité des lipides dans cette population.[15,17]
4. Le paradoxe français : Une illusion temporelle
Le“Paradoxe français”— de faibles taux de coronaropathie malgré un niveau élevé graisse saturée l'apport — a été largement popularisé dans les années 1990 comme réfutation de l'hypothèse lipide-cœur.[23] Cependant, des analyses détaillées menées par Law et Wald (1999) et d'autres ont effectivement démoli le paradoxe comme étant une combinaison d'une sous-déclaration et d'un “ décalage temporel ” dans la transition alimentaire.
La consommation de graisses animales et les augmentations de cholestérol sérique qui en ont résulté en France n'ont atteint les normes occidentales qu'à la fin des années 1960 et dans les années 1970, soit des décennies plus tard qu'en Grande-Bretagne ou aux États-Unis.[25] L'athérosclérose étant une maladie cumulative résultant de décennies d'exposition, la mortalité française dans les années 1980 et 1990 reflétait les taux de lipides plus faibles du milieu du XXe siècle.[25] De plus, les données standardisées du projet MONICA ont révélé que les médecins français étaient historiquement moins enclins à certifier les décès comme dus à une coronaropathie, utilisant souvent des codes pour d'autres pathologies cardiaques. À mesure que le temps d'exposition de la population française à des taux élevés de lipides a augmenté, leur mortalité par coronaropathie s'est de manière prévisible alignée sur le modèle lipidique.
5. Hyper-répondeurs de masse maigre (LMHR) : Un défi en développement
Le“Hyper-répondeur à masse maigre”Le phénotype (LMHR) décrit les individus minces sur régimes cétogènes qui connaissent des pics extrêmes de LDL-C — dépassant souvent 200 mg/dL — tout en maintenant un HDL-C élevé et des triglycérides bas.[27] Les sceptiques soutiennent que ces individus courent un faible risque parce qu'ils sont métaboliquement sains.
Le KETO-CTA étude pilote ayant suivi 100 individus LMHR pendant 12 mois à l'aide de haute résolution angioscanner coronaire.[27] Bien que l'étude ait révélé que la progression de la plaque était modeste sur une période d'un an et n'était pas prédite par l'ApoB dans cette fenêtre temporelle restreinte, cela est cohérent avec la biologie de l'athérosclérose, qui prend généralement des décennies pour se manifester sous forme de plaque mesurable chez les individus en bonne santé. De manière critique, la valeur initiale charge athéromateuse a prédit la progression, suggérant que les personnes présentant une athérosclérose existante restent vulnérables à des taux élevés de lipides, quel que soit leur état cétogène.[27] La falsification de l'hypothèse lipidique dans cette cohorte nécessiterait une exposition à vie à de tels taux de LDL sans formation de plaque — une condition non encore remplie par les données actuelles.
6. Le paradoxe du HDL et les échecs des inhibiteurs de la CETP
L'échec de plusieurs essais cliniques à réduire le risque cardiovasculaire en augmentant le HDL-C — en particulier le CETP essais d'inhibiteurs (torcetrapib, dalcetrapib) et niacine essais (HPS2-THRIVE, AIM-HIGH) — ont été utilisés pour argumenter que l'hypothèse lipidique est fondamentalement erronée.[31,32,33]
En réalité, ces échecs renforcent l'hypothèse lipidique centrée sur l'ApoB. Ils démontrent que le c-HDL est un “ marqueur ” plutôt qu'un “ acteur ” du risque — un indicateur indirect de faibles taux de triglycérides et d'un profil favorable santé métabolique plutôt qu'une cible thérapeutique causale. Inversement, chaque thérapie qui abaisse avec succès particules contenant de l'ApoB — les statines, ézétimibe, Inhibiteurs de PCSK9, inclisiran, acide bempédoïque — entraîne une réduction proportionnelle du risque cardiovasculaire, quel que soit le mécanisme d'action.[35]
Section 3 — Randomisation mendélienne et inférence causale : la preuve génétique
Mendélien randomisation (MR) sert de naturalisé essai contrôlé randomisé, en utilisant l'allocation aléatoire des allèles génétiques à la conception pour étudier les effets à long terme d'une exposition. Étant donné que les variants génétiques ne sont pas affectés par le mode de vie ou la présence d'une maladie, l'IRM contourne facteur de confusion et causalité inverse qui limitent les études observationnelles.
Établissement de la causalité par le biais de voies génétiques
Les études de RM ont établi sans équivoque que le C-LDL et l'ApoB sont causalement liés à l'ASCVD. Les preuves les plus puissantes proviennent de trois locus génétiques :
- Variants de PCSK9 : Les individus présentant un C-LDL bas tout au long de leur vie en raison de variants perte de fonction dans le PCSK9 Ce gène est associé à une réduction d'environ 54% du risque de cardiopathie ischémique pour chaque baisse de 38,7 mg/dL du taux de LDL-C — ce qui dépasse de loin les bénéfices observés dans les essais cliniques à court terme sur les statines.[1,2]
- NPC1L1 Variantes : Les variants génétiques qui immetent l'action de l'ézétimibe montrent une réduction constante du risque de coronaropathie proportionnelle au degré de baisse du LDL-C, fournissant une validation génétique pour les thérapies hypolipidémiantes non statiniques.[41]
- Locus LPA : Les données de la RM confirment que l'augmentation génétique de la Lp(a) est un facteur de risque causal indépendant pour les MCVAS et la calcification valvule aortique sténose, établissant une deuxième voie causale médiée par l'ApoB distincte de celle des LDL.[3]
Tableau 2 : Randomisation mendélienne vs. Essai randomisé Essais cliniques — Réduction du risque de coronaropathie par réduction de 38,7 mg/dL du LDL-C
| Mécanisme d'abaissement du LDL | Estimation du CA (Durée de vie) | Estimation ECR (5 ans) | Différence de durée |
| HMGCR (Cible de statines) | ~54.5% | ~22% | À vie vs. 5 ans |
| PCSK9 (Évolocumab cible | ~54.5% | ~15% (suivi de 2,2 ans) | À vie contre 2,2 ans |
| NPC1L1 (Cible de l'ézétimibe) | ~54.5% | ~15% (en option) | À vie contre 7 ans |
Données synthétisées à partir des méta-analyses de Ference et al. (2012, 2017) et du CTT.[1,2]
Le bénéfice trois fois supérieur observé dans les études MR par rapport aux ECR souligne l'importance de exposition cumulative. L'athérosclérose est le résultat de “ lipoprotéines-années ” (exposition × durée). Abaisser les lipides tôt dans la vie prévient l'initiation même du processus athéroscléreux, tandis que commencer le traitement au cours de la sixième décennie relève de la limitation des dégâts sur une plaque préexistante. Ces données de RM représentent la preuve causale la plus solide possible, à défaut d'un essai randomisé de plusieurs décennies — ce qui est éthiquement impossible à réaliser.
Section 4 — Données probantes des essais sur les statines et les inhibiteurs de PCSK9 : une synthèse critique
La base de données probantes des essais contrôlés randomisés (ECR) concernant le traitement hypolipémiquant est l'une des plus vastes de la science médicale. La Collaboration Cholesterol Treatment Trialists’ (CTT) méta-analyse Une analyse portant sur plus de 26 essais cliniques impliquant plus de 170 000 participants a mis en évidence un 22% risque relatif réduction des événements cardiovasculaires majeurs (MACE) pour chaque réduction de 38,7 mg/dL (1 mmol/L) du LDL-C, un résultat qui s'est maintenu dans tous les sous-groupes, y compris le sexe, l'âge, le LDL-C initial et la présence ou l'absence de maladie cardiovasculaire préexistante.[35]
Contrer l'argument de la pléiotropie
Un argument hétérodoxe courant suggère que les statines réduisent les événements cardiovasculaires par des mécanismes anti-inflammatoires ou d'autres mécanismes “ pléiotropiques ” indépendants de la baisse du C-LDL — ce qui implique que les bienfaits ne peuvent être attribués à la baisse des lipides elle-même. Cet argument est réfuté par la concordance des essais sur les non-statines avec la droite de régression du CTT :
- IMPROVE-IT: Ajout de l'ézétimibe à la simvastatine chez 18 144 patients après syndrome coronarien aigu a produit une réduction supplémentaire des événements cardiovasculaires qui tombait exactement sur la ligne de régression du CTT, malgré le mécanisme d'action totalement différent de l'ézétimibe (inhibition de l'absorption intestinale du cholestérol via NPC1L1). L'ézétimibe n'a pas d'activité anti-inflammatoire significative. Son bénéfice était purement proportionnel à la réduction du LDL-C obtenue.[38]
- FOURIER et ODYSSEY RÉSULTATS : Les inhibiteurs de la PCSK9, l'évocumab et alirocumab réduit les MACE proportionnellement à la réduction absolue du LDL-C obtenue, même chez les patients déjà sous posologie maximale statine à haute intensité thérapie — patients dont les marqueurs inflammatoires étaient déjà supprimés.[36,37]
- FOURIER-OLE: Les données de l'extension ouverte à long terme ont démontré une réduction continue et progressive du risque à des taux ultra-faibles de C-LDL (inférieurs à 20 mg/dL), sans aucune augmentation des événements indésirables liés à la sécurité, confirmant le paradigme “ plus bas, c'est mieux ” et excluant un effet de seuil thérapeutique ou Courbe en J.[47]
Les critiques soutiennent que le bénéfice est “ modeste en termes absolus ”, citant généralement les 2 à 3 points de pourcentage risque absolu réductions observées dans des essais d'une durée médiane de 2,2 à 5 ans. Cette critique mécomprend la nature statistique de la maladie athérosclerotique. Lorsque la même réduction de LDL-C par unité est modélisée sur une vie entière à partir de l'âge de 40 ans, le bénéfice absolu est supérieur d'un ordre de grandeur — ce que confirment précisément les données de randomisation mendélienne. Les modestes réductions du risque absolu au niveau des essais sont un artefact prévisible d'un suivi court chez des populations d'âge moyen qui sont déjà engagées depuis des décennies dans le processus athérosclerotique.
Section 5 — Interférence de l'industrie et scepticisme motivé : les antécédents historiques
5.1 La Sugar Research Foundation et le projet 226
L'analyse historique de documents internes de l'industrie a révélé que le Fondation de recherche sur le sucre (SRF) a reconnu dès les années 1950 que si les Américains adoptaient des régimes pauvres en graisses, la consommation de saccharose augmenterait considérablement. En 1965, la SRF a financé le “ Projet 226 ” — une revue de la littérature rédigée par les nutritionnistes de Harvard D. Mark Hegsted et Fredrick Stare — qui était intentionnellement conçue pour disculper le rejet du saccharose en tant que facteur de coronaropathie et rejeter entièrement la faute sur les graisses alimentaires et le cholestérol.[48] Les scientifiques concernés ont perçu des rémunérations équivalentes à environ $50 000 en dollars de 2016 et ont autorisé la SRF à examiner les versions préliminaires et à sélectionner les publications à inclure.[48] Cela a retardé avec succès le consensus scientifique sur le sucre de plusieurs décennies et a créé une fausse dichotomie “ graisses contre sucre ” que des personnalités hétérodoxes continuent d'exploiter aujourd'hui, affirmant que l'hypothèse lipidique était “ fondée sur un mensonge ” — une diversion rhétorique qui amalgame le débat sur les graisses alimentaires et la question entièrement distincte de la causalité des lipoprotéines dans l'aMAV.
5.2 Modèles de financement de l'industrie des œufs, des produits laitiers et de la viande
Le motif de financement par l'industrie Cette influence sur la science de la nutrition se poursuit encore aujourd'hui. Entre 2010 et 2019, 60% de recherches sur les œufs et le cholestérol sanguin ont été financées par l'industrie des œufs.[54] Alors que 86% de ces études ont effectivement montré que les œufs entraînaient une augmentation du LDL-C, la moitié d’entre elles ont présenté des conclusions en contradiction avec leurs propres résultats — affirmant par exemple que ces augmentations du LDL-C n’étaient “ pas cliniquement significatives ” ou qu’elles étaient compensées par des variations du HDL-C.[54]
Les industries laitière et de la viande ont financé revues systématiques — notamment la série NutriRECS publiée dans Annals of Internal Medicine — qui utilisent NOTE méthodologie pour classer toutes les données probantes nutritionnelles issues de cohortes comme de “ faible certitude ”.”[57] Bien que techniquement défendable sur des bases méthodologiques (les ECR diététiques à long terme étant rarement réalisables), cette approche est déployée opérationnellement pour rejeter des signaux de risque cohérents et reproduits et fabriquer une incertitude suffisante pour justifier le maintien des régimes alimentaires actuels riches en viande. Une revue systématique examinant l'association entre le financement par l'industrie laitière et les résultats de la recherche cardiovasculaire a révélé que les études financées par l'industrie étaient significativement plus susceptibles de signaler des résultats neutres ou favorables pour les produits laitiers.[60]
Section 6 — L'écosystème commercial du déni du cholestérol : les industries des régimes hyperprotéinés, cétogènes et paléolithiques
Au-delà des industries des produits alimentaires de base décrites ci-dessus, un écosystème commercial distinct et hautement organisé a émergé, qui tire un profit financier direct de la négation de la signifiance athérogène du LDL-C et de l'ApoB. Cet écosystème englobe des livres à succès, des entreprises de viande et de compléments alimentaires destinées directement aux consommateurs, des programmes d'influenceurs rémunérés, des empires de podcasts et un petit nombre de cliniciens devenus entrepreneurs qui utilisent l'architecture du discours scientifique tout en violant systématiquement ses exigences méthodologiques. Comprendre la structure financière de cet écosystème est essentiel pour évaluer la crédibilité de ses affirmations scientifiques.
6.1 La Logique Commerciale Fondamentale
La réalité économique centrale est simple : les directives diététiques limitant les graisses saturées et le cholestérol restreignent directement le marché pour viande rouge, les viandes transformées, les produits laitiers entiers et l'industrie des suppléments riches en protéines. En promouvant un discours selon lequel (a) les graisses saturées et cholestérol alimentaire sont inoffensifs ou bénéfiques, (b) le C-LDL n'est pas un facteur de risque causal significatif pour les MASC, et (c) les régimes riches en protéines et en graisses animales sont optimaux sur le plan de l'évolution, ces intérêts commerciaux augmentent simultanément leurs ventes et cultivent une communauté de consommateurs idéologiquement engagée qui interprète l'opposition scientifique comme une corruption institutionnelle. Le résultat est une machine commerciale et idéologique auto-renforçante qui est extraordinairement résistante à la réfutation empirique.
6.2 L'industrie des régimes cétogène et carnivore
Le mouvement des régimes cétogène et carnivore a généré un écosystème commercial de plusieurs centaines de millions de dollars. Des figures de proue de ce domaine — notamment Dave Feldman (créateur du concept LMHR), Paul Saladino (“ CarnivoreMD ”), Shawn Baker, Georgia Ede et Ken Berry — mènent ou citent simultanément des recherches cliniques remettant en question l'importance du LDL-C et exploitent des entreprises qui vendent des produits à base de bœuf directement aux consommateurs, des suppléments d'organes animaux, des formules d'électrolytes, des abonnements de coaching en ligne et des droits de publication de livres. La “ Citizen Science Foundation ” de Feldman et l'étude KETO-CTA associée[27] ont suscité un intérêt considérable pour leurs données de scanner coronarien à un an concernant masse maigre hyper-répondeurs. Comme indiqué dans la section 2.5, ces données sont préliminaires et leur interprétation comme disculpatoires pour un LDL-C élevé n'est pas scientifiquement justifiée à ce stade. Les relations financières non divulguées entre les chercheurs et l'écosystème commercial céto représentent des conflits d'intérêts qui n'ont pas fait l'objet d'un examen minutieux adéquat dans le discours populaire.
L'argument anti-LDL de l'industrie du régime cétogène repose sur trois affirmations, dont chacune s'effondre à l'examen :
- “ La santé métabolique annule le risque lié aux LDL ” : Il n'existe aucun essai randomisé ou étude de randomisation mendélienne démontrant que la présence de triglycérides bas ou d'un taux élevé de HDL neutralise l'effet athérogène d'un nombre élevé de particules d'ApoB. Le mécanisme biologique de la rétention des particules sous-endothéliales ne nécessite pas de dysfonctionnement métabolique — il exige seulement un gradient de concentration d'ApoB suffisant à travers la barrière endothéliale.
- “ L’étude KETO-CTA a montré que le LDL ne prédit pas la plaque ” : l’étude a révélé que la variation intra-groupe de l’ApoB ne prédisait pas l’évolution de la plaque à un an dans une cohorte de 100 personnes. C’est beaucoup moins probant que ce qu’affirment les reportages grand public. Les propres données de l’étude ont montré que la charge de plaque initiale prédisait la progression, ce qui est précisément cohérent avec le modèle lipidique.
- “ Les humains ancestraux ont consommé des régimes riches en graisses sans maladies cardiaques ” : des données d'autopsie provenant de restes momifiés d'anciens Égyptiens, Péruviens, Puebloans et Unangans ont documenté l'athérosclérose dans de multiples populations de chasseurs-cueilleurs et d'agriculteurs, contredisant directement le narratif de “ l'immunité ancestrale ” promu par les partisans des régimes paléo et carnivore.
6.3 L'industrie du régime paléolithique
Le mouvement Paléo — commercialisé à travers les travaux de Loren Cordain (dont les livres et la marque associée génèrent des millions chaque année), Robb Wolf (Paleo Solution, l'entreprise de suppléments NovOS), Mark Sisson (Primal Blueprint, la marque Primal Kitchen acquise par Kraft Heinz) et Chris Kresser (le programme de formation en médecine fonctionnelle Kresser Institute) — a construit d'importantes sources de revenus grâce à des livres de cuisine, des programmes de certification, la vente de suppléments et des services d'abonnement en ligne. Bien que le cadre paléo ait contribué à des messages de santé publique utiles concernant l'évitement des aliments ultra-transformés, l'industrie a simultanément promu un narratif secondaire qui est scientifiquement infondé : que les humains ancestraux présentaient une charge de MCAS uniformément faible et qu'une consommation élevée de viande rouge et de graisses saturées est par conséquent neutre sur le plan cardiovasculaire.
Cette hypothèse est contredite par plusieurs séries de données. Hladik et al. et Thompson et al., après avoir examiné les images de tomodensitométrie de restes momifiés provenant de quatre populations anciennes diverses sur le plan géographique et alimentaire, ont mis en évidence une athérosclérose probable ou avérée chez 47 des 137 momies (34%), y compris au sein de populations de chasseurs-cueilleurs n’ayant pas accès aux aliments transformés modernes. La présentation sélective, par l’industrie paléo, de données cardiovasculaires ancestrales visant à soutenir une consommation élevée de viande rouge constitue un raisonnement motivé directement analogue aux pratiques de financement de l’industrie agroalimentaire décrites dans la section 5.
6.4 L'industrie des suppléments protéinés
L'industrie des suppléments de protéines d'origine animale — englobant la protéine de petit-lait, caséine, collagène, isolat de protéine de bœuf et produits connexes — a des incitations financières pour promouvoir des régimes axés sur les protéines qui mettent l'accent sur une consommation élevée de protéines animales et minimisent les préoccupations concernant l'apport concomitant en graisses saturées et en cholestérol alimentaire. Les recherches financées par l'industrie dans ce domaine ont été utilisées pour préconiser des apports en protéines bien supérieurs aux recommandations établies (souvent de 1,6 à 2,4 g/kg/jour ou plus) tout en soutenant que les augmentations associées de l'apport en graisses saturées sont soit métaboliquement non pertinentes, soit activement bénéfiques en raison de leurs effets sur la taille des particules de LDL.
L'argument de la taille des particules de LDL — selon lequel les grandes particules de LDL “ duveteuses ” sont bénignes même lorsqu'elles sont élevées — a été officiellement examiné et rejeté dans la littérature scientifique. Les études de randomisation mendélienne utilisant des instruments génétiques qui modifient spécifiquement la taille des particules de LDL sans changer le C-LDL démontrent que c'est le nombre de particules de LDL (c'est-à-dire l'ApoB) plutôt que la taille qui médie le risque athérogène. Les grandes particules de LDL sont athérogènes à des concentrations élevées ; leur plus grande taille n'empêche pas rétention sous-endothéliale.
6,5 Gary Taubes et la Nutrition Science Initiative (NuSI)
Les livres de Gary Taubes Pour la santé, éliminez le sucre, évitez le gras (2007) et Le Procès du sucre (2016) ont eu une influence énorme dans l'établissement du récit populaire selon lequel l'hypothèse lipidique a été établie de manière frauduleuse par la suppression institutionnelle du modèle glucides-insuline de obésité. Taubes a cofondé la Nutrition Science Initiative (NuSI) avec Peter Attia en 2012, levant environ $40 millions auprès de donateurs philanthropiques afin de financer des études remettant en cause l'hypothèse ’ alimentation-cœur ’. Les études financées par la NuSI n’ont généralement pas réussi à renverser le modèle du bilan énergétique de l’obésité, et l’organisation a été de fait dissoute en 2021. Néanmoins, l’argument de Taubes — selon lequel l’étude des sept pays d’Ancel Keys reposait sur une sélection arbitraire des données et que l’hypothèse lipidique dans son ensemble repose sur des fondements erronés — continue de circuler largement au sein de la communauté des adeptes d’un régime pauvre en glucides.
Le problème scientifique de cette formulation est qu'elle est entièrement tournée vers le passé. Même si l'on accepte toutes les critiques formulées à l'encontre des travaux épidémiologiques initiaux de Keys, les 50 années subséquentes d'études de randomisation mendélienne, d'essais sur les statines, d'essais sur les inhibiteurs de PCSK9 et d'essais sur l'ézétimibe représentent une base probante totalement indépendante qui n'existait pas à l'époque de Keys et qui établit de manière concluante la causalité des particules d'ApoB par le biais de mécanismes qui échangent aux facteurs de confusion invoqués par Taubes contre l'épidémiologie observationnelle.
6.6 Nina Teicholz et “ The Big Fat Surprise ”
Le livre de Nina Teicholz paru en 2014 La Loi du Grand Gras Blanc et son militantisme persistant par l'intermédiaire de The Nutrition Coalition constituent la contestation populaire la plus organisée des recommandations sur les graisses alimentaires aux États-Unis. Une analyse détaillée de vérification des faits menée par le BMJ a révélé que les caractérisations de la littérature scientifique faites par Teicholz contenaient de nombreuses inexactitudes dans le traitement des données probantes. Son travail a été abondamment cité par les industries de la viande et des produits laitiers et a été utilisé pour faire du lobbying en faveur de modifications des directives alimentaires américaines. L'erreur méthodologique centrale de Teicholz est identique à celle de Taubes : elle traite le débat épidémiologique historique autour des graisses alimentaires comme décisif pour la question de la causalité des lipoprotéines dans l'ASCVD, tout en refusant de prendre en compte les preuves de la randomisation mendélienne — qui constituent le type de preuve causale le plus rigoureux disponible — au motif que les études génétiques ne sont “ pas les mêmes ” que les études d'intervention diététique. Cet argument, bien qu'il contienne techniquement un noyau de vérité (la baisse du LDL d'origine génétique et la baisse du LDL par l'alimentation pouvant différer en ampleur), ne répond pas au point fondamental : toutes deux fonctionnent par le mécanisme biologique identique de la réduction de l'infiltration des particules d'ApoB dans la paroi artérielle.
Section 7 — Négationnisme organisé du cholestérol : THINCS, contestataires universitaires et marchés des suppléments
Au-delà d'un scepticisme motivé par des intérêts commerciaux, une tradition intellectuelle distincte de négationnisme organisé du cholestérol a émerge, caractérisée par un plaidoyer coordonné en faveur de l'idée que le LDL-C et l'ApoB n'ont aucun rôle causal dans les MCVA et, dans des formulations extrêmes, qu'un taux élevé de cholestérol pourrait être protecteur. Ce mouvement est fréquemment cité dans le discours populaire comme représentant un point de vue scientifique minoritaire légitime, et il nécessite une réfutation systématique.
7.1 Le Réseau international des sceptiques du cholestérol (THINCS)
Le Réseau international des sceptiques du cholestérol (THINCS) a été fondé par le médecin danois Uffe Ravnskov, auteur de The Cholesterol Myths (2000) et de Fat and Cholesterol Are Good for You (2009). THINCS maintient un manifeste — signé par environ 100 médecins et chercheurs — affirmant que l'hypothèse du cholestérol n'est étayée par aucune preuve, que les médicaments hypocholestérolémiants ne procurent aucun bénéfice net et que le taux sérique élevé de cholestérol est neutre ou protecteur, en particulier chez les populations âgées. Le réseau THINCS publie de manière sélective dans des revues de second rang, diffuse des communiqués de presse destinés aux médias grand public et entretient une présence active sur le web qui génère un lectorat profane important.
Les principales affirmations scientifiques du THINCS échouent face à une analyse rigoureuse sur plusieurs plans :
La “ courbe en J ” chez les populations âgées : Ravnskov, David Diamond et Malcolm Kendrick citent des études observationnelles montrant des associations inverses ou en forme de U entre le LDL-C et mortalité toutes causes confondues dans les populations âgées comme preuve qu'un taux de cholestérol plus bas est nocif. Cet argument commet deux erreurs fondamentales. Premièrement, il repose sur une causalité inverse causalité: chez les sujets âgés ou atteints de maladies chroniques, un taux bas de LDL-C est fréquemment la conséquence d'un dysfonctionnement hépatique, d'une affection maligne, d'une cachexie cardiaque ou d'une inflammation chronique, et non une cause de mortalité. Lorsque ce facteur de confusion est contrôlé en excluant les décès précoces (analyses “ leave-one-out ”) ou en recourant à la randomisation mendélienne, l'association apparemment protectrice disparaît entièrement. Deuxièmement, la mortalidad de toutes causes et la mortalité spécifique liée aux MCVA sont des critères de jugement différents ; même si le LDL-C était inversement associé à la mortalité de toutes causes chez les sujets âgés fragiles (ce qui s'explique entièrement par une causalité inverse), cela n'aurait aucun impact sur la relation causale entre l'ApoB et les MCVA qui s'exerce sur une échelle de temps biologique de plusieurs décennies.
“Les statines sont nocives et leurs bienfaits sont exagérés” : Ravnskov, John Abramson et Kendrick ont soutenu dans des publications évaluées par des pairs et des livres grand public que les bienfaits des statines sont exagérés par l'utilisation d'une formulation du risque relatif plutôt qu'absolu, et que les statines provoquent des dommages musculaires généralisés, des troubles cognitifs et des effets métaboliques nocifs. L'argument de la formulation du risque absolu par rapport au risque relatif est une préoccupation générale en communication médicale et n'aborde pas la biologie sous-jacente. L'affirmation concernant les troubles cognitifs a été amplifiée à la suite d'une mise à jour de l'étiquetage de la FDA en 2012, mais n'a été confirmée par aucun essai prospectif, en aveugle et randomisé. Les plus grandes méta-analyses de données sur l'innocuité des statines — englobant des centaines de milliers de patients-années de suivi — confirment que les effets indésirables graves sont rares et que le traitement par statines est bien toléré par la grande majorité des patients.
“ L'hypothèse lipidique n'a pas été prouvée chez les femmes ” Certains arguments affiliés au THINCS affirment que hypolipémiant n'a pas démontré de réduction des événements cardiovasculaires chez les femmes. Ceci est directement contredit par Collaboration CTT analyses en sous-groupes, les essai JUPITER (rosuvastatine en prévention primaire, démontrant un bénéfice constant chez les femmes), et des données de randomisation mendélienne qui montrent une réduction proportionnelle du risque de maladia cardiovasculaire athérogène chez les femmes pour tous les instruments génétiques abaissant le LDL.
7.2 Le sophisme “ Le cholestérol est vital ”
Un artifice rhétorique commun à la fois à THINCS et à la communauté du régime hyperprotéiné est l'invocation des fonctions biologiques essentielles du cholestérol — la synthèse des hormones stéroïdiennes, l'intégrité de la membrane cellulaire, acide biliaire production, fonction neuronale, synthèse de vitamine D — pour sous-entendre que des taux circulants élevés de lipoprotéines transportant le cholésterol sont par conséquent bénéfiques ou bénins. Cela représente une erreur logique catégorique que Zoë Harcombe déploie avec une fréquence particulière sur son site Web et dans ses correspondances évaluées par des pairs.[67]
Le cholestérol est essentiel au niveau cellulaire, et sa biosynthèse intracellulaire est finement régulée par le voie du mévalonate. L'entité pathologique dans l'ASCVD n'est pas le cholestérol en soi, mais les lipoprotéines contenant de l'ApoB — des particules macromoléculaires capables de traverser la barrière endothéliale et d'être retenues au sein de espace sous-endothélial par l'interaction avec les protéoglycanes. Les nouveau-nés et les autres primates maintiennent un LDL-C plasmatique dans la plage de 40 à 70 mg/dL avec des taux d'hormones stéroïdiennes, une composition de membrane cellulaire et une fonction neurologique tout à fait normales, démontrant que les fonctions biologiques essentielles du cholestérol sont pleinement assurées à des concentrations bien inférieures à celles associées au risque de MCVA dans les populations occidentales. L'argument selon lequel “ le cholestérol est vital ” est donc un truisme biologique qui n'a aucun rapport avec les effets pathologiques de la charge élevée de particules d'ApoB plasmatiques.
7.3 L'interface de l'industrie de la médecine alternative et des compléments alimentaires
L'écosystème du déni du cholestérol recoupe largement les industries de la médecine fonctionnelle et des compléments de santé alternatifs. En qualifiant les statines d'agents toxiques dont les bienfaits sont systématiquement exagérés par des recherches financées par l'industrie pharmaceutique, cet écosystème crée une demande pour des alternatives “ naturelles ” propriétaires : riz de levure rouge, berbérine, concentrés d'oméga-3, produits à base de CoQ10 (commercialisés pour répondre à l'allégation largement diffusée mais peu étayée selon laquelle les statines épuisent la CoQ10 et provoquent de la fatigue), extraits de polyphénols, plante stérol suppléments et divers produits combinés vendus par des praticiens de la médecine fonctionnelle et des pharmacies en ligne de vente directe aux consommateurs.
L'ironie commerciale de cette position est soulignée : la levure de riz rouge contient monacoline K — la molécule chimiquement identique à la lovastatine — à des concentrations pharmacologiquement actives. L'argument anti-statine ne porte donc pas fondamentalement sur le mécanisme, mais sur le détournement des revenus des produits pharmaceutiques génériques vers des suppléments propriétaires à plus forte marge vendus en dehors du cadre réglementaire qui régit les médicaments sur ordonnance. Les praticiens qui encouragent cette substitution desservent leurs patients à deux niveaux : ils les privent d'un thérapie dotée d'un profil de sécurité et d'efficacité vaste et validé, et ils la remplacent par une préparation dont la teneur en monacoline K varie jusqu'à 100 fois d'une marque à l'autre et ne fait l'objet d'aucune pharmacovigilance.
7.4 Le méta-argument de la “ corruption de la recherche ” et ses limites
L'outil peut-être le plus puissant sur le plan rhétorique dans l'écosystème du dénialisme du cholestérol est le méta-argument de la “ corruption de la recherche ” : l'affirmation selon laquelle l'ensemble de la base factuelle concernant la baisse des lipides est compromise par le financement par l'industrie pharmaceutique des essais sur les statines, par la capture réglementaire des organismes rédacteurs de directives, et par les relations financières entre les lipidologues universitaires et les fabricants d'inhibiteurs de PCSK9. Cet argument n'est pas totalement infondé — les conflits d'intérêts en médecine cardiovasculaire sont réels et justifient une surveillance continue. Cependant, tel qu'il est déployé dans la littérature dénialiste, il est utilisé pour rejeter des catégories entières de données probantes plutôt que d'en améliorer la qualité.
Le problème fondamental de l’argument de la corruption dans la recherche est qu’il ne peut pas rendre compte des données issues de la randomisation mendélienne, qui sont totalement indépendantes du financement pharmaceutique, proviennent de biobanques nationales et de registres de population utilisant des données génétiques accessibles au public, et produisent des résultats en parfaite concordance avec les données issues des essais cliniques. Les personnes porteuses de variants de la PCSK9 entraînant une perte de fonction, qui présentent un risque de maladie coronarienne (MC) inférieur tout au long de leur vie (54%), n’ont pas participé à un essai clinique pharmaceutique et n’ont bénéficié d’aucune intervention — leur protection découle d’un variant génétique présent dès la conception, bien avant qu’une quelconque entreprise pharmaceutique n’existe pour financer la recherche à ce sujet. Pour rejeter ces données, il faudrait recourir à une théorie du complot qui n’a aucun fondement dans les données scientifiques.
Section 8 — Le modèle du seuil et le contexte évolutionnaire
Une synthèse des données relatives aux Tsimanes, aux Hadzas et aux populations préindustrielles en un modèle cohérent suggère que l'athérosclérose n'est pas une conséquence inévitable du vieillissement, mais une affection liée à une exposition prolongée à des concentrations élevées de lipoprotéines.
L'environnement normatif génétique
Pendant la plus grande partie de l'histoire de l'évolution humaine, les taux de C-LDL se situaient probablement entre 40 et 70 mg/dL, des valeurs similaires à celles observées chez les primates non humains modernes et les nouveau-nés humains.[11] Dans cette plage, les particules d'ApoB sont présentes à une concentration si faible que leur taux d'infiltration et de piégeage sous-endothélial est négligeable. Athérosclérose subclinique, cependant, commence tôt dans des environnements riches en lipoprotéines. Les données d'autopsie provenant de Étude cardiaque de Bogalusa et CARDIA montrer que l'aortique stries lipidiques et des plaques fibreuses commencent à se former au cours de la deuxième décennie de vie et sont fortement corrélées aux taux de LDL-C et de VLDL mesurés durant l'enfance.[69,70] Cette découverte a des implications profondes : l'horloge athérosccléreuse commence avant l'âge adulte, et l'intégrale d'exposition cumulative — concentration d'ApoB × temps, ou “Années-ApoB”— est le principal déterminant du risque clinique éventuel.
Tableau 3 : Exposition cumulée à l'ApoB et développement de la plaque — Le modèle ApoB-Année
| Population / Contexte | Objectif d'ApoB à vie (env.) | Apparition de plaque fibreuse surélevée | Risque d'événement clinique |
| Pré-industriel (Tsimane) | environ 50 mg/dL | Rare/absent | Presque zéro |
| Moyenne occidentale moderne | ~90 à 110 mg/dL | 2e–3e décade | Élevé (50 ans et plus) |
| FH hétérozygote (non traitée) | >150 mg/dL | Enfance | Extrême (à partir de 30 ans) |
Données issues de l'étude « Bogalusa Heart Study », de la cohorte Tsimane et du registre FH.[11,15,69,70]
Ce modèle de seuil prévoit que, pour éviter une athérosclérose significative, la moyenne de l'ApoB sur l'ensemble de la vie doit être maintenue en dessous d'environ 50 à 60 mg/dL. Dès lors que l'exposition cumulative en « années-ApoB » dépasse un seuil critique, la charge de la plaque sous-endothéliale atteint un niveau tel que plaque vulnérable rupture, thrombose, et le risque d'événements coronariens aigus augmente progressivement. Sur le plan thérapeutique, cela signifie qu'un traitement précoce apporte un bénéfice à long terme nettement supérieur — ce qui corrobore l'ensemble des données issues des études de cohorte, des essais cliniques randomisés et des données de population.
Conclusion : la prépondérance des preuves et les critères de réfutation
L'ensemble des données issues de la biochimie, des grandes cohortes prospectives, de la randomisation mendélienne et des essais contrôlés randomisés établit sans équivoque que les lipoprotéines contenant de l'ApoB sont les agents causaux de la maladie cardiovasculaire atheroscléreuse (ASCVD).[1,2] Le consensus scientifique n'est pas réellement “ incertain ” ; c'est plutôt une coalition d'intérêts qui a systématiquement créé cette incertitude : (1) l'industrie du sucre et des produits raffinés glucide les industries, qui ont détourné l'attention des scientifiques du saccharose dans les années 1960[48]; (2) les secteurs de l’œuf, des produits laitiers et de la viande, qui continuent de financer des recherches visant à minimiser l’importance perçue de l’augmentation des lipides alimentaires[54,57,60]; (3) l'écosystème commercial des régimes riches en protéines, cétogènes, carnivores et paléolithiques, qui a tout intérêt, d'un point de vue financier, à nier le rôle athérogène de la consommation de graisses saturées et de viande rouge[27]; (4) le réseau organisé de déni du cholestérol « THINCS » et les marchés de la médecine alternative qui y sont associés ; et (5) un petit groupe d'universitaires anticonformistes dont les arguments évitent systématiquement de se confronter aux preuves issues de la randomisation mendélienne — le type de données le plus rigoureux sur le plan causal dont on dispose.
Critères de falsification
Pour réfuter scientifiquement la hypothèse des lipoprotéines athérogènes, un chercheur devrait démontrer au moins l'un des éléments suivants :
- Identifier une population présentant des taux d'ApoB élevés tout au long de la vie (supérieurs à 100 mg/dL de manière persistante) et qui ne développe pas de maladie coronarienne artère le calcium ou l'athérosclérose, même à l'âge de 80 ou 90 ans. La cohorte LMHR est actuellement la seule candidate, mais les données disponibles ne couvrent que 12 mois chez 100 personnes — ce qui est tout à fait insuffisant pour réfuter une hypothèse concernant une accumulation biologique s'étalant sur plusieurs décennies.
- Mener un essai randomisé dans lequel une réduction importante et isolée des particules contenant de l'ApoB ne se traduirait pas par une diminution proportionnelle des événements cardiovasculaires sur une période d'au moins cinq ans. Aucun essai de ce type n'a été mené, et un tel essai se heurterait à de sérieux obstacles éthiques compte tenu des données existantes.
À ce jour, toutes les études menées ont confirmé ce modèle. La prépondérance des preuves soutient le paradigme selon lequel “ plus le taux est bas, mieux c’est, et plus il reste bas longtemps, mieux c’est ”, l’ApoB constituant l’indicateur quantitatif le plus précis de la charge en particules athérogènes à l’origine de la maladie. L’argument selon lequel un taux élevé de LDL-C ou d’ApoB n’aurait aucun rapport avec les maladies cardiovasculaires atheroscléreuses (ASCVD) ne constitue pas une opinion scientifique minoritaire rivalisant à armes égales avec le consensus sur le plan épistémique — il s’agit d’une affirmation motivée par des intérêts commerciaux qui a échoué à tous les tests empiriques rigoureux auxquels elle a été soumise.
Références
Toutes les références proviennent de publications parues dans des revues à comité de lecture.
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60(25):2631-2639. doi:10.1016/j.jacc.2012.09.017
- Doherty S, Hernandez S, Rikhi R, et al. Lipoprotein(a) as a Causal Risk Factor for Cardiovascular Disease. Curr Cardiovasc Risk Rep. 2025;19(1):8. doi:10.1007/s12170-025-00760-1
- Du Y, Ding W, Ye Z, et al. Impact of LDL-C and Apolipoprotein B Level Discordance and associated Lipoprotein Particle Alterations on Cardiovascular Outcomes in a large primary prevention population. Eur J Prev Cardiol. Published online November 24, 2025. doi:10.1093/eurjpc/zwaf750
- Borén J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Bang HO, Dyerberg J, Hjøorne N. The composition of food consumed by Greenland Eskimos. Acta Med Scand. 1976;200(1-2):69-73. doi:10.1111/j.0954-6820.1976.tb08198.x
- Fodor JG, Helis E, Yazdekhasti N, Vohnout B. “Fishing” for the origins of the “Eskimos and heart disease” story: facts or wishful thinking?. Can J Cardiol. 2014;30(8):864-868. doi:10.1016/j.cjca.2014.04.007
- Howard BV, Devereux RB, Cole SA, et al. A genetic and epidemiologic study of cardiovascular disease in Alaska natives (GOCADAN): design and methods. Int J Circumpolar Health. 2005;64(3):206-221. doi:10.3402/ijch.v64i3.17985
- Howard BV, Robbins DC, Sievers ML, et al. LDL cholesterol as a strong predictor of coronary heart disease in diabetic individuals with insulin resistance and low LDL: The Strong Heart Study. Arterioscler Thromb Vasc Biol. 2000;20(3):830-835. doi:10.1161/01.atv.20.3.830
- Kaplan H, Thompson RC, Trumble BC, et al. Coronary atherosclerosis in indigenous South American Tsimane: a cross-sectional cohort study. Lancet. 2017;389(10080):1730-1739. doi:10.1016/S0140-6736(17)30752-3
- Gurven M, Kaplan H, Winking J, Finch C, Crimmins EM. Aging and inflammation in two epidemiological worlds. J Gerontol A Biol Sci Med Sci. 2008;63(2):196-199. doi:10.1093/gerona/63.2.196
- Thompson RC, Allam AH, Lombardi GP, et al. Atherosclerosis across 4000 years of human history: the Horus study of four ancient populations.
- Trumble BC, Stieglitz J, Blackwell AD, et al. Apolipoprotein E4 is associated with improved cognitive function in Amazonian forager-horticulturalists with a high parasite burden. FASEB J. 2017;31(4):1508-1515. doi:10.1096/fj.201601084R
- Nordestgaard BG, Chapman MJ, Humphries SE, et al. Familial hypercholesterolaemia is underdiagnosed and undertreated in the general population: guidance for clinicians to prevent coronary heart disease: consensus statement of the European Atherosclerosis Society. Eur Heart J. 2013;34(45):3478-90a. doi:10.1093/eurheartj/eht273
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Besseling J, Hovingh GK, Huijgen R, Kastelein JJP, Hutten BA. Statins in Familial Hypercholesterolemia: Consequences for Coronary Artery Disease and All-Cause Mortality. J Am Coll Cardiol. 2016;68(3):252-260. doi:10.1016/j.jacc.2016.04.054
- Abifadel M, Varret M, Rabès JP, et al. Mutations in PCSK9 cause autosomal dominant hypercholesterolemia.
- Hovingh GK, Davidson MH, Kastelein JJ, O’Connor AM. Diagnosis and treatment of familial hypercholesterolaemia. Eur Heart J. 2013;34(13):962-971. doi:10.1093/eurheartj/eht015
- Raal FJ, Honarpour N, Blom DJ, et al. Inhibition of PCSK9 with evolocumab in homozygous familial hypercholesterolaemia (TESLA Part B): a randomised, double-blind, placebo-controlled trial. Lancet. 2015;385(9965):341-350. doi:10.1016/S0140-6736(14)61374-X
- Ibrahim S, Reeskamp LF, de Goeij JN, et al. Beyond early LDL cholesterol lowering to prevent coronary atherosclerosis in familial hypercholesterolaemia. Eur J Prev Cardiol. 2024;31(7):892-900. doi:10.1093/eurjpc/zwae028
- Law M, Wald N. Why heart disease mortality is low in France: the time lag explanation. BMJ. 1999;318(7196):1471-1476. doi:10.1136/bmj.318.7196.1471
- Simini B. Serge Renaud: from French paradox to Cretan miracle. Lancet. 2000;355(9197):48. doi:10.1016/S0140-6736(05)71990-5
- Ferrières J. The French paradox: lessons for other countries. Heart. 2004;90(1):107-111. doi:10.1136/heart.90.1.107
- GBD 2023 Disease and Injury and Risk Factor Collaborators. Burden of 375 diseases and injuries, risk-attributable burden of 88 risk factors, and healthy life expectancy in 204 countries and territories, including 660 subnational locations, 1990-2023: a systematic analysis for the Global Burden of Disease Study 2023. Lancet. 2025;406(10513):1873-1922. doi:10.1016/S0140-6736(25)01637-X
- Norwitz NG, Feldman D, Soto-Mota A, et al. The impact of sustained LDL-C elevation on coronary plaque progression: primary results from the KETO-CTA study. medRxiv. 2026. doi:10.64898/2026.01.15.26343955v1
- Norwitz NG, Soto-Mota A, Feldman D, Parpos S, Budoff M. Case Report: Hypercholesterolemia “Lean Mass Hyper-Responder” Phenotype Presents in the Context of a Low Saturated Fat Carbohydrate-Restricted Diet. Front Endocrinol (Lausanne). 2022;13:830325. Published 2022 Apr 14. doi:10.3389/fendo.2022.830325
- Borén J, Chapman MJ, Krauss RM, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights: a consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2020;41(24):2313-2330. doi:10.1093/eurheartj/ehz962
- Packard C, Caslake M, Shepherd J. The role of small, dense low density lipoprotein (LDL): a new look. Int J Cardiol. 2000;74 Suppl 1:S17-S22. doi:10.1016/s0167-5273(99)00107-2
- Barter PJ, Caulfield M, Eriksson M, et al. Effects of torcetrapib in patients at high risk for coronary events. N Engl J Med. 2007;357(21):2109-2122. doi:10.1056/NEJMoa0706628
- HPS2-THRIVE Collaborative Group, Landray MJ, Haynes R, et al. Effects of extended-release niacin with laropiprant in high-risk patients. N Engl J Med. 2014;371(3):203-212. doi:10.1056/NEJMoa1300955
- Schwartz GG, Olsson AG, Abt M, et al. Effects of dalcetrapib in patients with a recent acute coronary syndrome. N Engl J Med. 2012;367(22):2089-2099. doi:10.1056/NEJMoa1206797
- AIM-HIGH Investigators, Boden WE, Probstfield JL, et al. Niacin in patients with low HDL cholesterol levels receiving intensive statin therapy. N Engl J Med. 2011;365(24):2255-2267. doi:10.1056/NEJMoa1107579
- Cholesterol Treatment Trialists’ (CTT) Collaboration, Baigent C, Blackwell L, et al. Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials. Lancet. 2010;376(9753):1670-1681. doi:10.1016/S0140-6736(10)61350-5
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Schwartz GG, Steg PG, Szarek M, et al. Alirocumab and Cardiovascular Outcomes after Acute Coronary Syndrome. N Engl J Med. 2018;379(22):2097-2107. doi:10.1056/NEJMoa1801174
- Cannon CP, Blazing MA, Giugliano RP, et al. Ezetimibe Added to Statin Therapy after Acute Coronary Syndromes. N Engl J Med. 2015;372(25):2387-2397. doi:10.1056/NEJMoa1410489
- Ridker PM, Danielson E, Fonseca FA, et al. Rosuvastatin to prevent vascular events in men and women with elevated C-reactive protein. N Engl J Med. 2008;359(21):2195-2207. doi:10.1056/NEJMoa0807646
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Ference BA, Majeed F, Penumetcha R, Flack JM, Brook RD. Effect of naturally random allocation to lower low-density lipoprotein cholesterol on the risk of coronary heart disease mediated by polymorphisms in NPC1L1, HMGCR, or both: a 2 × 2 factorial Mendelian randomization study. J Am Coll Cardiol. 2015;65(15):1552-1561. doi:10.1016/j.jacc.2015.02.020
- Burgess S, Ference BA, Staley JR, et al. Association of LPA Variants With Risk of Coronary Disease and the Implications for Lipoprotein(a)-Lowering Therapies: A Mendelian Randomization Analysis. JAMA Cardiol. 2018;3(7):619-627. doi:10.1001/jamacardio.2018.1470
- Patel AP, Wang (汪敏先) M, Pirruccello JP, et al. Lp(a) (Lipoprotein[a]) Concentrations and Incident Atherosclerotic Cardiovascular Disease: New Insights From a Large National Biobank. Arterioscler Thromb Vasc Biol. 2021;41(1):465-474. doi:10.1161/ATVBAHA.120.315291
- Clarke R, Peden JF, Hopewell JC, et al. Genetic variants associated with Lp(a) lipoprotein level and coronary disease. N Engl J Med. 2009;361(26):2518-2528. doi:10.1056/NEJMoa0902604
- Ference BA, Kastelein JJP, Ray KK, et al. Association of Triglyceride-Lowering LPL Variants and LDL-C-Lowering LDLR Variants With Risk of Coronary Heart Disease. JAMA. 2019;321(4):364-373. doi:10.1001/jama.2018.20045
- Sabatine MS, Giugliano RP, Wiviott SD, et al. Efficacy and safety of evolocumab in reducing lipids and cardiovascular events. N Engl J Med. 2015;372(16):1500-1509. doi:10.1056/NEJMoa1500858
- O’Donoghue ML, Giugliano RP, Wiviott SD, et al. Long-Term Evolocumab in Patients With Established Atherosclerotic Cardiovascular Disease. Circulation. 2022;146(15):1109-1119. doi:10.1161/CIRCULATIONAHA.122.061620
- Kearns CE, Schmidt LA, Glantz SA. Sugar Industry and Coronary Heart Disease Research: A Historical Analysis of Internal Industry Documents.
- Kearns CE, Apollonio D, Glantz SA. Sugar industry sponsorship of germ-free rodent studies linking sucrose to hyperlipidemia and cancer: An historical analysis of internal documents. PLoS Biol. 2017;15(11):e2003460. Published 2017 Nov 21. doi:10.1371/journal.pbio.2003460
- Nestle M. Food company sponsorship of nutrition research and professional activities: a conflict of interest?. Public Health Nutr. 2001;4(5):1015-1022. doi:10.1079/phn2001253
- Stuckler D, Nestle M. Big food, food systems, and global health. PLoS Med. 2012;9(6):e1001242. doi:10.1371/journal.pmed.1001242
- Nestle M. Food Industry Funding of Nutrition Research: The Relevance of History for Current Debates. JAMA Intern Med. 2016;176(11):1685-1686. doi:10.1001/jamainternmed.2016.5400
- Moodie R, Stuckler D, Monteiro C, et al. Profits and pandemics: prevention of harmful effects of tobacco, alcohol, and ultra-processed food and drink industries. Lancet. 2013;381(9867):670-679. doi:10.1016/S0140-6736(12)62089-3
- Barnard ND, Long MB, Ferguson JM, Flores R, Kahleova H. Industry Funding and Cholesterol Research: A Systematic Review. Am J Lifestyle Med. 2019;15(2):165-172. Published 2019 Dec 11. doi:10.1177/1559827619892198
- Zhong VW, Van Horn L, Cornelis MC, et al. Associations of Dietary Cholesterol or Egg Consumption With Incident Cardiovascular Disease and Mortality. JAMA. 2019;321(11):1081-1095. doi:10.1001/jama.2019.1572
- Shin JY, Xun P, Nakamura Y, He K. Egg consumption in relation to risk of cardiovascular disease and diabetes: a systematic review and meta-analysis. Am J Clin Nutr. 2013;98(1):146-159. doi:10.3945/ajcn.112.051318
- Johnston BC, Zeraatkar D, Han MA, et al. Unprocessed Red Meat and Processed Meat Consumption: Dietary Guideline Recommendations From the Nutritional Recommendations (NutriRECS) Consortium. Ann Intern Med. 2019;171(10):756-764. doi:10.7326/M19-1621
- Zeraatkar D, Johnston BC, Bartoszko J, et al. Effect of Lower Versus Higher Red Meat Intake on Cardiometabolic and Cancer Outcomes: A Systematic Review of Randomized Trials. Ann Intern Med. 2019;171(10):721-731. doi:10.7326/M19-0622
- Micha R, Michas G, Mozaffarian D. Unprocessed red and processed meats and risk of coronary artery disease and type 2 diabetes–an updated review of the evidence. Curr Atheroscler Rep. 2012;14(6):515-524. doi:10.1007/s11883-012-0282-8
- Guo J, Astrup A, Lovegrove JA, Gijsbers L, Givens DI, Soedamah-Muthu SS. Milk and dairy consumption and risk of cardiovascular diseases and all-cause mortality: dose-response meta-analysis of prospective cohort studies. Eur J Epidemiol. 2017;32(4):269-287. doi:10.1007/s10654-017-0243-1
- Willett WC, Ludwig DS. Milk and Health. N Engl J Med. 2020;382(7):644-654. doi:10.1056/NEJMra1903547
- Satija A, Bhupathiraju SN, Spiegelman D, et al. Healthful and Unhealthful Plant-Based Diets and the Risk of Coronary Heart Disease in U.S. Adults. J Am Coll Cardiol. 2017;70(4):411-422. doi:10.1016/j.jacc.2017.05.047
- Krauss RM, Blanche PJ, Rawlings RS, Fernstrom HS, Williams PT. Separate effects of reduced carbohydrate intake and weight loss on atherogenic dyslipidemia. Am J Clin Nutr. 2006;83(5):1025-1205. doi:10.1093/ajcn/83.5.1025
- Siri-Tarino PW, Sun Q, Hu FB, Krauss RM. Meta-analysis of prospective cohort studies evaluating the association of saturated fat with cardiovascular disease. Am J Clin Nutr. 2010;91(3):535-546. doi:10.3945/ajcn.2009.27725
- Keys A, Menotti A, Karvonen MJ, et al. The diet and 15-year death rate in the seven countries study. Am J Epidemiol. 1986;124(6):903-915. doi:10.1093/oxfordjournals.aje.a114480
- Menotti A, Puddu PE. How the Seven Countries Study contributed to the definition and development of the Mediterranean diet concept: a 50-year journey. Nutr Metab Cardiovasc Dis. 2015;25(3):245-252. doi:10.1016/j.numecd.2014.12.001
- Ravnskov U, Diamond DM, Hama R, et al. Lack of an association or an inverse association between low-density-lipoprotein cholesterol and mortality in the elderly: a systematic review. BMJ Open. 2016;6(6):e010401. Published 2016 Jun 12. doi:10.1136/bmjopen-2015-010401
- Ference BA, Bhatt DL, Catapano AL, et al. Association of Genetic Variants Related to Combined Exposure to Lower Low-Density Lipoproteins and Lower Systolic Blood Pressure With Lifetime Risk of Cardiovascular Disease. JAMA. 2019;322(14):1381-1391. doi:10.1001/jama.2019.14120
- Berenson GS, Srinivasan SR, Bao W, Newman WP 3rd, Tracy RE, Wattigney WA. Association between multiple cardiovascular risk factors and atherosclerosis in children and young adults. The Bogalusa Heart Study. N Engl J Med. 1998;338(23):1650-1656. doi:10.1056/NEJM199806043382302
- Pletcher MJ, Bibbins-Domingo K, Liu K, et al. Nonoptimal lipids commonly present in young adults and coronary calcium later in life: the CARDIA (Coronary Artery Risk Development in Young Adults) study. Ann Intern Med. 2010;153(3):137-146. doi:10.7326/0003-4819-153-3-201008030-00004
- McGill HC Jr, McMahan CA, Herderick EE, Malcom GT, Tracy RE, Strong JP. Origin of atherosclerosis in childhood and adolescence. Am J Clin Nutr. 2000;72(5 Suppl):1307S-1315S. doi:10.1093/ajcn/72.5.1307s
- Stary HC, Chandler AB, Glagov S, et al. A definition of initial, fatty streak, and intermediate lesions of atherosclerosis. A report from the Committee on Vascular Lesions of the Council on Arteriosclerosis, American Heart Association. Arterioscler Thromb. 1994;14(5):840-856. doi:10.1161/01.atv.14.5.840

