المسارات السريرية والمحركات الفيزيولوجية المرضية للوفيات المبكرة في فرط شحميات الدم العائلي متماثل اللواقح
تحليل بحثي شامل
أبحاث القلب والأوعية الدموية القائمة على الأدلة
نظرة عامة وتعريفات
فرط كوليستيرول الدم العائلي متماثل اللواقح يمثل (HoFH) المظهر الأكثر كارثية والأشد نمطاً ظاهرياً لاضطرابات الدهون الموروثة. وهو حالة جينية نادرة للغاية تتميز بالعجز التام تقريباً للكبد عن التخلص من الكوليسترول منخفض الكثافة بروتين دهني (البروتين الدهني منخفض الكثافة) الجسيمات من الدورة الدموية الجهازية، مما ينتج عنه بلازما كوليسترول مستويات مرتفعة بشكل عميق منذ الولادة.[1]
تاریخياً، تم تحديد فرط كوليسترول الدم العائلي متماثل الزيجوت من خلال ثالوث سريري تقليدي: غير المعالج الكوليسترول الضار تراكيز الكوليسترول البะي منخفض الكثافة (LDL-C) التي تتجاوز 500 ملغ/ديسيلتر (13 مليمول/لتر)، ووجود ممرض العلامة جلدية وترية ورم صفراوي تظهر خلال العقد الأول من الحياة، ودليل على فرط كوليسترول الدم العائلي متخالف الزيجوت في كلا الأبوين البيولوجيين.[1]
شهد الفهم العلمي للمرض تحولاً جذرياً في النموذج الفكري خلال العقد الماضي. فقد كشف التحليل الجيني عن طيف مظهري أوسع مما كان يُعتقد سابقاً، مما دفع الهيئات السريرية مثل الأوروبية تصلب الشرايين (EAS) لتنقيح عتبات التشخيص. يوصي بيان توافق الآراء الصادر عن جمعية تصلب الشرايين الأوروبية (EAS) لعام 2023 بأن يُشتبه سريرياً في الإصابة بفرط كوليستريول الدم العائلي المتماثل اللواقح (HoFH) لدى أي شخص تزيد لديه مستويات الكوليسترول المرتبط بالبروتينات الدهنية منخفضة الكثافة (LDL-C) غير المعالجة عن 400 ملغ/ديسيلتر (~10 ملمول/لتر)، حيث أن العديد من المرضى الذين يعانون من طفرات ثنائية الأليل المؤكدة جينياً تظهر لديهم مستويات أقل من الحد التقليدي البالغ 500 ملغ/ديسيلتر.[5] هذا مهم بشكل خاص في الفئات العمرية للأطفال، حيث قد تكون مستويات الكوليسترول منخفضة الكثافة أقل بسبب النظام الغذائي أو النمو الفسيولوجي ولكنها تمثل مع ذلك تهديداً قلبياً وعائياً خطيراً.[6]
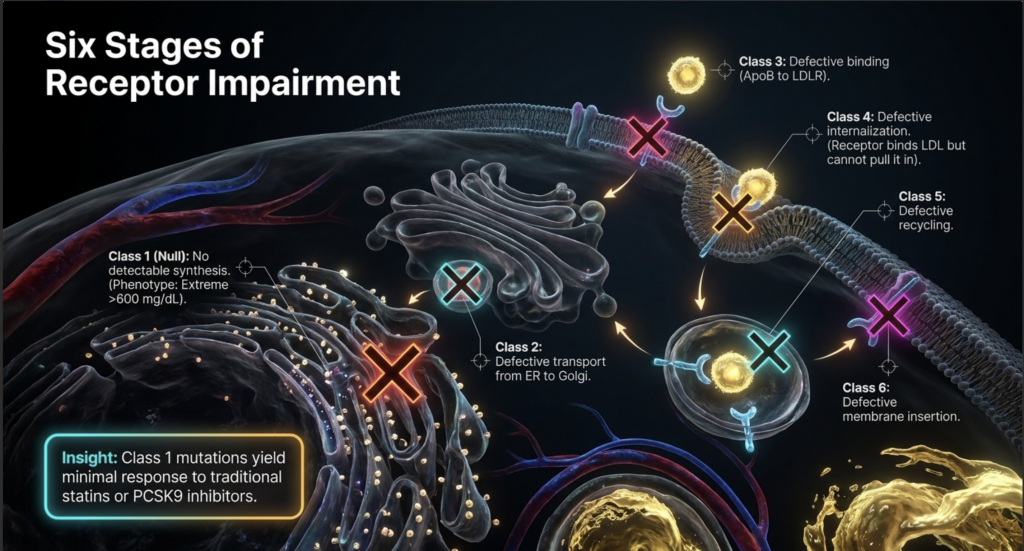
البنية الجينية لفرط كوليسترول الدم العائلي مت homozygous تتسم بشكل أساسي بطفرات ثنائية الأليل في مستقبل بروتين دهني منخفض الكثافة جين، الذي يرمز لـ مستقبل البروتين الدهني منخفض الكثافة مسؤول عن الامتصاص الكبدي للجسيمات الغنية بالكوليسترول.[8] قد تكون هذه الحالات ثنائية الأليل متمايزة الزيجوت حقاً - وتتضمن وراثة نفس متغير ممرض من كلا الوالدين - أو متخالف الزيجות المركب, ، يتضمن طفرتين مختلفتين في الجين نفسه.[8] إلى جانب مستقبلات البروتين الدهني منخفض الكثافة (LDLR)، فإن الأشكال الأندر من فرط كوليسترول الدم العائلي المتماzyg (HoFH) تنتج عن متحوّرات ممرضة في أبروليپوبروتين بأبوبروتين بجين، مما يضعف قدرة جسيم البروتين الدهني منخفض الكثافة (LDL) على الارتباط بمستقبله، والطفرات المكتسبة للوظيفة في كونفيرتاز البروتيين الطليعي النوع 9 من سابتيليسين/كيكسينPCSK9) مورث، الذي يُسرّع التحلل داخل الخلايا لمستقبل البروتين الدهني منخفض الكثافة (LDL).[10] بالإضافة إلى ذلك، ينتج شكل جسمي متنحي من المرض (ARH) عن متغايرات فقدان الوظيفة ثنائية الأليل في جين LDLRAP1.[8]
تم تقليدياً تقدير انتشار فرط كوليسترول الدم العائلي المتماثل الزيغ (HoFH) بواحد بين كل 1,000,000 فرد، إلا أن البيانات الوبائية المعاصرة ونتائج السجلات تشير إلى معدل انتشار أعلى يبلغ تقريباً واحداً بين كل 160,000 إلى واحد بين كل 300,000 فرد.[1,6] في populations محددة ذات تأثيرات مؤسسة - مثل الكنديّين الفرنسيين، ومسيحيي لبنان، والأفريكان في جنوب إفريقيا، وبعض مجتمعات اليهود الأشكناز - يمكن أن تكون نسبة الانتشار أعلى بكثير.[16]
التشخيص التفريقي أمر بالغ الأهمية. sitosterolemia (phytosterolaemia), الناتج عن متواليات أليليّة ثنائية في جينات ABCG5/ABCG8، يظهر بارتفاعات شديدة في الكوليسترول المرتبط بالبروتينات الدهنية منخفضة الكثافة (LDL-C) وأورام صفراء مبكرة الظهور، ولكنه يستجيب بشكل ملحوظ لتعديل النظام الغذائي و إزيتيمايب. يؤدي نقص إنزيم الليزوزومال أسيد ليباز (LAL-D) أيضاً إلى فرط كوليстеロール الدم الشديد وتصل الشرايين المبكر ولكن يتم تدبيره بعلاج الاستبدال الإنزيمي. قد يظهر ورم خثري الدماغ والوتر (CTX) مع أورام خثرية مشابهة لـ HoFH، على الرغم من أن مستويات الكوليسترول تكون عادةً طبيعية إلى مرتفعة بشكل طفيف.[1]
آلية الخطر الشديد في المراحل المبكرة من الحياة
الخطر القلب الوعائي الشديد في فرط كوليسترول الدم العائلي المتجانس النقيض (HoFH) مدفوع بتراكم الكوليسترول المستمر داخل جدار الشريان، والذي يبدأ في الرحم. المفهوم المركزي في قياس هذا الخطر هو “عبء الكوليسترول التراكمي”، والذي يُعرف على أنه الكتلة الإجمالية للكوليسترول المرتبط بالبروتين الدهني منخفض الكثافة (LDL-C) الذي يتعرض له الشريان بطانة تعرض للكشف بمرور الوقت.[19]
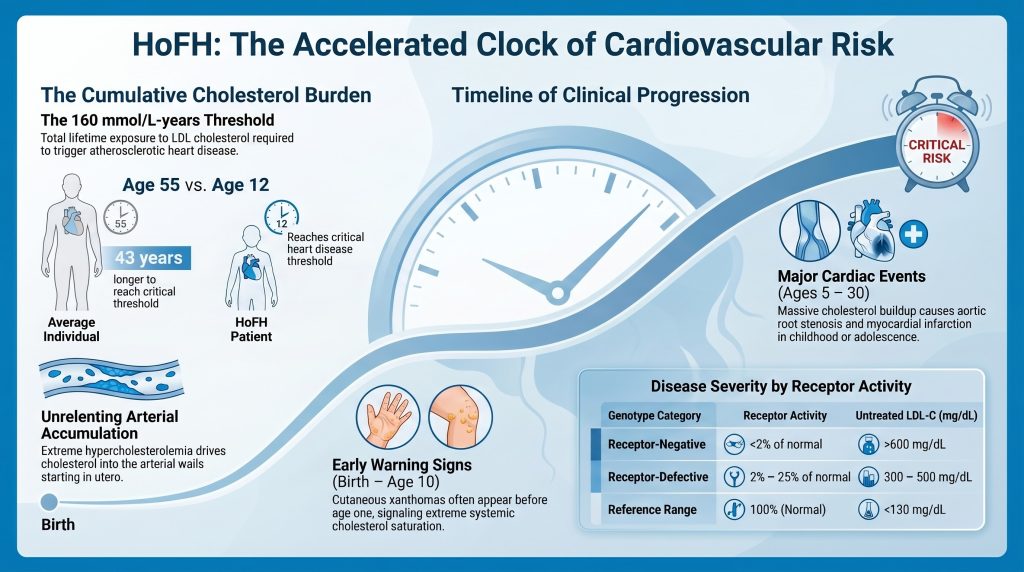
يتم التعبير عن العبء التراكمي في ميلي مول/لتر-سنة. تشير الأدلة السريرية إلى أن ظهور تصلب الشرايين السريري أمراض القلب والأوعية الدموية يتوافق (ASCVD) لدى عامة الناس مع عتبة تراكمية تبلغ تقريبًا 125 ميمول/لتر-سنة (~4,800 ملغ/ديسيلتر-سنة).[62,63], ، بينما العتبة للأولى احشاء عضلة القلب يبلغ حوالي 160 مليمول/لتر-سنة (~6,000 ملغ/ديسيلิตร-سنة). وعادةً ما يصل الشخص الطبيعي من حيث الدهون إلى عبء يبلغ 160 مليمول/لتر-سنة في حدود سن 55 عاماً. وفي المقابل، يصل مريض فرط كوليسترول الدم العائلي المتماثل للزيغ (HoFH) غير المعالج، والذي تبلغ لديه نسبة الكوليسترول الضار (LDL-C) حوالي 500 ملغ/ديسيلتر (~13 مليمول/لتر)، إلى نفس عتبة العبء هذه في حدود سن 12 عاماً تقريباً، وهو ما يفسر سبب تعرض الأطفال الذين يعانون من طفرات مستقبلات منعدمة شديدة غالباً لنوبات قلبية أو الموت القلبي المفاجئ قبل سن العاشرة.[19,63]
اعتلال الأوعية الدموية في فرط شحميات الدم العائلي المتماثل لدى الأطفال
فيزيولوجيا المرض لتصلب الشرايين في الحالات المتماثلة الزيجوت لفرط كوليسترول الدم العائلي (HoFH) عند الأطفال تنطوي على تطور سريع من تنشيط البطانة إلى مراحل متقدمة لوحة تكوين. تحت تأثير شديد فرط كوليстеロール الدم, تخترق جزيئات الدهون الثلاثية منخفضة الكثافة (LDL) الطبقة الداخلية للشرايين، حيث تتعرض للأكسدة ويتم ابتلاعها بواسطة البالعات الكبيرة لتشكيل خلايا رغوية.[24] في عامة السكان، تستغرق هذه العملية عقوداً لتتطور من خطوط دهنية إلى لويحات انسدادية. في فرط شولي الدم العائلي متماثل اللواقح، يكون التدفق الهائل للبروتينات الدهنية في جدار الشريان مرتفعاً لدرجة أن هذه الخطوط الدهنية تتطور إلى لويحات معقدة وغنية بالدهون وشديدة الالتهاب في غضون سنوات قليلة من الحياة.[19]
سمة مميزة لأوعية الدم المرتبطة بمرض فرط كوليسترول الدم العائلي المتماثل للزيجوت هي تفضيلها التشريحي لـ الجذر الأورطي وفوهات الشرايين التاجية.[27] الطبيعة الغنية بالهولسترول لهذه آفات غالباً ما يؤدي إلى تضيق الأبهر فوق الصمامي. على عكس الصمامات التنكسية تکلس يتميز تضيق فوق الصمام الأبهري (SVAS) لدى مرضى فرط كوليسترول الدم العائلي المتماثل الزيجوت (HoFH)، والذي يُلاحظ في الفئات العمرية المسنة، بتسلل هائل للأنسجة الورمية الصفراء في جدار الأبهر ووريقات الصمام.[20,21] علاوة على ذلك، يمكن أن يؤدي ترسب اللويحات في فوهات الشريان التاجي إلى انسداد مفاجئ وتام انسداد حتى في الأطفال الذين ليس لديهم بعد انتشار مرض الشريان التاجي.[27]
دور محددات الخطر الثانوية
بالإضافة إلى ارتفاع الكوليسترول الضار (LDL-C) الأساسي، يعاني العديد من مرضى فرط كوليسترول الدم العائلي المتماثل الزيجوت (HoFH) من مستويات مرتفعة بشكل ملحوظ من بروتين دهني (أ) [بروتين دهني (a)]. البروتين الدهني (a) هو جسيم يشبه البروتينات الدهنية منخفضة الكثافة (LDL) مع جزء إضافي من بروتين أبوليبروبوتين (a)، مما يمنحه خصائص مهيئة لتخثر الدم ومسببة للالتهابات. ونظراً لأن البروتين الدهني (a) يُزال بشكل أساسي عبر مستقبلات البروتين الدهني منخفض الكثافة (LDL)، فإن مستوياته غالباً ما تكون أعلى بمقدار الضعف لدى مرضى فرط كوليسترول الدم العائلي المتماثل الزيجوت (HoFH) مقارنةً بعامة السكان.[2] يُعد وجود البروتين الدهني (a) المرتفع بمثابة مضاعف للخطر، مما يساهم في تسريع تصلب الشرايين بشكل أكبر وزيادة احتمالية تمزق اللويحة أو خُثْرَة في سن مبكرة.[11]
ي and ارتباط تطوير الورم الأصفر الجلدية قبل سن 4 سنوات بشكل ملحوظ بزيادة خطر الإصابة في الطفولة *Wait, let me re-translate more accurately:* إن ظهور الورم الأصفر الجلدية قبل سن الرابعة يرتبط بزيادة ملحوظة في خطر الإصابة بأمراض الطفولة (أو المرض القلبي الوعائي، ولكن النص الأصلي غير مكتمل "childhood"). سأترجم النص كما هو: إن ظهور الأورام الصفراء الجلدية قبل سن الرابعة يرتبط بزيادة ملحوظة في خطر الإصابة في الطفولة مرض الشريان التاجي والوفاة المبكرة.[20] هذه الترسبات ليست مجرد ترسبات شكلية؛ بل تمثل امتداداً جهازياً للكوليسترول الذي لم يعد الجهاز الدموي قادراً على احتوائه.[2]
حجم اضطرابات الدهون
إن حجم فرط كوليسترول الدم في فرط كوليسترول الدم العائلي المتماثل للزيجوت لا مثيل له في الطب السريري. غير المعالج الكوليسترول الكلي ت تتراوح المستويات عادةً بين 460 إلى 1,160 ملغ/ديسيلتر (12–30 مليمول/لتر)، مع تجاوز مستويات الكوليسترول المرتبط بالبروتين الدهني منخفض الكثافة (LDL-C) 400 ملغ/ديسيلتر (10 مليمول/لتر) باستمرار في معظم الحالات المؤكدة جينياً.[4,5] في الحالات الشديدة، لا سيما لدى الأفراد الذين يعانون من طفرات المستقبلات العديمة، يمكن أن تصل مستويات الكوليسترول المرتبط بالبروتين الدهني منخفض الكثافة (LDL-C) إلى مستويات تتجاوز 1000 ملغ/ديسيلتر (26 مليمول/لتر)، وقد يكتسب الدم مظهراً معتماً ومميزاً بصرياً بسبب التركيز الشديد للبروتينات الدهنية.[2]
أبوبروتين ب ومقاييس الجسيمات
الApoptipoprotein B (ApoB) هو البروتين الهيكلي الرئيسي بروتين من بين جميع البروتينات الدهنية المصلبة، بما في ذلك بروتين دهني منخفض الكثافة جداً, لغة IDL, ، و(Lp(a)، و(LDL). ون نظراً لوجود جزيء (ApoB) واحد بالضبط لكل جزيء، فإن قياسه يوفر عدداً مباشراً للعدد الإجمالي لـ جزيئات مُتصلبة العصيد قيد التداول.[35] النطاق المرجعي الطبيعي لبروتين الأبوليبيوبروتين B (ApoB) لدى البالغين هو أقل من 130 ملغ/ديسيلتر، مع متوسط في السكان الأمريكيين يبلغ حوالي 93 ملغ/ديسيلتر. في حالات فرط كوليسترول الدم العائلي المتماثل للزيجوت (HoFH)، تكون مستويات ApoB عادة أعلى بخمس إلى ست مرات من هذا النطاق المرجعي.[35]
تُعرَّف الفيزيولوجيا المرضية لبروتين أبوبوليبروتين B (ApoB) في فرط كوليسترول الدم العائلي المتجانس (HoFH) بعاملين: الإفراط في الإنتاج وضعف التصفية بشدة. يؤدي غياب مستسلمات البروتينات الدهنية منخفضة الكثافة (LDL) الوظيفية إلى زيادة فترة بقاء جزيئات LDL في الدم، وهي حوالي 5-6 أيام مقارنة بـ 2.5 يوم الطبيعية.[70] وينتج عن وقت دوران الدم الممتد هذا تعرض الجسيمات لتغيرات متزايدة. وفي حين أن النمط (ب) (البروتينات الدهنية منخفضة الكثافة الصغيرة والكثيفة) يُعدّ عموماً أكثر تسبباً تصلب الشرايين لأنه يغوص بسهولة أكبر في جدار الشريان، فإنه في حالة فرط كوليسترول الدم العائلي المتماثل للزيجوت (HoFH)، فإن الكتلة الهائلة لجسيمات البروتينات الدهنية منخفضة الكثافة الأكبر حجماً تدفع بتدفق مستمر نحو الحيز الكائن تحت بطانة الأوعية الدموية.[39]
مقارنة ملف الدهون حسب النمط الجيني
ترتبط شدة الاضطراب الدهني ارتباطًا وثيقًا بالحالة الوظيفية لمستقبلات البروتين الدهني منخفض الكثافة (LDL). ويُصنف المرضى إلى فئتين: «سلبية المستقبلات» (أقل من 2% من النشاط الطبيعي لمستقبلات LDLR) أو «معيبة المستقبلات» (من 2% إلى 25% من النشاط الطبيعي).[1,56]
| معامل | فرط كوليستيرول الدم العائلي متماثل الزيجوت السلبي للمستقبلات | فرط كوليسترول الدم العائلي المتجانس المعيب بالمستقبلات | النطاق المرجعي |
| بروتين منخفض الكثافة غير المعالج | >600 ملغ/ديسيلتر (>15.5 ميللي مول/لتر) | 300–500 ملغ/ديسيلิตร (7.8–12.9 مليمول/لتر) | <130 ملغ/ديسيلتر (<3.4 ميمول/لتر) |
| أبو بي غير المعالج | >400 ملغ/ديسيلتر (~4-6 أضعاف المعدل الطبيعي) | ٢٠٠–٤٠٠ ملغ/ديسيلتر (حوالي ٢–٤ أضعاف المعدل الطبيعي) | < ١٣٠ ملغم/ديسيلتر |
| البروتين الدهني (أ) غير المعالج | مرتفع بشكل ملحوظ بشكل متكرر | مرتفع | أقل من 30 ملغ/ديسيلتر |
| نشاط مستقبل البروتينات الدهنية منخفضة الكثافة | <2% من القيمة الطبيعية | 2%–25% من النوع العادي | 100% (عادي) |
| الرد على الستاتينات | انخفاض طفيف (انخفاض في مستوى الكوليسترول الضار LDL-C بنحو 14%) | معتدل (انخفاض في مستوى الكوليسترول الضار LDL بنحو 23%) | مرتفع (انخفاض بمقدار 40–551 TP9T) |
الجدول 1. تحليل الدهون مقارنة حسب النمط الجيني لمستقبل البروتينات الدهنية منخفضة الكثافة (LDLR). المصدر: [1,3,41,71]
دراسة عن سجل كاسكيد لفرط كوليستيرول الدم العائلي في الولايات المتحدة، أظهرت أن مستويات الكوليسترول منخفض الكثافة (LDL-C) غير المعالجة كانت أعلى بكثير لدى المرضى الذين تم تسجيلهم كأطفال (الوسيط 776 ملغ/ديسيلتر، المدى الربعي 704-892) مقارنة بأولئك الذين تم تسجيلهم كبالغين (الوسيط 533 ملغ/ديسيلتر، المدى الربعي 467-702؛ p=0.001).[31] من المحتمل أن يعكس هذا التناقض تحيز البقاء، حيث يتم تشخيص الأطفال الذين يعانون من أعلى المستويات المتطرفة في وقت مبكر لأنهم يطورون أعراضاً ظاهرة - مثل الورم الأصفر أو المبكر أحداث قلبيةبينما قد تظل الارتفاعات الأوسط خفيفة دون تشخيص حتى البلوغ.[23]
نسبة الكوليسترول المرتبطة بالبروتين الدهني منخفض الكثافة إلى بروتين البميم B (LDL-C:ApoB) وعدم التوافق
نسبة الكوليسترول المرتبط بالبروتين الدهني منخفض الكثافة إلى الأبوليبوتمين ب (LDL-C:ApoB) تُعد مؤشراً بديلًا لحجم جسيمات الكوليسترول منخفض الكثافة ومحتواها من الكوليسترول. تشير النسبة التي تقل عن 1.2 (المعبر عنها بـ مغغ/ديسيلتر:مغ/ديسيلتر) إلى سيادة جسيمات كوليسترول منخفض الكثافة صغرى وكثيفة، وهي شديدة التباين للأكسدة وأكثر قابلية للانحباس داخل بروتيوغليكانات الشرايين.[38] ومع ذلك، في الحالة الحقيقية لفرط كوليسترول الدم العائلي المتجانس (HoFH)، عادة ما يكون كل من الكوليسترول المرتبط بالبروتين الدهني منخفض الكثافة (LDL-C) وبروتين الأبوبروتين ب (ApoB) مرتفعين بتوافق، مما يعني أن الخطر الشديد مدفوع في المقام الأول بالحجم الهائل لكتلة الكوليسترول وعدد الجسيمات وليس فقط بتحول حجم الجسيمات وحدها.[18]
الشدة السريرية والتاريخ الطبيعي (بدون علاج)
التاريخ الطبيعي لفرط كوليسترول الدم العائلي المتماثل (HoFH) غير المعالج يتميز بتصلب الشرايين السريع والمتسقدم وبقصر حاد في متوسط العمر المتوقع. بدون تدخل، تم الإبلاغ تاريخياً عن متوسط عمر الوفاة بحوالي 18 عاماً، حيث يستسلم بعض الأطفال للاحتشاء القلبي في وقت مبكر يصل إلى سن 5 سنوات.[17,31]
تطور مظاهر السريرية
عادة ما تكون العلامات السريرية الأولى جلدية. وغالباً ما تظهر الورمات الصفراء الجلدية في السنة الأولى من العمر، على هيئة آفات عقيدية صفراء لينة في مواقع الاحتكاك، مثل المرفقين، والركبتين، والأليتين.[8] ورم باطن اللحم الوتري يشمل ثخانة وتر أخيل والأوتار الباضعة لليدين.[8]
مع زيادة عبء الكوليسترول، تظهر المظاهر الوعائية والصمامات. لوحظ القوس الشحمي القرني والزانثلاسما بشكل متكرر قبل سن العاشرة.[15] بحلول العقد الثاني، يكون معظم المرضى غير الخاضعين للعلاج قد أصيبوا بأعراض تاجية شريان مرض و/أو مرض جذع الأبهر.[2]
أدلة القضايا التاريخية
في عام 1889، وصف جي. ليهزن وكيه. كناوس شقيقتين تُعتبران الآن أول حالتين موثقَتين يُرجح إصابتهما بفرط كوليستيرول الدم العائلي المتماثل الزيجوت.[28] أصيبت الشقيقة البالغة من العمر 11 عاماً بتبقعات وكتل صفراء متعددة بدأت في سن الثالثة. وبحلول سن الحادية عشرة، ظهرت عليها أورام “تشبه البيض” على يديها وورم اصفر ضخم (زانثوما) على عرقوبها. وأظهر الفحص السريري نفخة انقباضية طويلة تشبه النفخ، وتوفيت بعد فترة قصيرة من إجراء عملية جراحية.[28]
وثقت نتائج تشريح الجثة:
- الشريان الأبهرثخنت بأنسجة محتوية على الدهون ولويحات تصلبية.
- الصمام الأورطيمتضيق بسبب تغيرات جسيمة في البطانة.
- الشريان السباتيالسباتي الأيسر كان مسدوداً بشكل شبه كامل.
- الشرايين التاجيةأظهر كلاهما لويحات متعددة، مع تأثر الجانب الأيسر بشدة.[28]
ملاحظات قائمة على السجلات حول التاريخ الطبيعي
تعكس البيانات الواردة من السجلات المعاصرة في البلدان غير ذات الدخل المرتفع، حيث الوصول إلى العلاجات المتقدمة محدود، هذا النمط التاريخي. وفي دراسة شملت 751 مريضاً يعانون من فرط كوليسترول الدم العائلي المتماثل الزيجوت (HoFH) عبر 38 بلداً، عانى أولئك الموجودون في المناطق غير ذات الدخل المرتفع من أول حدث قلبي وعائي سلبي كبير قبل عقد من الزمن مقارنة بتلك الموجودة في البلدان ذات الدخل المرتفع (متوسط العمر 24 مقابل 35 عاماً).[47]
| ميزة سريرية | العمر النموذجي لبدء الإصابة (بدون علاج) | الأهمية المرضية |
| الورم الأصفر الجلدى | أقل من سنة | مؤشر التشبع الجهازى الشديد |
| قوس القرنية | أقل من 10 سنوات | مؤشر مبكر لتسرب الدهنيات |
| ورم خثري وتري | من 5 إلى 15 عاماً | ترسب الأنسجة التراكمي |
| الجذر الأورطي تضيُّق | من 5 إلى 20 عامًا | السبب الرئيسي للوفاة القلبية غير الإقفارية |
| احتشاء عضلة القلب | من ٥ إلى ٣٠ عامًا | نتيجة مرض الشريان التاجي الفوّهي أو المنتشر |
| الموت القلبي المفاجئ | متغير؛ يمكن أن يحدث في مرحلة الطفولة | اضطراب نظم القلب المميت أو الانسداد الفوهي الكلي |
الجدول 2. التطور السريري لمرض فرط كوليسترول الدم العائلي المتماثل غير المعالج. المصدر: [2,19,47]
لماذا يعيش بعض المرضى لفترة أطول من آخرين
على الرغم من الطبيعة القاسية للمرض، هناك تباين كبير بين الأفراد في معدل البقاء على قيد الحياة. بعض المرضى يستسلمون لـ سكتة قلبية في مرحلة الطفولة المبكرة، بينما قد يعيش آخرون، حتى مع الطفرات الجينية المتطابقة، حتى سن الخمسين أو الستين. هذا التباين مدفوع بتفاعل معقد بين نشاط المستقبلات المتبقية، والمعدلات الجينية، وتوقيت التدخل العلاجي.[1]
نشاط مستقبل البروتينات الدهنية منخفضة الكثافة المتبقي ونوع الطفرة
أقوى مؤشر تنبؤي للنتيجة السريرية هو النشاط المتبقي لمستقبلات البروتين الدهني منخفض الكثافة (LDL). ويُظهر الأفراد الذين يفتقرون إلى المستقبلات (null/null؛ نشاط أقل من 2%) أعلى مستويات للكوليسترول منخفض الكثافة (LDL-C)، وأضعف استجابة للأدوية التقليدية، وأسرع ظهور لأمراض القلب والأوعية الدموية التصلبية (ASCVD).[3,56] غالبًا ما يكون لدى المرضى الذين يعانون من خلل في المستقبلات (نشاط 2%–25%) مستويات من الكوليسترول في الدم من النوع LDL أقل بنحو 18% مقارنةً بالمرضى الذين يفتقرون إلى المستقبلات، كما يستجيبون بشكل أقوى للتحفيز الدوائي للمستقبلات.[41] يمكن لهذا التأثير الجرعي الجيني أن يؤخر ظهور الأحداث القلبية الوعائية لمدة عقد أو أكثر.[6]
المعدلات الجينية الواقية
فقدان وظيفة PCSK9
PCSK9 هو بروتين يرتبط بمستقبلات البروتين الدهني منخفض الكثافة (LDL) ويوجهها نحو التحلل داخل الجسيمات الحالة (الليسوسومات). الأفراد الذين يرثون بشكل مشترك متخالف (أو طفرة) فقدان الوظيفة في جين PCSK9 تكون لديهم مستويات منخفضة بشكل طبيعي من بروتين PCSK9 في الدورة الدموية، مما يؤدي إلى زيادة كثافة مستقبلات LDL على سطح خلايا الكبد.[13] تشير الدراسات السكانية إلى أن متغيرات فقدان الوظيفة (LOF) في جين PCSK9 ترتبط بانخفاض في مستوى الكوليسترول الضار (LDL-C) بنحو 28%، وبانخفاض يصل إلى 88% في مخاطر الإصابة بأمراض القلب التاجية.[69] في سياق فرط شحميات الدم العائلي متماثل الزيجوت (HoFH)، يمكن لمتغير فقدان الوظيفة في جين PCSK9 أن يعوض بشكل كبير تأثير المتغير الممرض في جين LDLR، مما ينتج عنه نمط ظاهري سريري أكثر اعتدالاً بكثير مما كان متوقعاً لولا ذلك.[14]
فقدان وظيفة ANGPTL3
بروتين مشابه لأنغيوبويتين 3 (ANGPTL3) يُثْبِط ليباز البروتينات الدهنية والليباز البطاني. تؤدي متغيرات فقدان الوظيفة في جين ANGPTL3 إلى انخفاض مستويات البروتينات الدهنية منخفضة الكثافة، ومنخفضة الكثافة جداً، و HDL من خلال آليات مستقلة إلى حد كبير عن مستقبل البروتين الدهني منخفض الكثافة.[9] نظرًا لأن هذا المسار لا يعتمد على مستقبلات البروتينات الدهنية منخفضة الكثافة (LDLR)، فهو يعمل كمعدِّل فعال حتى في مرضى فرط كوليسترول الدم العائلي متماثل اللواقح (HoFH) الذين لديهم نقص في المستقبلات.[9]
طفرات بتر بروتين أبوليبوبروتين بي
يحمل بعض المرضى متحوّرات نقص بروتينات الشحم قليلة الكثافة جدّاً في جين APOB والتي تؤدي إلى انتاج كميات أقل من جزيئات البروتين الدهني منخفض الكثافة. إذا كان مريض مصاب بطفرة في مستقبلات البروتين الدهني منخفض الكثافة (LDLR) يحمل أيضاً إحدى هذه المتحوّرات، فإن الكبد ينتج ناقلات أقل تسبباً لتصلّب الشرايين، مما يحدّ من الحد الأقصى لمستوى الكوليسترول المرتبط بالبروتين الدهني منخفض الكثافة (LDL-C) الذي يمكن بلوغه.[54]
العصر العلاجي عتبات التدخل
قبل الثمانينيات، كان العلاج يقتصر على الأنظمة الغذائية منخفضة الدهون والتشخيص المبكر حمض الصفراء العوامل المخلبية، والتي كانت غير فعالة إلى حد كبير.[17] إدخال الستاتينات، وفي وقت لاحق فصل بروتين الدهني منخفض الكثافة, بدأت في إطالة متوسط عمر مرضى فرط كوليستيرول الدم العائلي متماثل الزيجوت حتى أواخر العشرينيات والثلاثينيات من العمر.[17]
لقد أدى العصر الحديث، الذي يتميز بتوفر العلاجات المستقلة عن المستقبلات، إلى تغيير التشخيص بشكل أساسي. لوميتابايد (مثبط لإنزيم MTP يقلل من إنتاج جزيئات VLDL/LDL) يقلل من مستوى الكوليسترول LDL بنسبة 50% تقريبًا، بغض النظر عن النمط الجيني للمستقبلات.[55,72] إيفينوكوماب (مثبط لـ ANGPTL3) يخفض مستوى الكوليسترول الضار (LDL-C) بنسبة تتراوح بين 43 و53% حتى في المرضى الذين يعانون من نقص المستقبلات.[32] يتيح الجمع بين هذه العوامل، إذا بدأ في مرحلة الطفولة المبكرة، للعديد من المرضى الحفاظ على عبء الكوليسترول التراكمي أقل من العتبات الحرجة لفترة أطول بكثير.[19]
أطول حالات فرط كوليستيرول الدم العائلي متماثل اللواقح عمراً
في حين كان متوسط العمر المتوقع التاريخي أقل من 20 عاماً، توثق الأدبيات المعاصرة الآن ناجين يعيشون حتى سن الخمسينيات والستينيات وما بعد ذلك.
قضية طوكيو البالغة من العمر 57 عاماً (كومورو وآخرون، 1987)
أحد أوائل الحالات المعمرة التي تم الإبلاغ عنها كان لرجل ياباني يبلغ من العمر 57 عاماً وُصِف في عام 1987.[64] كان هذا المريض متماثل الزيجوت لخلل في الداخلي للمستقبل LDL (طففرة من الفئة 4)، مما يعني أن المستقبلات قادرة على الارتباط بـ LDL ولكنها لا تستطيع سحبه إلى داخل الخلية. وبلغ مستوى الكوليسترول المرتبط بالبروتين الدهني منخفض الكثافة (LDL-C) لديه 461 ملغ/ديسيلتر، وهو أقل من مستوى المرضى الذين يعانون من مستقبلات معدومة نموذجية، مما سمح له بالبقاء على قيد الحياة حتى أواخر العقد الخامس من عمره على الرغم من غياب الأدوية الخافضة للكوليسترول الحديثة طوال فترة كبيرة من حياته.[64]
القضية التشيكية التي يعود تاريخها إلى 59 عاماً (نوفاك وآخرون، 2025)
أفادت دراسة أجريت عام 2025 عن العديد من مرضى فرط كوليسترول الدم العائلي متماثل الزيجوت (HoFH) التشيكيين غير النمطيين، بما في ذلك ذكر يبلغ من العمر 59 عامًا متغاير الزيجوت المركب لمتغيرات مستقبلات البروتينات الدهنية منخفضة الكثافة (LDLR) p.Phe114Ile و p.Gly592Glu.[49] لم يتم تشخيص إصابة هذا المريض بفرط كوليسترول الدم العائلي المتماثل للزيجوت (HoFH) إلا في سن الحні الحادية والأربعين. وعلى الرغم من أنه احتج في النهاية إلى إجراء عملية تحويلة الشريان التاجي في سن السابعة والخمسين وكان يعاني من ضيق كبير في الشريان الساتات، إلا أن بقاءه على قيد الحياة كان استثنائياً بالنظر إلى تركيبه الجيني. ومن الواضح أن تركيبته المحددة من الزيجوت المتغاير المركب قد منحت ما يكفي من نشاط مستقبلات البروتين الدهني منخفض الكثافة (LDLR) المتبقي لمنع الوفاة في مرحلة الطفولة على الرغم من عقود من الارتفاع الشديد في مستوى الكوليسترول المرتبط بالبروتينات الدهنية منخفضة الكثافة (LDL-C).[49]
حالة فرط شولسترول الدم العائلي متخلط الحائط بعمر 72 عاماً (جونسون وآخرون، 2018)
تتضمن الحالة التعليمية رجلاً يبلغ من العمر 72 عاماً يحمل متغيّراً مُمْرضاً في جين LDLR (p.Val827Ile)، وقد حافظ على مستويات الكوليسترول المرتبط بالبروتين الدهني منخفض الكثافة (LDL-C) غير المعالجة عند نحو 487 ملغ/ديسيلتر باستمرار طوال حياته.[37] على الرغم من هذا الارتفاع الشديد والافتقار إلى العلاج طوال حياته، فقد كان لديه درجة أغاتستون نقاط الكالسيوم من الصفر في عمليات مسح متعددة - مما يعني الغياب التام لتكلس الشرايين التاجية. وقد عُزيت نجاته إلى ارتفاع استثنائي في الكوليسترول المرتبط بالبروتينات الدهنية عالية الكثافة (~68 ملغ/ديسيلิตร) ونمط (أ) من الكوليسترول المرتبط بالبروتينات الدهنية منخفضة الكثافة (جزيئات كبيرة وطفوية)، وهي أقل عرضة للأكسدة والاحتجاز الشرياني.[37] ملاحظة تحريرية: تم تأكيد إصابة هذا المريض بفرط كوليستيرول الدم العائلي المتخالف، وليس المتماثل، بناءً على المنشور الأساسي.[37] تُستشهد الحالة هنا كمظهر سريري متطرف لفرط كوليستريم الدم العائلي (FH)، مما يوضح الدور الوقائي للكوليسترول المرتبط بالبروتينات الدهنية عالية الكثافة (HDL-C) وحجم جزيئات البروتينات الدهنية منخفضة الكثافة (LDL).
نجاحات طب الأطفال المعاصر
تظهر بيانات السجل الآن أن الأطفال الذين يتم تشخيصهم في سن الثانية ويبدأون العلاج العدواني - بما في ذلك زراعة الكبد أو فصادة الدم - يصلون إلى سن البلوغ مع الحد الأدنى من عبء تصلب الشرايين.[23] توثق تقارير الحالات مرضى تم علاجهم بفصل البلازما وفصل بروتينات الدهون منخفضة الكثافة (LDL) أسبوعياً منذ مراهقتهم وحتى بلوغهم الثلاثينيات من العمر، مما أدى إلى الحفاظ على جودة حياة عالية ويوضح أن التخلص الميكانيكي من الكوليسترول يمكن أن يعوض بشكل فعال عن مستقبلات الكبد المفقودة.[59]
جداول الملخص التشخيصي والسريري
الجدول 3: المعايير السريرية والجينية المُسَحَّحة لتشخيص فرط كوليسترول الدم العائلي المتماثل الزيجوت
| فئة | عتبة التشخيص / ميزة | الأسلوب المنطقي |
| بروتين منخفض الكثافة غير المعالج | >400 ملغ/ديسيلิตร (>10 ميمول/لتر) | مقترح من قِبل الجمعية الأوروبية لتصلب الشرايين لعام 2023 لالتقاط طيف أوسع |
| البروتين الدهني منخفض الكثافة المعالج | >300 ملغ/ديسيلتر (>8 مليمول/لتر) مع استخدام ستاتين + إيزيتيمايب | عتبة تاريخية؛ تُستخدم عندما يكون الخط الأساسي غير معروف |
| المعايير الجينية | متغيرات ثنائية الأليل (LDLR، APOB، PCSK9، LDLRAP1) | المعيار الذهبي للتأكيد |
| النتائج البدنية | ورم خثري قبل سن العاشرة؛ قوس قرنية | ممرض لعبء تراكمي شديد |
| التاريخ العائلي | فرط كوليسترول الدم العائلي المتماثل للزيجوت عند كلا الأبوين البيولوجيين | متسق مع نمط سيادة مشتركة جسدية |
| المحاكاة غير الوراثية | سيتوستيروليميا؛ نقص ليبيز حمض الليزوسوم؛ التهاب الأوتار والدماغ الزانثومي (سي تي إكس) | يجب استبعاده لضمان العلاج المناسب |
الجدول 4: التصنيف الوظيفي لطفرات مستقبلات البروتينات الدهنية منخفضة الكثافة (LDLR) في فرط كوليستيرول الدم العائلي المتماثل (HoFH)
| فصل | آلية الخلل | الشدة المظهرية | دلالة علاجية |
| الدرجة الأولى | لا يوجد تخلق حيوي قابل للاكتشاف (فارغ) | شديد (>600 ملغ/ديسيلتر) | عدم الاستجابة للستاتينات/مثطرات PCSK9 |
| الالف الثاني | نقل معيب (من الشبكة الإندوبلازمية إلى جهاز غولجي) | شديد | استجابة قليلة للدواء |
| الفئة 3 | ارتباط معيب (ApoB بـ LDLR) | متغير | قد الاستجابة لـ PCSK9i |
| الالفية الرابعة | التصاق غير سليم | متوسط إلى شديد | إمكانية وجود تصريف متبقي |
| الخامس | إعادة تدوير معيبة | معتدل | غالباً ما يستجيب لتحفيز الأدوية |
| الصف السادس | إدخال الغشاء المعيب | متغير | يعتمد على كثافة الإدخال |
[3]
الجدول 5: فرط شحوم الدم العائلي متماثل الزيجوت لدى الأطفال مقابل البالغين - سجل CASCADE FH (كوتشيل وآخرون، 2023)
| مترقي | أطفال (العدد = 16) الوسيط (المدى الربعي) | البالغون (n=51) الوسيط (المدى الربعي) |
| العمر عند التشخيص (بالسنوات) | 2.5 (1–6) | 23 (13–34) |
| مستوى الكوليسترول المرتبط بالبروتين الدهني منخفض الكثافة غير المعالج (ملغ/دل) | 776 (704–892) | 533 (467–702) |
| أمراض القلب والأوعية الدموية تصلبية الشرايين عند التسجيل | 43.8% | 78.4% |
| تضيق الصمامات الأبهرية عند التسجيل | 18.8% | 25.5% |
| جراحة مجازة الشريان التاجي (أي نوع) | 12.5% | 41.2% |
[31]
جودة الأدلة وعدم اليقين
تطور فهم المجتمع العلمي لمرض فرط كوليسترول الدم العائلي المتماثل الزيجوت من دراسات الحالة الوصفية إلى السجلات الدولية الشاملة، إلا أن العديد من مجالات عدم اليقين الحرجة لا تزال قائمة.
قيود الأدلة الحالية
ندرة فرط كوليستيرول الدم العائلي المتماثل (HoFH) تجعل نطاقاً واسعاً،, تجارب معشاة ذات شواهد تعتبر التجارب المعشاة ذات الشاهد صعبة للغاية. ويُستمد الكثير من الأدلة المتعلقة بالبقاء على قيد الحياة على المدى الطويل وفعالية العلاج من بيانات السجلات بأثر رجعي (مثل سجل CASCADE FH أو دراسة HoFH العالمية) أو التجارب مفتوحة التسمية من المرحلتين الثانية والثالثة.[17] في حين توفر السגלات بيانات واقعية لا تقدر بثمن، إلا أنها عرضة لتحيز الاختيار؛ فالمرضى الأكثر تأثراً بشدة أو الذين لديهم إمكانية الوصول إلى رعاية متخصصين هم أكثر عرضة للتسجيل.[1]
ومن بين أوجه عدم اليقين البارزة عدم تحديد السبب الجيني لدى ما يقارب 20–40% من المرضى الذين تم تشخيصهم سريريًّا بمرض HoFH.[7,66] يشير هذا إما إلى وجود جينات فرط كوليسترول الدم العائلي غير المحددة أو إلى أن الآلية متعددة الجينات - وهي تراكم العديد من المتغيرات ذات التأثير الصغير - يمكن أن تحاكي شدة فرط كوليسترول الدم العائلي المتماثل للجينات. لا تزال الإدارة السريرية لهؤلاء المرضى الذين ثبتت سلبيتهم للطفرات تمثل تحدياً.[67,68]
الفجوات في الإدارة طب الأطفال
في حين توصي الإرشادات الحالية بالفحص الشامل للدهون لدى الأطفال، فإن العمر الأمثل لبدء العلاجات المتقدمة (مثل إيفيناكُماب أو لوميتابيد) لدى الأطفال الصغار لا يزال قيد البحث.[1] إن السلامة على المدى الطويل لهذه العوامل لدى الأطفال الناميين تشكل مصدر قلق، ومع ذلك فإن خطر انتظار المزيد من البيانات هو تطور مرض جذر الأبهر غير المرتجع.[27]
علاوة على ذلك، تُعد فرضية العتبة للعبء التراكمي للكوليسترول (المعبر عنها بملليمول/لتر-سنة) نموذجاً أنيقاً ولكن لم يتم التحقق من صحتها بشكل استباقي كنقطة لا رجعة فيها قاطعة.[19] هناك جدل حول ما إذا كان خفض الكوليسترول منخفض الكثافة (LDL-C) يمكنه حقاً أن يتراجع عن اللويحات الحالية لدى الأطفال أو يمنع ببساطة تكوين لويحات جديدة.[25]
الاتجاهات المستقبلية
يكمن مستقبل أبحاث فرط شولم الدم العائلي المتماثل الزيجوت (HoFH) في العلاج الجيني وتحرير القواعد الجينية. العوامل المخصصة لتعديل جينات LDLR أو PCSK9 مباشرة في الكبد - بما في ذلك داخل الجسم الحي تحرير قواعد كريسبرتوجد حالياً في مرحلة ما قبل السريرية والمراحل المبكرة التجارب السريرية.[52,53] يمكن لهذه العلاجات التي تُعطى مرة واحدة أن تقضي نظرياً على الحاجة إلى عمليات نقل الدم أو الحقن مدى الحياة والحبوب اليومية، إلا أن الاستقرار الجيني على المدى الطويل وسلامة هذه النهج يظلـّان الشكوك الأساسية للعقد القادم.[52,53]
خاتمة
فرط كوليستيرول الدم العائلي المتجانس هو حالة طارئة مهددة للحياة تظهر في السنوات الأولى من العمر. إن حجم اضطراب الدهون كبير لدرجة أنه يتغلب على آليات الإصلاح البيولوجي القياسية، مما يستلزم نهجاً علاجياً متعدد الضربات ومستقلاً عن المستقبلات. إن التباين في البقاء على قيد الحياة مدفوع بطبيعة الخلل الجيني المحدد وجود معدلات وقائية، لكن المحدد الأهم للحياة أو الموت يظل هو توقيت التشخيص وشدة خفض الكوليسترول الضار المتحقق في العقد الأول من العمر.[1,19,31]
المراجع
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Rahman A, Ahmed MU, Islam AK, Karim A, Sarker SA. A young male with familial hypercholesterolemia. J Saudi Heart Assoc. 2012;24(4):261-264. doi:10.1016/j.jsha.2012.06.264
- Suryawanshi YN, Warbhe RA. Familial Hypercholesterolemia: A Literature Review of the Pathophysiology and Current and Novel Treatments. Cureus. 2023;15(11):e49121. Published 2023 Nov 20. doi:10.7759/cureus.49121
- Ziajka PE. Management of patients with homozygous familial hypercholesterolemia. Am J Manag Care. 2013;19(13 Suppl):.
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Sjouke B, Kusters DM, Kindt I, et al. Homozygous autosomal dominant hypercholesterolaemia in the Netherlands: prevalence, genotype-phenotype relationship, and clinical outcome. Eur Heart J. 2015;36(9):560-565. doi:10.1093/eurheartj/ehu058
- Sturm AC, Knowles JW, Gidding SS, et al. Clinical Genetic Testing for Familial Hypercholesterolemia: JACC Scientific Expert Panel. J Am Coll Cardiol. 2018;72(6):662-680. doi:10.1016/j.jacc.2018.05.044
- Marais AD. Familial hypercholesterolaemia. Clin Biochem Rev. 2004;25(1):49-68.
- van den Bosch SE, Corpeleijn WE, Hutten BA, Wiegman A. How Genetic Variants in Children with Familial Hypercholesterolemia Not Only Guide Detection, but Also Treatment. Genes (Basel). 2023;14(3):669. Published 2023 Mar 7. doi:10.3390/genes14030669
- Zhao L, Gao Y, Liu G, et al. Zhonghua Xin Xue Guan Bing Za Zhi. 2022;50(6):585-590. doi:10.3760/cma.j.cn112148-20210715-00591
- Warden BA, Fazio S, Shapiro MD. Familial Hypercholesterolemia: Genes and Beyond. In: Feingold KR, Adler RA, Ahmed SF, et al., eds. Endotext. South Dartmouth (MA): MDText.com, Inc.; September 23, 2024.
- Razman AZ, Chua YA, Mohd Kasim NA, et al. Genetic Spectrum of Familial Hypercholesterolaemia in the Malaysian Community: Identification of Pathogenic Gene Variants Using Targeted Next-Generation Sequencing. Int J Mol Sci. 2022;23(23):14971. Published 2022 Nov 29. doi:10.3390/ijms232314971
- Saavedra YG, Dufour R, Davignon J, Baass A. PCSK9 R46L, lower LDL, and cardiovascular disease risk in familial hypercholesterolemia: a cross-sectional cohort study. Arterioscler Thromb Vasc Biol. 2014;34(12):2700-2705. doi:10.1161/ATVBAHA.114.304406
- Bayona A, Arrieta F, Rodríguez-Jiménez C, et al. Loss-of-function mutation of PCSK9 as a protective factor in the clinical expression of familial hypercholesterolemia: A case report. Medicine (Baltimore). 2020;99(34):e21754. doi:10.1097/MD.0000000000021754
- Gidding SS, Champagne MA, de Ferranti SD, et al. The Agenda for Familial Hypercholesterolemia: A Scientific Statement From the American Heart Association. Circulation. 2015;132(22):2167-2192. doi:10.1161/CIR.0000000000000297
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Raal FJ, Pilcher GJ, Panz VR, et al. Reduction in mortality in subjects with homozygous familial hypercholesterolemia associated with advances in lipid-lowering therapy. Circulation. 2011;124(20):2202-2207. doi:10.1161/CIRCULATIONAHA.111.042523
- Goldberg AC, Hopkins PN, Toth PP, et al. Familial hypercholesterolemia: screening, diagnosis and management of pediatric and adult patients: clinical guidance from the National Lipid Association Expert Panel on Familial Hypercholesterolemia. J Clin Lipidol. 2011;5(3 Suppl):S1-S8. doi:10.1016/j.jacl.2011.04.003
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Bélanger AM, Akioyamen LE, Ruel I, Hales L, Genest J. Aortic stenosis in homozygous familial hypercholesterolaemia: a paradigm shift over a century. Eur Heart J. 2022;43(34):3227-3239. doi:10.1093/eurheartj/ehac339
- Rocha VZ, Santos RD. Past, Present, and Future of Familial Hypercholesterolemia Management. Methodist Debakey Cardiovasc J. 2021;17(4):28-35. Published 2021 Sep 24. doi:10.14797/mdcvj.887
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Family Heart Foundation, “Family Heart Foundation study shows some children with HoFH miss out on decades of life-saving treatment,” EurekAlert!, 2022. [Press release; cited for registry context only.]
- Hong YM. Atherosclerotic cardiovascular disease beginning in childhood. Korean Circ J. 2010;40(1):1-9. doi:10.4070/kcj.2010.40.1.1
- Tousoulis D, Kampoli AM, Papageorgiou N, et al. Pathophysiology of atherosclerosis: the role of inflammation. Curr Pharm Des. 2011;17(37):4089-4110. doi:10.2174/138161211798764843
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Ballantyne CM, Gellis L, Tardif JC, et al. Efficacy and Safety of Oral PCSK9 Inhibitor Enlicitide in Adults With Heterozygous Familial Hypercholesterolemia: A Randomized Clinical Trial. JAMA. 2026;335(2):129-139. doi:10.1001/jama.2025.20620
- Maldar SB, Pinto CJ. Homozygous familial hypercholesterolaemia in a patient presenting with hypertensive encephalopathy. BMJ Case Rep. 2022;15(10):e250265. Published 2022 Oct 31. doi:10.1136/bcr-2022-250265
- Suresh Kumar G, Mathbout MF, Fahsah I, Ghafghazi S. Case of homozygous familial hypercholesterolaemia with premature coronary artery disease. BMJ Case Rep. 2021;14(5):e242114. Published 2021 May 19. doi:10.1136/bcr-2021-242114
- Cuchel M, Lee PC, Hudgins LC, et al. Contemporary Homozygous Familial Hypercholesterolemia in the United States: Insights From the CASCADE FH Registry. J Am Heart Assoc. 2023;12(9):e029175. doi:10.1161/JAHA.122.029175
- Raal FJ, Rosenson RS, Reeskamp LF, et al. Evinacumab for Homozygous Familial Hypercholesterolemia. N Engl J Med. 2020;383(8):711-720. doi:10.1056/NEJMoa2004215
- Palacio CH, Harring TR, Nguyen NT, Goss JA, O’Mahony CA. Homozygous familial hypercholesterolemia: case series and review of the literature. Case Rep Transplant. 2011;2011:154908. doi:10.1155/2011/154908
- Raal FJ, Santos RD. Homozygous familial hypercholesterolemia: current perspectives on diagnosis and treatment. Atherosclerosis. 2012;223(2):262-268. doi:10.1016/j.atherosclerosis.2012.02.019
- Contois JH, McConnell JP, Sethi AA, et al. Apolipoprotein B and cardiovascular disease risk: position statement from the AACC Lipoproteins and Vascular Diseases Division Working Group on Best Practices. Clin Chem. 2009;55(3):407-419. doi:10.1373/clinchem.2008.118356
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Johnson KW, Dudley JT, Bobe JR. A 72-Year-Old Patient with Longstanding, Untreated Familial Hypercholesterolemia but no Coronary Artery Calcification: A Case Report. Cureus. 2018;10(4):e2452. Published 2018 Apr 9. doi:10.7759/cureus.2452
- Nordestgaard BG, Langsted A, Mora S, et al. Fasting is not routinely required for determination of a lipid profile: clinical and laboratory implications including flagging at desirable concentration cut-points-a joint consensus statement from the European Atherosclerosis Society and European Federation of Clinical Chemistry and Laboratory Medicine. Eur Heart J. 2016;37(25):1944-1958. doi:10.1093/eurheartj/ehw152
- Pencina KM, Pencina MJ, Lawler PR, et al. Interplay of Atherogenic Particle Number and Particle Size and the Risk of Coronary Heart Disease. Clin Chem. 2023;69(1):48-55. doi:10.1093/clinchem/hvac172
- Drouin-Chartier JP, Tremblay AJ, Bergeron J, Lamarche B, Couture P. The Low-Density Lipoprotein Receptor Genotype Is a Significant Determinant of the Rebound in Low-Density Lipoprotein Cholesterol Concentration After Lipoprotein Apheresis Among Patients With Homozygous Familial Hypercholesterolemia. Circulation. 2017;136(9):880-882. doi:10.1161/CIRCULATIONAHA.117.029435
- Bertolini S, Cantafora A, Averna M, et al. Clinical expression of familial hypercholesterolemia in clusters of mutations of the LDL receptor gene that cause a receptor-defective or receptor-negative phenotype. Arterioscler Thromb Vasc Biol. 2000;20(9):E41-E52. doi:10.1161/01.atv.20.9.e41
- Jayaram S, Meera S, Kadi S, Sreenivasa N. An Interesting Case of Familial Homozygous Hypercholesterolemia-A Brief Review. Indian J Clin Biochem. 2012;27(3):309-313. doi:10.1007/s12291-011-0165-8
- Bensabbahia D, El Achiwi M, Atrassi M, Abkari A, Widad G. Homozygous Familial Hypercholesterolemia in a Seven-Year-Old: A Case Study Highlighting the Importance of Early Diagnosis. Cureus. 2025;17(6):e86219. Published 2025 Jun 17. doi:10.7759/cureus.86219
- Mainieri F, Tagi VM, Chiarelli F. Recent Advances on Familial Hypercholesterolemia in Children and Adolescents. Biomedicines. 2022;10(5):1043. Published 2022 Apr 30. doi:10.3390/biomedicines10051043
- Grundy SM, Stone NJ; Guideline Writing Committee for the 2018 Cholesterol Guidelines. 2018 Cholesterol Clinical Practice Guidelines: Synopsis of the 2018 American Heart Association/American College of Cardiology/Multisociety Cholesterol Guideline. Ann Intern Med. 2019;170(11):779-783. doi:10.7326/M19-0365
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Tromp TR, Hartgers ML, Hovingh GK, et al. Worldwide experience of homozygous familial hypercholesterolaemia: retrospective cohort study. Lancet. 2022;399(10326):719-728. doi:10.1016/S0140-6736(21)02001-8
- Vladimirova-Kitova L, Kitov S, Ganev M, Chochkova-Bukova L. Case Report: Difficulties in the Treatment of a 12-Year-Old Patient With Homozygous Familial Hypercholesterolemia, Compound Heterozygous Form – 5 Years Follow-Up. Front Cardiovasc Med. 2021;8:743341. Published 2021 Oct 8. doi:10.3389/fcvm.2021.743341
- Zlatohlávek L, Becherová Beňová J, Foglarová T, Dudková T, Hubáček JA. Case Report: Beating the assumed prognosis: homozygous familial hypercholesterolemia with unexpected long survival. Front Cardiovasc Med. 2025;12:1643771. Published 2025 Oct 20. doi:10.3389/fcvm.2025.1643771
- Guo Q, Feng X, Zhou Y. PCSK9 Variants in Familial Hypercholesterolemia: A Comprehensive Synopsis. Front Genet. 2020;11:1020. Published 2020 Sep 23. doi:10.3389/fgene.2020.01020
- Bayona A, Arrieta F, Rodríguez-Jiménez C, et al. Loss-of-function mutation of PCSK9 as a protective factor in the clinical expression of familial hypercholesterolemia: A case report. Medicine (Baltimore). 2020;99(34):e21754. doi:10.1097/MD.0000000000021754
- Musunuru K, Chadwick AC, Mizoguchi T, et al. In vivo CRISPR base editing of PCSK9 durably lowers cholesterol in primates. Nature. 2021;593(7859):429-434. doi:10.1038/s41586-021-03534-y
- Lee RG, Mazzola AM, Braun MC, et al. Efficacy and Safety of an Investigational Single-Course CRISPR Base-Editing Therapy Targeting PCSK9 in Nonhuman Primate and Mouse Models. Circulation. 2023;147(3):242-253. doi:10.1161/CIRCULATIONAHA.122.062132
- Lacaze P, Riaz M, Sebra R, et al. Protective lipid-lowering variants in healthy older individuals without coronary heart disease. Open Heart. 2021;8(2):e001710. doi:10.1136/openhrt-2021-001710
- Cuchel M, Meagher EA, du Toit Theron H, et al. Efficacy and safety of a microsomal triglyceride transfer protein inhibitor in patients with homozygous familial hypercholesterolaemia: a single-arm, open-label, phase 3 study. Lancet. 2013;381(9860):40-46. doi:10.1016/S0140-6736(12)61731-0
- Norata GD, Tibolla G, Catapano AL. PCSK9 inhibition for the treatment of hypercholesterolemia: promises and emerging challenges. Vascul Pharmacol. 2014;62(2):103-111. doi:10.1016/j.vph.2014.05.011
- Bytyçi I, Henein MY, Bytyqi S, et al. PCSK9 and ANGPTL3 Inhibitors in Homozygous Familial Hypercholesterolemia: A Meta-analysis of Randomized Clinical Trials. Drugs. 2026;86(2):231-242. doi:10.1007/s40265-025-02272-z
- Banerjee P, Chan KC, Tarabocchia M, et al. Functional Analysis of LDLR (Low-Density Lipoprotein Receptor) Variants in Patient Lymphocytes to Assess the Effect of Evinacumab in Homozygous Familial Hypercholesterolemia Patients With a Spectrum of LDLR Activity. Arterioscler Thromb Vasc Biol. 2019;39(11):2248-2260. doi:10.1161/ATVBAHA.119.313051
- Alicezah MK, Razali R, Rahman T, et al. Homozygous familial hypercholesterolemia. Malays J Pathol. 2014;36(2):131-137.
- Harada-Shiba M, Ohtake A, Sugiyama D, et al. Guidelines for the Diagnosis and Treatment of Pediatric Familial Hypercholesterolemia 2022. J Atheroscler Thromb. 2023;30(5):531-557. doi:10.5551/jat.CR006
- Bélanger AM, Akioyamen L, Alothman L, Genest J. Evidence for improved survival with treatment of homozygous familial hypercholesterolemia. Curr Opin Lipidol. 2020;31(4):176-181. doi:10.1097/MOL.0000000000000686
- Ference BA, Graham I, Tokgozoglu L, Catapano AL. Impact of Lipids on Cardiovascular Health: JACC Health Promotion Series. J Am Coll Cardiol. 2018;72(10):1141-1156. doi:10.1016/j.jacc.2018.06.046
- Nordestgaard BG, Chapman MJ, Humphries SE, et al. Familial hypercholesterolaemia is underdiagnosed and undertreated in the general population: guidance for clinicians to prevent coronary heart disease: consensus statement of the European Atherosclerosis Society. Eur Heart J. 2013;34(45):3478-90a. doi:10.1093/eurheartj/eht273
- Komuro I, Kato H, Nakagawa T, et al. The longest-lived patient with homozygous familial hypercholesterolemia secondary to a defect in internalization of the LDL receptor. Am J Med Sci. 1987;294(5):341-345. doi:10.1097/00000441-198711000-00008
- Beheshti SO, Madsen CM, Varbo A, Nordestgaard BG. Worldwide Prevalence of Familial Hypercholesterolemia: Meta-Analyses of 11 Million Subjects. J Am Coll Cardiol. 2020;75(20):2553-2566. doi:10.1016/j.jacc.2020.03.057
- Futema M, Taylor-Beadling A, Williams M, Humphries SE. Genetic testing for familial hypercholesterolemia-past, present, and future. J Lipid Res. 2021;62:100139. doi:10.1016/j.jlr.2021.100139
- Vrablik M, Tichý L, Freiberger T, Blaha V, Satny M, Hubacek JA. Genetics of Familial Hypercholesterolemia: New Insights. Front Genet. 2020;11:574474. Published 2020 Oct 7. doi:10.3389/fgene.2020.574474
- Di Taranto MD, Giacobbe C, Fortunato G. Familial hypercholesterolemia: A complex genetic disease with variable phenotypes. Eur J Med Genet. 2020;63(4):103831. doi:10.1016/j.ejmg.2019.103831
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Bilheimer DW, Stone NJ, Grundy SM. Metabolic studies in familial hypercholesterolemia. Evidence for a gene-dosage effect in vivo. J Clin Invest. 1979;64(2):524-533. doi:10.1172/JCI109490
- Stein EA, Gipe D, Bergeron J, et al. Effect of a monoclonal antibody to PCSK9, REGN727/SAR236553, to reduce low-density lipoprotein cholesterol in patients with heterozygous familial hypercholesterolaemia on stable statin dose with or without ezetimibe therapy: a phase 2 randomised controlled trial. Lancet. 2012;380(9836):29-36. doi:10.1016/S0140-6736(12)60771-5
- Blom DJ, Averna MR, Meagher EA, et al. Long-Term Efficacy and Safety of the Microsomal Triglyceride Transfer Protein Inhibitor Lomitapide in Patients With Homozygous Familial Hypercholesterolemia. Circulation. 2017;136(3):332-335. doi:10.1161/CIRCULATIONAHA.117.028208

