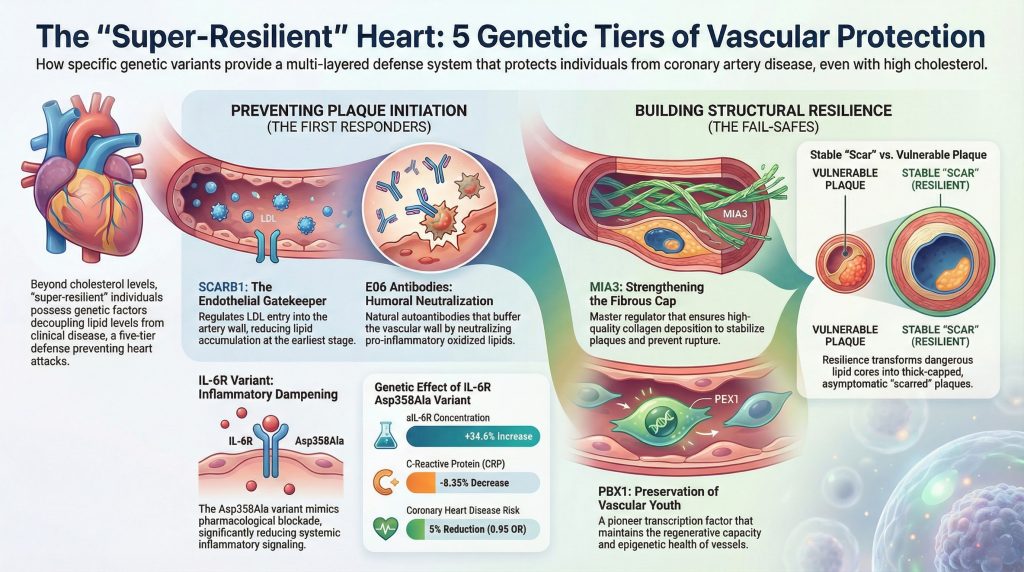
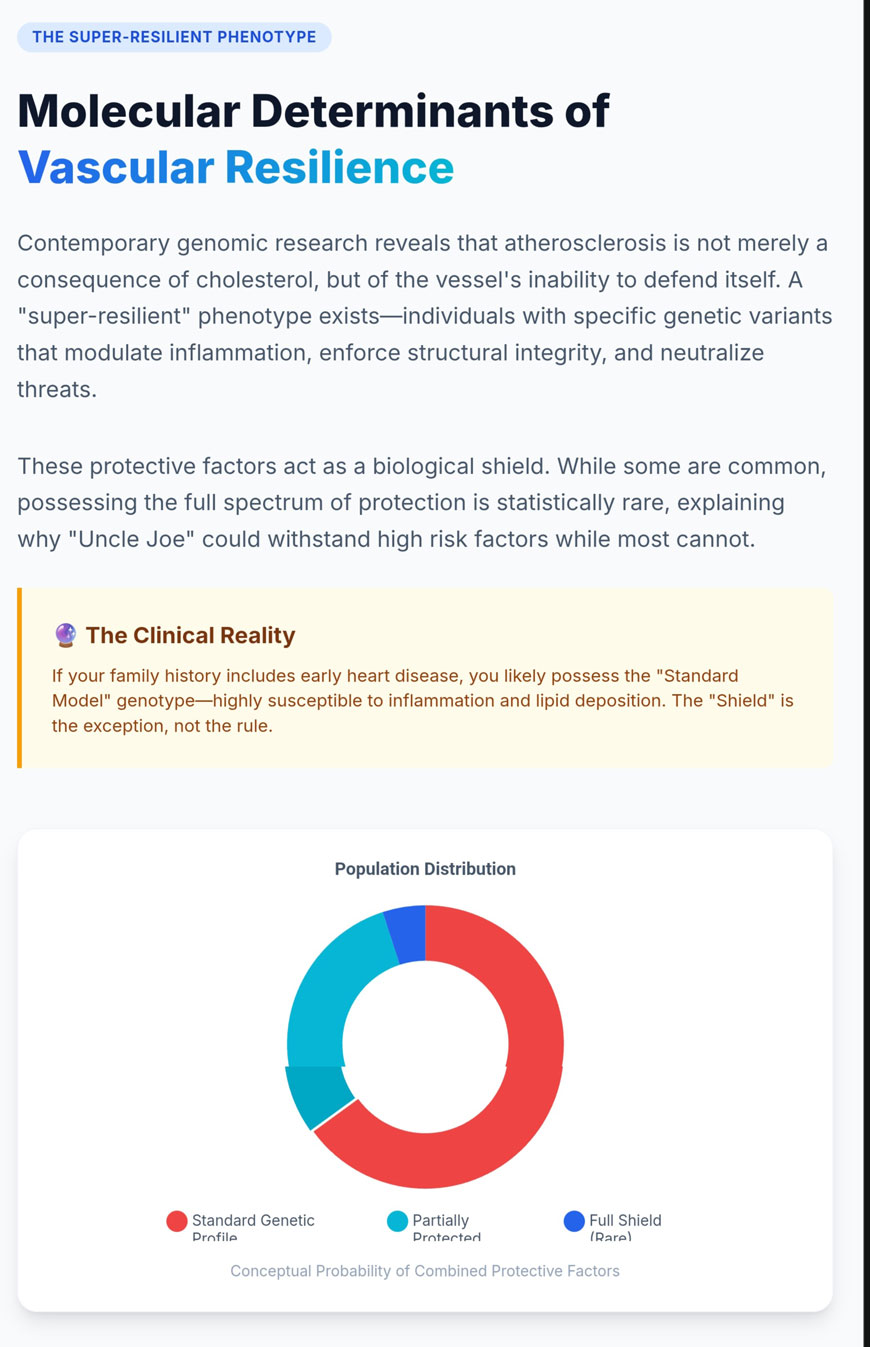
A conceituação histórica de aterosclerose tem frequentemente se concentrado em uma relação linear entre os níveis circulantes de colesterol níveis e o desenvolvimento da doença obstrutiva doença arterial coronariana. No entanto, as pesquisas genômicas atuais, especialmente os estudos de associação do genoma em larga escala e Randomização mendeliana análises revelaram um panorama significativamente mais complexo [1]. Atualmente, é evidente que certos indivíduos possuem um fenótipo vascular “super-resiliente”, caracterizado pela capacidade de suportar altos níveis de estresse sistêmico fatores de risco sem desenvolver aterosclerose com tendência à ruptura lesões [1]. Essa resiliência é determinada por uma série de fatores genéticos distintos que modulam a resposta vascular em vários níveis: sinalização inflamatória sistêmica e local, integridade estrutural da parede vascular, transporte transendotelial de lipoproteínas, e a neutralização imunológica inata das ameaças pró-oxidativas [1]. Para essa compreensão, são fundamentais os papéis desempenhados pela variante p.Asp358Ala do receptor da interleucina-6 [1–3], o transporte proteína MIA3/TANGO1 [6,7], o receptor scavenger SCARB1 [8–10], o fator de transcrição pioneiro PBX1 [11–13], e a atividade protetora dos autoanticorpos naturais contra fosfolipídios oxidados, como o E06 [14–16].
A modulação inflamatória da via do receptor de IL-6
Inflamação é um fator fundamental para aterogênese, atuando como ponte entre a deposição de lipídios e eventos clínicos, tais como infarto do miocárdio [1]. Entre as citocinas envolvidas nesse processo, interleucina-6 (IL-6) ocupa uma posição central como regulador pleiotrópico da resposta imunológica, sintetizado principalmente por macrófagos, células T e adipócitos [2]. A arquitetura de sinalização de IL-6 é dividida em sinalização clássica — que ocorre por meio do receptor de IL-6 ligado à membrana (mIL-6R) — e sinalização trans, mediada pela forma solúvel do receptor (sIL-6R) [2]. Enquanto a sinalização clássica se restringe às células que expressam o mIL-6R (como os hepatócitos e certos subconjuntos imunológicos), a trans-sinalização permite que a IL-6 ative qualquer célula que expresse a subunidade de transdução de sinal gp130, ampliando assim o alcance pró-inflamatório da citocina ao sistema vascular endotélio e outros tecidos vitais [2].
A variante Asp358Ala e o mecanismo de liberação
A identificação do polimorfismo de nucleotídeo único (SNP) rs2228145 no gene IL6R, que resulta na substituição p.Asp358Ala, proporcionou uma perspectiva genética única para observar o papel causal da IL-6 em doença cardíaca coronariana [1]. Essa variante não sinônima envolve uma transição de adenina para citosina na posição 1073 do gene, localizada no exão 9, que codifica o domínio extracelular do receptor [2]. A substituição ocorre bem próxima ao local de clivagem (valina 356) reconhecido pela metaloproteinase ADAM17, também conhecida como “sheddase”, responsável pela conversão do mIL-6R em sIL-6R [2].
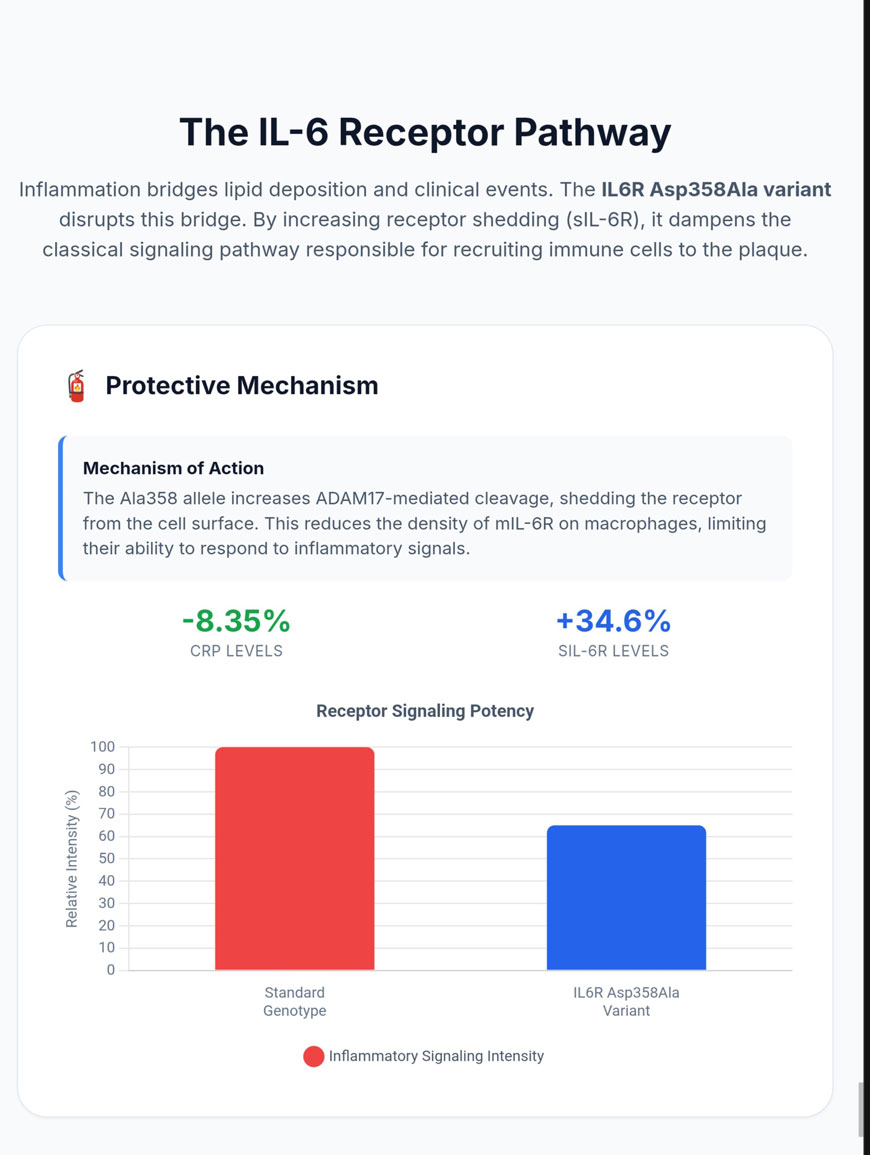
A presença do alelo alanina (C) aumenta significativamente a suscetibilidade do receptor à clivagem proteolítica, levando a uma mudança profunda na distribuição do receptor. Portadores da variante Ala358 apresentam uma redução acentuada na expressão de superfície do mIL-6R em monócitos e células T CD4+—de até 28% por alelo—, ao mesmo tempo em que apresentam um aumento substancial nos níveis circulantes de sIL-6R, tipicamente um aumento de 34,6% por cópia do alelo menor [2].
Randomização mendeliana e estatísticas de proteção causal
Utilização da variante Asp358Ala como instrumento genético para doenças mendelianas randomização permite estimar os efeitos a longo prazo da inibição do receptor de IL-6 em populações humanas [1]. As evidências demonstram consistentemente que a supressão da sinalização da IL-6 por meio desse mecanismo proporciona um efeito protetor contra um amplo espectro de doenças cardiovasculares e inflamatórias [1–3]. Ao comparar os resultados genéticos com os efeitos observados em ensaios clínicos randomizados com o anticorpo monoclonal anti-IL-6R tocilizumabe, os pesquisadores confirmaram que a variante genética imita efetivamente o bloqueio farmacológico [1].
Tabela 1. Fenótipo ou Biomarcador Associações
| Fenótipo ou biomarcador | Tamanho do efeito (por alelo Ala358) | 95% Intervalo de confiança | valores p |
| Concentração plasmática de IL-6R | +34,61 TP9T (aumento relativo) | [33.2%, 36.1%] | < 1 × 10⁻²⁰ |
| Proteína C-Reativa (CRP) | -8,35% (redução relativa) | [-9.38%, -7.31%] | < 1 × 10⁻¹⁵ |
| Concentração de fibrinogênio | -0,85% (redução relativa) | [-1.10%, -0.60%] | 1,2 × 10⁻¹⁰ |
| Doença cardíaca coronariana (DCC) | 0,95 (razão de chances) | [0.93, 0.97] | 1,53 × 10⁻⁵ |
| Doença arterial periférica (PAD) | 0,91 (razão de chances) | [0.88, 0.94] | 6,2 × 10⁻⁹ |
Dados sintetizados a partir de consórcios de pesquisa que analisaram até 133.449 indivíduos [1].
A significância estatística desses achados sugere que a sinalização do IL-6R não é meramente um marcador da doença, mas um fator causal. A redução do risco de DAC ocorre apesar do possível aumento da meia-vida das moléculas de IL-6 circulantes ligadas ao sIL-6R; o efeito biológico líquido é uma redução na resposta inflamatória necessária para formar e desestabilizar placa [1]. Esse “suavização” genética impede que o artéria impedindo o desencadeamento da resposta inflamatória maciça normalmente associada à retenção de lipídios, dissociando efetivamente a presença de LDL do desenvolvimento da doença clínica. Estudos recentes realizados na população de Bangladesh reforçam ainda mais a ideia de que esse polimorfismo está associado a um risco reduzido de diabetes tipo 2 diabetes e hipertensão [5].
Implicações terapêuticas e perfis de proteção mais amplos
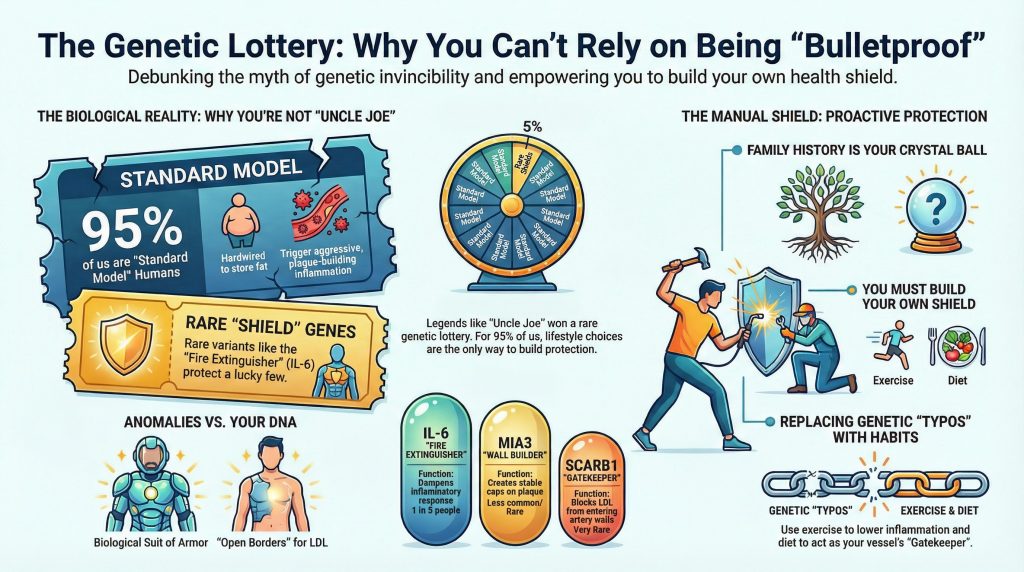
As descobertas decorrentes da variante Asp358Ala têm implicações profundas para o desenvolvimento de medicamentos. Uma vez que a variante reduz a inflamação sistêmica (evidenciada por níveis mais baixos de PCR e fibrinogênio) sem alterar significativamente fatores de risco tradicionais, como pressão arterial, destaca o bloqueio do receptor da IL-6 (IL-6R) como uma ferramenta de precisão para atenuar risco inflamatório residual [1]. Além disso, os efeitos protetores dessa variante vão além da doença crônica doença cardiovascular a doenças agudas graves. Estudos de randomização mendeliana indicaram que o bloqueio do receptor de IL-6 está causalmente associado à redução da incidência de sepse e à melhora dos resultados em casos graves de COVID-19 [4].
No entanto, o mecanismo não está totalmente isento de desvantagens. Embora o alelo Asp358Ala proteja contra a DAC e artrite reumatoide, isso pode aumentar a suscetibilidade a certas infecções, refletindo o perfil de efeitos colaterais dos antagonistas farmacológicos do receptor de IL-6 [2]. Isso ressalta a necessidade de uma compreensão detalhada do eixo IL-6/IL-6R, no qual a variante atua como um “experimento natural” no equilíbrio entre a proteção inflamatória e a defesa do hospedeiro.
MIA3 e a integridade estrutural da capa fibrosa
Embora a modulação inflamatória impeça o início da formação da placa, a estabilidade de uma lesão, uma vez formada, é determinada em grande parte pelas características estruturais da parede vascular. O gene MIA3, que codifica a proteína TANGO1 (Transport and Golgi Organization 1), surgiu como um pilar fundamental de resiliência vascular por meio de seu papel na secreção de matriz extracelular componentes [6].
TANGO1: Bioquímica e exportação de carga
A TANGO1 é uma proteína conservada evolutivamente, localizada na membrana do retículo endoplasmático (RE). Sua função principal é facilitar a exportação de cargas secretórias volumosas, que são grandes demais para caberem nos canais padrão Vesículas COPII, que normalmente têm um diâmetro de apenas 60–80 nm [6]. Moléculas grandes, como o procolágeno — que pode atingir comprimentos de 300 nm —, requerem um mecanismo de transporte especializado. A TANGO1 consegue isso organizando-se em uma estrutura em forma de anel nos locais de saída do RE (ERES) e recrutando membranas do compartimento intermediário RE-Golgi (ERGIC) para criar um túnel secretório transitório e ampliado [6].
A proteína utiliza um domínio luminal do tipo SH3 para se ligar especificamente a motivos de colágeno de tripla hélice e à proteína chaperona HSP47, garantindo que apenas as proteínas corretamente dobradas sejam empacotadas para exportação [6]. Esse mecanismo é essencial para o transporte de várias classes de colágeno, incluindo os colágenos fibrilares intersticiais (I, II e III), o colágeno não fibrilar da membrana basal (IV) e os colágenos FACIT (IX) [6].
A variante rs67180937 e a estabilidade fenotípica das células musculares lisas da parede vascular (VSMC)
A regulação genética da expressão do MIA3 na vasculatura é fundamental para determinar se uma placa se tornará uma lesão perigosa e propensa à ruptura ou uma “cicatriz” estável. Estudos de associação do genoma completo identificaram um locus no cromossomo 1q41, onde o alelo G do SNP principal rs67180937 está associado a um risco aumentado de doença arterial coronariana [7]. Estudos mecanísticos revelaram que esse alelo de risco está correlacionado com uma menor expressão de MIA3 no sistema vascular células musculares lisas (VSMCs) e uma resposta proliferativa significativamente reduzida aos fatores de crescimento [7].
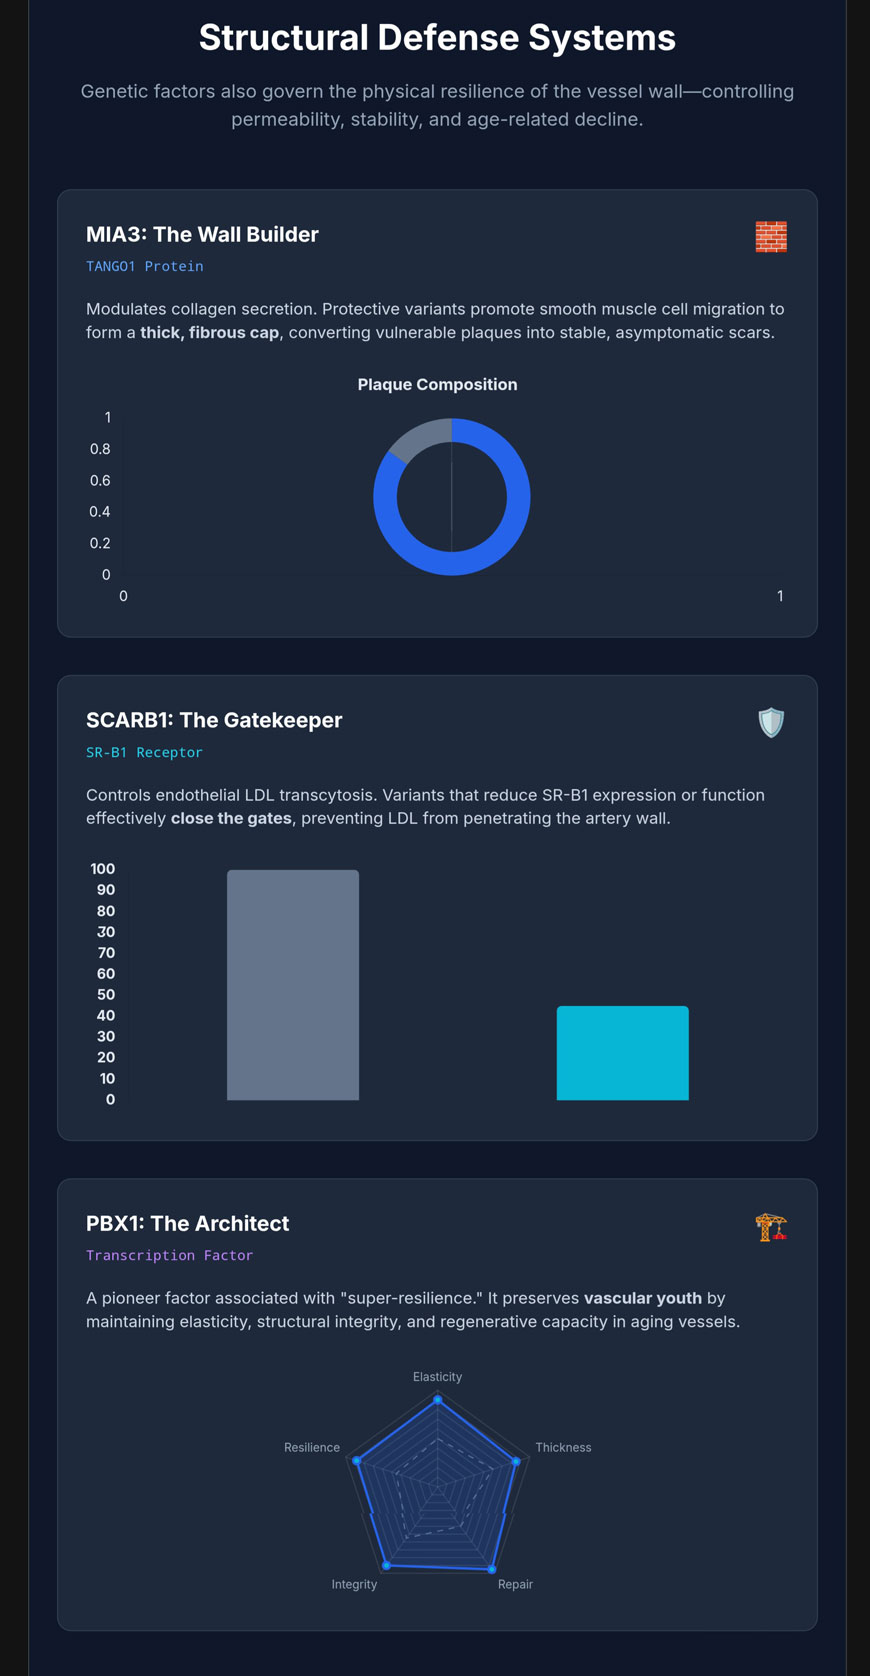
Em um fenótipo vascular resiliente, a alta expressão de MIA3 promove a transição das células musculares da parede vascular (VSMCs) para um fenótipo protetor e sintético. Essas células migram para o íntima e produzir a matriz extracelular rica em colágeno necessária para formar uma camada espessa, cápula fibrosa ao longo do núcleo lipídico de uma placa [7].
Tabela 2. Características da placa de acordo com a expressão de MIA3
| Característica da placa | Baixa expressão de MIA3 (genótipo de risco) | Alta expressão de MIA3 (genótipo protetor) |
| Proliferação de células VSMC | Reduzido; menos células na camada superior | Aumentada; presença celular robusta |
| Deposição de colágeno | Comprometida; matriz fina e frágil | Eficaz; camada fibrosa espessa e protetora |
| Resultado clínico | Placa “vulnerável” propensa à ruptura | Placa “cicatrizada”, estável e assintomática |
Dados sintetizados a partir de estudos com células musculares da parede vascular (VSMCs) de doadores humanos e modelos murinos [7].
A importância do MIA3 é ainda mais ressaltada por observações em lesões das artérias coronárias humanas, nas quais se observa uma redução significativa na abundância da proteína MIA3 nas regiões de camada fina de placas instáveis em comparação com as camadas espessas das lesões estáveis [7].
SCARB1 e o controle da transcitosis de lipoproteínas
Uma etapa inicial crucial na aterogênese é a entrada física da lipoproteína de baixa densidade (LDL) na espaço subendotelial. Atualmente, é reconhecido como um processo de transporte transcelular altamente regulado, conhecido como transcitose, mediado principalmente pelo receptor scavenger da classe B, tipo 1 (SR-B1), codificada pelo gene SCARB1 [8].
O eixo de sinalização DOCK4/Rac1
O mecanismo pelo qual o SR-B1 endotelial internaliza e transporta partículas de LDL envolve uma complexa cascata de sinalização. Após a ligação do LDL ao domínio extracelular do SR-B1, um domínio citoplasmático específico do receptor recruta o fator de troca de nucleotídeos de guanina DOCK4 (Dedicador da Citocinese 4) [8]. Esse recrutamento é um pré-requisito para a ativação da pequena GTPase Rac1, que coordena os rearranjos do citoesqueleto de actina necessários para o transporte [8].
Tabela 3. Função dos componentes moleculares na transcitosis do LDL
| Componente molecular | Função na transcitosis do LDL |
| SR-B1 (SCARB1) | Receptor principal para a captura de LDL na superfície luminal |
| Motivo IQAYSESL | Sítio de acoplamento citoplasmático para proteínas adaptadoras |
| DOCK4 | Fator de troca de nucleotídeos de guanina; se liga ao SR-B1 |
| Rac1 | GTPase que desencadeia a internalização mediada pela actina |
Dados sintetizados a partir de estudos sobre o transporte em células endoteliais [8].
Evidências experimentais obtidas em camundongos com deleção específica do SR-B1 no endotélio demonstraram uma redução de 60–80% no transporte de LDL para a parede arterial, levando a uma redução significativa na área da lesão aterosclerótica [8]. Isso indica que variantes no gene SCARB1 que reduzem a taxa dessa transcitose podem, fundamentalmente, interromper o desenvolvimento da aterosclerose no estágio de “entrada” [8].
Variantes do gene SCARB1 humano e o paradoxo das lipoproteínas
No fígado, o SR-B1 é o principal receptor para a captação seletiva de ésteres de colesterila de HDL. Consequentemente, variantes raras de perda de função no gene SCARB1 podem levar a níveis extremamente elevados de colesterol HDL circulante; no entanto, esses indivíduos frequentemente enfrentam um risco coronariano aumentado porque transporte reverso de colesterol está prejudicada [9,10].
Tabela 4. Impacto das variantes genéticas do SCARB1
| Variante genética do SCARB1 | Impacto sobre Perfil lipídico | Impacto no risco vascular |
| rs5888 (Genótipo TT) | Associado a níveis mais elevados de HDL-C | Frequentemente protetor (especialmente em homens não asiáticos) |
| rs144334493 (Deleção) | Atenua a ligação da FOXA1; reduz a SR-B1 | Maior suscetibilidade à doença cardíaca coronariana |
| Substituição S129L | Níveis elevados combinados de HDL-C e Lp(a) | Redução da depuração de Lp(a); alto risco |
Dados sintetizados a partir de metanálises e estudos de coorte [10].
A resiliência está associada à eficiência do funcionamento do receptor tanto no fígado quanto no endotélio. Polimorfismos favoráveis que reduzem a transcitose endotelial sem comprometer o transporte reverso de colesterol no fígado representam o genótipo “super-resiliente” ideal [8–10].
PBX1 e a preservação da juventude vascular
Envelhecimento vascular é um precursor de muitas formas de doenças cardiovasculares. Estudos recentes identificaram variantes próximas ao PBX1 (homeobox 1 da leucemia pré-B) gene associado a uma saúde vascular excepcional em idosos [11].
PBX1 como fator de transcrição pioneiro
O PBX1 pertence à classe TALE (Three Aminoacid Loop Extension) de fatores de transcrição homeobox e atua como um “fator pioneiro”, o que significa que ele é capaz de acessar a cromatina fechada e marcar genes específicos para ativação transcricional [12,13]. No sistema cardiovascular, o PBX1 coordena as vias transcricionais que controlam a formação da aorta e o desenvolvimento da via de saída cardíaca [12,13]. Na vasculatura de adultos idosos, a expressão de PBX1 é essencial para a reparação de danos endoteliais e para a manutenção das populações de células progenitoras endoteliais [11–13].
Regulação epigenética e resiliência vascular
A resiliência associada às variantes do PBX1 provavelmente decorre de sua capacidade de preservar o estado epigenético jovem da parede vascular. Ao manter uma alta expressão de genes de reparo e regular a atividade celular estresse oxidativo e a apoptose, o PBX1 impede a degradação estrutural [12,13].
Anticorpos naturais anti-OxLDL e defesa humoral
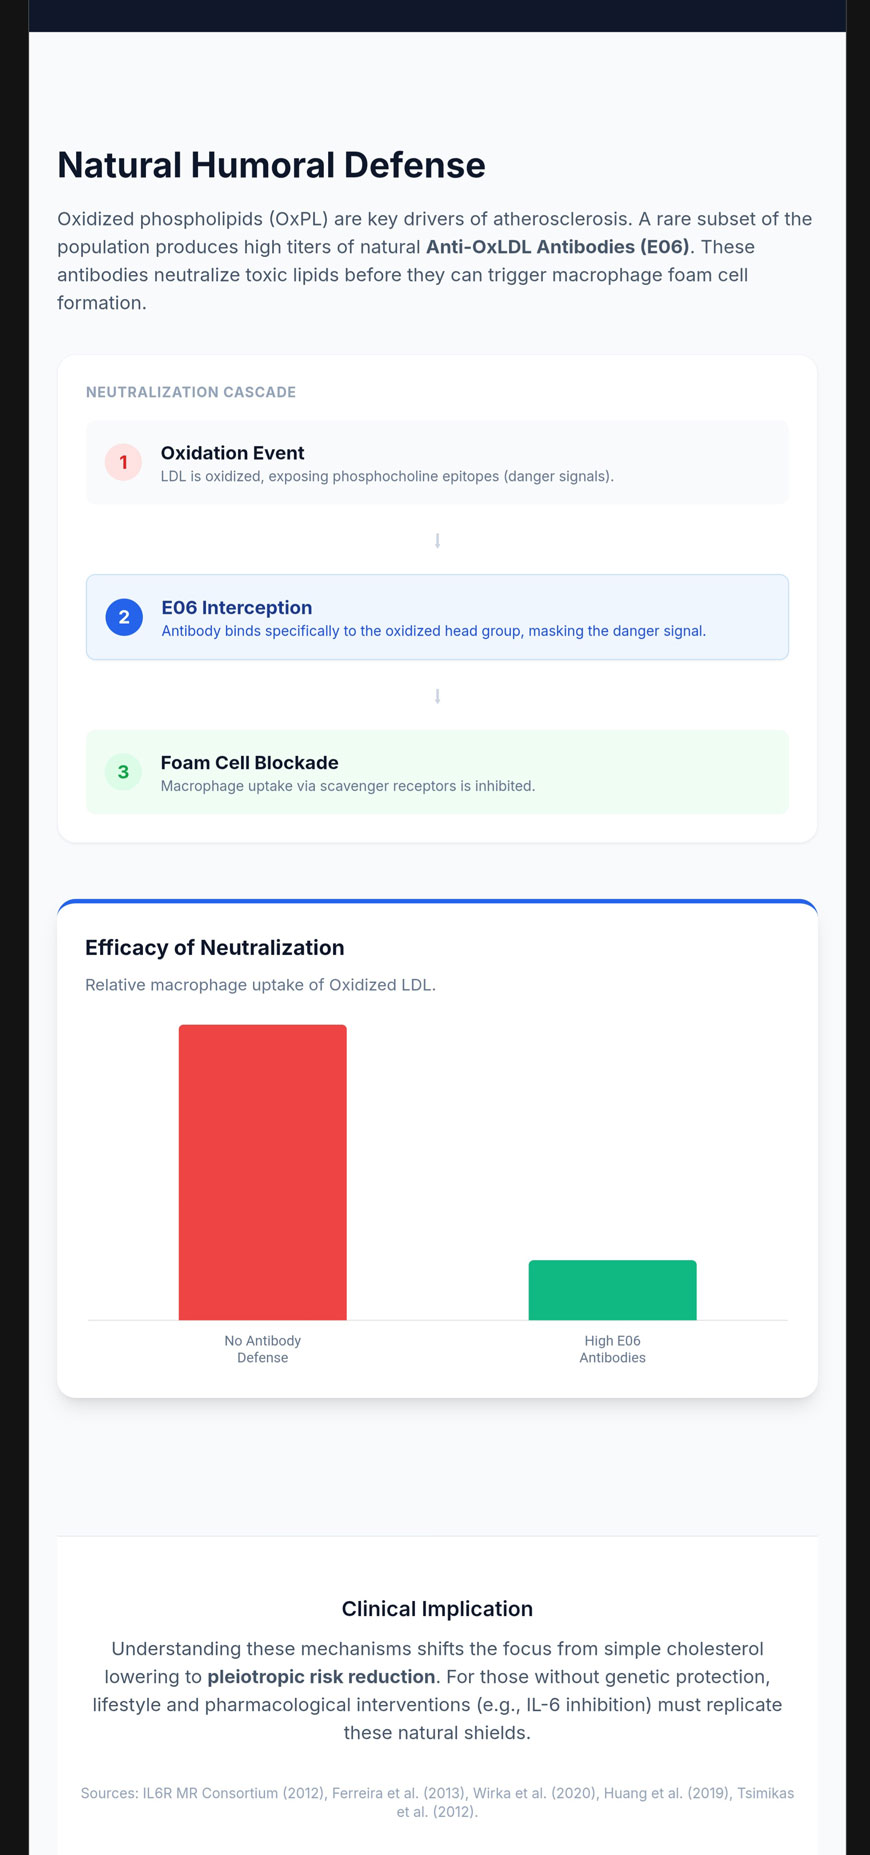
Mesmo quando as lipoproteínas penetram na parede vascular e sofrem oxidação (OxLDL), elas podem ser neutralizadas por autoanticorpos naturais, como o E06, antes de desencadearem a resposta inflamatória célula de espuma ciclo [15].
O anticorpo E06 e o epítopo da fosfocolina
O E06 é um autoanticorpo IgM natural que se liga especificamente ao grupo de cabeça fosfocolina (PC) dos fosfolipídios oxidados (OxPL) [15]. Com a oxidação do fragmento de ácido graxo em sn-2, o grupo de cabeça do PC fica exposto como um neoepitopo ou “sinal de perigo” [15].
Tabela 5. Reconhecimento de entidades biológicas pelo E06
| Entidade biológica | Reconhecimento pela E06 | Mecanismo de ação |
| LDL nativo | Não | Evita interferências no metabolismo lipídico normal |
| LDL oxidado pelo cobre | Sim | Liga-se ao OxPL fragmentado na superfície |
| Lipoproteína(a) | Sim | Neutraliza o OxPL ligado covalentemente à Apo(a) |
| Células apoptóticas | Sim | Identifica o PC exposto em membranas danificadas |
Dados sintetizados a partir de ensaios imunológicos e estudos estruturais [15].
O mecanismo de proteção do E06 é duplo: ele inibe a captação dessas partículas pelos receptores scavenger dos macrófagos, impedindo a formação de células espumosas, e neutraliza a sinalização pró-inflamatória por meio de receptores como o TLR-2 e o TLR-4 [15].
Potencial terapêutico e correlatos clínicos
A existência de altos níveis naturais de anticorpos do tipo E06 proporciona uma “imunização inata” robusta. Isso levou ao desenvolvimento de candidatos terapêuticos como o VB-201, um lecinoxóide de molécula pequena projetado para competir com as OxPLs pró-inflamatórias pela ligação ao CD14 e ao TLR-2 [16]. Níveis elevados de OxPL-apoB (medidos por meio do ELISA baseado no E06) são biomarcadores poderosos para prever a presença e a progressão de doenças coronárias, femorais e artéria carótida doença [14].
Referências
- Interleukin-6 Receptor Mendelian Randomisation Analysis (IL6R MR) Consortium, Swerdlow DI, Holmes MV, et al. The interleukin-6 receptor as a target for prevention of coronary heart disease: a mendelian randomisation analysis. Lancet. 2012;379(9822):1214-1224. doi:10.1016/S0140-6736(12)60110-X
- Ferreira RC, Freitag DF, Cutler AJ, et al. Functional IL6R 358Ala allele impairs classical IL-6 receptor signaling and influences risk of diverse inflammatory diseases. PLoS Genet. 2013;9(4):e1003444. doi:10.1371/journal.pgen.1003444
- Levin MG, Klarin D, Georgakis MK, et al. A Missense Variant in the IL-6 Receptor and Protection From Peripheral Artery Disease. Circ Res. 2021;129(10):968-970. doi:10.1161/CIRCRESAHA.121.319589
- Hamilton FW, Thomas M, Arnold D, et al. Therapeutic potential of IL6R blockade for the treatment of sepsis and sepsis-related death: A Mendelian randomisation study. PLoS Med. 2023;20(1):e1004174. Published 2023 Jan 30. doi:10.1371/journal.pmed.1004174
- Aparicio-Siegmund S, Garbers Y, Flynn CM, et al. The IL-6-neutralizing sIL-6R-sgp130 buffer system is disturbed in patients with type 2 diabetes. Am J Physiol Endocrinol Metab. 2019;317(2):E411-E420. doi:10.1152/ajpendo.00166.2019
- Wilson DG, Phamluong K, Li L, et al. Global defects in collagen secretion in a Mia3/TANGO1 knockout mouse. J Cell Biol. 2011;193(5):935-951. doi:10.1083/jcb.201007162
- Aherrahrou R, Guo L, Nagraj VP, et al. Genetic Regulation of Atherosclerosis-Relevant Phenotypes in Human Vascular Smooth Muscle Cells. Circ Res. 2020;127(12):1552-1565. doi:10.1161/CIRCRESAHA.120.317415
- Huang L, Chambliss KL, Gao X, et al. SR-B1 drives endothelial cell LDL transcytosis via DOCK4 to promote atherosclerosis. Nature. 2019;569(7757):565-569. doi:10.1038/s41586-019-1140-4
- Hu S, Hu D, Wei H, et al. Functional Deletion/Insertion Promoter Variants in SCARB1 Associated With Increased Susceptibility to Lipid Profile Abnormalities and Coronary Heart Disease. Front Cardiovasc Med. 2022;8:800873. Published 2022 Jan 13. doi:10.3389/fcvm.2021.800873
- Ye LF, Zheng YR, Zhang QG, Yu JW, Wang LH. Meta-analysis of the association between SCARB1 polymorphism and fasting blood lipid levels. Oncotarget. 2017;8(46):81145-81153. Published 2017 Sep 14. doi:10.18632/oncotarget.20867
- Wen Y, Chen H, Wang Y, et al. Extracellular vesicle-derived TP53BP1, CD34, and PBX1 from human peripheral blood serve as potential biomarkers for the assessment and prediction of vascular aging. Hereditas. 2024;161(1):3. Published 2024 Jan 3. doi:10.1186/s41065-023-00306-8
- Crisafulli L, Brindisi M, Liturri MG, Sobacchi C, Ficara F. PBX1: a TALE of two seasons-key roles during development and in cancer. Front Cell Dev Biol. 2024;12:1372873. Published 2024 Feb 9. doi:10.3389/fcell.2024.1372873
- Chen H, Yu Z, Niu Y, Wang L, Xu K, Liu J. Research progress of PBX1 in developmental and regenerative medicine. Int J Med Sci. 2023;20(2):225-231. Published 2023 Jan 22. doi:10.7150/ijms.80262
- Taleb A, Witztum JL, Tsimikas S. Oxidized phospholipids on apoB-100-containing lipoproteins: a biomarker predicting cardiovascular disease and cardiovascular events. Biomark Med. 2011;5(5):673-694. doi:10.2217/bmm.11.60
- Hörkkö S, Bird DA, Miller E, et al. Monoclonal autoantibodies specific for oxidized phospholipids or oxidized phospholipid-protein adducts inhibit macrophage uptake of oxidized low-density lipoproteins. J Clin Invest. 1999;103(1):117-128. doi:10.1172/JCI4533
- Mendel I, Feige E, Yacov N, et al. VB-201, an oxidized phospholipid small molecule, inhibits CD14- and Toll-like receptor-2-dependent innate cell activation and constrains atherosclerosis. Clin Exp Immunol. 2014;175(1):126-137. doi:10.1111/cei.12212

