Évolution clinique et facteurs physiopathologiques de la mortalité précoce dans l'hypercholestérolémie familiale homozygote
Une analyse approfondie des travaux de recherche
Recherche cardiovasculaire fondée sur des données probantes
Présentation générale et définitions
Hypercholestérolémie familiale homozygote (HoFH) représente la manifestation la plus grave et la plus extrême, sur le plan phénotypique, des troubles lipidiques héréditaires. Il s’agit d’une maladie génétique ultra-rare caractérisée par l’incapacité quasi totale du foie à éliminer les lipides de basse densité lipoprotéine (LDL) particules provenant de la circulation systémique, ce qui entraîne une concentration plasmatique cholestérol des taux extrêmement élevés dès la naissance.[1]
Historiquement, l'HoFH était caractérisée par une triade clinique classique : non traitée cholestérol LDL des concentrations de (LDL-C) supérieures à 500 mg/dL (13 mmol/L), la présence de pathognomonique cutané et tendineux xanthomes apparaissant au cours de la première décennie de la vie, et des signes de hypercholestérolémie familiale hétérozygote (HFHe) chez les deux parents biologiques.[1]
La compréhension scientifique de cette maladie a connu un changement de paradigme majeur au cours de la dernière décennie. Les analyses génétiques ont mis en évidence un spectre phénotypique plus large que ce que l'on pensait auparavant, ce qui a conduit des organismes cliniques tels que l'Union européenne Athérosclérose Société (EAS) afin d’affiner les seuils diagnostiques. La déclaration de consensus de l’EAS de 2023 recommande de suspecter cliniquement une HoFH chez toute personne présentant un taux de LDL-C non traité supérieur à 400 mg/dL (environ 10 mmol/L), car de nombreux patients présentant des mutations bialléliques confirmées génétiquement affichent des taux inférieurs au seuil traditionnel de 500 mg/dL.[5] Cela est particulièrement vrai chez les enfants, chez qui les taux de LDL-C peuvent être plus faibles en raison de l'alimentation ou de la croissance physiologique, mais constituent néanmoins un risque cardiovasculaire extrême.[6]
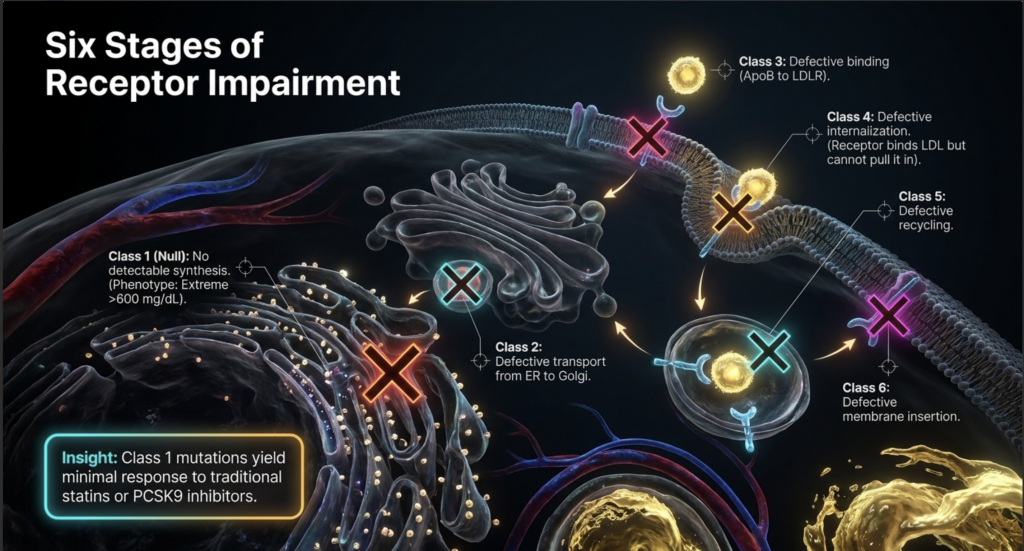
L'architecture génétique de l'HoFH se caractérise principalement par des mutations bialléliques dans le LDLR gène, qui code pour la Récepteur des LDL responsable de l'absorption hépatique des particules riches en cholestérol.[8] Ces états bialléliques peuvent être véritablement homozygotes, c'est-à-dire impliquer la transmission du même variant pathogène de ses deux parents — ou hétérozygote composé, impliquant deux mutations distinctes au sein d'un même gène.[8] Outre la LDLR, des formes plus rares d'HoFH sont dues à des variants pathogènes dans le apolipoprotéine BAPOB) qui altère la capacité de la particule de LDL à se lier à son récepteur, ainsi que des mutations à gain de fonction dans le proprotéine convertase subtilisine/kexine de type 9 (PCSK9), qui accélère la dégradation intracellulaire du récepteur des LDL.[10] Par ailleurs, une forme autosomique récessive de la maladie (ARH) résulte de variants bialléliques entraînant une perte de fonction au niveau du gène LDLRAP1.[8]
La prévalence de l'HoFH était traditionnellement estimée à 1 cas sur 1 000 000 d'individus, mais les données épidémiologiques actuelles et les résultats des registres suggèrent une fréquence plus élevée, comprise entre environ 1 cas sur 160 000 et 1 cas sur 300 000.[1,6] Dans certaines populations présentant des effets de fondateur — telles que les Canadiens français, les chrétiens libanais, les Afrikaners d'Afrique du Sud et certaines communautés juives ashkénazes —, la prévalence peut être nettement plus élevée.[16]
Le diagnostic différentiel est essentiel. Sitosterolémie (phytostérolémie), causé par des variants bialléliques des gènes ABCG5/ABCG8, se caractérise par des taux extrêmement élevés de LDL-C et l'apparition précoce de xanthomes, mais répond remarquablement bien à une modification du régime alimentaire et ézétimibe. Le déficit en lipase acide lysosomale (LAL-D) entraîne également hypercholestérolémie sévère et une athérosclérose précoce, mais elle est prise en charge par un traitement enzymatique substitutif. La xanthomatose cérébro-tendineuse (CTX) peut se manifester par des xanthomes similaires à ceux observés dans l'HoFH, bien que les taux de cholestérol soient généralement normaux ou légèrement élevés.[1]
Mécanisme du risque extrême au début de la vie
Le risque cardiovasculaire extrême associé à l’hypercholestérolémie familiale homozygote (HoFH) résulte de l’accumulation incessante de cholestérol dans la paroi artérielle, qui commence dès la vie fœtale. Le concept central permettant de quantifier ce risque est celui de “ charge cumulative en cholestérol ”, définie comme la masse totale de LDL-C à laquelle les artères intima a été mise au jour au fil du temps.[19]
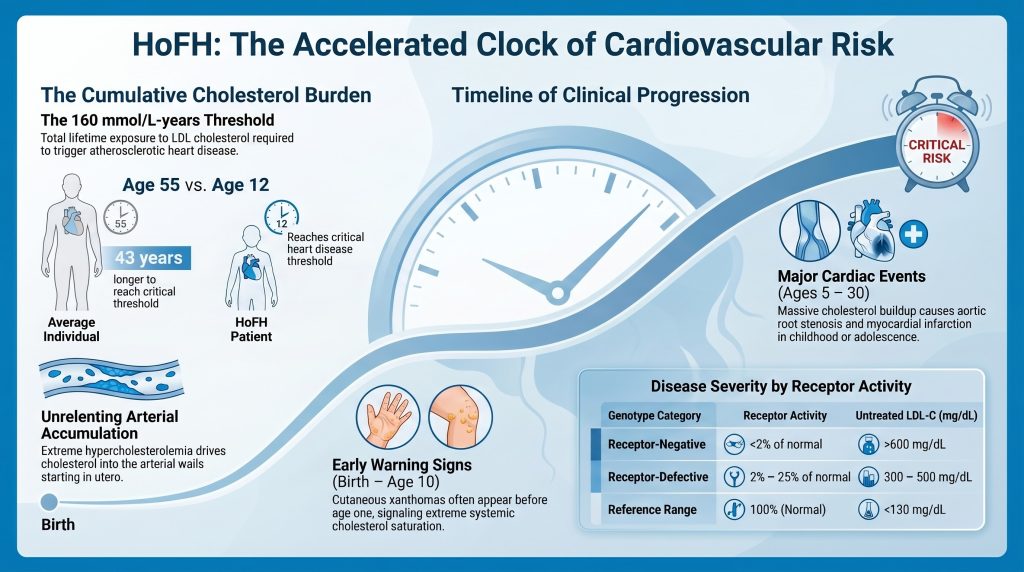
La charge cumulée s'exprime en mmol/L-ans. Les données cliniques indiquent que l'apparition de l'athérosclérose clinique maladie cardiovasculaire (ASCVD) dans la population générale correspond à un seuil cumulé d'environ 125 mmol/L-années (~4 800 mg/dL-années).[62,63], tandis que le seuil pour la première infarctus du myocarde est d’environ 160 mmol/L-années (~6 000 mg/dL-années). Une personne normolipidémique atteint généralement cette charge de 160 mmol/L-années vers l’âge de 55 ans. En revanche, un patient atteint d’HoFH non traité, présentant un taux de LDL-C d’environ 500 mg/dL (environ 13 mmol/L), atteint ce même seuil vers l’âge de 12 ans, ce qui explique pourquoi les enfants présentant les mutations « récepteur nul » les plus sévères sont souvent victimes d’infarctus du myocarde ou mort subite d'origine cardiaque avant l'âge de 10 ans.[19,63]
La pathologie vasculaire de l'HoFH pédiatrique
La physiopathologie de l'athérosclérose dans l'HoFH pédiatrique se caractérise par une progression rapide, allant de l'activation endothéliale à un stade avancé plaque formation. Sous l'influence de conditions extrêmes hypercholestérolémie, les particules de LDL pénètrent dans l'intima artérielle, où elles sont oxydées et phagocytées par macrophages pour former cellules spumeuses.[24] Dans la population générale, ce processus met des décennies à évoluer depuis stries lipidiques en plaques obstructives. Dans l'HoFH, le flux massif de lipoprotéines vers la paroi artérielle est si important que ces stries graisseuses évoluent en plaques complexes, riches en lipides et hautement inflammatoires en l'espace de quelques années.[19]
L'une des caractéristiques distinctives de la maladie vasculaire associée à l'HoFH réside dans sa prédilection anatomique pour les racine aortique et les ostia coronaires.[27] La teneur élevée en cholestérol de ces lésions entraîne souvent sténose aortique supravalvulaire (SVAS). Contrairement aux maladies valvulaires dégénératives calcification Observé chez les personnes âgées, le SVAS associé à l'hypercholestérolémie familiale homozygote (HoFH) se caractérise par une infiltration massive de la paroi aortique et des feuillets valvulaires par du tissu xanthomateux.[20,21] De plus, la formation de plaque au niveau des ostia coronaires peut entraîner une occlusion soudaine et totale occlusion même chez les enfants qui ne présentent pas encore de maladie coronarienne.[27]
Le rôle des modificateurs de risque secondaires
Outre l'élévation du taux de LDL-C, de nombreux patients atteints d'HoFH présentent des taux nettement élevés de Lipoprotéine(a) [Lp(a)]. La Lp(a) est une particule de type LDL à laquelle s’ajoute un fragment d’apolipoprotéine (a), ce qui lui confère des propriétés prothrombotiques et pro-inflammatoires. Comme la Lp(a) est principalement éliminée par le récepteur des LDL, ses taux sont souvent deux fois plus élevés chez les patients atteints d’HoFH que dans la population générale.[2] Un taux élevé de Lp(a) agit comme un multiplicateur de risque, accélérant davantage l'athérosclérose et augmentant le risque de plaque de rupture ou thrombose dès son plus jeune âge.[11]
L'apparition de xanthomes cutanés avant l'âge de 4 ans est associée à un risque nettement accru de [...], chez l'enfant maladie coronarienne et la mortalité précoce.[20] Ces dépôts ne sont pas seulement d’ordre esthétique ; ils constituent un débordement systémique du cholestérol que le système vasculaire n’est plus en mesure de contenir.[2]
Ampleur des anomalies lipidiques
L'ampleur de l'hypercholestérolémie associée à l'HoFH est sans équivalent en médecine clinique. En l'absence de traitement, cholestérol total Les taux varient généralement entre 460 et 1 160 mg/dL (12 à 30 mmol/L), les taux de LDL-C dépassant systématiquement 400 mg/dL (10 mmol/L) dans la plupart des cas confirmés génétiquement.[4,5] Dans les cas extrêmes, notamment chez les personnes présentant des mutations « récepteur nul », le taux de LDL-C peut dépasser 1 000 mg/dl (26 mmol/l), et le sang peut prendre un aspect opaque, visible à l'œil nu, en raison de la concentration extrêmement élevée en lipoprotéines.[2]
Apolipoprotéine B et caractéristiques des particules
L'apolipoprotéine B (ApoB) est la principale protéine structurale protéine de toutes les lipoprotéines athérogènes, y compris VLDL, IDL, la Lp(a) et le LDL. Comme il y a exactement une molécule d'ApoB par particule, sa mesure permet de déterminer directement le nombre total de particules athérogènes dans la circulation.[35] La fourchette de référence normale pour l'ApoB chez l'adulte est inférieure à 130 mg/dL, la médiane de la population américaine s'établissant à environ 93 mg/dL. Dans l'HoFH, les taux d'ApoB sont généralement quatre à six fois supérieurs à cette fourchette de référence.[35]
La physiopathologie de l'ApoB dans l'HoFH est déterminée par deux facteurs : une surproduction et une élimination fortement altérée. L'absence de récepteurs LDL fonctionnels entraîne un temps de séjour prolongé des particules LDL dans le sang — environ 5 à 6 jours, contre 2,5 jours en temps normal.[70] Cette durée de circulation prolongée entraîne une modification croissante des particules. Alors que le profil B (LDL petites et denses) est généralement plus athérogène car il pénètre plus facilement dans la paroi artérielle, dans l'HoFH, la masse écrasante de particules LDL encore plus grosses entraîne un flux constant vers l'espace sous-endothélial.[39]
Comparaison des profils lipidiques en fonction du génotype
La gravité de l'anomalie lipidique est intrinsèquement liée à l'état fonctionnel du récepteur LDL. Les patients sont classés comme « récepteur négatif » (moins de 2% de l'activité normale du récepteur LDL) ou « récepteur défectueux » (2% à 25% de l'activité normale).[1,56]
| Paramètre | HoFH sans récepteur | HoFH avec anomalie du récepteur | Plage de référence |
| LDL-C non traité | > 600 mg/dl (> 15,5 mmol/l) | 300 à 500 mg/dl (7,8 à 12,9 mmol/l) | < 130 mg/dl (< 3,4 mmol/l) |
| ApoB non traitée | > 400 mg/dL (environ 4 à 6 fois la valeur normale) | 200 à 400 mg/dL (environ 2 à 4 fois la valeur normale) | < 130 mg/dl |
| Lp(a) non traitée | Souvent nettement élevé | Surélevé | < 30 mg/dl |
| Activité du LDLR | <2% par rapport à la normale | 2%–25% de valeur normale | 100% (normal) |
| Réponse à Statines | Minime (réduction du LDL-C d'environ 141 TP9T) | Modérée (réduction du LDL-C d'environ 231 TP9T) | Élevé (réduction de 40 à 551 TP9T) |
Tableau 1. Profil lipidique Comparaison en fonction du génotype du gène LDLR. Source : [1,3,41,71]
Une étude sur le Registre CASCADE FH aux États-Unis, une étude a démontré que les taux de LDL-C non traités étaient significativement plus élevés chez les patients recrutés pendant l’enfance (médiane : 776 mg/dL, IQR : 704–892) que chez ceux recrutés à l’âge adulte (médiane : 533 mg/dL, IQR : 467–702 ; p = 0,001).[31] Cet écart reflète probablement un biais de survie, les enfants présentant les taux les plus élevés étant diagnostiqués précocement car ils développent des symptômes visibles — xanthomes ou signes précoces accidents cardiaques— tandis que les cas présentant des taux légèrement plus élevés peuvent passer inaperçus jusqu’à l’âge adulte.[23]
Le rapport LDL-C/ApoB et la discordance
Le rapport LDL-C/ApoB est un indicateur de la taille des particules de LDL et de leur teneur en cholestérol. Un rapport inférieur à 1,2 (exprimé en mg/dL : mg/dL) indique une prédominance de particules de LDL petites et denses, qui sont très sensibles à l'oxydation et se fixent plus facilement aux protéoglycanes artériels.[38] Dans les cas de véritable HoFH, cependant, le LDL-C et l’ApoB présentent généralement tous deux des taux élevés concordants, ce qui signifie que le risque extrême est principalement dû au volume total de cholestérol et au nombre de particules, plutôt qu’à une simple modification de la taille des particules.[18]
Gravité clinique et évolution naturelle (en l'absence de traitement)
L'évolution naturelle de l'HoFH non traitée se caractérise par une athérosclérose rapide et progressive et par une espérance de vie considérablement réduite. En l'absence de traitement, l'âge moyen de décès a historiquement été estimé à environ 18 ans, certains enfants succombant à un infarctus du myocarde dès l'âge de 5 ans.[17,31]
L'évolution des manifestations cliniques
Les premiers signes cliniques sont généralement d'ordre dermatologique. Les xanthomes cutanés apparaissent souvent au cours de la première année de vie, sous la forme de lésions nodulaires molles et jaunes au niveau des zones de frottement, telles que les coudes, les genoux et les fesses.[8] Les xanthomes tendineux se caractérisent par un épaississement du tendon d'Achille et des tendons extenseurs des mains.[8]
À mesure que le taux de cholestérol augmente, des manifestations vasculaires et valvulaires apparaissent. On observe fréquemment des arcs lipoïdes cornéens et des xanthélasmes avant l'âge de 10 ans.[15] Au cours de la deuxième décennie, la plupart des patients non traités ont développé une maladie coronarienne symptomatique artère une pathologie et/ou une atteinte de la racine aortique.[2]
Éléments de preuve tirés de cas historiques
En 1889, G. Lehzen et K. Knauss ont décrit deux sœurs qui sont aujourd'hui considérées comme les premiers cas documentés d'HoFH.[28] La fillette de 11 ans présentait depuis l’âge de 3 ans de multiples taches jaunes et nodules. À l’âge de 11 ans, elle présentait des tumeurs “ en forme d’œuf ” sur les mains et d’importants xanthomes au niveau des tendons d’Achille. L’examen clinique a révélé un long souffle systolique de type « soufflant » ; elle est décédée peu après une intervention chirurgicale.[28]
Les résultats de l'autopsie ont révélé :
- Aorte: Épaissi par la présence de tissu adipeux et de plaques sclérotiques.
- Valve aortique: Sténose due à des altérations importantes de l'intima.
- Artère carotide: La carotide gauche était presque entièrement obstruée.
- Artères coronaires: Les deux présentaient de multiples plaques, celle de gauche étant gravement atteinte.[28]
Observations sur l'histoire naturelle issues des registres
Les données issues des registres actuels des pays à revenu non élevé, où l'accès aux traitements de pointe est limité, reflètent cette tendance historique. Dans une étude portant sur 751 patients atteints d'HoFH répartis dans 38 pays, ceux vivant dans des régions à revenu non élevé ont connu leur première événement cardiovasculaire indésirable majeur une décennie plus tôt que dans les pays à revenu élevé (âge médian de 24 ans contre 35 ans).[47]
| Caractéristique clinique | Âge typique d'apparition (en l'absence de traitement) | Signification pathologique |
| Xanthomes cutanés | < 1 an | Marqueur d'une saturation systémique extrême |
| Arcus cornéen | moins de 10 ans | Indicateur précoce d'un débordement lipidique |
| Xanthomes tendineux | 5 à 15 ans | Dépôt tissulaire cumulé |
| Racine aortique Sténose | 5 à 20 ans | Cause principale de décès cardiaque non ischémique |
| Infarctus du myocarde | 5 à 30 ans | Conséquence d'une coronaropathie ostiale ou diffuse |
| Mort cardiaque subite | Variable ; peut survenir pendant l'enfance | Arythmie mortelle ou occlusion totale de l'ostium |
Tableau 2. Évolution clinique de l'HoFH non traitée. Source : [2,19,47]
Pourquoi certains patients survivent-ils plus longtemps que d'autres ?
Malgré la gravité de la maladie, on observe une grande variabilité interindividuelle en matière de survie. Certains patients succombent à arrêt cardiaque dès la petite enfance, tandis que d’autres, même présentant des mutations génétiques identiques, peuvent vivre jusqu’à 50 ou 60 ans. Cette hétérogénéité résulte d’une interaction complexe entre l’activité résiduelle des récepteurs, les modificateurs génétiques et le moment où intervient le traitement.[1]
Activité résiduelle du récepteur LDLR et type de mutation
Le facteur prédictif le plus important de l'issue clinique est l'activité résiduelle du récepteur LDL. Les individus dépourvus de récepteur (null/null ; activité < 2%) présentent les taux de LDL-C les plus élevés, la réponse la plus faible aux traitements traditionnels et l'apparition la plus précoce de la maladie cardiovasculaire atheroscléreuse (ASCVD).[3,56] Les patients présentant un déficit en récepteurs (activité comprise entre 2% et 25%) ont souvent des taux de LDL-C inférieurs d'environ 18% à ceux des patients négatifs pour ce récepteur et réagissent plus vigoureusement à une régulation à la hausse pharmacologique de ce récepteur.[41] Cet effet de dose génétique peut retarder l'apparition d'événements cardiovasculaires d'une décennie, voire davantage.[6]
Modificateurs génétiques protecteurs
Perte de fonction (LOF) du gène PCSK9
La PCSK9 est une protéine qui se lie au récepteur des LDL et le destine à la dégradation lysosomale. Les personnes qui ont hérité d'une variante de perte de fonction du gène PCSK9 présentent naturellement des taux circulants de PCSK9 plus faibles, ce qui entraîne une densité plus élevée de récepteurs des LDL à la surface des hépatocytes.[13] Des études épidémiologiques montrent que les variants LOF du gène PCSK9 sont associés à une baisse d'environ 28% du taux de LDL-C et à une réduction pouvant atteindre 88% du risque de maladie coronarienne.[69] Dans le cadre de l'HoFH, un variant de perte de fonction (LOF) du gène PCSK9 peut contrebalancer de manière significative l'effet d'un variant pathogène du gène LDLR, ce qui se traduit par un phénotype clinique bien plus bénin que ce à quoi on pourrait s'attendre autrement.[14]
Perte de fonction de l'ANGPTL3
Protéine de type angiopoïétine 3 (ANGPTL3) inhibe lipoprotéine lipase et la lipase endothéliale. Les variants LOF du gène ANGPTL3 entraînent une baisse des taux de LDL, de VLDL et de HDL par le biais de mécanismes largement indépendants du récepteur des LDL.[9] Comme cette voie ne dépend pas du récepteur LDLR, elle agit comme un puissant modificateur, même chez les patients atteints d'HoFH sans récepteur.[9]
Abréviations APOB
Certains patients sont porteurs de variants de l'hypobétalipoprotéinémie au niveau du gène APOB, qui entraînent une diminution de la production de particules de LDL. Si un patient présentant une mutation du gène LDLR est également porteur de l'un de ces variants, le foie produit moins de particules athérogènes, ce qui limite le taux maximal de LDL-C pouvant être atteint.[54]
Période thérapeutique et seuils d'intervention
Avant les années 1980, le traitement se limitait à des régimes pauvres en graisses et à une intervention précoce acide biliaire des agents séquestrants, qui se sont révélés largement inefficaces.[17] L'introduction des statines, puis aphérèse du LDL, a permis de prolonger l'espérance de vie des patients atteints d'HoFH jusqu'à la fin de la vingtaine et à la trentaine.[17]
L'ère moderne, marquée par l'apparition de traitements indépendants des récepteurs, a radicalement modifié le pronostic. Lomitapide (un inhibiteur de la MTP qui réduit la production de VLDL/LDL) diminue le taux de LDL-C d'environ 50%, quel que soit le génotype du récepteur.[55,72] Evinacumab (un inhibiteur de l'ANGPTL3) réduit le taux de LDL-C de 43 à 53%, même chez les patients présentant un récepteur nul.[32] L'association de ces traitements, si elle est mise en place dès la petite enfance, permet à de nombreux patients de maintenir leur taux de cholestérol cumulé en dessous des seuils critiques pendant bien plus longtemps.[19]
Les cas d'HoFH ayant connu la plus longue espérance de vie
Alors que l'espérance de vie historique était inférieure à 20 ans, la littérature actuelle fait état de survivants qui atteignent la cinquantaine, la soixantaine, voire plus.
Le cas d'un homme de 57 ans à Tokyo (Komuro et al., 1987)
L'un des premiers cas de longue durée signalés concernait un homme japonais de 57 ans, dont le cas a été décrit en 1987.[64] Ce patient était homozygote pour un défaut d’internalisation du récepteur des LDL (une mutation de classe 4), ce qui signifie que les récepteurs pouvaient se lier aux LDL mais ne pouvaient pas les faire pénétrer dans la cellule. Son taux de LDL-C était de 461 mg/dL — inférieur à celui des patients typiques présentant une absence totale de récepteurs —, ce qui lui a permis de vivre jusqu’à la fin de la cinquantaine malgré l’absence de statines modernes pendant une grande partie de sa vie.[64]
Le cas d’un Tchèque de 59 ans (Novák et al., 2025)
Une étude de 2025 a fait état de plusieurs cas atypiques de HoFH chez des patients tchèques, dont un homme de 59 ans hétérozygote composé pour les variants p.Phe114Ile et p.Gly592Glu du gène LDLR.[49] Ce patient n’a reçu un diagnostic d’HoFH qu’à l’âge de 41 ans. Bien qu’il ait finalement dû subir un pontage aorto-coronarien à l’âge de 57 ans et qu’il présentât un rétrécissement important des artères carotides, sa longévité a été exceptionnelle compte tenu de son profil génétique. Sa combinaison hétérozygote spécifique lui a manifestement conféré une activité résiduelle du récepteur LDL (LDLR) suffisante pour éviter la mortalité infantile, malgré des décennies d’hypercholestérolémie LDL extrême.[49]
Cas d'HF hétérozygote chez un patient de 72 ans (Johnson et al., 2018)
Un cas instructif concerne un homme de 72 ans porteur d'une variante pathogène du gène LDLR (p.Val827Ile) dont le taux de cholestérol LDL est resté stable, sans traitement, autour de 487 mg/dL tout au long de sa vie.[37] Malgré cette élévation extrême et l'absence de traitement tout au long de sa vie, il souffrait d'un Agatston score calcique d’une valeur de 0 lors de plusieurs examens — ce qui implique une absence totale de calcification des artères coronaires. Sa survie a été attribuée à un taux de HDL-C exceptionnellement élevé (~68 mg/dL) et à un profil de LDL de type A (particules de grande taille et flottantes), qui sont moins sujettes à l’oxydation et à la rétention artérielle.[37] Note de la rédaction : D'après la publication originale, il a été confirmé que ce patient était hétérozygote pour l'HF, et non atteint d'HF homozygote.[37] Ce cas est cité ici comme un phénotype extrême de l'hypercholestérolémie familiale (HF), illustrant le rôle protecteur du HDL-C et de la taille des particules de LDL.
Succès actuels en pédiatrie
Les données issues des registres montrent désormais que les enfants chez qui le diagnostic a été posé à l'âge de 2 ans et qui ont suivi un traitement intensif — notamment une greffe du foie ou une aphérèse — atteignent l'âge adulte avec une charge athéroscléreuse minimale.[23] Des études de cas font état de patients traités par plasmaphérèse hebdomadaire et aphérèse des LDL depuis leur adolescence jusqu'à la trentaine, ce qui leur a permis de conserver une excellente qualité de vie et démontre que l'élimination mécanique du cholestérol peut efficacement compenser l'absence de récepteurs hépatiques.[59]
Tableaux récapitulatifs : diagnostics et données cliniques
Tableau 3 : Critères cliniques et génétiques affinés pour le diagnostic de l'HoFH
| Catégorie | Seuil de diagnostic / Caractéristique | Justification |
| LDL-C non traité | > 400 mg/dl (> 10 mmol/l) | Proposé par l'EAS 2023 afin de couvrir un spectre plus large |
| LDL-C sous traitement | > 300 mg/dl (> 8 mmol/l) sous statine + ézétimibe | Seuil historique ; utilisé lorsque la valeur de référence est inconnue |
| Critères génétiques | Variants bialléliques (LDLR, APOB, PCSK9, LDLRAP1) | Référence absolue en matière de confirmation |
| Résultats de l'examen physique | Xanthomes avant l'âge de 10 ans ; arcus cornéen | Signe pathognomonique d'une charge cumulative extrême |
| Histoire familiale | HeFH chez les deux parents biologiques | Conforme à un mode de transmission autosomique codominant |
| Imitations non génétiques | Sitosterolémie ; LAL-D ; CTX | Il convient de l'exclure afin de garantir un traitement adapté |
Tableau 4 : Classification fonctionnelle des mutations du gène LDLR dans l'HoFH
| Classe | Mécanisme du défaut | Gravité phénotypique | Implications thérapeutiques |
| Classe 1 | Aucune synthèse détectable (Null) | Extrême (> 600 mg/dL) | Absence de réponse aux statines/inhibiteurs de la PCSK9 |
| Classe 2 | Transport défectueux (du réticulum endoplasmique vers l'appareil de Golgi) | Grave | Réponse minimale au traitement médicamenteux |
| Classe 3 | Liaison défectueuse (entre l'ApoB et le LDLR) | Variable | Peut répondre au traitement par inhibiteur de la PCSK9 |
| Classe 4 | Internalisation déficiente | Modéré à grave | Une marge résiduelle est possible |
| Classe 5 | Un système de recyclage défaillant | Modéré | Réagit souvent à une augmentation de la dose du médicament |
| Classe de 6e | Insertion incorrecte de la membrane | Variable | Cela dépend de la densité d'insertion |
Source : [3]
Tableau 5 : HoFH chez l'enfant et chez l'adulte — Registre CASCADE FH (Cuchel et al., 2023)
| Métrique | Enfants (n = 16) Médiane (IQR) | Adultes (n = 51) Médiane (IQR) |
| Âge au moment du diagnostic (années) | 2.5 (1–6) | 23 (13–34) |
| Cholestérol LDL non traité (mg/dL) | 776 (704–892) | 533 (467–702) |
| Maladie cardiovasculaire atheroscléreuse (ASCVD) au moment de l'inscription | 43.8% | 78.4% |
| Sténose de la valve aortique au moment de l'inclusion | 18.8% | 25.5% |
| pontage aorto-coronarien (tout type) | 12.5% | 41.2% |
Source : [31]
Qualité des données probantes et incertitude
La compréhension de l'HoFH par la communauté scientifique a évolué, passant d'études de cas descriptives à des registres internationaux exhaustifs, mais plusieurs incertitudes majeures subsistent.
Limites des données disponibles à ce jour
La rareté de l'HoFH rend difficile la mise en place d'études à grande échelle, essais contrôlés randomisés (essais contrôlés randomisés) est extrêmement difficile. La plupart des données concernant la survie à long terme et l'efficacité du traitement proviennent de registres rétrospectifs (tels que CASCADE FH ou la Worldwide HoFH Study) ou d'essais ouverts de phase II et III.[17] Si les registres fournissent des données concrètes d'une valeur inestimable, ils sont toutefois sujets à un biais de sélection : les patients les plus gravement atteints ou ceux qui ont accès à des soins spécialisés sont plus susceptibles d'y être inscrits.[1]
Une source importante d'incertitude réside dans l'absence de cause génétique chez environ 20 à 40% des patients présentant un diagnostic clinique d'HoFH.[7,66] Cela suggère soit l'existence de gènes FH non identifiés, soit qu'un mécanisme polygénique — l'accumulation de nombreux variants à faible effet — puisse reproduire la gravité de l'HoFH monogénique. La prise en charge clinique de ces patients ne présentant pas de mutation reste un défi.[67,68]
Lacunes dans la prise en charge pédiatrique
Bien que les recommandations actuelles préconisent un dépistage systématique des dyslipidémies chez les enfants, l'âge optimal pour débuter des traitements avancés (tels que l'evinacumab ou le lomitapide) chez les tout-petits fait encore l'objet d'études.[1] La sécurité à long terme de ces traitements chez les enfants en pleine croissance suscite des inquiétudes ; toutefois, attendre que l'on dispose de données supplémentaires comporte le risque de voir apparaître une atteinte irréversible de la racine aortique.[27]
Par ailleurs, l'hypothèse du seuil de charge cumulative en cholestérol (exprimée en mmol/L-années) est un modèle élégant, mais elle n'a pas été validée de manière prospective en tant que point de non-retour définitif.[19] La question de savoir si la réduction du taux de LDL-C permet réellement de faire régresser les plaques existantes chez l'enfant ou si elle se contente d'empêcher la formation de nouvelles plaques fait l'objet d'un débat.[25]
Orientations futures
L'avenir de la recherche sur l'HoFH réside dans la thérapie génique et l'édition de bases. Des agents destinés à modifier directement les gènes LDLR ou PCSK9 dans le foie — y compris in vivo Édition de bases par CRISPR—sont actuellement au stade préclinique et aux premiers stades essais cliniques.[52,53] Ces traitements « en une seule fois » pourraient théoriquement rendre superflues les perfusions à vie et la prise quotidienne de médicaments, mais la stabilité génomique à long terme et la sécurité de ces approches restent les principales incertitudes de la décennie à venir.[52,53]
Conclusion
L’HoFH est une urgence médicale potentiellement mortelle qui se manifeste dès les premières années de vie. L’ampleur de l’anomalie lipidique est telle qu’elle dépasse les mécanismes biologiques de réparation habituels, ce qui nécessite une approche thérapeutique à cibles multiples, indépendante des récepteurs. La variabilité de la survie dépend de la nature spécifique de l'anomalie génétique et de la présence de facteurs modificateurs protecteurs, mais le facteur déterminant le plus important pour la survie ou le décès reste le moment du diagnostic et l'intensité de la réduction du taux de LDL-C obtenue au cours de la première décennie de vie.[1,19,31]
Références
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Rahman A, Ahmed MU, Islam AK, Karim A, Sarker SA. A young male with familial hypercholesterolemia. J Saudi Heart Assoc. 2012;24(4):261-264. doi:10.1016/j.jsha.2012.06.264
- Suryawanshi YN, Warbhe RA. Familial Hypercholesterolemia: A Literature Review of the Pathophysiology and Current and Novel Treatments. Cureus. 2023;15(11):e49121. Published 2023 Nov 20. doi:10.7759/cureus.49121
- Ziajka PE. Management of patients with homozygous familial hypercholesterolemia. Am J Manag Care. 2013;19(13 Suppl):.
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Sjouke B, Kusters DM, Kindt I, et al. Homozygous autosomal dominant hypercholesterolaemia in the Netherlands: prevalence, genotype-phenotype relationship, and clinical outcome. Eur Heart J. 2015;36(9):560-565. doi:10.1093/eurheartj/ehu058
- Sturm AC, Knowles JW, Gidding SS, et al. Clinical Genetic Testing for Familial Hypercholesterolemia: JACC Scientific Expert Panel. J Am Coll Cardiol. 2018;72(6):662-680. doi:10.1016/j.jacc.2018.05.044
- Marais AD. Familial hypercholesterolaemia. Clin Biochem Rev. 2004;25(1):49-68.
- van den Bosch SE, Corpeleijn WE, Hutten BA, Wiegman A. How Genetic Variants in Children with Familial Hypercholesterolemia Not Only Guide Detection, but Also Treatment. Genes (Basel). 2023;14(3):669. Published 2023 Mar 7. doi:10.3390/genes14030669
- Zhao L, Gao Y, Liu G, et al. Zhonghua Xin Xue Guan Bing Za Zhi. 2022;50(6):585-590. doi:10.3760/cma.j.cn112148-20210715-00591
- Warden BA, Fazio S, Shapiro MD. Familial Hypercholesterolemia: Genes and Beyond. In: Feingold KR, Adler RA, Ahmed SF, et al., eds. Endotext. South Dartmouth (MA): MDText.com, Inc.; September 23, 2024.
- Razman AZ, Chua YA, Mohd Kasim NA, et al. Genetic Spectrum of Familial Hypercholesterolaemia in the Malaysian Community: Identification of Pathogenic Gene Variants Using Targeted Next-Generation Sequencing. Int J Mol Sci. 2022;23(23):14971. Published 2022 Nov 29. doi:10.3390/ijms232314971
- Saavedra YG, Dufour R, Davignon J, Baass A. PCSK9 R46L, lower LDL, and cardiovascular disease risk in familial hypercholesterolemia: a cross-sectional cohort study. Arterioscler Thromb Vasc Biol. 2014;34(12):2700-2705. doi:10.1161/ATVBAHA.114.304406
- Bayona A, Arrieta F, Rodríguez-Jiménez C, et al. Loss-of-function mutation of PCSK9 as a protective factor in the clinical expression of familial hypercholesterolemia: A case report. Medicine (Baltimore). 2020;99(34):e21754. doi:10.1097/MD.0000000000021754
- Gidding SS, Champagne MA, de Ferranti SD, et al. The Agenda for Familial Hypercholesterolemia: A Scientific Statement From the American Heart Association. Circulation. 2015;132(22):2167-2192. doi:10.1161/CIR.0000000000000297
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Raal FJ, Pilcher GJ, Panz VR, et al. Reduction in mortality in subjects with homozygous familial hypercholesterolemia associated with advances in lipid-lowering therapy. Circulation. 2011;124(20):2202-2207. doi:10.1161/CIRCULATIONAHA.111.042523
- Goldberg AC, Hopkins PN, Toth PP, et al. Familial hypercholesterolemia: screening, diagnosis and management of pediatric and adult patients: clinical guidance from the National Lipid Association Expert Panel on Familial Hypercholesterolemia. J Clin Lipidol. 2011;5(3 Suppl):S1-S8. doi:10.1016/j.jacl.2011.04.003
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Bélanger AM, Akioyamen LE, Ruel I, Hales L, Genest J. Aortic stenosis in homozygous familial hypercholesterolaemia: a paradigm shift over a century. Eur Heart J. 2022;43(34):3227-3239. doi:10.1093/eurheartj/ehac339
- Rocha VZ, Santos RD. Past, Present, and Future of Familial Hypercholesterolemia Management. Methodist Debakey Cardiovasc J. 2021;17(4):28-35. Published 2021 Sep 24. doi:10.14797/mdcvj.887
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Family Heart Foundation, “Family Heart Foundation study shows some children with HoFH miss out on decades of life-saving treatment,” EurekAlert!, 2022. [Press release; cited for registry context only.]
- Hong YM. Atherosclerotic cardiovascular disease beginning in childhood. Korean Circ J. 2010;40(1):1-9. doi:10.4070/kcj.2010.40.1.1
- Tousoulis D, Kampoli AM, Papageorgiou N, et al. Pathophysiology of atherosclerosis: the role of inflammation. Curr Pharm Des. 2011;17(37):4089-4110. doi:10.2174/138161211798764843
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Ballantyne CM, Gellis L, Tardif JC, et al. Efficacy and Safety of Oral PCSK9 Inhibitor Enlicitide in Adults With Heterozygous Familial Hypercholesterolemia: A Randomized Clinical Trial. JAMA. 2026;335(2):129-139. doi:10.1001/jama.2025.20620
- Maldar SB, Pinto CJ. Homozygous familial hypercholesterolaemia in a patient presenting with hypertensive encephalopathy. BMJ Case Rep. 2022;15(10):e250265. Published 2022 Oct 31. doi:10.1136/bcr-2022-250265
- Suresh Kumar G, Mathbout MF, Fahsah I, Ghafghazi S. Case of homozygous familial hypercholesterolaemia with premature coronary artery disease. BMJ Case Rep. 2021;14(5):e242114. Published 2021 May 19. doi:10.1136/bcr-2021-242114
- Cuchel M, Lee PC, Hudgins LC, et al. Contemporary Homozygous Familial Hypercholesterolemia in the United States: Insights From the CASCADE FH Registry. J Am Heart Assoc. 2023;12(9):e029175. doi:10.1161/JAHA.122.029175
- Raal FJ, Rosenson RS, Reeskamp LF, et al. Evinacumab for Homozygous Familial Hypercholesterolemia. N Engl J Med. 2020;383(8):711-720. doi:10.1056/NEJMoa2004215
- Palacio CH, Harring TR, Nguyen NT, Goss JA, O’Mahony CA. Homozygous familial hypercholesterolemia: case series and review of the literature. Case Rep Transplant. 2011;2011:154908. doi:10.1155/2011/154908
- Raal FJ, Santos RD. Homozygous familial hypercholesterolemia: current perspectives on diagnosis and treatment. Atherosclerosis. 2012;223(2):262-268. doi:10.1016/j.atherosclerosis.2012.02.019
- Contois JH, McConnell JP, Sethi AA, et al. Apolipoprotein B and cardiovascular disease risk: position statement from the AACC Lipoproteins and Vascular Diseases Division Working Group on Best Practices. Clin Chem. 2009;55(3):407-419. doi:10.1373/clinchem.2008.118356
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Johnson KW, Dudley JT, Bobe JR. A 72-Year-Old Patient with Longstanding, Untreated Familial Hypercholesterolemia but no Coronary Artery Calcification: A Case Report. Cureus. 2018;10(4):e2452. Published 2018 Apr 9. doi:10.7759/cureus.2452
- Nordestgaard BG, Langsted A, Mora S, et al. Fasting is not routinely required for determination of a lipid profile: clinical and laboratory implications including flagging at desirable concentration cut-points-a joint consensus statement from the European Atherosclerosis Society and European Federation of Clinical Chemistry and Laboratory Medicine. Eur Heart J. 2016;37(25):1944-1958. doi:10.1093/eurheartj/ehw152
- Pencina KM, Pencina MJ, Lawler PR, et al. Interplay of Atherogenic Particle Number and Particle Size and the Risk of Coronary Heart Disease. Clin Chem. 2023;69(1):48-55. doi:10.1093/clinchem/hvac172
- Drouin-Chartier JP, Tremblay AJ, Bergeron J, Lamarche B, Couture P. The Low-Density Lipoprotein Receptor Genotype Is a Significant Determinant of the Rebound in Low-Density Lipoprotein Cholesterol Concentration After Lipoprotein Apheresis Among Patients With Homozygous Familial Hypercholesterolemia. Circulation. 2017;136(9):880-882. doi:10.1161/CIRCULATIONAHA.117.029435
- Bertolini S, Cantafora A, Averna M, et al. Clinical expression of familial hypercholesterolemia in clusters of mutations of the LDL receptor gene that cause a receptor-defective or receptor-negative phenotype. Arterioscler Thromb Vasc Biol. 2000;20(9):E41-E52. doi:10.1161/01.atv.20.9.e41
- Jayaram S, Meera S, Kadi S, Sreenivasa N. An Interesting Case of Familial Homozygous Hypercholesterolemia-A Brief Review. Indian J Clin Biochem. 2012;27(3):309-313. doi:10.1007/s12291-011-0165-8
- Bensabbahia D, El Achiwi M, Atrassi M, Abkari A, Widad G. Homozygous Familial Hypercholesterolemia in a Seven-Year-Old: A Case Study Highlighting the Importance of Early Diagnosis. Cureus. 2025;17(6):e86219. Published 2025 Jun 17. doi:10.7759/cureus.86219
- Mainieri F, Tagi VM, Chiarelli F. Recent Advances on Familial Hypercholesterolemia in Children and Adolescents. Biomedicines. 2022;10(5):1043. Published 2022 Apr 30. doi:10.3390/biomedicines10051043
- Grundy SM, Stone NJ; Guideline Writing Committee for the 2018 Cholesterol Guidelines. 2018 Cholesterol Clinical Practice Guidelines: Synopsis of the 2018 American Heart Association/American College of Cardiology/Multisociety Cholesterol Guideline. Ann Intern Med. 2019;170(11):779-783. doi:10.7326/M19-0365
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Tromp TR, Hartgers ML, Hovingh GK, et al. Worldwide experience of homozygous familial hypercholesterolaemia: retrospective cohort study. Lancet. 2022;399(10326):719-728. doi:10.1016/S0140-6736(21)02001-8
- Vladimirova-Kitova L, Kitov S, Ganev M, Chochkova-Bukova L. Case Report: Difficulties in the Treatment of a 12-Year-Old Patient With Homozygous Familial Hypercholesterolemia, Compound Heterozygous Form – 5 Years Follow-Up. Front Cardiovasc Med. 2021;8:743341. Published 2021 Oct 8. doi:10.3389/fcvm.2021.743341
- Zlatohlávek L, Becherová Beňová J, Foglarová T, Dudková T, Hubáček JA. Case Report: Beating the assumed prognosis: homozygous familial hypercholesterolemia with unexpected long survival. Front Cardiovasc Med. 2025;12:1643771. Published 2025 Oct 20. doi:10.3389/fcvm.2025.1643771
- Guo Q, Feng X, Zhou Y. PCSK9 Variants in Familial Hypercholesterolemia: A Comprehensive Synopsis. Front Genet. 2020;11:1020. Published 2020 Sep 23. doi:10.3389/fgene.2020.01020
- Bayona A, Arrieta F, Rodríguez-Jiménez C, et al. Loss-of-function mutation of PCSK9 as a protective factor in the clinical expression of familial hypercholesterolemia: A case report. Medicine (Baltimore). 2020;99(34):e21754. doi:10.1097/MD.0000000000021754
- Musunuru K, Chadwick AC, Mizoguchi T, et al. In vivo CRISPR base editing of PCSK9 durably lowers cholesterol in primates. Nature. 2021;593(7859):429-434. doi:10.1038/s41586-021-03534-y
- Lee RG, Mazzola AM, Braun MC, et al. Efficacy and Safety of an Investigational Single-Course CRISPR Base-Editing Therapy Targeting PCSK9 in Nonhuman Primate and Mouse Models. Circulation. 2023;147(3):242-253. doi:10.1161/CIRCULATIONAHA.122.062132
- Lacaze P, Riaz M, Sebra R, et al. Protective lipid-lowering variants in healthy older individuals without coronary heart disease. Open Heart. 2021;8(2):e001710. doi:10.1136/openhrt-2021-001710
- Cuchel M, Meagher EA, du Toit Theron H, et al. Efficacy and safety of a microsomal triglyceride transfer protein inhibitor in patients with homozygous familial hypercholesterolaemia: a single-arm, open-label, phase 3 study. Lancet. 2013;381(9860):40-46. doi:10.1016/S0140-6736(12)61731-0
- Norata GD, Tibolla G, Catapano AL. PCSK9 inhibition for the treatment of hypercholesterolemia: promises and emerging challenges. Vascul Pharmacol. 2014;62(2):103-111. doi:10.1016/j.vph.2014.05.011
- Bytyçi I, Henein MY, Bytyqi S, et al. PCSK9 and ANGPTL3 Inhibitors in Homozygous Familial Hypercholesterolemia: A Meta-analysis of Randomized Clinical Trials. Drugs. 2026;86(2):231-242. doi:10.1007/s40265-025-02272-z
- Banerjee P, Chan KC, Tarabocchia M, et al. Functional Analysis of LDLR (Low-Density Lipoprotein Receptor) Variants in Patient Lymphocytes to Assess the Effect of Evinacumab in Homozygous Familial Hypercholesterolemia Patients With a Spectrum of LDLR Activity. Arterioscler Thromb Vasc Biol. 2019;39(11):2248-2260. doi:10.1161/ATVBAHA.119.313051
- Alicezah MK, Razali R, Rahman T, et al. Homozygous familial hypercholesterolemia. Malays J Pathol. 2014;36(2):131-137.
- Harada-Shiba M, Ohtake A, Sugiyama D, et al. Guidelines for the Diagnosis and Treatment of Pediatric Familial Hypercholesterolemia 2022. J Atheroscler Thromb. 2023;30(5):531-557. doi:10.5551/jat.CR006
- Bélanger AM, Akioyamen L, Alothman L, Genest J. Evidence for improved survival with treatment of homozygous familial hypercholesterolemia. Curr Opin Lipidol. 2020;31(4):176-181. doi:10.1097/MOL.0000000000000686
- Ference BA, Graham I, Tokgozoglu L, Catapano AL. Impact of Lipids on Cardiovascular Health: JACC Health Promotion Series. J Am Coll Cardiol. 2018;72(10):1141-1156. doi:10.1016/j.jacc.2018.06.046
- Nordestgaard BG, Chapman MJ, Humphries SE, et al. Familial hypercholesterolaemia is underdiagnosed and undertreated in the general population: guidance for clinicians to prevent coronary heart disease: consensus statement of the European Atherosclerosis Society. Eur Heart J. 2013;34(45):3478-90a. doi:10.1093/eurheartj/eht273
- Komuro I, Kato H, Nakagawa T, et al. The longest-lived patient with homozygous familial hypercholesterolemia secondary to a defect in internalization of the LDL receptor. Am J Med Sci. 1987;294(5):341-345. doi:10.1097/00000441-198711000-00008
- Beheshti SO, Madsen CM, Varbo A, Nordestgaard BG. Worldwide Prevalence of Familial Hypercholesterolemia: Meta-Analyses of 11 Million Subjects. J Am Coll Cardiol. 2020;75(20):2553-2566. doi:10.1016/j.jacc.2020.03.057
- Futema M, Taylor-Beadling A, Williams M, Humphries SE. Genetic testing for familial hypercholesterolemia-past, present, and future. J Lipid Res. 2021;62:100139. doi:10.1016/j.jlr.2021.100139
- Vrablik M, Tichý L, Freiberger T, Blaha V, Satny M, Hubacek JA. Genetics of Familial Hypercholesterolemia: New Insights. Front Genet. 2020;11:574474. Published 2020 Oct 7. doi:10.3389/fgene.2020.574474
- Di Taranto MD, Giacobbe C, Fortunato G. Familial hypercholesterolemia: A complex genetic disease with variable phenotypes. Eur J Med Genet. 2020;63(4):103831. doi:10.1016/j.ejmg.2019.103831
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Bilheimer DW, Stone NJ, Grundy SM. Metabolic studies in familial hypercholesterolemia. Evidence for a gene-dosage effect in vivo. J Clin Invest. 1979;64(2):524-533. doi:10.1172/JCI109490
- Stein EA, Gipe D, Bergeron J, et al. Effect of a monoclonal antibody to PCSK9, REGN727/SAR236553, to reduce low-density lipoprotein cholesterol in patients with heterozygous familial hypercholesterolaemia on stable statin dose with or without ezetimibe therapy: a phase 2 randomised controlled trial. Lancet. 2012;380(9836):29-36. doi:10.1016/S0140-6736(12)60771-5
- Blom DJ, Averna MR, Meagher EA, et al. Long-Term Efficacy and Safety of the Microsomal Triglyceride Transfer Protein Inhibitor Lomitapide in Patients With Homozygous Familial Hypercholesterolemia. Circulation. 2017;136(3):332-335. doi:10.1161/CIRCULATIONAHA.117.028208

