纯合子型家族性高胆固醇血症早期死亡的临床轨迹与病理生理驱动因素
一份全面的研究分析
循证心血管研究
概述与定义
纯合子家族性高胆固醇血症 (HoFH)代表了遗传性脂质代谢障碍中最具灾难性和表型最极端的表现。这是一种超罕见的遗传性疾病,其特征是肝脏几乎完全丧失清除低密度 脂蛋白 (低密度脂蛋白) 来自体循环的颗粒,导致血浆 胆固醇 自出生起就显著升高的水平。.[1]
历史上,纯合子家族性高胆固醇血症(HoFH)由经典的临床三联征定义:未治疗的 低密度脂蛋白胆固醇 (LDL-C) 浓度超过 500 mg/dL (13 mmol/L),存在 特征性的 皮肤和肌腱 黄瘤 出现在生命的前十年内,且有证据表明 杂合子型家族性高胆固醇血症 在双亲中。.[1]
过去十年中,对该疾病的科学理解经历了重大的范式转变。基因分析揭示了比以往认识到的更广泛的表型谱,导致诸如欧洲等临床机构 动脉粥样硬化 学会(EAS)以完善诊断阈值。2023年EAS共识声明建议,对于任何未治疗的LDL-C水平高于400 mg/dL(约10 mmol/L)的个体,均应临床怀疑为HoFH,因为许多经基因确诊的双等位基因突变患者的血脂水平低于传统的500 mg/dL临界值。.[5] 这在儿科人群中尤其相关,由于饮食或生理生长,该人群的低密度脂蛋白胆固醇(LDL-C)水平可能较低,但仍然构成极端的心血管威胁。.[6]
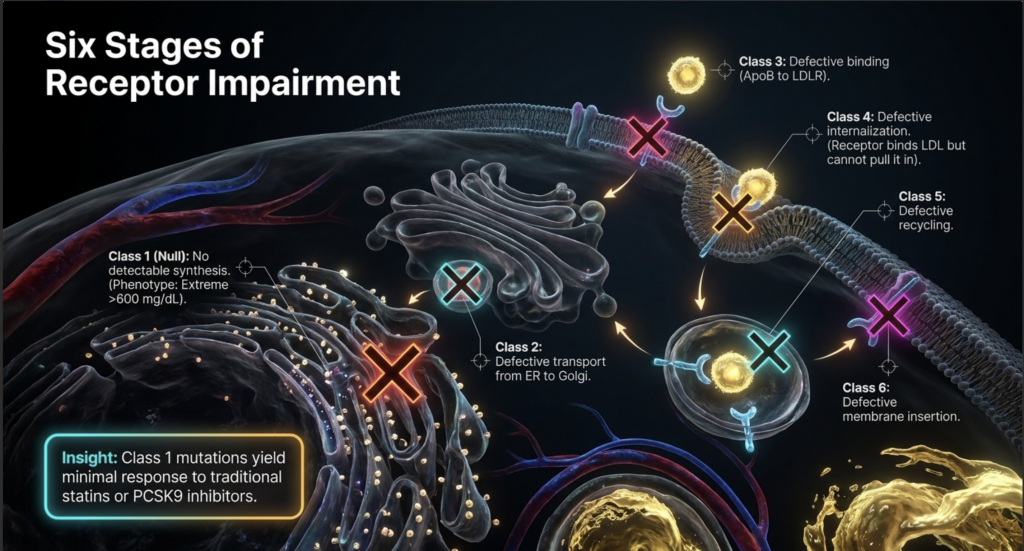
纯合子家族性高胆固醇血症(HoFH)的遗传结构主要特征是双等位基因突变位于 低密度脂蛋白受体 编码 低密度脂蛋白受体 负责富含胆固醇颗粒的肝脏摄取。.[8] 这些双等位基因状态可能是真正的纯合状态——涉及相同等位基因的遗传 致病性变异 来自双亲——或 复合杂合子, ,涉及同一基因中的两个不同突变。.[8] 除 LDLR 外,更罕见的纯合子家族性高胆固醇血症(HoFH)是由以下基因的致病性变异引起的: 载脂蛋白 B (载脂蛋白B) 基因,这削弱了 LDL 颗粒与其受体结合的能力,以及功能获得性突变发生在 前蛋白转化酶 枯草杆菌蛋白酶/Kexin 9型(PCSK9) 基因,该基因可加速细胞内 LDL 受体的降解。.[10] 此外,该疾病的一种常染色体隐性遗传形式(ARH)是由 LDLRAP1 基因的双等位基因功能缺失变异引起的。.[8]
纯合子家族性高胆固醇血症(HoFH)的患病率传统上估计为每1,000,000人中有1人,但当代的流行病学数据和登记研究结果表明,其发病率更高,约为每160,000人中有1人至每300,000人中有1人。.[1,6] 在具有始祖效应的特定群体中——例如法裔加拿大人、黎巴嫩基督徒、南非阿非利卡人以及某些德系犹太人社群——其患病率可能会显著升高。.[16]
鉴别诊断至关重要。. 植物固醇血症, 由ABCG5/ABCG8基因双等位基因变异引起,表现为低密度脂蛋白胆固醇(LDL-C)极度升高和早发性黄色瘤,但对饮食调整反应极佳,并且 依折麦布. 。 溶酶体酸性脂肪酶缺乏症 (LAL-D) 也会导致 严重高胆固醇血症 并且会导致早发性动脉粥样硬化,但可以通过酶替代疗法进行控制。脑腱性黄色瘤病(CTX)可能表现出类似于纯合子家族性高胆固醇血症(HoFH)的黄色瘤,尽管其胆固醇水平通常正常或轻度升高。.[1]
早期极端风险的机制
HoFH极端的的心血管风险是由胆固醇在动脉壁内的持续蓄积(自子宫内开始)驱动的。量化这种风险的核心概念是“累积胆固醇负荷”,其定义为动脉所遭受的低密度脂蛋白胆固醇(LDL-C)的总质量 内膜 随着时间的推移,已经暴露出来。.[19]
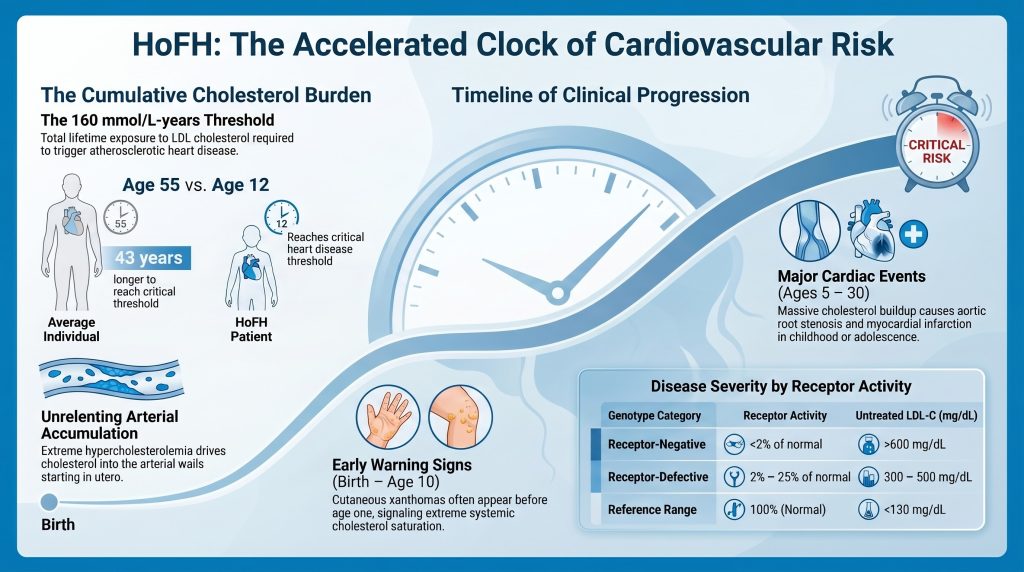
累积负担表现在 mmol/L·年. 临床证据表明,临床动脉粥样硬化的发作 心血管疾病 普通人群中的动脉粥样硬化性心血管疾病(ASCVD)对应于约 125 mmol/L-年的累积阈值(约 4,800 mg/dL-年)。.[62,63], ,而第一个阈值 心肌梗死 约为 160 mmol/L-年(约 6,000 mg/dL-年)。血脂正常的个体通常在 55 岁左右达到 160 mmol/L-年的负荷。相比之下,未经治疗的纯合子家族性高胆固醇血症(HoFH)患者,其 LDL-C 约为 500 mg/dL(约 13 mmol/L),在 12 岁左右就会达到这一相同的阈值,这解释了为什么具有最严重无功能受体突变的儿童经常会经历心肌梗死或 心脏性猝死 10岁之前。.[19,63]
儿童纯合子家族性高胆固醇血症的血管病理学
纯合子家族性高胆固醇血症(HoFH)患儿动脉粥样硬化的病理生理学涉及从内皮细胞激活到晚期病变的快速进展 斑块 形成。在极端 高胆固醇血症, ,LDL颗粒穿透动脉内膜,在那里被氧化并被吞噬 巨噬细胞 形成 泡沫细胞.[24] 在普通人群中,这个过程需要几十年才能从 脂肪纹 形成阻塞性斑块。在纯合子家族性高胆固醇血症(HoFH)中,脂蛋白涌入动脉壁的通量极高,以至于这些脂肪条纹在生命头几年内就会演变成复杂、富含脂质且具有高度炎症性的斑块。.[19]
纯合子家族性高胆固醇血症相关血管疾病的一个显著特征是其解剖学上的好发部位为 主动脉根部 以及冠状动脉开口。.[27] 这些富含胆固醇的特性 病变 经常导致 室上性主动脉狭窄. 不同于退行性瓣膜 钙化 常见于老年人群,纯合子家族性高胆固醇血症(HoFH)中的主动脉瓣上狭窄(SVAS)的特征是主动脉壁和瓣叶被黄色瘤组织大量浸润。.[20,21] 此外,冠状动脉开口处的斑块沉积可导致突然的完全闭塞 闭塞 即使在尚未出现弥漫性病变的儿童中 冠状动脉疾病.[27]
次要风险调节因子的作用
除了主要的 LDL-C 升高外,许多 HoFH 患者的以下指标也显著升高: 脂蛋白(a) [Lp(a)]。Lp(a) 是一种类似于低密度脂蛋白(LDL)的颗粒,带有一个附加的载脂蛋白(a)部分,具有促血栓和促炎特性。由于 Lp(a) 主要通过 LDL 受体清除,因此 HoFH 患者的 Lp(a) 水平通常是普通人群的两倍。.[2] 高 Lp(a) 的存在如同一个风险乘数,进一步加速动脉粥样硬化并增加以下风险: 斑块破裂 或 血栓形成 在很小的时候。.[11]
4岁之前皮肤黄色瘤的发展与儿童期风险的显着增加相关 冠心病 以及早期死亡。.[20] 这些沉积物不仅仅是表面现象;它们代表了血管系统再也无法控制的胆固醇系统性外溢。.[2]
脂质异常的程度
HoFH中高胆固醇血症的严重程度在临床医学中是空前绝后的。未经治疗 总胆固醇 水平通常在 460 至 1,160 mg/dL(12–30 mmol/L)之间,在大多数基因确诊的病例中,LDL-C 水平持续超过 400 mg/dL(10 mmol/L)。.[4,5] 在极端情况下,特别是对于具有零受体突变的个体,LDL-C水平可达到1000 mg/dL(26 mmol/L)以上,并且由于脂蛋白的极高浓度,血液可能会呈现出视觉上明显的浑浊外观。.[2]
载脂蛋白B与颗粒指标
载脂蛋白B(ApoB)是主要的结构 蛋白质 在所有致动脉粥样硬化的脂蛋白中,包括 极低密度脂蛋白, IDL, ,Lp(a) 和 LDL。由于每个颗粒恰好含有一个 ApoB 分子,其测量值可直接反映总数量 致动脉粥样硬化颗粒 在流通中。.[35] 成人的载脂蛋白B(ApoB)正常参考范围低于130毫克/分升,美国人群的中位数约为93毫克/分升。在纯合子家族性高胆固醇血症(HoFH)患者中,ApoB水平通常比该参考范围高出四到六倍。.[35]
HoFH中ApoB的病理生理学由两个因素决定:过度生成和严重受损的清除。功能性LDL受体的缺乏导致LDL颗粒在血液中的停留时间延长——约为5至6天,而正常情况为2.5天。.[70] 这种延长的循环时间导致颗粒受到越来越多的修饰。虽然模式B(小型致密LDL)通常更具致动脉粥样硬化性,因为它更容易穿透动脉壁,但在纯合子家族性高胆固醇血症(HoFH)中,即使是更大体积的LDL颗粒其压倒性的质量也会驱动持续的通量进入内皮下空间。.[39]
基因型的血脂谱比较
脂质异常的严重程度与低密度脂蛋白受体(LDLR)的功能状态密切相关。患者可分为受体阴性(LDLR活性低于正常值的2%)或受体缺陷型(LDLR活性为正常值的2%至25%)。.[1,56]
| 参数 | 受体阴性纯合子家族性高胆固醇血症 | 受体缺陷型纯合子家族性高胆固醇血症 | 参考范围 |
| 未治疗的低密度脂蛋白胆固醇 | >600 mg/dL (>15.5 mmol/L) | 300–500 mg/dL (7.8–12.9 mmol/L) | <130 mg/dL (<3.4 mmol/L) |
| 未治疗的载脂蛋白B | >400 mg/dL(约为正常的 4–6 倍) | 200–400 mg/dL(约为正常的 2–4 倍) | <130 mg/dL |
| 未治疗的脂蛋白(a) | 经常显著升高 | 升高 | <30 mg/dL |
| LDLR 活性 | <2% 正常值 | 2%–25%(正常) | 100%(标准型) |
| 回复至 他汀类药物 | 微小(~14% 低密度脂蛋白胆固醇降低) | 中等(低密度脂蛋白胆固醇降低约23%) | 高(40–55% 还原) |
表1. 血脂检查 按 LDLR 基因型比较。来源:1,3,41,71]
一项关于 CASCADE FH 登记系统 在美国进行的表明,作为儿童入组的患者未治疗的 LDL-C 水平显著高于作为成人入组的患者(中位数为 776 mg/dL,IQR 704–892 对比 中位数为 533 mg/dL,IQR 467–702;p=0.001)。.[31] 这种差异可能反映了一种生存偏倚,即那些血脂升高最为极端的儿童由于出现了明显的症状(如黄色瘤或早期)而被早期诊断 心脏事件—而那些症状较轻的患者可能直到成年才被确诊。.[23]
低密度脂蛋白胆固醇与载脂蛋白B的比值及不一致性
LDL-C与ApoB的比值是LDL颗粒大小和胆固醇含量的替代指标。低于1.2的比值(以mg/dL:mg/dL表示)表明占主导地位的是小而密的LDL颗粒,这些颗粒极易被氧化,且更容易被困在动脉蛋白聚糖中。.[38] 然而,在真正的纯合子家族性高胆固醇血症(HoFH)中,LDL-C和ApoB通常都一致升高,这意味着极端的风险主要是由胆固醇总量和颗粒数量的绝对规模驱动的,而不仅仅是颗粒大小的改变。.[18]
临床严重程度与自然史(未治疗)
未治疗的HoFH的自然病程以迅速进展的动脉粥样硬化和极度缩短的寿命为特征。如果没有干预,历史数据显示平均死亡年龄约为18岁,有些儿童甚至早在5岁时就死于心肌梗死。.[17,31]
临床表现的演变
最初的临床表现通常是皮肤病学方面的。皮肤黄色瘤通常在生 1 年内出现,表现为质软、黄色的结节样皮损,常见于肘部、膝部和臀部等易受摩擦的部位。.[8] 肌腱黄瘤表现为跟腱和手部伸肌腱的增厚。.[8]
随着胆固醇负荷的增加,血管和瓣膜表现随之出现。角膜弓和黄色瘤在10岁之前经常被观察到。.[15] 到第二个十年,大多数未接受治疗的患者已经发展为有症状的冠状动脉疾病 动脉 疾病和/或主动脉根部疾病。.[2]
历史案例证据
1889年,G·莱岑(G. Lehzen)和K·克瑙斯(K. Knauss)描述了两姐妹的病例,现在被认为很可能是文献记载中最早的纯合子家族性高胆固醇血症(HoFH)病例。.[28] 11岁的妹妹从3岁起出现多发性黄色斑块和结节。到11岁时,她的手部出现“鸡蛋大”的肿瘤,跟腱处有巨大的黄色瘤。临床检查显示长而响亮的吹风样收缩期杂音,并在一次手术后不久死亡。.[28]
尸检结果记录:
- 主动脉: 含有脂肪组织增厚及硬化斑块。.
- 主动脉瓣由于大量内膜改变而导致的狭窄。.
- 颈动脉左侧颈动脉几乎完全闭塞。.
- 冠状动脉两者均显示多发斑块,左侧受累严重。.[28]
基于登记注册系统的前瞻性/回顾性自然史观察
来自非高收入国家(这些国家的先进疗法可及性有限)当代登记系统的数据,反映了这一历史规律。在一项针对38个国家的751名纯合子家族性高胆固醇血症(HoFH)患者的研究中,非高收入地区的患者经历了他们的第一次 主要不良心血管事件 比高收入国家早了十年(中位年龄为24岁对35岁)。.[47]
| 临床特征 | 典型发病年龄(未治疗) | 病理意义 |
| 皮肤黄色瘤 | <1年 | 极端系统饱和的标志 |
| 角膜弓 | <10年 | 脂质外溢的早期指标 |
| 肌腱黄色瘤 | 5–15年 | 累积性组织沉积 |
| 主动脉根部 狭窄 | 5–20年 | 非缺血性心脏性死亡的主要原因 |
| 心肌梗死 | 5–30年 | 开口性或弥漫性冠心病的结果 |
| 心脏性猝死 | 可变的;可发生于儿童期 | 致死性心律失常或完全性开口闭塞 |
表 2. 未接受治疗的 HoFH 的临床进展。来源:[2,19,47]
为什么有些患者能存活更久
尽管该疾病病情严重,但不同个体之间的生存率存在显着差异。一些患者死于 心脏骤停 在儿童早期,而其他人即使携带相同的基因突变,也能活到50多或60多岁。这种异质性是由残余受体活性、基因修饰因子以及干预治疗的时机之间复杂的相互作用所驱动的。.[1]
残余LDLR活性与突变类型
临床预后的最强预测指标是LDL受体的残余活性。受体阴性个体(null/null;<2%活性)表现出最高的LDL-C水平、对传统药物反应最差,且动脉粥样硬化性心血管疾病(ASCVD)的发病时间最早。.[3,56] 受体缺陷型患者(2%–25%活性)的LDL-C水平通常比受体阴性患者低约18%,且对受体的药理学上调反应更为强烈。.[41] 这种基因剂量效应可以将心血管事件的发作推迟十年甚至更久。.[6]
保护性基因修饰剂
PCSK9 功能 缺失(LOF)
PCSK9 是一种与 LDL 受体结合并将其靶向溶酶体降解的蛋白质。共同遗传有 PCSK9 功能丧失变异的个体具有天然较低的循环 PCSK9 水平,从而导致肝细胞表面的 LDL 受体密度更高。.[13] 人群研究表明,PCSK9功能缺失(LOF)变异与低密度脂蛋白胆固醇(LDL-C)水平降低约28%以及冠心病(CHD)风险降低高达88%相关。.[69] 在HoFH的背景下,PCSK9功能丧失(LOF)变异可以显著抵消致病性LDLR变异的影响,从而导致比预期轻得多的临床表型。.[14]
ANGPTL3 功能缺失
血管生成素样蛋白3 (血管生成素样蛋白3) 抑制 脂蛋白脂肪酶 和内皮脂肪酶。ANGPTL3 中的功能丧失 (LOF) 变异会导致更低水平的 LDL、VLDL 和 高密度脂蛋白 通过很大程度上不依赖于 LDL 受体的机制。.[9] 由于该途径不依赖于LDLR,因此即使在受体阴性的纯合子家族性高胆固醇血症(HoFH)患者中,它也能起到强效的修饰作用。.[9]
载脂蛋白B截短
部分患者携带有导致低密度脂蛋白颗粒生成减少的 APOB 基因低β脂蛋白血症变异。如果携带 LDLR 基因突变的患者同时携带其中一种变异,其肝脏产生的致动脉粥样硬化载体就会减少,从而限制了可达到的低密度脂蛋白胆固醇(LDL-C)水平的上限。.[54]
治疗时代与干预阈值
在20世纪80年代之前,治疗仅限于低脂饮食和早期 胆汁酸 螯合剂,在很大程度上是无效的。.[17] 他汀类药物的引入,以及后来的 低密度脂蛋白血浆置换术, ,开始将HoFH患者的预期寿命延长至20多岁和30多岁。.[17]
以受体非依赖性疗法为特征的现代时期,从根本上改变了预后。. 洛米塔皮德 (一种可减少VLDL/LDL合成的MTP抑制剂)可使LDL-C降低约50%,且与受体基因型无关。.[55,72] 依维单抗 (一种ANGPTL3抑制剂)即使在受体缺失的患者中,也能使低密度脂蛋白胆固醇(LDL-C)降低43–53%。.[32] 如果从儿童时期早期开始使用这些药物的组合,可以使许多患者的累计胆固醇负担在更长时间内保持在临界阈值以下。.[19]
纯合子家族性高胆固醇血症(HoFH)的最长寿病例
虽然历史上平均寿命不到20岁,但当代文献现在记录到幸存者活到了50多岁、60多岁甚至更久。.
57年前的东京案例 (Komuro et al., 1987)
最早报告的长期存活病例之一是1987年描述的一名57岁日本男性。.[64] 该患者为LDL受体内化缺陷(IV类突变)纯合子,这意味着受体可以结合LDL但无法将其拉入细胞内。他的LDL-C为461 mg/dL——低于典型的受体阴性患者,这使他在生命的大部分时间里缺乏现代他汀类药物的情况下仍能活到近六十岁。.[64]
59年前的捷克案例(Novák 等人,2025年)
一项2025年的研究报告了若干名非典型的捷克纯合子家族性高胆固醇血症(HoFH)患者,其中包括一名59岁的男性,他是p.Phe114Ile和p.Gly592Glu LDLR变异的复合杂合子。.[49] 该患者直到41岁才被诊断出患有纯合子家族性高胆固醇血症(HoFH)。尽管他在57岁时最终需要接受冠状动脉旁路移植术,并伴有显著的颈动脉狭窄,但鉴于其基因构成,他的生存情况非常特殊。他特有的复合杂合子组合显然赋予了足够的残留低密度脂蛋白受体(LDLR)活性,尽管几十年来低密度脂蛋白胆固醇(LDL-C)极度升高,仍避免了儿童期死亡。.[49]
72岁杂合子家族性高胆固醇血症(FH)病例(Johnson 等,2018)
一个具有启示性的病例涉及一名 72 岁男性,他携带致病性 LDLR 变异 (p.Val827Ile),其一生中未经治疗的 LDL-C 水平一直维持在 487 mg/dL 左右。.[37] 尽管海拔极高且终生未接受治疗,但他仍拥有阿加特森(Agatston) 钙化积分 多次扫描结果均为0——表明完全不存在冠状动脉钙化。他的存活归因于异常高的 HDL-C(约 68 mg/dL)和 A 型 LDL(大而轻的颗粒),它们不易被氧化和在动脉中滞留。.[37] 编者按: 根据主发表文献,该患者已被确诊为杂合子家族性高胆固醇血症(FH),而非纯合子家族性高胆固醇血症(HoFH)。.[37] 此处引用的病例是一个极端的FH表型,说明了HDL-C和LDL颗粒大小的保护作用。.
当代儿科医学的成就
注册数据显示,在2岁时确诊并开始接受积极治疗(包括肝移植或血浆置换)的儿童,在成年时其动脉粥样硬化负荷极低。.[23] 个案报告记录了从青少年到30多岁接受每周血浆置换和低密度脂蛋白(LDL)血浆成分置换治疗的患者,他们维持了很高的生活质量,这说明机械清除胆固醇可以有效替代缺失的肝脏受体。.[59]
总结诊断与临床表格
表 3:纯合子家族性高胆固醇血症(HoFH)诊断的精细临床和基因标准
| 分类 | 诊断阈值 / 特征 | 基本原理 |
| 未治疗的低密度脂蛋白胆固醇 | >400 mg/dL (>10 mmol/L) | 由 2023 年 EAS 提出以涵盖更广泛的范围 |
| 已治疗的低密度脂蛋白胆固醇 | >300 mg/dL (>8 mmol/L),已服用他汀类药物 + 依折麦布 | 历史阈值;基线未知时使用 |
| 遗传标准 | 双等位基因变异(LDLR、APOB、PCSK9、LDLRAP1) | 确认的金标准 |
| 体格检查 | 10岁前黄色瘤;角膜弓 | 极度累积负荷的特征性表现 |
| 家族史 | 双亲均患有杂合子型家族性高胆固醇血症 | 符合常染色体共显性遗传模式 |
| 非遗传拟态 | 植物固醇血症;LAL-D(溶酶体酸性脂肪酶缺乏症);CTX(脑腱性黄色瘤病) | 必须排除以确保适当的治疗 |
表 4:HoFH 中 LDLR 突变的功能分类
| 班级 | 缺陷机制 | 表型严重程度 | 治疗意义 |
| 1班 | 无可检测合成(零) | 极度 (>600 mg/dL) | 对他汀类药物/PCSK9抑制剂无反应 |
| 二班 | 有缺陷的转运(内质网至高尔基体) | 严重 | 最小药物反应 |
| 3类 | 结合缺陷(ApoB 与 LDLR) | 变量 | 可对 PCSK9 抑制剂产生反应 |
| 第四类 | 内化缺陷 | 中度至重度 | 可能存在残余清除 |
| 第五类 | 有缺陷的回收 | 适度 | 常对外源性药物上调产生反应 |
| 六年级 | 膜插入缺陷 | 变量 | 取决于插入密度 |
[3]
表 5:儿童与成人 HoFH — CASCADE FH 登记研究 (Cuchel 等人,2023 年)
| 指标 | 儿童 (n=16) 中位数 (四分位距) | 成年人 (n=51) 中位数 (IQR) |
| 诊断年龄(岁) | 2.5 (1–6) | 23 (13–34) |
| 未治疗的 LDL-C (mg/dL) | 776 (704–892) | 533 (467–702) |
| 入组时ASCVD | 43.8% | 78.4% |
| 入组时主动脉瓣狭窄 | 18.8% | 25.5% |
| 冠状动脉旁路移植术(任何) | 12.5% | 41.2% |
[31]
证据质量与不确定性
科学界对纯合子家族性高胆固醇血症(HoFH)的认识已经从描述性病例研究发展到全面的国际登记研究,但仍有几个关键的不确定领域。.
现有证据的局限性
HoFH的罕见性使得大规模, 随机对照试验 (随机对照试验)极其困难。关于长期生存率和治疗疗效的大部分证据来自回顾性注册研究(如 CASCADE FH 或全球 HoFH 研究)或开放标签的 2 期和 3 期试验。.[17] 虽然注册登记研究提供了宝贵的真实世界数据,但它们存在选择偏差——病情更重或能够获得专科护理的患者更有可能被纳入研究。.[1]
一个重大的不确定性在于,约20–40%%的临床诊断为家族性高胆固醇血症(HoFH)的患者,其遗传病因尚不明确。.[7,66] 这表明要么存在未被识别的FH基因,要么多基因机制(许多微效变异的积累)可以模仿单基因HoFH的严重程度。这些基因检测阴性患者的临床管理仍然是一个挑战。.[67,68]
儿科管理中的差距
虽然目前的指南建议对儿童进行普遍的血脂筛查,但在幼儿中开始使用先进疗法(如依那库单抗或洛美他派)的最佳年龄仍在研究中。.[1] 这些药物对发育中儿童的长期安全性是一个令人担忧的问题,然而,等待更多数据的风险则是发生不可逆的主动脉根部病变。.[27]
此外,累积胆固醇负荷(以mmol/L-年表示)的阈值假说是一个极妙的模型,但尚未经过前瞻性验证以确立其为不可逆转的最终界限。.[19] 关于降低低密度脂蛋白胆固醇(LDL-C)究竟是能够使现有的儿童斑块消退,还是仅仅能阻止新斑块的形成,目前尚存争议。.[25]
未来方向
HoFH 研究的未来在于基因疗法和碱基编辑。旨在直接改变肝脏中 LDLR 或 PCSK9 基因的药物——包括体内(in vivo) CRISPR碱基编辑—目前正处于临床前和早期阶段 临床试验.[52,53] 这些一次性疗法从理论上讲可以消除对终身输液和每日服药的需求,但这些方法的长期基因组稳定性和安全性仍然是未来十年中的主要不确定因素。.[52,53]
结论
HoFH是一种危及生命的紧急情况,通常在生命的前几年内显现。脂质异常的程度如此之大,以至于它克服了标准的生物修复机制,需要采用多靶点、不依赖受体的治疗方法。生存的差异由基因缺陷的具体性质和保护性修饰因子的存在所驱动,但决定生死最重要的因素仍然是诊断的时机以及在生命的前十年中所达到的低密度脂蛋白胆固醇(LDL-C)降低强度。.[1,19,31]
参考文献
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Rahman A, Ahmed MU, Islam AK, Karim A, Sarker SA. A young male with familial hypercholesterolemia. J Saudi Heart Assoc. 2012;24(4):261-264. doi:10.1016/j.jsha.2012.06.264
- Suryawanshi YN, Warbhe RA. Familial Hypercholesterolemia: A Literature Review of the Pathophysiology and Current and Novel Treatments. Cureus. 2023;15(11):e49121. Published 2023 Nov 20. doi:10.7759/cureus.49121
- Ziajka PE. Management of patients with homozygous familial hypercholesterolemia. Am J Manag Care. 2013;19(13 Suppl):.
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Sjouke B, Kusters DM, Kindt I, et al. Homozygous autosomal dominant hypercholesterolaemia in the Netherlands: prevalence, genotype-phenotype relationship, and clinical outcome. Eur Heart J. 2015;36(9):560-565. doi:10.1093/eurheartj/ehu058
- Sturm AC, Knowles JW, Gidding SS, et al. Clinical Genetic Testing for Familial Hypercholesterolemia: JACC Scientific Expert Panel. J Am Coll Cardiol. 2018;72(6):662-680. doi:10.1016/j.jacc.2018.05.044
- Marais AD. Familial hypercholesterolaemia. Clin Biochem Rev. 2004;25(1):49-68.
- van den Bosch SE, Corpeleijn WE, Hutten BA, Wiegman A. How Genetic Variants in Children with Familial Hypercholesterolemia Not Only Guide Detection, but Also Treatment. Genes (Basel). 2023;14(3):669. Published 2023 Mar 7. doi:10.3390/genes14030669
- Zhao L, Gao Y, Liu G, et al. Zhonghua Xin Xue Guan Bing Za Zhi. 2022;50(6):585-590. doi:10.3760/cma.j.cn112148-20210715-00591
- Warden BA, Fazio S, Shapiro MD. Familial Hypercholesterolemia: Genes and Beyond. In: Feingold KR, Adler RA, Ahmed SF, et al., eds. Endotext. South Dartmouth (MA): MDText.com, Inc.; September 23, 2024.
- Razman AZ, Chua YA, Mohd Kasim NA, et al. Genetic Spectrum of Familial Hypercholesterolaemia in the Malaysian Community: Identification of Pathogenic Gene Variants Using Targeted Next-Generation Sequencing. Int J Mol Sci. 2022;23(23):14971. Published 2022 Nov 29. doi:10.3390/ijms232314971
- Saavedra YG, Dufour R, Davignon J, Baass A. PCSK9 R46L, lower LDL, and cardiovascular disease risk in familial hypercholesterolemia: a cross-sectional cohort study. Arterioscler Thromb Vasc Biol. 2014;34(12):2700-2705. doi:10.1161/ATVBAHA.114.304406
- Bayona A, Arrieta F, Rodríguez-Jiménez C, et al. Loss-of-function mutation of PCSK9 as a protective factor in the clinical expression of familial hypercholesterolemia: A case report. Medicine (Baltimore). 2020;99(34):e21754. doi:10.1097/MD.0000000000021754
- Gidding SS, Champagne MA, de Ferranti SD, et al. The Agenda for Familial Hypercholesterolemia: A Scientific Statement From the American Heart Association. Circulation. 2015;132(22):2167-2192. doi:10.1161/CIR.0000000000000297
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Raal FJ, Pilcher GJ, Panz VR, et al. Reduction in mortality in subjects with homozygous familial hypercholesterolemia associated with advances in lipid-lowering therapy. Circulation. 2011;124(20):2202-2207. doi:10.1161/CIRCULATIONAHA.111.042523
- Goldberg AC, Hopkins PN, Toth PP, et al. Familial hypercholesterolemia: screening, diagnosis and management of pediatric and adult patients: clinical guidance from the National Lipid Association Expert Panel on Familial Hypercholesterolemia. J Clin Lipidol. 2011;5(3 Suppl):S1-S8. doi:10.1016/j.jacl.2011.04.003
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Bélanger AM, Akioyamen LE, Ruel I, Hales L, Genest J. Aortic stenosis in homozygous familial hypercholesterolaemia: a paradigm shift over a century. Eur Heart J. 2022;43(34):3227-3239. doi:10.1093/eurheartj/ehac339
- Rocha VZ, Santos RD. Past, Present, and Future of Familial Hypercholesterolemia Management. Methodist Debakey Cardiovasc J. 2021;17(4):28-35. Published 2021 Sep 24. doi:10.14797/mdcvj.887
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Family Heart Foundation, “Family Heart Foundation study shows some children with HoFH miss out on decades of life-saving treatment,” EurekAlert!, 2022. [Press release; cited for registry context only.]
- Hong YM. Atherosclerotic cardiovascular disease beginning in childhood. Korean Circ J. 2010;40(1):1-9. doi:10.4070/kcj.2010.40.1.1
- Tousoulis D, Kampoli AM, Papageorgiou N, et al. Pathophysiology of atherosclerosis: the role of inflammation. Curr Pharm Des. 2011;17(37):4089-4110. doi:10.2174/138161211798764843
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Ballantyne CM, Gellis L, Tardif JC, et al. Efficacy and Safety of Oral PCSK9 Inhibitor Enlicitide in Adults With Heterozygous Familial Hypercholesterolemia: A Randomized Clinical Trial. JAMA. 2026;335(2):129-139. doi:10.1001/jama.2025.20620
- Maldar SB, Pinto CJ. Homozygous familial hypercholesterolaemia in a patient presenting with hypertensive encephalopathy. BMJ Case Rep. 2022;15(10):e250265. Published 2022 Oct 31. doi:10.1136/bcr-2022-250265
- Suresh Kumar G, Mathbout MF, Fahsah I, Ghafghazi S. Case of homozygous familial hypercholesterolaemia with premature coronary artery disease. BMJ Case Rep. 2021;14(5):e242114. Published 2021 May 19. doi:10.1136/bcr-2021-242114
- Cuchel M, Lee PC, Hudgins LC, et al. Contemporary Homozygous Familial Hypercholesterolemia in the United States: Insights From the CASCADE FH Registry. J Am Heart Assoc. 2023;12(9):e029175. doi:10.1161/JAHA.122.029175
- Raal FJ, Rosenson RS, Reeskamp LF, et al. Evinacumab for Homozygous Familial Hypercholesterolemia. N Engl J Med. 2020;383(8):711-720. doi:10.1056/NEJMoa2004215
- Palacio CH, Harring TR, Nguyen NT, Goss JA, O’Mahony CA. Homozygous familial hypercholesterolemia: case series and review of the literature. Case Rep Transplant. 2011;2011:154908. doi:10.1155/2011/154908
- Raal FJ, Santos RD. Homozygous familial hypercholesterolemia: current perspectives on diagnosis and treatment. Atherosclerosis. 2012;223(2):262-268. doi:10.1016/j.atherosclerosis.2012.02.019
- Contois JH, McConnell JP, Sethi AA, et al. Apolipoprotein B and cardiovascular disease risk: position statement from the AACC Lipoproteins and Vascular Diseases Division Working Group on Best Practices. Clin Chem. 2009;55(3):407-419. doi:10.1373/clinchem.2008.118356
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Johnson KW, Dudley JT, Bobe JR. A 72-Year-Old Patient with Longstanding, Untreated Familial Hypercholesterolemia but no Coronary Artery Calcification: A Case Report. Cureus. 2018;10(4):e2452. Published 2018 Apr 9. doi:10.7759/cureus.2452
- Nordestgaard BG, Langsted A, Mora S, et al. Fasting is not routinely required for determination of a lipid profile: clinical and laboratory implications including flagging at desirable concentration cut-points-a joint consensus statement from the European Atherosclerosis Society and European Federation of Clinical Chemistry and Laboratory Medicine. Eur Heart J. 2016;37(25):1944-1958. doi:10.1093/eurheartj/ehw152
- Pencina KM, Pencina MJ, Lawler PR, et al. Interplay of Atherogenic Particle Number and Particle Size and the Risk of Coronary Heart Disease. Clin Chem. 2023;69(1):48-55. doi:10.1093/clinchem/hvac172
- Drouin-Chartier JP, Tremblay AJ, Bergeron J, Lamarche B, Couture P. The Low-Density Lipoprotein Receptor Genotype Is a Significant Determinant of the Rebound in Low-Density Lipoprotein Cholesterol Concentration After Lipoprotein Apheresis Among Patients With Homozygous Familial Hypercholesterolemia. Circulation. 2017;136(9):880-882. doi:10.1161/CIRCULATIONAHA.117.029435
- Bertolini S, Cantafora A, Averna M, et al. Clinical expression of familial hypercholesterolemia in clusters of mutations of the LDL receptor gene that cause a receptor-defective or receptor-negative phenotype. Arterioscler Thromb Vasc Biol. 2000;20(9):E41-E52. doi:10.1161/01.atv.20.9.e41
- Jayaram S, Meera S, Kadi S, Sreenivasa N. An Interesting Case of Familial Homozygous Hypercholesterolemia-A Brief Review. Indian J Clin Biochem. 2012;27(3):309-313. doi:10.1007/s12291-011-0165-8
- Bensabbahia D, El Achiwi M, Atrassi M, Abkari A, Widad G. Homozygous Familial Hypercholesterolemia in a Seven-Year-Old: A Case Study Highlighting the Importance of Early Diagnosis. Cureus. 2025;17(6):e86219. Published 2025 Jun 17. doi:10.7759/cureus.86219
- Mainieri F, Tagi VM, Chiarelli F. Recent Advances on Familial Hypercholesterolemia in Children and Adolescents. Biomedicines. 2022;10(5):1043. Published 2022 Apr 30. doi:10.3390/biomedicines10051043
- Grundy SM, Stone NJ; Guideline Writing Committee for the 2018 Cholesterol Guidelines. 2018 Cholesterol Clinical Practice Guidelines: Synopsis of the 2018 American Heart Association/American College of Cardiology/Multisociety Cholesterol Guideline. Ann Intern Med. 2019;170(11):779-783. doi:10.7326/M19-0365
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Tromp TR, Hartgers ML, Hovingh GK, et al. Worldwide experience of homozygous familial hypercholesterolaemia: retrospective cohort study. Lancet. 2022;399(10326):719-728. doi:10.1016/S0140-6736(21)02001-8
- Vladimirova-Kitova L, Kitov S, Ganev M, Chochkova-Bukova L. Case Report: Difficulties in the Treatment of a 12-Year-Old Patient With Homozygous Familial Hypercholesterolemia, Compound Heterozygous Form – 5 Years Follow-Up. Front Cardiovasc Med. 2021;8:743341. Published 2021 Oct 8. doi:10.3389/fcvm.2021.743341
- Zlatohlávek L, Becherová Beňová J, Foglarová T, Dudková T, Hubáček JA. Case Report: Beating the assumed prognosis: homozygous familial hypercholesterolemia with unexpected long survival. Front Cardiovasc Med. 2025;12:1643771. Published 2025 Oct 20. doi:10.3389/fcvm.2025.1643771
- Guo Q, Feng X, Zhou Y. PCSK9 Variants in Familial Hypercholesterolemia: A Comprehensive Synopsis. Front Genet. 2020;11:1020. Published 2020 Sep 23. doi:10.3389/fgene.2020.01020
- Bayona A, Arrieta F, Rodríguez-Jiménez C, et al. Loss-of-function mutation of PCSK9 as a protective factor in the clinical expression of familial hypercholesterolemia: A case report. Medicine (Baltimore). 2020;99(34):e21754. doi:10.1097/MD.0000000000021754
- Musunuru K, Chadwick AC, Mizoguchi T, et al. In vivo CRISPR base editing of PCSK9 durably lowers cholesterol in primates. Nature. 2021;593(7859):429-434. doi:10.1038/s41586-021-03534-y
- Lee RG, Mazzola AM, Braun MC, et al. Efficacy and Safety of an Investigational Single-Course CRISPR Base-Editing Therapy Targeting PCSK9 in Nonhuman Primate and Mouse Models. Circulation. 2023;147(3):242-253. doi:10.1161/CIRCULATIONAHA.122.062132
- Lacaze P, Riaz M, Sebra R, et al. Protective lipid-lowering variants in healthy older individuals without coronary heart disease. Open Heart. 2021;8(2):e001710. doi:10.1136/openhrt-2021-001710
- Cuchel M, Meagher EA, du Toit Theron H, et al. Efficacy and safety of a microsomal triglyceride transfer protein inhibitor in patients with homozygous familial hypercholesterolaemia: a single-arm, open-label, phase 3 study. Lancet. 2013;381(9860):40-46. doi:10.1016/S0140-6736(12)61731-0
- Norata GD, Tibolla G, Catapano AL. PCSK9 inhibition for the treatment of hypercholesterolemia: promises and emerging challenges. Vascul Pharmacol. 2014;62(2):103-111. doi:10.1016/j.vph.2014.05.011
- Bytyçi I, Henein MY, Bytyqi S, et al. PCSK9 and ANGPTL3 Inhibitors in Homozygous Familial Hypercholesterolemia: A Meta-analysis of Randomized Clinical Trials. Drugs. 2026;86(2):231-242. doi:10.1007/s40265-025-02272-z
- Banerjee P, Chan KC, Tarabocchia M, et al. Functional Analysis of LDLR (Low-Density Lipoprotein Receptor) Variants in Patient Lymphocytes to Assess the Effect of Evinacumab in Homozygous Familial Hypercholesterolemia Patients With a Spectrum of LDLR Activity. Arterioscler Thromb Vasc Biol. 2019;39(11):2248-2260. doi:10.1161/ATVBAHA.119.313051
- Alicezah MK, Razali R, Rahman T, et al. Homozygous familial hypercholesterolemia. Malays J Pathol. 2014;36(2):131-137.
- Harada-Shiba M, Ohtake A, Sugiyama D, et al. Guidelines for the Diagnosis and Treatment of Pediatric Familial Hypercholesterolemia 2022. J Atheroscler Thromb. 2023;30(5):531-557. doi:10.5551/jat.CR006
- Bélanger AM, Akioyamen L, Alothman L, Genest J. Evidence for improved survival with treatment of homozygous familial hypercholesterolemia. Curr Opin Lipidol. 2020;31(4):176-181. doi:10.1097/MOL.0000000000000686
- Ference BA, Graham I, Tokgozoglu L, Catapano AL. Impact of Lipids on Cardiovascular Health: JACC Health Promotion Series. J Am Coll Cardiol. 2018;72(10):1141-1156. doi:10.1016/j.jacc.2018.06.046
- Nordestgaard BG, Chapman MJ, Humphries SE, et al. Familial hypercholesterolaemia is underdiagnosed and undertreated in the general population: guidance for clinicians to prevent coronary heart disease: consensus statement of the European Atherosclerosis Society. Eur Heart J. 2013;34(45):3478-90a. doi:10.1093/eurheartj/eht273
- Komuro I, Kato H, Nakagawa T, et al. The longest-lived patient with homozygous familial hypercholesterolemia secondary to a defect in internalization of the LDL receptor. Am J Med Sci. 1987;294(5):341-345. doi:10.1097/00000441-198711000-00008
- Beheshti SO, Madsen CM, Varbo A, Nordestgaard BG. Worldwide Prevalence of Familial Hypercholesterolemia: Meta-Analyses of 11 Million Subjects. J Am Coll Cardiol. 2020;75(20):2553-2566. doi:10.1016/j.jacc.2020.03.057
- Futema M, Taylor-Beadling A, Williams M, Humphries SE. Genetic testing for familial hypercholesterolemia-past, present, and future. J Lipid Res. 2021;62:100139. doi:10.1016/j.jlr.2021.100139
- Vrablik M, Tichý L, Freiberger T, Blaha V, Satny M, Hubacek JA. Genetics of Familial Hypercholesterolemia: New Insights. Front Genet. 2020;11:574474. Published 2020 Oct 7. doi:10.3389/fgene.2020.574474
- Di Taranto MD, Giacobbe C, Fortunato G. Familial hypercholesterolemia: A complex genetic disease with variable phenotypes. Eur J Med Genet. 2020;63(4):103831. doi:10.1016/j.ejmg.2019.103831
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Bilheimer DW, Stone NJ, Grundy SM. Metabolic studies in familial hypercholesterolemia. Evidence for a gene-dosage effect in vivo. J Clin Invest. 1979;64(2):524-533. doi:10.1172/JCI109490
- Stein EA, Gipe D, Bergeron J, et al. Effect of a monoclonal antibody to PCSK9, REGN727/SAR236553, to reduce low-density lipoprotein cholesterol in patients with heterozygous familial hypercholesterolaemia on stable statin dose with or without ezetimibe therapy: a phase 2 randomised controlled trial. Lancet. 2012;380(9836):29-36. doi:10.1016/S0140-6736(12)60771-5
- Blom DJ, Averna MR, Meagher EA, et al. Long-Term Efficacy and Safety of the Microsomal Triglyceride Transfer Protein Inhibitor Lomitapide in Patients With Homozygous Familial Hypercholesterolemia. Circulation. 2017;136(3):332-335. doi:10.1161/CIRCULATIONAHA.117.028208