Traiettorie cliniche e fattori fisiopatologici della mortalità precoce nell'ipercolesterolemia familiare omozigote
Un'analisi di ricerca completa
Ricerca Cardiovascolare Basata sulle Evidenze
Panoramica e definizioni
Ipercolesterolemia familiare omozigote (HoFH) rappresenta la manifestazione più catastrofica e fenotipicamente estrema dei disturbi lipidici ereditari. Si tratta di una condizione genetica ultra-rara caratterizzata dall'incapacità quasi totale del fegato di eliminare le lipoproteine a bassa densità lipoproteina (LDLparticelle dalla circolazione sistemica, risultando in plasma colesterolo livelli profondamente elevati fin dalla nascita.[1]
Storicamente, la HoFH è stata definita da una classica triade clinica: non trattata Colesterolo LDL Concentrazioni di C-LDL superiori a 500 mg/dL (13 mmol/L), la presenza di patognomonico cutaneo e tendineo xantomi comcomparendo entro il primo decennio di vita, e prove di ipercolesterolemia familiare eterozigote (HeFH) in entrambi i genitori biologici.[1]
La comprensione scientifica della malattia ha subito un significativo cambiamento di paradigma nell'ultimo decennio. L'analisi genetica ha rivelato uno spettro fenotipico più ampio di quanto precedentemente compreso, portando enti clinici come l'European Aterosclerosi Società (EAS) per ridefinire le soglie diagnostiche. La dichiarazione di consenso dell'EAS del 2023 raccomanda che la HoFH sia sospettata clinicamente in qualsiasi individuo con livelli di LDL-C non trattati superiori a 400 mg/dL (~10 mmol/L), poiché molti pazienti con mutazioni bialleliche confermate geneticamente presentano livelli inferiori al tradizionale cutoff di 500 mg/dL.[5] Ciò è particolarmente rilevante nelle popolazioni pediatriche, dove i livelli di colesterolo LDL possono essere più bassi a causa della dieta o della crescita fisiologica, ma rappresentano comunque un estremo pericolo cardiovascolare.[6]
L'architettura genetica dell'HoFH è prevalentemente caratterizzata da mutazioni bialleliche nel LDLR gene, che codifica per Recettore delle LDL responsabile dell'assorbimento epatico di particelle ricche di colesterolo.[8] Questi stati biallelici possono essere veri omozigoti, implicando l'eredità dello stesso variante patogeno da entrambi i genitori—o eterozigote composto, che coinvolge due distinte mutazioni nello stesso gene.[8] Oltre a LDLR, forme più rare di HoFH sono causate da varianti patogenetiche in apolipoproteina B (APOBgene, che compromette la capacità della particella LDL di legarsi al suo recettore, e mutazioni con guadagno di funzione nel proproteina convertasi subtilisina/kexina di tipo 9 (PCSK9) gene, che accelera la degradazione intracellulare del recettore delle LDL.[10] Inoltre, una forma autosomica recessiva della malattia (ARH) deriva da varianti bialleliche con perdita di funzione nel gene LDLRAP1.[8]
La prevalenza dell'HoFH era tradizionalmente stimata in 1 su 1.000.000 di individui, ma i dati epidemiologici contemporanei e i risultati dei registri suggeriscono una frequenza più elevata, pari a circa 1 su 160.000 - 1 su 300.000.[1,6] In popolazioni specifiche con effetti del fondatore—come i canadesi francesi, i cristiani libanesi, gli afrikaner sudafricani e alcune comunità ebraiche aschenazite—la prevalenza può essere significativamente superiore.[16]
La diagnosi differenziale è fondamentale. Sitosterolemia (fitosterolemia), causata da varianti bialleliche nei geni ABCG5/ABCG8, si presenta con aumenti estremi di LDL-C e xantomi ad insorgenza precoce ma risponde straordinariamente bene alla modifica della dieta e ezetimibe. Anche il deficit di lipasi acida lisosomiale (LAL-D) porta a grave ipercolesterolemia e aterosclerosi precoce, ma viene trattata con la terapia sostitutiva enzimatica. La xantomatosi cerebrotendinea (CTX) può manifestarsi con xantomi simili all'HoFH, sebbene i livelli di colesterolo siano tipicamente normali o leggermente elevati.[1]
Meccanismo di rischio estremo nella prima infanzia
Il rischio cardiovascolare estremo nella HoFH è guidato dall'accumulo implacabile di colesterolo all'interno della parete arteriosa, che inizia in utero. Il concetto centrale nella quantificazione di questo rischio è il “carico cumulativo di colesterolo”, definito come la massa totale di C-LDL a cui l'arteria intima è stato esposto nel tempo.[19]
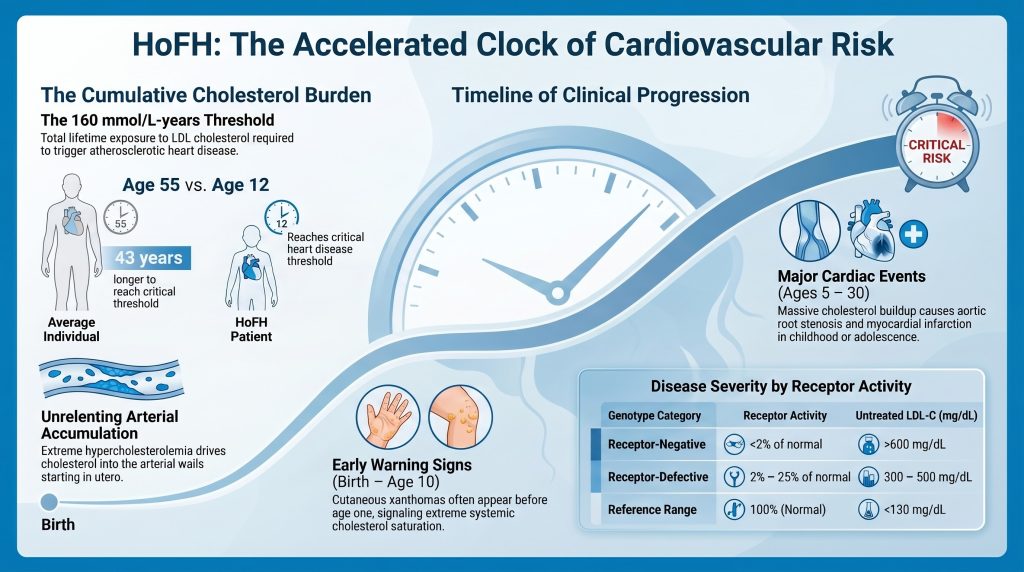
Il carico cumulativo è espresso in mmol/L-anni. L'evidenza clinica indica che l'insorgenza dell'aterosclerosi clinica malattia cardiovascolare (ASCVD) nella popolazione generale corrisponde a una soglia cumulativa di circa 125 mmol/L-anni (~4.800 mg/dL-anni).[62,63], mentre la soglia per la prima infarto miocardico è di circa 160 mmol/L-anni (~6.000 mg/dL-anni). Un individuo normolipidico raggiunge tipicamente il carico di 160 mmol/L-anni intorno ai 55 anni. Al contrario, un paziente con HoFH non trattato, con un LDL-C di circa 500 mg/dL (~13 mmol/L), raggiunge questa stessa soglia all'incirca all'età di 12 anni, spiegando perché i bambini con le mutazioni del recettore nullo più gravi subiscono spesso infarti miocardici o morte cardiaca improvvisa prima dei 10 anni.[19,63]
La patologia vascolare della HoFH pediatrica
La fisiopatologia dell'aterosclerosi nell'HoFH pediatrica implica una rapida progressione dall'attivazione endoteliale a forme avanzate placca formazione. Sotto l'influenza di estremi ipercolesterolemia, Le particelle di LDL penetrano nell'intima arteriosa, dove vengono ossidate e inglobate da macrofagi formare cellule schiumose.[24] Nella popolazione generale, questo processo impiega decenni per progredire da strie lipidiche alle placche ostruttive. Nell'HoFH, l'afflusso massiccio di lipoproteine nella parete arteriosa è così elevato che queste strie lipidiche si evolvono in placche complesse, ricche di lipidi e altamente infiammatorie entro pochi anni di vita.[19]
Una caratteristica distintiva della malattia vascolare associata a HoFH è la sua predilezione anatomica per radice aortica e gli osti coronarici.[27] La natura ricca di colesterolo di questi lesioni porta spesso a stenosi aortica sopravalvolare. A differenza della valvulopatia degenerativa calcificazione osservata nelle popolazioni anziane, la SVAS nella HoFH è caratterizzata da una massiccia infiltrazione della parete aortica e dei lembi valvolari da parte di tessuto xantomatoso.[20,21] Inoltre, il deposito di placca agli osti coronarici può portare a una improvvisa e totale occlusione anche nei bambini che non presentano ancora una forma diffusa malattia coronarica.[27]
Il ruolo dei modificatori di rischio secondari
Oltre all'elevazione primaria di LDL-C, molti pazienti con HoFH presentano livelli significativamente elevati di Lipoproteina(a) [Lp(a)]. La Lp(a) è una particella simile alle LDL con una frazione di apolipoproteina(a) aggiunta, che conferisce proprietà pro-trombotiche e pro-infiammatorie. Poiché la Lp(a) viene eliminata principalmente tramite il recettore delle LDL, i suoi livelli sono frequentemente doppi nei pazienti con HoFH rispetto alla popolazione generale.[2] La presenza di alti livelli di Lp(a) funge da moltiplicatore di rischio, accelerando ulteriormente l'aterosclerosi e aumentando la probabilità di rottura di placca o trombosi in giovane età.[11]
Lo sviluppo di xantomi cutanei prima dei 4 anni è associato a un rischio notevolmente aumentato di età infantile malattia coronarica e mortalità precoce.[20] Questi depositi non sono meramente cosmetici; rappresentano la tracimazione sistemica di colesterolo che il sistema vascolare non riesce più a contenere.[2]
Entità delle alterazioni lipidiche
L'entità dell'ipercolesterolemia nell'OMD è senza eguali nella medicina clinica. Non trattata colesterolo totale i livelli variano tipicamente da 460 a 1.160 mg/dL (12–30 mmol/L), con livelli di LDL-C che superano costantemente i 400 mg/dL (10 mmol/L) nella maggior parte dei casi geneticamente confermati.[4,5] Nei casi estremi, in particolare nei soggetti con mutazioni del recettore nullo, il C-LDL può raggiungere livelli superiori a 1.000 mg/dL (26 mmol/L) e il sangue può assumere un aspetto visibilmente distinto e opaco a causa dell'estrema concentrazione di lipoproteine.[2]
Apolipoproteina B e metriche delle particelle
L'apolipoproteina B (ApoB) è la principale componente strutturale proteina di tutte le lipoproteine aterogene, comprese VLDL, IDL, Lp(a) e LDL. Poiché vi è esattamente una molecola di ApoB per particella, la sua misurazione fornisce un conteggio diretto del numero totale di particelle aterogene in circolazione.[35] L'intervallo di riferimento normale per l'ApoB negli adulti è inferiore a 130 mg/dL, con una mediana della popolazione statunitense di circa 93 mg/dL. Nell'OmoFH, i livelli di ApoB sono tipicamente da quattro a sei volte superiori a questo intervallo di riferimento.[35]
La fisiopatologia dell'ApoB nell'HoFH è definita da due fattori: la sovraproduzione e la clearance gravemente compromessa. L'assenza di recettori per le LDL funzionali porta a un tempo di permanenza prolungato delle particelle di LDL nel sangue, circa 5-6 giorni rispetto ai normali 2,5 giorni.[70] Questo tempo di circolazione prolungato fa sì che le particelle subiscano modificazioni crescenti. Sebbene il Pattern B (LDL piccole e dense) sia generalmente più aterogenico perché penetra più facilmente nella parete arteriosa, nell'HoFH, la massa soverchiante di particelle LDL anche più grandi guida un flusso costante nello spazio sub-endoteliale.[39]
Confronto del profilo lipidico per genotipo
La gravità dell'anomalia lipidica è intrinsecamente legata allo stato funzionale del recettore LDL. I pazienti vengono classificati come "recettore-negativi" (meno del 2% dell'attività normale dell'LDLR) o "recettore-difettosi" (dal 2% al 25% dell'attività normale).[1,56]
| Parametro | HoFH recettore-negativa | HoFH difettivo per il recettore | Intervallo di riferimento |
| Colesterolo LDL non trattato | >600 mg/dL (>15,5 mmol/L) | 300–500 mg/dL (7,8–12,9 mmol/L) | <130 mg/dL (<3,4 mmol/L) |
| ApoB non trattato | >400 mg/dL (~4–6 volte il normale) | 200–400 mg/dL (~2–4 volte il normale) | < 130 mg/dL |
| Lp(a) non trattata | Spesso notevolmente elevato | Elevato | <30 mg/dL |
| Attività LDLR | <2% del valore normale | da 2% a 25% nella norma | 100% (normale) |
| Risposta a Statine | Minima (riduzione del colesterolo LDL di circa 141 TP9T) | Moderata (riduzione del colesterolo LDL di circa 231 TP9T) | Elevata (riduzione da 40 a 551 TP9T) |
Tabella 1. Profilo lipidico confronto per genotipo LDLR. Fonte: [1,3,41,71]
Uno studio su Registro CASCADE FH negli Stati Uniti hanno dimostrato che i livelli di colesterolo LDL non trattato erano significativamente più alti nei pazienti arruolati da bambini (mediana 776 mg/dL, IQR 704–892) rispetto a quelli arruolati da adulti (mediana 533 mg/dL, IQR 467–702; p=0,001).[31] Questa discrepanza riflette probabilmente un bias di sopravvivenza, in cui i bambini con i livelli più estremi vengono diagnosticati precocemente perché sviluppano sintomi visibili—xantomi o precoci eventi cardiaci—mentre quelli con aumenti più lievi potrebbero non essere diagnosticati fino all'età adulta.[23]
Il rapporto LDL-C:ApoB e la discordanza
Il rapporto LDL-C:ApoB è un indicatore surrogato delle dimensioni delle particelle di LDL e del contenuto di colesterolo. Un rapporto inferiore a 1,2 (espresso come mg/dL:mg/dL) indica una predominanza di particelle LDL piccole e densamente addensate, che sono altamente suscettibili all'ossidazione e più facilmente intrappolate all'interno dei proteoglicani arteriosi.[38] Tuttavia, nella vera HoFH, i livelli di LDL-C e di ApoB sono tipicamente entrambi concordantemente elevati, il che significa che il rischio estremo è guidato principalmente dalla mera quantità di massa di colesterolo e dal numero di particelle piuttosto che da una semplice variazione delle dimensioni delle particelle.[18]
Gravità Clinica e Storia Naturale (Non Trattata)
La storia naturale dell'HoFH non trattata è caratterizzata da aterosclerosi rapida e progressiva e da un'aspettativa di vita drasticamente ridotta. Senza intervento, l'età media al decesso è stata storicamente riportata intorno ai 18 anni, con alcuni bambini che soccombono a infarto miocardico già all'età di 5 anni.[17,31]
L'evoluzione delle manifestazioni cliniche
I primi segni clinici sono solitamente dermatologici. Gli xantomi cutanei compaiono spesso nel primo anno di vita, presentandosi come lesioni nodulari molli e giallastre nei siti di frizione, come i gomiti, le ginocchia e i glutei.[8] Gli xantomi tendinei comportano l'ispessimento del tendine d'Achille e dei tendini estensori delle mani.[8]
Con l'aumentare del carico di colesterolo, emergono manifestazioni vascolari e valvolari. L'arco corneale lipidico e gli xantelasmi si osservano frequentemente prima dei 10 anni.[15] Entro il secondo decennio, la maggior parte dei pazienti non trattati ha sviluppato una coronaropatia sintomatica arteria malattia e/o malattia della radice aortica.[2]
Prove di casi storici
Nel 1889, G. Lehzen e K. Knauss descrissero due sorelle che oggi sono riconosciute come probabilmente i primi casi documentati di HoFH.[28] La sorella di 11 anni ha sviluppato multiple macchie gialle e noduli a partire dall'età di 3 anni. All'età di 11 anni, presentava tumori “simili a uova” sulle mani e massicci xantomi sui tendini d'Achille. L'esame clinico ha rivelato un lungo soffio sistolico aspirato ed è deceduta poco dopo un intervento chirurgico.[28]
I risultati dell'autopsia hanno documentato:
- AortaIncassato da tessuto adiposo e placcheclerotiche.
- Valvola aorticaStenotico a causa di massicce alterazioni dell'intima.
- Arteria carotideLa carotide sinistra era quasi completamente occlusa.
- Ararterie coronarieEntrambi presentavano placche multiple, con quello di sinistra gravemente compromesso.[28]
Osservazioni basate su registri sulla storia naturale
I dati provenienti dai registri contemporanei nei paesi a reddito non elevato, dove l'accesso a terapie avanzate è limitato, riflettono questo andamento storico. In uno studio su 751 pazienti con HoFH in 38 paesi, quelli nelle regioni a reddito non elevato hanno manifestato il loro primo evento cardiovascolare avverso maggiore un decennio prima rispetto a quelli nei paesi ad alto reddito (età mediana 24 contro 35 anni).[47]
| Caratteristica clinica | Età tipica di insorgenza (non trattata) | Significato patologico |
| Xantomi cutanei | <1 anno | Indicatore di estrema saturazione sistemica |
| Arco corneale | <10 anni | Indicatore precoce di trabasamento lipidico |
| Xantomi tendinei | 5–15 anni | Deposito tissutale cumulativo |
| Radice aortica Stenosi | 5–20 anni | Causa principale di morte cardiaca non ischemica |
| Infarto miocardico | 5–30 anni | Esito di coronaropatia ostiale o diffusa |
| Morte cardiaca improvvisa | Variabile; può verificarsi nell'infanzia | Aritmia fatale o occlusione ostiale totale |
Tabella 2. Progressione clinica della HoFH non trattata. Fonte: [2,19,47]
Perché alcuni pazienti sopravvivono più a lungo di altri
Nonostante la gravità della malattia, vi è una significativa variabilità interindividuale nella sopravvivenza. Alcuni pazienti soccombono a arresto cardiaco nella prima infanzia, mentre altri, pur presentando mutazioni genetiche identiche, possono vivere fino a 50 o 60 anni. Questa eterogeneità è guidata da una complessa interazione tra attività recettoriale residua, modificatori genetici e tempistica dell'intervento terapeutico.[1]
Attività residua di LDLR e tipo di mutazione
Il fattore predittivo più significativo dell’esito clinico è l’attività residua del recettore LDL. I soggetti privi di recettore (null/null; attività <2%) presentano i livelli più elevati di LDL-C, la risposta più scarsa ai farmaci tradizionali e l’insorgenza più precoce dell’ASCVD.[3,56] I pazienti con difetto del recettore (attività 2%–25%) presentano spesso livelli di LDL-C inferiori di circa 18% rispetto ai pazienti privi del recettore e rispondono in modo più marcato alla sovraregolazione farmacologica del recettore.[41] Questo effetto di dosaggio genetico può ritardare l'insorgenza di eventi cardiovascolari di un decennio o più.[6]
Modificatori genetici protettivi
Perdita di funzione di PCSK9
PCSK9 è una proteina che si lega al recettore delle LDL e ne induce la degradazione lisosomiale. Gli individui che co-ereditano una variante con perdita di funzione di PCSK9 presentano livelli circolanti di PCSK9 naturalmente inferiori, determinando una maggiore densità di recettori delle LDL sulla superficie degli epatociti.[13] Gli studi demografici dimostrano che le varianti LOF del gene PCSK9 sono associate a una riduzione di circa 28% del colesterolo LDL e a una diminuzione fino a 88% del rischio di cardiopatia coronarica.[69] Nel contesto dell'HoFH, una variante LOF di PCSK9 può contrastare in modo significativo l'effetto di una variante patogenica di LDLR, risultando in un fenotipo clinico molto più lieve di quanto ci si aspetterebbe altrimenti.[14]
Perdita di funzione di ANGPTL3
Proteina simile all'angiopoietina 3 (ANGPTL3) inibisce lipoproteina lipasi e lipasi endoteliale. Le varianti LOF in ANGPTL3 portano a livelli inferiori di LDL, VLDL e HDL attraverso meccanismi in gran parte indipendenti dal recettore delle LDL.[9] Poiché questo percorso non dipende da LDLR, agisce come un potente modificatore anche nei pazienti con HoFH recettore-negativi.[9]
Troncamenti di APOB
Alcuni pazienti sono portatori di varianti dell'ipobetalipoproteinemia nel gene APOB che portano a una ridotta produzione di particelle di LDL. Se un paziente con una mutazione dell'LDLR è anche portatore di una di queste varianti, il fegato produce meno veicoli aterogeni, limitando il livello massimo di LDL-C ottenibile.[54]
Era Terapeutica e Soglie di Intervento
Prima degli anni '80, il trattamento era limitato a diete povere di grassi e precoce acido biliare sequestranti, che si sono rivelati in gran parte inefficaci.[17] L'introduzione delle statine, e successivamente LDL-aferesi, ha iniziato ad estendere l'aspettativa di vita dei pazienti con HoFH fino alla tarda ventina e trentina.[17]
L'era moderna, caratterizzata dalla disponibilità di terapie indipendenti dai recettori, ha cambiato radicalmente la prognosi. Lomitapide (un inibitore dell'MTP che riduce la produzione di VLDL/LDL) riduce il colesterolo LDL di circa 50% indipendentemente dal genotipo del recettore.[55,72] Evinacumab (un inibitore dell’ANGPTL3) riduce il colesterolo LDL del 43–53% anche nei pazienti con recettore nullo.[32] La combinazione di questi agenti, se avviata nella prima infanzia, consente a molti pazienti di mantenere il loro carico cumulativo di colesterolo al di sotto di soglie critiche per molto più tempo.[19]
Casi di HoFH con maggiore sopravvivenza
Mentre la vita media storica era inferiore a 20 anni, la letteratura contemporanea documenta ora sopravvissuti che arrivano a vivere fino a 50, 60 anni e oltre.
Il caso di Tokyo di 57 anni fa (Komuro et al., 1987)
Uno dei primi casi documentati di maggiore durata è stato quello di un uomo giapponese di 57 anni descritto nel 1987.[64] Questo paziente era omozigote per un difetto di internalizzazione del recettore delle LDL (una mutazione di classe 4), il che significa che i recettori potevano legare le LDL ma non riuscivano a introdurle nella cellula. Il suo livello di LDL-C era di 461 mg/dL, inferiore rispetto ai tipici pazienti con recettori nulli, il che gli ha permesso di sopravvivere fino alla tarda età adulta nonostante l'assenza di statine moderne per gran parte della sua vita.[64]
Il caso ceco di 59 anni (Novák et al., 2025)
Uno studio del 2025 ha riportato diversi pazienti cechi affetti da HoFH atipica, tra cui un maschio di 59 anni eterozigote composto per le varianti LDLR p.Phe114Ile e p.Gly592Glu.[49] Questo paziente non ha ricevuto una diagnosi di HoFH fino all'età di 41 anni. Sebbene alla fine abbia richiesto un intervento di bypass aortocoronarico all'età di 57 anni e abbia presentato un significativo restringimento carotideo, la sua sopravvivenza è stata eccezionale data la sua composizione genetica. La sua specifica combinazione eterozigote composta ha evidentemente conferito un'attività residua di LDLR sufficiente a prevenire la mortalità infantile nonostante decenni di estrema elevazione del C-LDL.[49]
Il caso di ipercolesterolemia familiare eterozigote in un paziente di 72 anni (Johnson et al., 2018)
Un caso istruttivo riguarda un maschio di 72 anni con una variante patogenica di LDLR (p.Val827Ile) che ha mantenuto livelli di LDL-C non trattati costantemente intorno a 487 mg/dL per tutta la vita.[37] Nonostante questa estrema elevazione e la mancanza di trattamento per tutta la vita, aveva un Agatston punteggio di calcio di 0 su scansioni multiple, il che implica una completa assenza di calcificazione dell'arteria coronarica. La sua sopravvivenza è stata attribuita a un livello eccezionalmente alto di HDL-C (~68 mg/dL) e a un LDL di Pattern A (particelle grandi e galleggianti), che sono meno inclini all'ossidazione e alla ritenzione arteriosa.[37] Nota di redazione: Questo paziente è stato confermato come affetto da FH eterozigote, non da HoFH, sulla base della pubblicazione principale.[37] Il caso è citato qui come un fenotipo estremo di ipercolesterolemia familiare che illustra il ruolo protettivo del colesterolo HDL e delle dimensioni delle particelle LDL.
Successi pediatrici contemporanei
I dati dei registri mostrano ora che i bambini a cui è stata posta diagnosi all'età di 2 anni e sottoposti a una terapia aggressiva — tra cui il trapianto di fegato o l'aferesi — stanno raggiungendo l'età adulta con un carico aterosclerotico minimo.[23] I casi clinici documentano pazienti trattati con plasmaferesi settimanale e aferesi delle LDL dall'adolescenza fino ai trent'anni, che mantengono un'elevata qualità della vita e dimostrano che la clearance meccanica del colesterolo può sostituire efficacemente i recettori epatici mancanti.[59]
Tabelle diagnostiche e cliniche riassuntive
Tabella 3: Criteri clinici e genetici perfezionati per la diagnosi di HoFH
| Categoria | Soglia diagnostica / Funzionalità | Razionale |
| Colesterolo LDL non trattato | > 400 mg/dL (> 10 mmol/L) | Proposto dall'EAS 2023 per catturare uno spettro più ampio |
| Colesterolo LDL trattato | >300 mg/dL (>8 mmol/L) in terapia con statina + ezetimibe | Soglia storica; utilizzata quando la linea di base è sconosciuta |
| Criteri genetici | Varianti bi-alleliche (LDLR, APOB, PCSK9, LDLRAP1) | Standard aureo per la conferma |
| Reperti fisici | Xantomi prima dei 10 anni; Arco corneale | Patognomonico di un estremo carico cumulativo |
| Storia di famiglia | HeFH in entrambi i genitori biologici | Coerente con un pattern autosomico codominante |
| Mimetici non genetici | Sitosterolemia; LAL-D; CTX | Deve essere escluso per garantire una terapia appropriata |
Tabella 4: Classificazione funzionale delle mutazioni di LDLR in HoFH
| Classe | Meccanismo del difetto | Gravità fenotipica | Implicazione terapeutica |
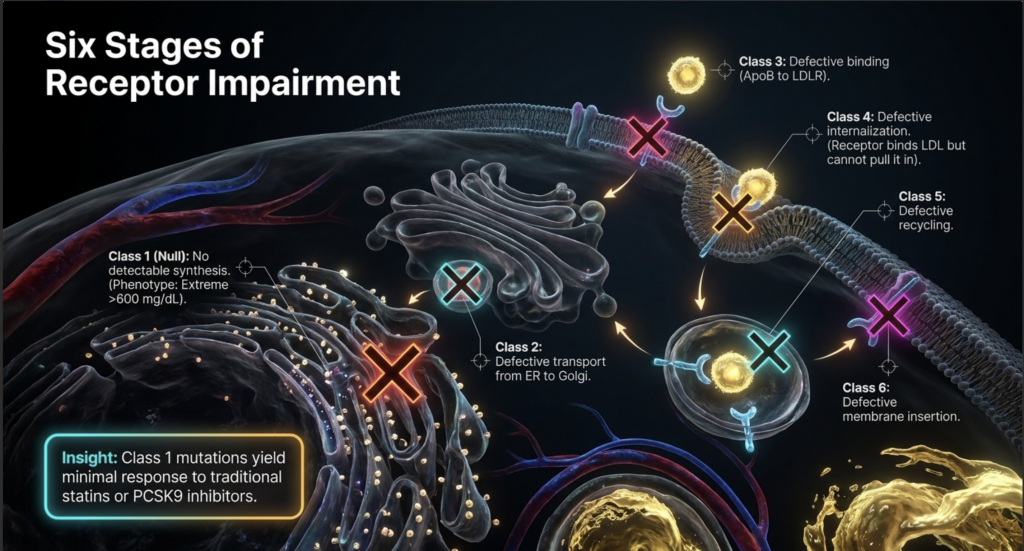
| Classe 1 | Nessuna sintesi rilevabile (Null) | Estremo (>600 mg/dL) | Nessuna risposta a statine/PCSK9i |
| Classe 2 | Trasporto difettoso (RE-Golgi) | Grave | Minima risposta al farmaco |
| Classe 3 | Legame difettoso (da ApoB a LDLR) | Variabile | Potrebbe rispondere agli inibitori di PCSK9 |
| Classe 4 | Internazionalizzazione difettosa | Da moderata a grave | È possibile una clearance residua |
| Classe 5 | Riciclaggio difettoso | Moderato | Spesso risponde all'aumento della dose del farmaco |
| Classe 6 | Inserzione difettosa della membrana | Variabile | Dipende dalla densità di inserimento |
[3]
Tabella 5: HoFH pediatrica vs. adulta — Registro CASCADE FH (Cuchel et al., 2023)
| Metrico | Bambini (n=16) Mediana (IQR) | Adulti (n=51) Mediana (IQR) |
| Età alla diagnosi (anni) | 2.5 (1–6) | 23 (13–34) |
| Colesterolo LDL non trattato (mg/dL) | 776 (704–892) | 533 (467–702) |
| ASCVD all'arruolamento | 43.8% | 78.4% |
| Stenosi della valvola aortica al momento dell'arruolamento | 18.8% | 25.5% |
| CABG (qualsiasi) | 12.5% | 41.2% |
[31]
Qualità delle prove e incertezza
La comprensione della HoFH da parte della comunità scientifica si è evoluta da descrizioni di casi clinici a registri internazionali completi, ma rimangono diverse aree critiche di incertezza.
Limiti delle prove attuali
La rarità dell'ipercolesterolemia omozigote familiare rende su larga scala, studi clinici randomizzati controllati (RCT) estremamente difficile. Gran parte delle prove relative alla sopravvivenza a lungo termine e all'efficacia del trattamento deriva da dati di registri retrospettivi (come CASCADE FH o il Worldwide HoFH Study) o da studi clinici di fase 2 e fase 3 in aperto.[17] Sebbene i registri forniscano dati preziosi del mondo reale, sono soggetti a bias di selezione: i pazienti più gravemente colpiti o che hanno accesso a cure specialistiche hanno maggiori probabilità di essere arruolati.[1]
Un importante fattore di incertezza è la causa genetica non identificata in circa il 20–40% dei pazienti con diagnosi clinica di HoFH.[7,66] Ciò suggerisce che esistano geni di FH non identificati o che un meccanismo poligenico—l'accumulo di molte varianti a piccolo effetto—possa imitare la gravità della HoFH monogenica. La gestione clinica di questi pazienti negativi alle mutazioni rimane una sfida.[67,68]
Carenze nella gestione pediatrica
Mentre le linee guida attuali raccomandano lo screening lipidico universale nei bambini, l'età ottimale per iniziare terapie avanzate (come evinacecumab o lomitapide) nei bambini piccoli è ancora in fase di studio.[1] La sicurezza a lungo termine di questi farmaci nei bambini in età evolutiva è motivo di preoccupazione, tuttavia il rischio di attendere ulteriori dati è lo sviluppo di una malattia della radice aortica irreversibile.[27]
Inoltre, l'ipotesi della soglia del carico di colesterolo cumulativo (espresso in mmol/L-anni) è un modello elegante ma non è stata convalidata prospetticamente come un punto di non ritorno definitivo.[19] Esiste un dibattito sul fatto che la riduzione dei livelli di LDL-C possa effettivamente far regredire le placche pediatriche esistenti o semplicemente prevenire la formazione di nuove.[25]
Direzioni future
Il futuro della ricerca sull'HoFH risiede nella terapia genica e nell'editing delle basi. Agenti destinati ad alterare direttamente i geni LDLR o PCSK9 nel fegato, inclusi in vivo editing di basi CRISPR—sono attualmente in fase preclinica e precoce studi clinici.[52,53] Queste terapie "una tantum" potrebbero teoricamente eliminare la necessità di infusioni a vita e pillole giornaliere, ma la stabilità genomica a lungo termine e la sicurezza di questi approcci rimangono le principali incertezze del prossimo decennio.[52,53]
Conclusione
L'HoFH è un'emergenza pericolosa per la vita che si manifesta nei primi anni di vita. L'entità dell'anomalia lipidica è così grande da superare i normali meccanismi di riparazione biologica, rendendo necessario un approccio terapeutico a colpi multipli e indipendente dai recettori. La variabilità della sopravvivenza è guidata dalla natura specifica del difetto genetico e dalla presenza di modificatori protettivi, ma il determinante più importante di vita o di morte rimane la tempestività della diagnosi e l'intensità della riduzione dell'LDL-C ottenuta nel primo decennio di vita.[1,19,31]
Riferimenti
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Rahman A, Ahmed MU, Islam AK, Karim A, Sarker SA. A young male with familial hypercholesterolemia. J Saudi Heart Assoc. 2012;24(4):261-264. doi:10.1016/j.jsha.2012.06.264
- Suryawanshi YN, Warbhe RA. Familial Hypercholesterolemia: A Literature Review of the Pathophysiology and Current and Novel Treatments. Cureus. 2023;15(11):e49121. Published 2023 Nov 20. doi:10.7759/cureus.49121
- Ziajka PE. Management of patients with homozygous familial hypercholesterolemia. Am J Manag Care. 2013;19(13 Suppl):.
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Sjouke B, Kusters DM, Kindt I, et al. Homozygous autosomal dominant hypercholesterolaemia in the Netherlands: prevalence, genotype-phenotype relationship, and clinical outcome. Eur Heart J. 2015;36(9):560-565. doi:10.1093/eurheartj/ehu058
- Sturm AC, Knowles JW, Gidding SS, et al. Clinical Genetic Testing for Familial Hypercholesterolemia: JACC Scientific Expert Panel. J Am Coll Cardiol. 2018;72(6):662-680. doi:10.1016/j.jacc.2018.05.044
- Marais AD. Familial hypercholesterolaemia. Clin Biochem Rev. 2004;25(1):49-68.
- van den Bosch SE, Corpeleijn WE, Hutten BA, Wiegman A. How Genetic Variants in Children with Familial Hypercholesterolemia Not Only Guide Detection, but Also Treatment. Genes (Basel). 2023;14(3):669. Published 2023 Mar 7. doi:10.3390/genes14030669
- Zhao L, Gao Y, Liu G, et al. Zhonghua Xin Xue Guan Bing Za Zhi. 2022;50(6):585-590. doi:10.3760/cma.j.cn112148-20210715-00591
- Warden BA, Fazio S, Shapiro MD. Familial Hypercholesterolemia: Genes and Beyond. In: Feingold KR, Adler RA, Ahmed SF, et al., eds. Endotext. South Dartmouth (MA): MDText.com, Inc.; September 23, 2024.
- Razman AZ, Chua YA, Mohd Kasim NA, et al. Genetic Spectrum of Familial Hypercholesterolaemia in the Malaysian Community: Identification of Pathogenic Gene Variants Using Targeted Next-Generation Sequencing. Int J Mol Sci. 2022;23(23):14971. Published 2022 Nov 29. doi:10.3390/ijms232314971
- Saavedra YG, Dufour R, Davignon J, Baass A. PCSK9 R46L, lower LDL, and cardiovascular disease risk in familial hypercholesterolemia: a cross-sectional cohort study. Arterioscler Thromb Vasc Biol. 2014;34(12):2700-2705. doi:10.1161/ATVBAHA.114.304406
- Bayona A, Arrieta F, Rodríguez-Jiménez C, et al. Loss-of-function mutation of PCSK9 as a protective factor in the clinical expression of familial hypercholesterolemia: A case report. Medicine (Baltimore). 2020;99(34):e21754. doi:10.1097/MD.0000000000021754
- Gidding SS, Champagne MA, de Ferranti SD, et al. The Agenda for Familial Hypercholesterolemia: A Scientific Statement From the American Heart Association. Circulation. 2015;132(22):2167-2192. doi:10.1161/CIR.0000000000000297
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Raal FJ, Pilcher GJ, Panz VR, et al. Reduction in mortality in subjects with homozygous familial hypercholesterolemia associated with advances in lipid-lowering therapy. Circulation. 2011;124(20):2202-2207. doi:10.1161/CIRCULATIONAHA.111.042523
- Goldberg AC, Hopkins PN, Toth PP, et al. Familial hypercholesterolemia: screening, diagnosis and management of pediatric and adult patients: clinical guidance from the National Lipid Association Expert Panel on Familial Hypercholesterolemia. J Clin Lipidol. 2011;5(3 Suppl):S1-S8. doi:10.1016/j.jacl.2011.04.003
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Bélanger AM, Akioyamen LE, Ruel I, Hales L, Genest J. Aortic stenosis in homozygous familial hypercholesterolaemia: a paradigm shift over a century. Eur Heart J. 2022;43(34):3227-3239. doi:10.1093/eurheartj/ehac339
- Rocha VZ, Santos RD. Past, Present, and Future of Familial Hypercholesterolemia Management. Methodist Debakey Cardiovasc J. 2021;17(4):28-35. Published 2021 Sep 24. doi:10.14797/mdcvj.887
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Family Heart Foundation, “Family Heart Foundation study shows some children with HoFH miss out on decades of life-saving treatment,” EurekAlert!, 2022. [Press release; cited for registry context only.]
- Hong YM. Atherosclerotic cardiovascular disease beginning in childhood. Korean Circ J. 2010;40(1):1-9. doi:10.4070/kcj.2010.40.1.1
- Tousoulis D, Kampoli AM, Papageorgiou N, et al. Pathophysiology of atherosclerosis: the role of inflammation. Curr Pharm Des. 2011;17(37):4089-4110. doi:10.2174/138161211798764843
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Ballantyne CM, Gellis L, Tardif JC, et al. Efficacy and Safety of Oral PCSK9 Inhibitor Enlicitide in Adults With Heterozygous Familial Hypercholesterolemia: A Randomized Clinical Trial. JAMA. 2026;335(2):129-139. doi:10.1001/jama.2025.20620
- Maldar SB, Pinto CJ. Homozygous familial hypercholesterolaemia in a patient presenting with hypertensive encephalopathy. BMJ Case Rep. 2022;15(10):e250265. Published 2022 Oct 31. doi:10.1136/bcr-2022-250265
- Suresh Kumar G, Mathbout MF, Fahsah I, Ghafghazi S. Case of homozygous familial hypercholesterolaemia with premature coronary artery disease. BMJ Case Rep. 2021;14(5):e242114. Published 2021 May 19. doi:10.1136/bcr-2021-242114
- Cuchel M, Lee PC, Hudgins LC, et al. Contemporary Homozygous Familial Hypercholesterolemia in the United States: Insights From the CASCADE FH Registry. J Am Heart Assoc. 2023;12(9):e029175. doi:10.1161/JAHA.122.029175
- Raal FJ, Rosenson RS, Reeskamp LF, et al. Evinacumab for Homozygous Familial Hypercholesterolemia. N Engl J Med. 2020;383(8):711-720. doi:10.1056/NEJMoa2004215
- Palacio CH, Harring TR, Nguyen NT, Goss JA, O’Mahony CA. Homozygous familial hypercholesterolemia: case series and review of the literature. Case Rep Transplant. 2011;2011:154908. doi:10.1155/2011/154908
- Raal FJ, Santos RD. Homozygous familial hypercholesterolemia: current perspectives on diagnosis and treatment. Atherosclerosis. 2012;223(2):262-268. doi:10.1016/j.atherosclerosis.2012.02.019
- Contois JH, McConnell JP, Sethi AA, et al. Apolipoprotein B and cardiovascular disease risk: position statement from the AACC Lipoproteins and Vascular Diseases Division Working Group on Best Practices. Clin Chem. 2009;55(3):407-419. doi:10.1373/clinchem.2008.118356
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Johnson KW, Dudley JT, Bobe JR. A 72-Year-Old Patient with Longstanding, Untreated Familial Hypercholesterolemia but no Coronary Artery Calcification: A Case Report. Cureus. 2018;10(4):e2452. Published 2018 Apr 9. doi:10.7759/cureus.2452
- Nordestgaard BG, Langsted A, Mora S, et al. Fasting is not routinely required for determination of a lipid profile: clinical and laboratory implications including flagging at desirable concentration cut-points-a joint consensus statement from the European Atherosclerosis Society and European Federation of Clinical Chemistry and Laboratory Medicine. Eur Heart J. 2016;37(25):1944-1958. doi:10.1093/eurheartj/ehw152
- Pencina KM, Pencina MJ, Lawler PR, et al. Interplay of Atherogenic Particle Number and Particle Size and the Risk of Coronary Heart Disease. Clin Chem. 2023;69(1):48-55. doi:10.1093/clinchem/hvac172
- Drouin-Chartier JP, Tremblay AJ, Bergeron J, Lamarche B, Couture P. The Low-Density Lipoprotein Receptor Genotype Is a Significant Determinant of the Rebound in Low-Density Lipoprotein Cholesterol Concentration After Lipoprotein Apheresis Among Patients With Homozygous Familial Hypercholesterolemia. Circulation. 2017;136(9):880-882. doi:10.1161/CIRCULATIONAHA.117.029435
- Bertolini S, Cantafora A, Averna M, et al. Clinical expression of familial hypercholesterolemia in clusters of mutations of the LDL receptor gene that cause a receptor-defective or receptor-negative phenotype. Arterioscler Thromb Vasc Biol. 2000;20(9):E41-E52. doi:10.1161/01.atv.20.9.e41
- Jayaram S, Meera S, Kadi S, Sreenivasa N. An Interesting Case of Familial Homozygous Hypercholesterolemia-A Brief Review. Indian J Clin Biochem. 2012;27(3):309-313. doi:10.1007/s12291-011-0165-8
- Bensabbahia D, El Achiwi M, Atrassi M, Abkari A, Widad G. Homozygous Familial Hypercholesterolemia in a Seven-Year-Old: A Case Study Highlighting the Importance of Early Diagnosis. Cureus. 2025;17(6):e86219. Published 2025 Jun 17. doi:10.7759/cureus.86219
- Mainieri F, Tagi VM, Chiarelli F. Recent Advances on Familial Hypercholesterolemia in Children and Adolescents. Biomedicines. 2022;10(5):1043. Published 2022 Apr 30. doi:10.3390/biomedicines10051043
- Grundy SM, Stone NJ; Guideline Writing Committee for the 2018 Cholesterol Guidelines. 2018 Cholesterol Clinical Practice Guidelines: Synopsis of the 2018 American Heart Association/American College of Cardiology/Multisociety Cholesterol Guideline. Ann Intern Med. 2019;170(11):779-783. doi:10.7326/M19-0365
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Tromp TR, Hartgers ML, Hovingh GK, et al. Worldwide experience of homozygous familial hypercholesterolaemia: retrospective cohort study. Lancet. 2022;399(10326):719-728. doi:10.1016/S0140-6736(21)02001-8
- Vladimirova-Kitova L, Kitov S, Ganev M, Chochkova-Bukova L. Case Report: Difficulties in the Treatment of a 12-Year-Old Patient With Homozygous Familial Hypercholesterolemia, Compound Heterozygous Form – 5 Years Follow-Up. Front Cardiovasc Med. 2021;8:743341. Published 2021 Oct 8. doi:10.3389/fcvm.2021.743341
- Zlatohlávek L, Becherová Beňová J, Foglarová T, Dudková T, Hubáček JA. Case Report: Beating the assumed prognosis: homozygous familial hypercholesterolemia with unexpected long survival. Front Cardiovasc Med. 2025;12:1643771. Published 2025 Oct 20. doi:10.3389/fcvm.2025.1643771
- Guo Q, Feng X, Zhou Y. PCSK9 Variants in Familial Hypercholesterolemia: A Comprehensive Synopsis. Front Genet. 2020;11:1020. Published 2020 Sep 23. doi:10.3389/fgene.2020.01020
- Bayona A, Arrieta F, Rodríguez-Jiménez C, et al. Loss-of-function mutation of PCSK9 as a protective factor in the clinical expression of familial hypercholesterolemia: A case report. Medicine (Baltimore). 2020;99(34):e21754. doi:10.1097/MD.0000000000021754
- Musunuru K, Chadwick AC, Mizoguchi T, et al. In vivo CRISPR base editing of PCSK9 durably lowers cholesterol in primates. Nature. 2021;593(7859):429-434. doi:10.1038/s41586-021-03534-y
- Lee RG, Mazzola AM, Braun MC, et al. Efficacy and Safety of an Investigational Single-Course CRISPR Base-Editing Therapy Targeting PCSK9 in Nonhuman Primate and Mouse Models. Circulation. 2023;147(3):242-253. doi:10.1161/CIRCULATIONAHA.122.062132
- Lacaze P, Riaz M, Sebra R, et al. Protective lipid-lowering variants in healthy older individuals without coronary heart disease. Open Heart. 2021;8(2):e001710. doi:10.1136/openhrt-2021-001710
- Cuchel M, Meagher EA, du Toit Theron H, et al. Efficacy and safety of a microsomal triglyceride transfer protein inhibitor in patients with homozygous familial hypercholesterolaemia: a single-arm, open-label, phase 3 study. Lancet. 2013;381(9860):40-46. doi:10.1016/S0140-6736(12)61731-0
- Norata GD, Tibolla G, Catapano AL. PCSK9 inhibition for the treatment of hypercholesterolemia: promises and emerging challenges. Vascul Pharmacol. 2014;62(2):103-111. doi:10.1016/j.vph.2014.05.011
- Bytyçi I, Henein MY, Bytyqi S, et al. PCSK9 and ANGPTL3 Inhibitors in Homozygous Familial Hypercholesterolemia: A Meta-analysis of Randomized Clinical Trials. Drugs. 2026;86(2):231-242. doi:10.1007/s40265-025-02272-z
- Banerjee P, Chan KC, Tarabocchia M, et al. Functional Analysis of LDLR (Low-Density Lipoprotein Receptor) Variants in Patient Lymphocytes to Assess the Effect of Evinacumab in Homozygous Familial Hypercholesterolemia Patients With a Spectrum of LDLR Activity. Arterioscler Thromb Vasc Biol. 2019;39(11):2248-2260. doi:10.1161/ATVBAHA.119.313051
- Alicezah MK, Razali R, Rahman T, et al. Homozygous familial hypercholesterolemia. Malays J Pathol. 2014;36(2):131-137.
- Harada-Shiba M, Ohtake A, Sugiyama D, et al. Guidelines for the Diagnosis and Treatment of Pediatric Familial Hypercholesterolemia 2022. J Atheroscler Thromb. 2023;30(5):531-557. doi:10.5551/jat.CR006
- Bélanger AM, Akioyamen L, Alothman L, Genest J. Evidence for improved survival with treatment of homozygous familial hypercholesterolemia. Curr Opin Lipidol. 2020;31(4):176-181. doi:10.1097/MOL.0000000000000686
- Ference BA, Graham I, Tokgozoglu L, Catapano AL. Impact of Lipids on Cardiovascular Health: JACC Health Promotion Series. J Am Coll Cardiol. 2018;72(10):1141-1156. doi:10.1016/j.jacc.2018.06.046
- Nordestgaard BG, Chapman MJ, Humphries SE, et al. Familial hypercholesterolaemia is underdiagnosed and undertreated in the general population: guidance for clinicians to prevent coronary heart disease: consensus statement of the European Atherosclerosis Society. Eur Heart J. 2013;34(45):3478-90a. doi:10.1093/eurheartj/eht273
- Komuro I, Kato H, Nakagawa T, et al. The longest-lived patient with homozygous familial hypercholesterolemia secondary to a defect in internalization of the LDL receptor. Am J Med Sci. 1987;294(5):341-345. doi:10.1097/00000441-198711000-00008
- Beheshti SO, Madsen CM, Varbo A, Nordestgaard BG. Worldwide Prevalence of Familial Hypercholesterolemia: Meta-Analyses of 11 Million Subjects. J Am Coll Cardiol. 2020;75(20):2553-2566. doi:10.1016/j.jacc.2020.03.057
- Futema M, Taylor-Beadling A, Williams M, Humphries SE. Genetic testing for familial hypercholesterolemia-past, present, and future. J Lipid Res. 2021;62:100139. doi:10.1016/j.jlr.2021.100139
- Vrablik M, Tichý L, Freiberger T, Blaha V, Satny M, Hubacek JA. Genetics of Familial Hypercholesterolemia: New Insights. Front Genet. 2020;11:574474. Published 2020 Oct 7. doi:10.3389/fgene.2020.574474
- Di Taranto MD, Giacobbe C, Fortunato G. Familial hypercholesterolemia: A complex genetic disease with variable phenotypes. Eur J Med Genet. 2020;63(4):103831. doi:10.1016/j.ejmg.2019.103831
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Bilheimer DW, Stone NJ, Grundy SM. Metabolic studies in familial hypercholesterolemia. Evidence for a gene-dosage effect in vivo. J Clin Invest. 1979;64(2):524-533. doi:10.1172/JCI109490
- Stein EA, Gipe D, Bergeron J, et al. Effect of a monoclonal antibody to PCSK9, REGN727/SAR236553, to reduce low-density lipoprotein cholesterol in patients with heterozygous familial hypercholesterolaemia on stable statin dose with or without ezetimibe therapy: a phase 2 randomised controlled trial. Lancet. 2012;380(9836):29-36. doi:10.1016/S0140-6736(12)60771-5
- Blom DJ, Averna MR, Meagher EA, et al. Long-Term Efficacy and Safety of the Microsomal Triglyceride Transfer Protein Inhibitor Lomitapide in Patients With Homozygous Familial Hypercholesterolemia. Circulation. 2017;136(3):332-335. doi:10.1161/CIRCULATIONAHA.117.028208

