Lipoproteina (a): in che misura aggrava le malattie cardiache?
1. Che cos’è la lipoproteina (a)
Lipoproteina(a), abbreviata in Lp(a), è una proteina a bassa densità lipoproteina (LDL)–una particella simile contenente una molecola di apolipoproteina B-100 (ApoB) legato in modo covalente a un secondo proteina, l'apolipoproteina (a) o apo(a). L'apo(a) è codificata dal gene LPA e contiene ripetizioni domini kringle-IV; la variazione nel numero e nella sequenza di tali ripetizioni è una delle ragioni principali per cui le concentrazioni plasmatiche differiscono di ordini di grandezza da un individuo all’altro.
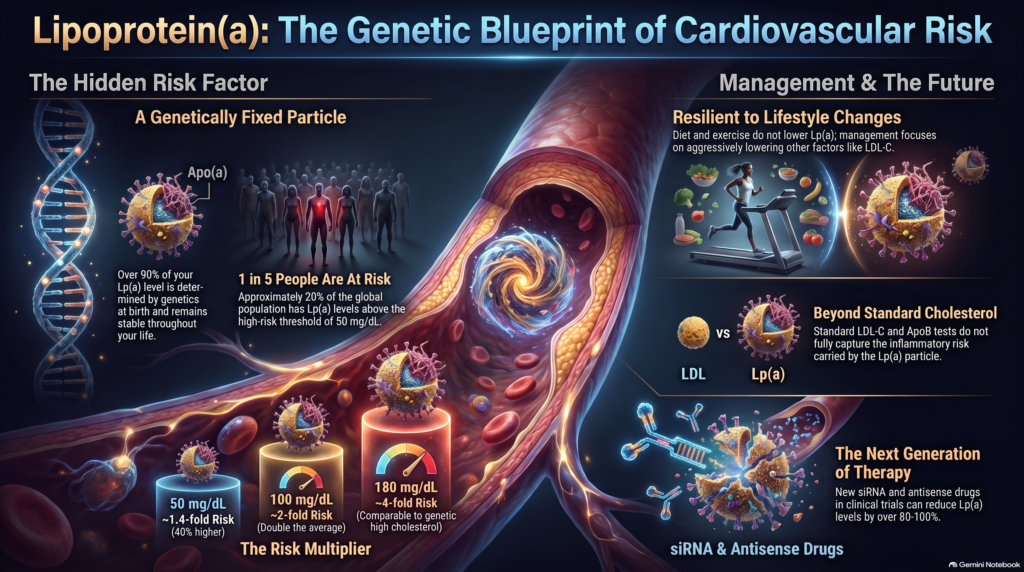
La concentrazione di Lp(a) è determinata prevalentemente da fattori genetici. Il rapporto europeo del 2022 Aterosclerosi La dichiarazione di consenso della Società (EAS) attribuisce oltre il 90% della variazione interindividuale alla variabilità genetica nel locus LPA [1]. Le concentrazioni sono generalmente abbastanza stabili da rendere sufficiente una singola misurazione effettuata in età adulta per la valutazione del rischio, sebbene le patologie renali, epatiche e tiroidee, la gravidanza, il menopausa la transizione e alcuni farmaci possono alterare i livelli rilevati [1,2].
L'Lp(a) risulta spesso leggermente più elevata nelle donne in postmenopausa, sebbene l'entità di tale aumento vari a seconda della popolazione e dello studio [1,2]. Anche le concentrazioni mediane variano a seconda dei gruppi di ascendenza, con ampie distribuzioni all’interno dei singoli gruppi — aspetto trattato in modo quantitativo nella Sezione 6.
L’Lp(a) non dovrebbe essere considerata semplicemente come un’altra misura del colesterolo LDL. Ogni particella di Lp(a) contiene ApoB e può penetrare nella parete arteriosa, mentre l’apo(a) ad essa legata rende l’Lp(a) un importante vettore di fosfolipidi ossidati che possono favorire processi infiammatori e di calcificazione [1]. Le misurazioni convenzionali del colesterolo LDL (LDL-C) e dell’ApoB non riescono quindi a cogliere appieno il rischio cardiovascolare associato alla Lp(a).
Unità di misura: mg/dL rispetto a nmol/L
L’Lp(a) viene riportata sia in termini di massa (mg/dL) che di concentrazione delle particelle (nmol/L). Poiché le isoforme dell’apo(a) differiscono notevolmente per massa molecolare, una particella che trasporta un’isoforma di grandi dimensioni ha un peso maggiore rispetto a una che ne trasporta una di piccole dimensioni. Di conseguenza, non esiste un fattore di conversione fisso universalmente valido. Espressioni accoppiate come “50 mg/dL ≈ 125 nmol/L” sono approssimazioni epidemiologiche utilizzate per la comunicazione del rischio — anche dalla stessa linea guida del 2026 — e non conversioni di laboratorio. È necessario mantenere le unità riportate dal laboratorio e non applicare una conversione fissa da massa a molarità.
2. L’Lp(a) è un fattore causale?
Le prove che indicano che un livello elevato di Lp(a) sia un fattore causale piuttosto che un semplice indicatore di rischio sono insolitamente solide per un biomarcatore, che poggia su tre linee convergenti: prospettica epidemiologia, umano genetica tra cui Randomizzazione mendeliana, e una relazione dose-risposta costante.
Nel Collaborazione sui fattori di rischio emergenti, 126.634 soggetti provenienti da 36 studi prospettici hanno contribuito con circa 1,3 milioni di anni-persona di follow-up, durante i quali sono stati registrati 22.076 primi eventi clinici maggiori di natura vascolare o non vascolare, tra cui 9.336 malattia coronarica (CHD) esiti e 1.903 ictus ischemici. Il rapporto di rischio aggiustato per la cardiopatia coronarica era pari a 1,13 (IC 95% 1,09–1,18) per ogni aumento di 3,5 volte del livello abituale di Lp(a) [3].
Gli studi genetici rafforzano l'inferenza causale poiché gli alleli LPA vengono determinati al momento del concepimento e non sono soggetti a causalità inversa. In tre studi condotti a Copenaghen, per un totale di 40.486 partecipanti, le analisi genetiche hanno confermato il nesso di causalità; nel Copenhagen City Heart Study la variabile strumentale hazard ratio era pari a 1,22 (intervallo di confidenza 95% 1,09–1,37) per ogni raddoppio della Lp(a) previsto geneticamente [4]. In PROCARDIS, le varianti LPA rs10455872 e rs3798220 presentavano odds ratio per allele relativi alla CHD pari a 1,70 (IC 95% 1,49–1,95) e 1,92 (IC 95% 1,48–2,49) [5].
La distinzione che conta dal punto di vista clinico: questo corpus di evidenze sostiene con forza che livelli elevati di Lp(a) contribuiscano in modo causale all’ASCVD. Non dimostra, tuttavia, che la riduzione dei livelli di Lp(a) mediante terapia farmacologica, iniziata nella mezza età, sia in grado di invertire tale rischio in misura sufficiente da prevenire gli eventi. Tale questione viene affrontata nelle sezioni da 12 a 14.
3. In che misura l’Lp(a) aumenta il rischio cardiovascolare?
La sintesi più chiara a livello di popolazione disponibile attualmente è la Tabella 4 del Linee guida multisocietarie ACC/AHA sulla dislipidemia del 2026 [2]. Rispetto a una mediana della popolazione pari a circa 20 nmol/L (circa 7 mg/dL), le linee guida stimano il rischio di ASCVD come segue.
| Livello di Lp(a) | Percentile approssimativo | Rischio relativo stimato di ASCVD | Interpretazione |
| <30 mg/dL (<75 nmol/L) | Non specificato nella tabella delle linee guida | Riferimento | Intervallo di rischio più basso correlato all'Lp(a); non “rischio zero” |
| 30–49 mg/dL (75–124 nmol/L) | Non specificato con precisione | circa 1,2 volte | Modesto incremento del rischio relativo |
| 50 mg/dL (125 nmol/L) | ~80° | circa 1,4 volte | Rischio relativo stimato di ASCVD superiore di circa 40% rispetto alla mediana di riferimento |
| 100 mg/dL (250 nmol/L) | ~95° | circa il doppio | Circa il doppio del rischio stimato di ASCVD |
| 150 mg/dL (350 nmol/L) | Non specificato; si colloca tra i valori di riferimento del ~95° percentile (100 mg/dL) e del ~99° percentile (180 mg/dL) indicati nelle linee guida | circa 3 volte | Stima del rischio a livello di popolazione molto elevata |
| 180 mg/dL (430 nmol/L) | ~99° | circa 4 volte | Rischio stimato paragonabile a quello di un individuo eterozigote ipercolesterolemia familiare |
Tabella 1. Rischio relativo di ASCVD stimato secondo le linee guida ACC/AHA del 2026 in base alla concentrazione di Lp(a).
Avvertenze fondamentali riportate nella stessa linea guida: questi valori sono ricavati da UK Biobank, sono da intendersi come orientamento generale, possono variare a seconda delle diverse popolazioni e si basano solo su un’equivalenza approssimativa tra mg/dL e nmol/L [2]. Si tratta di stime a livello di popolazione, non specifiche per singolo paziente calcolatore del rischio.
Queste stime rappresentano medie relative alla popolazione, non un destino ineluttabile. Descrivono come i tassi di incidenza degli eventi differiscano tra gruppi di persone con diverse concentrazioni di Lp(a); non prevedono ciò che accadrà a una singola persona.
Lp(a) si comporta come una variabile continua fattore di rischio. Non esiste una “soglia biologica” tra 49 e 51 mg/dL; il rischio aumenta in modo continuo anziché attivarsi bruscamente al superamento di una singola soglia. La UK Biobank lo dimostra direttamente: tra i 460.501 partecipanti seguiti per una mediana di 11,2 anni, si sono verificati 22.401 eventi ASCVD incidenti, la mediana di Lp(a) era pari a 19,6 nmol/L e il rischio aumentava in modo approssimativamente lineare con un rapporto di rischio (hazard ratio) di 1,11 (IC 95% 1,10–1,12) per ogni incremento di 50 nmol/L [6].
A parte questo, e considerando una soglia diversa, la UK Biobank ha riportato che tra i partecipanti senza precedente ASCVD, il 12,2% presentava livelli di Lp(a) ≥150 nmol/L, con un rapporto di rischio aggiustato pari a 1,50 (IC 95% 1,44–1,56); tra quelli con ASCVD preesistente, la prevalenza era del 20,3% e l’hazard ratio era pari a 1,16 (IC al 95%: 1,05–1,27) [6]. Questo valore ≥150 nmol/L non deve essere confuso con un’esposizione pari a 150 mg/dL (350 nmol/L), né utilizzato per confermarla: si tratta infatti di concentrazioni molto diverse.
Perché alcuni studi riportano un rischio da tre a quattro volte superiore
Stime apparentemente divergenti possono spesso essere spiegate in gran parte dalle differenze relative all’endpoint, al comparatore, alla soglia di Lp(a), alla popolazione e al modello statistico, piuttosto che da una contraddizione diretta.
Nello studio “Copenhagen City Heart Study”, 9.330 partecipanti sono stati seguiti per 10 anni e 498 hanno sviluppato infarto miocardico (IM). Rispetto a livelli di Lp(a) inferiori a 5 mg/dL, i rapporti di rischio aggiustati per l’IM nelle donne erano pari a 1,1 (IC 95% 0,6–1,9) per valori compresi tra 5 e 29 mg/dL, 1,7 (1,0–3,1) a 30–84 mg/dL, 2,6 (1,2–5,9) a 85–119 mg/dL e 3,6 (1,7–7,7) a 120 mg/dL o oltre. Negli uomini i valori corrispondenti erano 1,5 (0,9–2,3), 1,6 (1,0–2,6), 2,6 (1,2–5,5) e 3,7 (1,7–8,0) [7].
È quindi corretto affermare che livelli estremi di Lp(a) erano associati a un rischio di infarto miocardico da tre a quattro volte superiore in quella coorte. Non è corretto equiparare tale dato alla stima delle linee guida, che indica un rischio circa doppio a 100 mg/dL: la categoria “estrema” di Copenaghen era pari o superiore a 120 mg/dL rispetto a un valore di riferimento molto basso, inferiore a 5 mg/dL, con un endpoint specifico per l’infarto miocardico, mentre la stima delle linee guida riguarda l’ASCVD in senso lato a 100 mg/dL rispetto a un valore di riferimento mediano della popolazione nella modellizzazione derivata dalla UK Biobank.
4. Trasformazione del rischio relativo in termini assoluti
Un rapporto di rischio pari a 1,4 indica un rischio istantaneo stimato dell’evento superiore di circa 40% secondo il modello dei rischi proporzionali. Ciò non significa che la probabilità che si verifichi un evento sia pari a 40%, né è matematicamente identico a moltiplicare per 1,4 la probabilità decennale di evento di un individuo.
La tabella seguente ha solo scopo illustrativo dal punto di vista aritmetico e presuppone che il moltiplicatore indicato si comporti come un semplice coefficiente di rischio applicato direttamente a una probabilità di base.
| Rischio ipotetico di riferimento su 10 anni | RR 1.2 | RR 1.4 | RR 1.7 | RR 2.0 |
| 5% | 6% | 7% | 8.5% | 10% |
| 10% | 12% | 14% | 17% | 20% |
| 20% | 24% | 28% | 34% | 40% |
| 30% | 36% | 42% | 51% | 60% |
Tabella 2. Esempio puramente aritmetico in cui si ipotizza che il rapporto di rischio agisca in modo moltiplicativo sulla probabilità di base. Questi valori non sono personalizzati e non sono corretti in base all’Lp(a) previsioni di rischio.
Si tratta di esempi aritmetici che ipotizzano che il moltiplicatore indicato si comporti come un rapporto di rischio applicato direttamente alla probabilità di base. Non si tratta di previsioni personalizzate e il rischio di un individuo non dovrebbe essere stimato moltiplicando il risultato di un calcolatore di rischio clinico per un rapporto di rischio o un odds ratio riportato in uno studio. I valori di Lp(a) indicati nelle linee guida del 2026 non sono moltiplicatori convalidati per il calcolo del punteggio di rischio clinico individuale.
Il dato clinico evidenziato dalla tabella è comunque importante: lo stesso moltiplicatore aggiunge molto di più rischio assoluto a una persona il cui valore di riferimento è già elevato. Copenhagen fornisce dati assoluti reali e specifici per lo studio. Tra fumo, partecipanti ipertesi di età superiore ai 60 anni, il rischio di infarto miocardico a 10 anni era di circa 20% nelle donne e 35% negli uomini con Lp(a) pari o superiore a 120 mg/dL, rispetto a circa 10% e 19% rispettivamente a livelli inferiori a 5 mg/dL [7]. Anche in quel sottogruppo ad alto rischio, un livello elevato di Lp(a) modificava la probabilità di infarto miocardico, senza renderlo inevitabile.
5. Quanto è diffusa l’iperprolifezia di Lp(a)?
Circa una persona su cinque presenta livelli di Lp(a) pari o superiori alle soglie di alto rischio comunemente utilizzate, pari a circa 50 mg/dL o 125 nmol/L, a seconda del test e delle unità di misura, il che rende l’elevata concentrazione di Lp(a) un fenomeno molto diffuso in tutto il mondo [1]. L’esatto carico globale dipende dalla soglia, dal metodo analitico e dalla distribuzione demografica presa in esame; pertanto, un singolo dato numerico preciso va considerato con cautela. Le linee guida del 2026 collocano 50 mg/dL vicino all’80° percentile, 100 mg/dL vicino al 95° e 180 mg/dL vicino al 99° [2].
6. Ascendenza
La distribuzione dei livelli di Lp(a) varia a seconda dell’origine etnica. Nell’UK Biobank, le concentrazioni mediane erano di circa 19 nmol/L nei partecipanti di etnia bianca, 31 nmol/L in quelli di origine sudasiatica, 75 nmol/L in quelli di etnia nera e 16 nmol/L in quelli di origine cinese. L’associazione tra l’aumento dell’Lp(a) e l’ASCVD era direzionalmente simile nei principali gruppi studiati, con rapporti di rischio per ogni 50 nmol/L pari a circa 1,11, 1,10 e 1,07 rispettivamente nei partecipanti bianchi, sudasiatici e neri; le stime relative ai sottogruppi al di fuori del gruppo dei bianchi sono meno precise a causa delle dimensioni più ridotte dei campioni [6].
Anche le linee guida del 2026 sottolineano che le concentrazioni tendono ad essere più elevate tra le persone di origine africana e sudasiatica, mentre l’associazione con il rischio relativo rimane sostanzialmente simile tra i vari gruppi etnici [2].
Si tratta di distribuzioni della popolazione caratterizzate da un’ampia variabilità all’interno dei singoli gruppi. Esse non giustificano la deduzione della concentrazione di Lp(a) di un individuo o del suo rischio cardiovascolare basandosi esclusivamente sull’ascendenza. L’unico modo per conoscere il livello di Lp(a) di una persona è misurarlo.
7. Lp(a) nelle persone che soffrono già di malattie cardiovascolari
In una coorte di prevenzione secondaria condotta a Copenaghen su 2.527 persone con una precedente malattia cardiovascolare Dopo un periodo di osservazione mediano di cinque anni, 493 hanno manifestato un evento cardiovascolare avverso maggiore (MACE). I tassi di evento erano pari a 29, 35, 42 e 54 per 1.000 anni-persona rispettivamente per valori di Lp(a) inferiori a 10, compresi tra 10 e 49, compresi tra 50 e 99 e pari o superiori a 100 mg/dL. Rispetto a livelli inferiori a 10 mg/dL, i rapporti di incidenza aggiustati erano pari a 1,28 (IC 95% 1,03–1,58), 1,44 (IC 95% 1,12–1,85) e 2,14 (IC 95% 1,57–2,92) [8].
Nello studio UK Biobank, l’associazione relativa a livelli di Lp(a) ≥150 nmol/L era inferiore nei partecipanti con ASCVD accertata (HR 1,16, IC 95% 1,05–1,27) rispetto a quelli senza ASCVD pregressa (HR 1,50, IC 95% 1,44–1,56), sebbene il rischio assoluto di evento fosse più elevato nei prevenzione secondaria [6].
Dati emersi dagli studi clinici sugli inibitori della PCSK9
In Fourier, a 25.096 pazienti con ASCVD accertata è stato misurato il livello di Lp(a) e sono stati seguiti per una mediana di 2,2 anni. Tra i partecipanti trattati con placebo, il valore più elevato di Lp(a) quartile ha evidenziato un rapporto di rischio aggiustato pari a 1,22 (IC 95% 1,01–1,48) per morte coronarica, infarto miocardico o urgenza rivascolarizzazione rispetto al quartile più basso, indipendentemente dal livello di colesterolo LDL. Evolocumab ha ridotto l'Lp(a) di una mediana pari a 26,91 TP9T [9].
Nelle analisi secondarie di tale studio, i pazienti con livelli basali di Lp(a) più elevati sembravano trarre maggiori benefici a livello coronarico: l’hazard ratio era pari a 0,77 (95% IC 0,67–0,88) al di sopra della mediana dei livelli basali di Lp(a) rispetto a 0,93 (IC 95% 0,80–1,08) al di sotto di essa, con una riduzione del rischio assoluto a tre anni pari a 2,49% contro 0,95% e un numero necessario da trattare (NNT) di 40 contro 105. Il valore P dell’interazione era pari a 0,07 e pertanto non ha raggiunto la significatività statistica convenzionale. Si tratta di un risultato relativo a un sottogruppo nell’ambito di uno studio randomizzato, non del confronto randomizzato primario [9].
In Odissea RISULTATI: 18.924 pazienti sottoposti a un sindrome coronarica acuta sono stati seguiti per una mediana di 2,8 anni in regime intensivo statina terapia. Il livello basale di Lp(a) era un fattore predittivo indipendente di eventi ricorrenti. Nelle analisi post hoc, le riduzioni dei livelli di Lp(a) associate all’alirocumab erano indipendentemente associate a un minor numero di eventi cardiovascolari; tuttavia, queste analisi non possono stabilire che sia stata proprio la riduzione dei livelli di Lp(a) a determinare la riduzione degli eventi, poiché alirocumab determina contemporaneamente una forte riduzione dei livelli di LDL-C e di ApoB [10,11].
Entrambi gli studi confermano quindi che livelli elevati di Lp(a) costituiscono un marcatore di rischio residuo nei pazienti trattati, ed entrambi sono coerenti con — ma non dimostrano — un beneficio attribuibile alla riduzione della Lp(a) in sé.
8. Un livello molto basso di colesterolo LDL elimina il rischio?
L'abbassamento del colesterolo LDL riduce in modo sostanziale il rischio cardiovascolare, ma non sembra eliminare il rischio residuo associato all'Lp(a). Un’analisi a livello di partecipante condotta nel 2025 su 27.658 soggetti coinvolti in sei studi clinici controllati con placebo sulle statine ha rilevato che, anche nel quartile più basso di LDL-C raggiunto — da 3,1 a 77,0 mg/dL — un livello di Lp(a) superiore a 50 mg/dL era associato a un rapporto di rischio (hazard ratio) per ASCVD pari a 1,38 (IC 95% 1,06–1,79) rispetto a valori pari o inferiori a 50 mg/dL. La categoria congiunta più elevata, caratterizzata da livelli elevati di Lp(a) e dal valore più alto di LDL-C raggiunto, presentava un rapporto di rischio pari a 1,90 (IC 95% 1,46–2,48) [12].
Poiché il quartile più basso va da 3,1 a 77,0 mg/dL, l’analisi evidenzia la persistenza del rischio a livelli di LDL-C raggiunti relativamente bassi, ma non fornisce una stima specifica per valori di LDL-C inferiori a 55 mg/dL. Da questi dati non si dovrebbe ricavare un valore specifico del rischio residuo a tale soglia.
La formulazione giustificabile: una riduzione intensiva dei livelli di LDL-C e ApoB riduce il rischio assoluto complessivo di ASCVD, ma i dati disponibili non consentono di stabilire una concentrazione di LDL-C alla quale scompaia l’associazione con livelli elevati di Lp(a).
9. Lp(a) e ApoB: si sovrappongono, ma non sono intercambiabili
La concentrazione plasmatica di ApoB è un indicatore pratico del numero di particelle di lipoproteine aterogene contenenti ApoB presenti in circolo, comprese le LDL, VLDL resti, IDL, e Lp(a). Poiché ogni particella di Lp(a) contiene di per sé una ApoB-100 La molecola, l’Lp(a) e l’ApoB non costituiscono vie biologiche distinte, ma si sovrappongono.
Ciò che contraddistingue l’Lp(a) è la sua biologia aggiuntiva legata all’apo(a) e ai fosfolipidi ossidati. Le analisi di aggiustamento e di mediazione suggeriscono che i marcatori lipidici e infiammatori convenzionali — tra cui LDL-C, non-HDL-C, ApoB e hsCRP — spiegano solo una parte minima dell’associazione tra Lp(a) e ASCVD [13].
Un’analisi genetica del 2024 ha stimato che l’associazione con la cardiopatia coronarica (CHD) per ogni aumento di 50 nmol/L, stimato geneticamente, dell’Lp(a)-ApoB, stimata geneticamente, fosse sostanzialmente maggiore rispetto a quella osservata per lo stesso incremento di LDL-ApoB, con un rapporto stimato per particella di circa 6,6 (IC 95% 5,1–8,8) [14]. Si tratta di una stima dell’entità dell’effetto ottenuta tramite randomizzazione mendeliana, che si basa su ipotesi metodologiche. Non costituisce una prova del fatto che ogni singola particella di Lp(a) sia letteralmente 6,6 volte più dannosa dal punto di vista biologico rispetto a una particella di LDL.
I due risultati sono conciliabili: l'Lp(a) contribuisce all'ApoB totale, ma comporta anche un rischio che non è adeguatamente rappresentato dalla sola concentrazione convenzionale di ApoB.
10. Lp(a) e stenosi valvolare aortica calcificata
Tra i 77.680 partecipanti di Copenaghen seguiti per un periodo fino a 20 anni, 454 hanno sviluppato stenosi aortica. Rispetto a valori di Lp(a) inferiori a 5 mg/dL, gli hazard ratio aggiustati sono saliti a 1,6 (IC 95% 1,1–2,4) per valori compresi tra 20 e 64 mg/dL, 2,0 (IC 95% 1,2–3,4) tra 65 e 90 mg/dL e 2,9 (IC 95% 1,8–4,9) oltre i 90 mg/dL. L’analisi delle variabili strumentali genetiche ha fornito un rischio relativo pari a 1,6 (95%, IC 1,2–2,1) per ogni aumento di 10 volte del livello di Lp(a), a conferma di un contributo causale [15].
In un'altra analisi condotta a Copenaghen, ogni aumento di 10 volte del livello di Lp(a) è risultato associato a un odds ratio di 1,62 (IC 95% 1,48–1,77) per la valvola aortica calcificazione e un rapporto di rischio pari a 1,54 (IC 95% 1,38–1,71) per la valvola aortica stenosi, con circa 31% dell'effetto mediato dalla calcificazione [16].
Tra i pazienti che presentavano già una stenosi aortica, uno studio prospettico condotto su 145 pazienti ha rilevato che livelli più elevati di Lp(a) e di fosfolipidi ossidati erano associati a una maggiore attività di calcificazione valvolare e a una progressione più rapida del calcio TC e dei parametri emodinamici. I partecipanti nel terzile superiore di Lp(a), rispetto ai due terzili inferiori, presentavano un rischio maggiore di sostituzione della valvola aortica o di decesso (hazard ratio 1,87, IC 95% 1,13–3,08); i parametri relativi ai fosfolipidi ossidati hanno mostrato associazioni simili. Esperimenti in vitro di accompagnamento hanno avvalorato un meccanismo procalcificante [17]. Questi risultati osservazionali e meccanicistici avvalorano la logica biologica, ma non dimostrano che la riduzione farmacologica dell’Lp(a) rallenti la stenosi aortica già in atto. Nessuno studio randomizzato ha ancora dimostrato che la riduzione dell’Lp(a) prevenga la progressione della stenosi aortica o riduca la necessità di sostituzione valvolare.
L'Lp(a) è inoltre associata all'aterotrombosi e alla stenosi della valvola aortica indipendentemente da infiammazione. Su 68.090 partecipanti di Copenaghen seguiti per una mediana di 8,1 anni, un livello di Lp(a) pari o superiore a 70 mg/dL rispetto a quello pari o inferiore a 6 mg/dL è risultato associato a un rapporto di rischio (HR) per ASCVD pari a 1,61 (IC 95% 1,43–1,81) tra coloro che presentavano Proteina C-reattiva inferiore a 2 mg/L e pari a 1,57 (95% IC 1,36–1,82) tra i soggetti con CRP pari o superiore a 2 mg/L; P dell’interazione = 0,87 [18].
11. Un livello elevato di Lp(a) significa che si avrà un infarto?
No. L’Lp(a) modifica la probabilità, ma non determina l’esito. Anche nel sottogruppo ad alto rischio di Copenaghen — fumatori con ipertensione età superiore ai 60 anni e Lp(a) pari o superiore a 120 mg/dL — il rischio di infarto miocardico a 10 anni era di circa 20% nelle donne e 35% negli uomini, non 100% [7]. Altri profili di rischio di base presentano differenze sostanziali.
Una persona con livelli elevati di Lp(a) ma in ottima pressione sanguigna, no diabete, l’assenza di tabagismo, bassi livelli di ApoB e LDL-C e risultati di imaging favorevoli possono comportare un rischio assoluto molto inferiore rispetto a quello di una persona con lo stesso livello di Lp(a) e la presenza di molteplici fattori di rischio principali. Età, tabagismo, pressione arteriosa, diabete, malattia renale, esposizione cumulativa all’ApoB e alle LDL, storia familiare, e l’aterosclerosi preesistente determinano congiuntamente il rischio cardiovascolare assoluto insieme alla Lp(a) [2].
12. Trattamenti attualmente disponibili
Nella sezione dedicata al trattamento occorre distinguere tre questioni distinte: il trattamento modifica i livelli di Lp(a)? Riduce gli eventi cardiovascolari in generale? È stato dimostrato che eventuali benefici in termini di riduzione degli eventi derivino specificamente dall’abbassamento dei livelli di Lp(a)? Queste domande non sono intercambiabili.
| Terapia | Effetto sull'Lp(a) | Effetto approssimativo sul colesterolo LDL [2] | Dati scientifici e sicurezza | Stato degli esiti cardiovascolari |
| Statine | In media, un aumento modesto; rapporto combinato tra statine e placebo delle medie geometriche pari a 1,11 (IC 95% 1,07–1,14); variazioni medie nel braccio trattato con statine comprese tra circa +8,51 e +19,61 | Intensità moderata: da ~30% a <50%; intensità elevata: ≥50% | A livello dei partecipanti meta-analisi, n = 5.256. Non è chiaro se questo modesto aumento influisca in modo indipendente sugli esiti. | Notevole beneficio in termini di ASCVD grazie alla riduzione dei livelli di LDL/ApoB. Non costituisce un motivo per sospendere la terapia con statine, qualora indicata. |
| Ezetimibe | Di portata limitata e con risultati non coerenti. Una meta-analisi di sette studi sulla monoterapia con ezetimibe ha riportato un valore di −7,061 TP9T (IC al 95% da −11,95 a −2,18) [19]; un’analisi più ampia che includeva la terapia combinata non ha evidenziato alcuna riduzione statisticamente significativa (−2,59%, IC 95% −8,26 a 3,08) [20] | Circa un ulteriore abbassamento di 15–20% se somministrato in associazione a una statina | Le stime variano notevolmente da una sintesi all'altra. | Il suo ruolo clinico consiste nella riduzione del colesterolo LDL, non nella riduzione mirata dell’Lp(a); non esistono dati clinici specifici relativi all’Lp(a). |
| PCSK9 anticorpi monoclonali | Media pari a circa −271 TP9T (intervallo di confidenza al 95% da −29,8 a −24,1); evolocumab −29,351 TP9T, alirocumab −24,501 TP9T | Circa 50–60% | Meta-analisi di 47 studi randomizzati, 67.057 partecipanti [21]. | È stata dimostrata una riduzione complessiva degli eventi; il contributo causale aggiuntivo derivante dalla riduzione dei livelli di Lp(a) non è stato dimostrato. |
| Inclisiran | Modesto — circa 18–22% nelle analisi aggregate degli studi clinici [22,23] | Circa 50%; analisi aggregata degli studi ORION-9/10/11 (n = 3.660), riduzione corretta rispetto al placebo −50,7% [23] | Eventi avversi nel sito di iniezione: 5,01 TP9T contro 0,71 TP9T con placebo nel dato aggregato ORION analisi [23]. | Non vi sono prove specifiche che dimostrino che la sua modesta riduzione dell’Lp(a) comporti una diminuzione degli eventi. |
| Niacina | Circa −21% nell'analisi AIM-HIGH Lp(a) [24] | Modesto | HPS2-THRIVE: eventi vascolari maggiori 13,2% vs 13,7%, rapporto di incidenza 0,96 (IC 95% 0,90–1,03), P = 0,29, con un eccesso di eventi avversi gravi [25]. | Non offre alcun beneficio aggiuntivo rispetto alla terapia corrente. Non dovrebbe essere prescritto esclusivamente per ridurre i livelli di Lp(a). |
| Aferesi delle lipoproteine | Da circa −60% a −70% in fase acuta; riduzione media di 68,1% del Pro(a)LiFe dopo un singolo trattamento [26,27] | Significativa riduzione acuta per seduta, con effetto di rimbalzo tra una seduta e l’altra | I livelli tornano a salire tra una seduta e l'altra, pertanto la riduzione media nel tempo è inferiore a quella osservata immediatamente dopo la procedura. | Studi di coorte “prima-dopo” non controllati riportano una forte riduzione dei tassi di incidenza [26,27]; confondente, la selezione e il ritorno alla media impediscono di formulare affermazioni causali. |
Tabella 3. Effetti delle terapie attualmente disponibili sull'Lp(a) e sugli esiti cardiovascolari.
Per quanto riguarda specificatamente le statine: la meta-analisi aggregata a livello di partecipante conferma un modesto aumento medio dell'Lp(a) [28]. Non è chiaro se tale aumento influisca in modo indipendente sugli esiti clinici, e non costituisce un motivo per interrompere la terapia indicata con statine, poiché la riduzione dei livelli di LDL e di ApoB ottenuta con le statine comporta un beneficio cardiovascolare comprovato.
13. Terapie sperimentali mirate all’Lp(a)
Una nuova classe di farmaci riduce i livelli di Lp(a) in modo molto più marcato rispetto a qualsiasi terapia lipidica convenzionale. Questi studi forniscono prove farmacodinamiche, non prove relative agli esiti clinici.
La differenza fondamentale sta nel fatto che ridurre un valore di laboratorio non equivale a dimostrare che ce ne siano meno infarti o ictus.
Una riduzione del biomarcatore 90% non deve essere interpretata come una presunta riduzione degli eventi correlati al 90%.
| Agente (classe) | Prova e taglia | Riduzione dell'Lp(a) | Risultati relativi alla sicurezza |
| Pelacarsen (oligonucleotide antisenso) | Fase 2, n = 286 [29] | Riduzione media fino a 80% con il dosaggio più elevato | Le reazioni nel sito di iniezione sono le più comuni; nella fase 2 non si sono riscontrati squilibri significativi a livello piastrinico, epatico o renale |
| Olpasiran (siRNA) | OCEAN(a)-DOSE, n = 281 [30] | Valori corretti rispetto al placebo: −70,51 TP9T, −97,41 TP9T, −101,11 TP9T e −100,51 TP9T per regime terapeutico alla settimana 36 | Gli eventi avversi complessivi sono simili a quelli osservati con il placebo; le reazioni nel sito di iniezione sono le più comuni |
| Lepodisiran (siRNA) | ALPACA, n = 320 [31] | Dati aggregati 400 mg: valore medio nel tempo, corretto rispetto al placebo, pari a −93,91 TP9T (IC 95% da −95,1 a −92,5), giorni 60–180 | 35 eventi avversi gravi, nessuno dei quali ritenuto correlato al trattamento; reazioni generalmente lievi nel sito di iniezione in un massimo di 12% |
| Zerlasiran (siRNA) | ALPACAR-360, n = 178 [32] | Valori mediati nel tempo di −85,61 TP9T, −82,81 TP9T e −81,31 TP9T per regime terapeutico (tutti > 801 TP9T) | Lieve dolore nel sito di iniezione in circa 2,3–7,11 TP9T; 20 eventi avversi gravi in 17 pazienti, nessuno dei quali ritenuto correlato al farmaco |
| Muvalaplin (piccola molecola per via orale) | KRAKEN, n = 233 [33] | Fino a −85,81 TP9T con il test dell’Lp(a) intatta; circa −701 TP9T con il test dell’apo(a) | Nel corso del periodo di sperimentazione non sono state segnalate particolari preoccupazioni relative alla sicurezza o alla tollerabilità |
Tabella 4. Risultati relativi ai biomarcatori della fase 2 per i farmaci mirati all’Lp(a).
I valori corretti rispetto al placebo leggermente superiori a 100% riflettono il calcolo della correzione statistica, non concentrazioni fisicamente negative di Lp(a).
14. Gli studi clinici mirati ai risultati
Questi studi rappresentano la prova decisiva per stabilire se la riduzione dei livelli di Lp(a) prevenga gli eventi cardiovascolari. L'endpoint primario registrato dello studio Lp(a)HORIZON è il tempo trascorso fino al primo evento cardiovascolare avverso maggiore esteso in pazienti con malattia cardiovascolare accertata e Lp(a) ≥70 mg/dL, con una seconda analisi primaria nei pazienti con Lp(a) ≥90 mg/dL. Lo stato del registro è un contenuto in rapida evoluzione e deve essere verificato nuovamente immediatamente prima della pubblicazione.
| Versione di prova (agente) | ID registro | Stato | Iscrizione | Data prevista per il completamento della scuola primaria |
| Lp(a)HORIZON (pelacarsen) | NCT04023552 | Attivo, non sta reclutando; nessun risultato pubblicato; dati aggiornati l'ultima volta il 6 maggio 2026 e verificati l'ultima volta a maggio 2026; sponsor: Novartis | 8.323 (effettivo) | 30 giugno 2026 (data prevista) |
| OCEAN(a) – Risultati (olpasiran) | NCT05581303 | Attivo, non in fase di reclutamento; nessun risultato pubblicato; dati aggiornati al 27 febbraio 2026. ASCVD accertata con Lp(a) ≥200 nmol/L; l’ASCVD ammissibile comprende un precedente infarto miocardico (MI) o una procedura di PCI con impianto di stent, oltre a un ulteriore fattore di rischio; follow-up previsto di circa quattro anni | 7.297 (effettivo) | 31 marzo 2028 |
| ACCLAIM-Lp(a) (lepodisiran) | NCT06292013 | Attivo, non in fase di reclutamento; nessun risultato pubblicato; dati aggiornati al 18 giugno 2026. Lp(a) ≥175 nmol/L; un’appendice aggiunge circa 1.700 partecipanti | 17.300 (stima) | Marzo 2029 |
| MOVE-Lp(a) (muvalaplin) | NCT07157774 | Reclutamento; nessun risultato pubblicato; dati aggiornati al 7 luglio 2026 | 10.450 (stima); inizio effettivo: 2 settembre 2025 | Marzo 2031 |
Tabella 5. Programmi dedicati alla riduzione dei livelli di Lp(a) e agli esiti cardiovascolari, secondo i dati di ClinicalTrials.gov citati nella verifica dell’agosto 2026.
Un ulteriore studio sul pelacarsen, denominato ADD-VANTAGE (NCT06813911), è uno studio di fase 3 attualmente in fase di reclutamento che valuta il pelacarsen in associazione con l’inclisiran in pazienti con livelli elevati di Lp(a) e ASCVD accertata. In base a quanto verificato il 28 agosto 2026, ClinicalTrials.gov riportava che la scheda era stata aggiornata l’ultima volta il 17 giugno 2026, senza risultati pubblicati, con un numero stimato di partecipanti pari a 340 e una data stimata di completamento prevista per il 3 febbraio 2028. Il suo endpoint primario è la variazione dei livelli di Lp(a) piuttosto che gli eventi cardiovascolari; si tratta quindi di uno studio sui biomarcatori e non dovrebbe essere raggruppato con gli studi dedicati agli esiti cardiovascolari riportati nella Tabella 5 [38].
Al 28 agosto 2026, i dati principali presenti su ClinicalTrials.gov relativi ai principali programmi dedicati alla riduzione dei livelli di Lp(a) e agli esiti cardiovascolari non riportano alcun risultato pubblicato. La riduzione farmacologica selettiva dei livelli di Lp(a) non è stata quindi ancora dimostrata, nell’ambito di uno studio randomizzato dedicato agli esiti, come efficace nel ridurre gli eventi cardiovascolari.
Lp(a)HORIZON rimane indicato come attivo, ma non in fase di reclutamento, nonostante la data stimata di completamento dello studio primario sia il 30 giugno 2026; OCEAN(a)-Outcomes e ACCLAIM-Lp(a) rimangono attivi ma non in fase di reclutamento, mentre MOVE-Lp(a) è in fase di reclutamento. Il superamento della data stimata non costituisce prova che uno studio debba essere descritto come completato o che esistano risultati.
15. Di quanto dovrebbe diminuire l'Lp(a)?
Due analisi di randomizzazione mendeliana hanno stimato la differenza di Lp(a) nel corso della vita, determinata geneticamente, associata a una differenza nel rischio di cardiopatia coronarica (CHD) paragonabile a quella associata a un livello di colesterolo LDL inferiore di 1 mmol/L (38,67 mg/dL). Burgess e colleghi hanno stimato un valore di 101,5 mg/dL (IC 95% 71,0–137,0), riportando un odds ratio di 0,942 per ogni 10 mg/dL in meno di Lp(a) previsto geneticamente [39]. Lamina e Kronenberg hanno stimato un valore di 65,7 mg/dL (IC 95% 46,3–88,3) [40].
Le stime differiscono in larga misura a causa delle differenze nella distribuzione dell’Lp(a), nella calibrazione dei test e nella metodologia analitica tra i diversi set di dati di riferimento. Entrambe le analisi hanno utilizzato prevalentemente set di dati relativi a soggetti di origine europea e misurazioni della massa dell’Lp(a) basate sui test utilizzati.
Entrambe suggeriscono che differenze assolute sostanziali nell’esposizione alla Lp(a) nel corso della vita corrispondano a differenze clinicamente significative nel rischio di cardiopatia coronarica. Nessuna delle due stabilisce quale riduzione un farmaco debba ottenere in un periodo di trattamento limitato, e nessuna delle due dovrebbe essere presentata come un obiettivo farmacologico convalidato. L’esposizione genetica nel corso della vita, che ha inizio al momento del concepimento, non è equivalente ad anni di terapia farmacologica iniziata dopo placca si è accumulato.
Una proiezione separata basata su un modello osservazionale, derivante dalla coorte di prevenzione secondaria di Copenaghen, ha stimato che una riduzione della Lp(a) di circa 50 mg/dL (105 nmol/L) nell’arco di cinque anni potrebbe corrispondere a una riduzione degli eventi cardiovascolari maggiori (MACE) pari a 20%, mentre una riduzione di circa 99 mg/dL (212 nmol/L) a una riduzione di 40% degli eventi cardiovascolari maggiori (MACE) [8]. Si tratta di proiezioni modellizzate basate su dati osservazionali, non di effetti terapeutici dimostrati in studi clinici.
16. Chi dovrebbe sottoporsi al test
Il studio multisocietario ACC/AHA del 2026 Dislipidemia Le linee guida raccomandano di misurare la Lp(a) almeno una volta in età adulta, e il consenso dell’EAS sostiene lo stesso approccio [2,1]. La misurazione è particolarmente significativa nei casi di ASCVD precoce, in presenza di una forte storia familiare di malattie cardiovascolari precoci, familiare ipercolesterolemia, episodi ricorrenti nonostante un buon controllo del colesterolo LDL e stenosi aortica calcificata.
Test a cascata dell'Lp(a) su parentii di primo grado è una scelta ragionevole quando si riscontra un livello marcatamente elevato di Lp(a). Nella pratica clinica quotidiana ciò significa misurare la concentrazione di Lp(a) nei parenti, non effettuare il genotipaggio.
In genere non è necessario ripetere la misurazione, poiché l’Lp(a) è prevalentemente determinato geneticamente e generalmente stabile nel tempo. Tuttavia, potrebbe essere opportuno ripetere il test qualora malattie, cambiamenti legati alla gravidanza o alla menopausa, farmaci, incertezze del test o terapie mirate all’Lp(a) possano alterare in modo significativo la concentrazione misurata.
17. Cosa significa questo per te
L'Lp(a) è una particella lipoproteica ereditaria contenente colesterolo che può aumentare in modo significativo il rischio di infarto, ictus e patologie della valvola aortica. A livelli di circa 50 mg/dL, il rischio relativo medio di ASCVD è approssimativamente 40% superiore rispetto alla mediana di riferimento indicata nelle linee guida; a livelli molto elevati, intorno ai 180 mg/dL, il rischio relativo medio può essere circa quattro volte superiore [2]. Ciò non significa che un infarto sia inevitabile.
Poiché un cambiamento dello stile di vita non riduce in modo significativo i livelli di Lp(a) [1,2], un comportamento salutare non dovrebbe essere valutato in base alla riduzione dei livelli di Lp(a). L’esercizio fisico, l’astensione dal tabacco, il mantenimento di una composizione corporea sana, il controllo della pressione arteriosa e del diabete e l’adozione di un regime alimentare salutare per il cuore agiscono sugli altri componenti del rischio assoluto. La riduzione del colesterolo LDL (LDL-C) e dell’ApoB è una strategia centrale basata sull’evidenza, poiché si tratta di fattori di rischio modificabili che si aggiungono al rischio ereditario associato all’Lp(a).
Gli obiettivi relativi al colesterolo LDL (LDL-C) dovrebbero essere personalizzati in base alla categoria di rischio, anziché essere applicati in modo uniforme. Le linee guida del 2026 raccomandano un livello di LDL-C inferiore a 55 mg/dL per l’ASCVD ad altissimo rischio e inferiore a 70 mg/dL per l’ASCVD che non soddisfa i criteri di altissimo rischio. In prevenzione primaria con aterosclerosi subclinica, progressivamente più alto punteggio di calcio coronarico un carico maggiore giustifica una riduzione progressivamente più intensiva del colesterolo LDL: un CAC compreso tra 100 e 299 o pari o superiore al 75° percentile giustifica un livello di colesterolo LDL inferiore a 70 mg/dL; un CAC compreso tra 300 e 999 giustifica un livello di LDL-C inferiore a 70 mg/dL con una riduzione di almeno 50%, e in pazienti selezionati è ragionevole intensificare il trattamento per raggiungere un livello inferiore a 55 mg/dL; un CAC pari o superiore a 1000 giustifica un livello di LDL-C inferiore a 55 mg/dL con una riduzione di almeno 50% [2].
Il punteggio CAC può rivelarsi utile in casi specifici, ovvero in adulti selezionati nell’ambito della prevenzione primaria per i quali la decisione terapeutica rimane incerta dopo la valutazione convenzionale del rischio e la considerazione di fattori che aumentano il rischio, come livelli elevati di Lp(a). Di per sé, un livello elevato di Lp(a) non costituisce un’indicazione universale per una scansione del calcio [2].
Laddove si ricorra al CAC, questo modifica in modo significativo il rischio assoluto nelle persone con livelli elevati di Lp(a). In MESA, livelli elevati di Lp(a) con un punteggio CAC pari a zero non sono risultati significativamente associati a un rischio maggiore di ASCVD rispetto a livelli bassi di Lp(a) con CAC pari a zero (rapporto di rischio 1,31, IC 95% 0,73–2,35), mentre livelli elevati di Lp(a) associati a un CAC pari o superiore a 100 indicavano un rischio nettamente più elevato (rapporto di rischio 4,71, IC 95% 3,01–7,40) [41]. Uno studio multicohort del 2026 condotto su 11.319 partecipanti seguiti per una media di 14,8 anni ha rilevato che livelli elevati di Lp(a) superiori a 50 mg/dL erano associati a un rischio più elevato di ASCVD anche tra le persone con un punteggio CAC pari a zero (rapporto di rischio 1,28, IC 95% 1,01–1,60), sebbene i tassi assoluti di eventi in quel gruppo rimanessero bassi, pari a 4,9 contro 3,8 per 1.000 anni-persona [42]. Un punteggio CAC pari a zero dovrebbe quindi essere interpretato come un basso rischio assoluto osservato correlato alla placca nel periodo studiato, e non come prova che il rischio associato all’Lp(a) nel corso della vita sia scomparso. Il CAC misura la malattia già presente; l’Lp(a) misura un’esposizione causale nel corso della vita [1,2].
Fino a quando non saranno disponibili i risultati di studi clinici specifici sui farmaci mirati all’Lp(a), la strategia più supportata da prove scientifiche consiste nella gestione intensiva, secondo le linee guida, di ogni fattore di rischio cardiovascolare modificabile, in particolare il colesterolo LDL (LDL-C) e l’ApoB.
18. Gerarchia delle prove
- Prove solide: l’Lp(a) è un fattore di rischio causale e a intensità variabile per l’ASCVD, come dimostrato da coorti prospettiche, genetica LPA, mendeliana randomizzazione, e relazione dose-risposta. L'Lp(a) contribuisce in modo causale alla malattia valvolare aortica calcificata.
- Evidenza da moderata a forte: livelli elevati di Lp(a) rimangono associati al rischio residuo di ASCVD nelle popolazioni trattate con statine e sottoposte a terapia intensiva per l’abbassamento dei livelli di LDL. L’ApoB convenzionale non riflette appieno il rischio associato all’Lp(a). Livelli elevati di Lp(a) sono predittivi di eventi ricorrenti in pazienti con ASCVD accertata.
- Evidenza moderata: aterogenicità per particella dell’Lp(a) rispetto all’LDL, stimata geneticamente. Analisi post hoc sugli inibitori della PCSK9 che suggeriscono un maggiore beneficio assoluto in presenza di livelli basali più elevati di Lp(a).
- Nuovi dati: la riduzione farmacologica dei livelli di Lp(a) riduce gli eventi cardiovascolari? L'efficacia degli agenti sperimentali, misurata in termini di biomarcatori, è stata dimostrata; l'efficacia in termini di esiti cardiovascolari rimane invece non dimostrata nei dati primari sottoposti a revisione.
Quindi, in che misura l’Lp(a) aggrava le malattie cardiache?
- I livelli elevati di Lp(a) sono comuni: circa una persona su cinque presenta una concentrazione pari o superiore alle soglie di alto rischio comunemente utilizzate, pari a circa 50 mg/dL o 125 nmol/L.
- Il rischio aumenta in modo continuo, anziché attivarsi improvvisamente al raggiungimento di una soglia. Le linee guida del 2026 stimano un rischio di ASCVD pari a circa 1,2 volte a 30–49 mg/dL, 1,4 volte a 50 mg/dL, di 2 volte a 100 mg/dL, di 3 volte a 150 mg/dL e di 4 volte a 180 mg/dL, rispetto a una mediana della popolazione di circa 7 mg/dL (20 nmol/L). Si tratta di stime indicative generali ricavate dalla UK Biobank.
- In alcune coorti, concentrazioni estreme sono state associate a un rischio di infarto miocardico (IM) da circa tre a quattro volte superiore — a Copenaghen, a livelli pari o superiori a 120 mg/dL rispetto a quelli inferiori a 5 mg/dL, con un endpoint specifico per l’IM. Si tratta di una questione diversa dalla stima generica della ASCVD contenuta nelle linee guida, fissata a 100 mg/dL.
- Nelle persone che già soffrono di malattie cardiovascolari, livelli elevati di Lp(a) sono predittivi di una maggiore ricorrenza di eventi, con rapporti di incidenza aggiustati che raggiungono 2,14 a livelli pari o superiori a 100 mg/dL rispetto a livelli inferiori a 10 mg/dL.
- Un basso livello di LDL-C non elimina il rischio. Il rischio associato all’Lp(a) è persistito nel quartile con il livello più basso di LDL-C raggiunto negli studi clinici aggregati sulle statine, ed è rappresentato in modo incompleto dalla misurazione convenzionale dell’ApoB — anche se ogni singola particella di Lp(a) apporta una molecola di ApoB-100.
- Secondo i dati raccolti a Copenaghen, livelli molto elevati di Lp(a) sono associati a un rischio di insorgenza di stenosi aortica circa tre volte superiore, e le evidenze genetiche sostengono l’esistenza di un nesso causale con la valvulopatia aortica calcificata.
- Cosa possono fare ora i pazienti: misurare una volta il livello di Lp(a); se elevato, intensificare il controllo, secondo le linee guida, di ogni fattore di rischio modificabile, fissando obiettivi di LDL-C in base alla categoria di rischio; prendere in considerazione il CAC in modo selettivo quando la decisione terapeutica in materia di prevenzione primaria rimane incerta; e organizzare test a cascata per i parenti di primo grado.
- Ciò che rimane da chiarire è se una riduzione significativa dei livelli di Lp(a) prevenga gli eventi cardiovascolari. Al 28 agosto 2026 non erano stati pubblicati risultati specifici relativi agli esiti clinici degli studi di fase 3 incentrati sulla riduzione dei livelli di Lp(a). Gli studi Lp(a)HORIZON, OCEAN(a)-Outcomes, ACCLAIM-Lp(a) e MOVE-Lp(a) sono stati progettati per rispondere a questa domanda, con il completamento degli obiettivi primari previsto tra il 2026 e il 2031.
Riferimenti
- Kronenberg F, Mora S, Stroes ESG, et al. Lipoprotein(a) in atherosclerotic cardiovascular disease and aortic stenosis: a European Atherosclerosis Society consensus statement. Eur Heart J. 2022;43(39):3925–3946. DOI: 10.1093/eurheartj/ehac361. PMID: 36036785.
- 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Dyslipidemia. Circulation. 2026. DOI: 10.1161/CIR.0000000000001423. PMID: 41824590.
- Erqou S, Kaptoge S, Perry PL, et al; Emerging Risk Factors Collaboration. Lipoprotein(a) concentration and the risk of coronary heart disease, stroke, and nonvascular mortality. JAMA. 2009;302(4):412–423. DOI: 10.1001/jama.2009.1063. PMID: 19622820.
- Kamstrup PR, Tybjærg-Hansen A, Steffensen R, Nordestgaard BG. Genetically elevated lipoprotein(a) and increased risk of myocardial infarction. JAMA. 2009;301(22):2331–2339. DOI: 10.1001/jama.2009.801. PMID: 19509380.
- Clarke R, Peden JF, Hopewell JC, et al; PROCARDIS Consortium. Genetic variants associated with Lp(a) lipoprotein level and coronary disease. N Engl J Med. 2009;361(26):2518–2528. DOI: 10.1056/NEJMoa0902604. PMID: 20032323.
- Patel AP, Wang M, Pirruccello JP, et al. Lp(a) concentrations and incident atherosclerotic cardiovascular disease: new insights from a large national biobank. Arterioscler Thromb Vasc Biol. 2021;41(1):465–474. DOI: 10.1161/ATVBAHA.120.315291. PMID: 33115266.
- Kamstrup PR, Benn M, Tybjærg-Hansen A, Nordestgaard BG. Extreme lipoprotein(a) levels and risk of myocardial infarction in the general population: the Copenhagen City Heart Study. Circulation. 2008;117(2):176–184. DOI: 10.1161/CIRCULATIONAHA.107.715698. PMID: 18086931.
- Madsen CM, Kamstrup PR, Langsted A, Varbo A, Nordestgaard BG. Lipoprotein(a)-lowering by 50 mg/dL (105 nmol/L) may be needed to reduce cardiovascular disease 20% in secondary prevention. Arterioscler Thromb Vasc Biol. 2020;40(1):255–266. DOI: 10.1161/ATVBAHA.119.312951. PMID: 31578080.
- O’Donoghue ML, Fazio S, Giugliano RP, et al. Lipoprotein(a), PCSK9 inhibition, and cardiovascular risk: insights from the FOURIER trial. Circulation. 2019;139(12):1483–1492. DOI: 10.1161/CIRCULATIONAHA.118.037184. PMID: 30586750.
- Bittner VA, Szarek M, Aylward PE, et al; ODYSSEY OUTCOMES Committees and Investigators. Effect of alirocumab on lipoprotein(a) and cardiovascular risk after acute coronary syndrome. J Am Coll Cardiol. 2020;75(2):133–144. DOI: 10.1016/j.jacc.2019.10.057. PMID: 31948641.
- Szarek M, Bittner VA, Aylward P, et al; ODYSSEY OUTCOMES Investigators. Lipoprotein(a) lowering by alirocumab reduces the total burden of cardiovascular events independent of low-density lipoprotein cholesterol lowering. Eur Heart J. 2020;41(44):4245–4255. DOI: 10.1093/eurheartj/ehaa649. PMID: 33051646.
- Bhatia HS, Wandel S, Willeit P, et al. Independence of lipoprotein(a) and LDL cholesterol-mediated cardiovascular risk: a participant-level meta-analysis. Circulation. 2025;151(4):312–321. DOI: 10.1161/CIRCULATIONAHA.124.069556. PMID: 39492722.
- Thomas PE, Vedel-Krogh S, Kamstrup PR, Nordestgaard BG. Lipoprotein(a) cardiovascular risk explained by LDL cholesterol, non-HDL cholesterol, apoB, or hsCRP is minimal. J Am Coll Cardiol. 2025;85(21):2046–2051. DOI: 10.1016/j.jacc.2025.02.024. PMID: 40266171.
- Björnson E, Adiels M, Taskinen MR, et al. Lipoprotein(a) is markedly more atherogenic than LDL: an apolipoprotein B-based genetic analysis. J Am Coll Cardiol. 2024;83(3):385–395. DOI: 10.1016/j.jacc.2023.10.039. PMID: 38233012.
- Kamstrup PR, Tybjærg-Hansen A, Nordestgaard BG. Elevated lipoprotein(a) and risk of aortic valve stenosis in the general population. J Am Coll Cardiol. 2014;63(5):470–477. DOI: 10.1016/j.jacc.2013.09.038. PMID: 24161338.
- Kaltoft M, Langsted A, Nordestgaard BG. Elevated lipoprotein(a) in mitral and aortic valve calcification and disease: the Copenhagen General Population Study. Atherosclerosis. 2022;349:166–174. DOI: 10.1016/j.atherosclerosis.2021.11.029. PMID: 34903381.
- Zheng KH, Tsimikas S, Pawade T, et al. Lipoprotein(a) and oxidized phospholipids promote valve calcification in patients with aortic stenosis. J Am Coll Cardiol. 2019;73(17):2150–2162. DOI: 10.1016/j.jacc.2019.01.070. PMID: 31047003.
- Thomas PE, Vedel-Krogh S, Kamstrup PR, Nordestgaard BG. Lipoprotein(a) is linked to atherothrombosis and aortic valve stenosis independent of C-reactive protein. Eur Heart J. 2023;44(16):1449–1460. DOI: 10.1093/eurheartj/ehad055. PMID: 36805188.
- Awad K, Mikhailidis DP, Katsiki N, Muntner P, Banach M; Lipid and Blood Pressure Meta-Analysis Collaboration (LBPMC) Group. Effect of ezetimibe monotherapy on plasma lipoprotein(a) concentrations in patients with primary hypercholesterolemia: a systematic review and meta-analysis of randomized controlled trials. Drugs. 2018;78(4):453–462. DOI: 10.1007/s40265-018-0870-1. PMID: 29396832.
- Sahebkar A, Simental-Mendía LE, Pirro M, Banach M, Watts GF, Sirtori C, Al-Rasadi K, Atkin SL. Impact of ezetimibe on plasma lipoprotein(a) concentrations as monotherapy or in combination with statins: a systematic review and meta-analysis of randomized controlled trials. Sci Rep. 2018;8(1):17887. DOI: 10.1038/s41598-018-36204-7. PMID: 30552391.
- Rivera FB, Cha SW, Louisse CL, et al. Impact of proprotein convertase subtilisin/kexin type 9 inhibitors on lipoprotein(a): a meta-analysis and meta-regression of randomized controlled trials. JACC Adv. 2025;4(2):101549. DOI: 10.1016/j.jacadv.2024.101549. PMID: 39877671.
- Ray KK, Wright RS, Kallend D, et al; ORION-10 and ORION-11 Investigators. Two phase 3 trials of inclisiran in patients with elevated LDL cholesterol. N Engl J Med. 2020;382(16):1507–1519. DOI: 10.1056/NEJMoa1912387. PMID: 32187462.
- Wright RS, Ray KK, Raal FJ, et al. Pooled patient-level analysis of inclisiran trials in patients with familial hypercholesterolemia or atherosclerosis. J Am Coll Cardiol. 2021;77(9):1182–1193. DOI: 10.1016/j.jacc.2020.12.058. PMID: 33663735.
- Albers JJ, Slee A, O’Brien KD, et al. Relationship of apolipoproteins A-1 and B, and lipoprotein(a) to cardiovascular outcomes: the AIM-HIGH trial. J Am Coll Cardiol. 2013;62(17):1575–1579. DOI: 10.1016/j.jacc.2013.06.051. PMID: 23973688.
- HPS2-THRIVE Collaborative Group. Effects of extended-release niacin with laropiprant in high-risk patients. N Engl J Med. 2014;371(3):203–212. DOI: 10.1056/NEJMoa1300955. PMID: 25014686.
- Leebmann J, Roeseler E, Julius U, et al. Lipoprotein apheresis in patients with maximally tolerated lipid-lowering therapy, lipoprotein(a)-hyperlipoproteinemia, and progressive cardiovascular disease. Circulation. 2013;128(24):2567–2576. DOI: 10.1161/CIRCULATIONAHA.113.002432. PMID: 24056686.
- Roeseler E, Julius U, Heigl F, et al; Pro(a)LiFe-Study Group. Lipoprotein apheresis for lipoprotein(a)-associated cardiovascular disease: prospective 5-year results. Arterioscler Thromb Vasc Biol. 2016;36(9):2019–2027. DOI: 10.1161/ATVBAHA.116.307983. PMID: 27417585.
- Tsimikas S, Gordts PLSM, Nora C, Yeang C, Witztum JL. Statin therapy increases lipoprotein(a) levels. Eur Heart J. 2020;41(24):2275–2284. DOI: 10.1093/eurheartj/ehz310. PMID: 31111151.
- Tsimikas S, Karwatowska-Prokopczuk E, Gouni-Berthold I, et al. Lipoprotein(a) reduction in persons with cardiovascular disease. N Engl J Med. 2020;382(3):244–255. DOI: 10.1056/NEJMoa1905239. PMID: 31893580.
- O’Donoghue ML, Rosenson RS, Gencer B, et al. Small interfering RNA to reduce lipoprotein(a) in cardiovascular disease. N Engl J Med. 2022;387(20):1855–1864. DOI: 10.1056/NEJMoa2211023. PMID: 36342163.
- Nissen SE, Ni W, Shen X, et al; ALPACA Trial Investigators. Lepodisiran — a long-duration small interfering RNA targeting lipoprotein(a). N Engl J Med. 2025;392(17):1673–1683. DOI: 10.1056/NEJMoa2415818. PMID: 40162643.
- Nissen SE, Wang Q, Nicholls SJ, et al. Zerlasiran — a small-interfering RNA targeting lipoprotein(a): a phase 2 randomized clinical trial (ALPACAR-360). JAMA. 2024;332(23):1992–2002. DOI: 10.1001/jama.2024.21957. PMID: 39556769.
- Nicholls SJ, Ni W, Rhodes GM, et al. Oral muvalaplin for lowering of lipoprotein(a): a randomized clinical trial (KRAKEN). JAMA. 2025;333(3):222–231. DOI: 10.1001/jama.2024.24017. PMID: 39556768.
- Lp(a)HORIZON (pelacarsen). ClinicalTrials.gov identifier NCT04023552. https://clinicaltrials.gov/study/NCT04023552
- OCEAN(a)-Outcomes (olpasiran). ClinicalTrials.gov identifier NCT05581303. https://clinicaltrials.gov/study/NCT05581303
- ACCLAIM-Lp(a) (lepodisiran). ClinicalTrials.gov identifier NCT06292013. https://clinicaltrials.gov/study/NCT06292013
- MOVE-Lp(a) (muvalaplin). ClinicalTrials.gov identifier NCT07157774. https://clinicaltrials.gov/study/NCT07157774
- ADD-VANTAGE (pelacarsen on a background of inclisiran). ClinicalTrials.gov identifier NCT06813911. https://clinicaltrials.gov/study/NCT06813911
- Burgess S, Ference BA, Staley JR, et al. Association of LPA variants with risk of coronary disease and the implications for lipoprotein(a)-lowering therapies: a Mendelian randomization analysis. JAMA Cardiol. 2018;3(7):619–627. DOI: 10.1001/jamacardio.2018.1470. PMID: 29926099.
- Lamina C, Kronenberg F; Lp(a)-GWAS-Consortium. Estimation of the required lipoprotein(a)-lowering therapeutic effect size for reduction in coronary heart disease outcomes: a Mendelian randomization analysis. JAMA Cardiol. 2019;4(6):575–579. DOI: 10.1001/jamacardio.2019.1041. PMID: 31017618.
- Mehta A, Vasquez N, Ayers CR, Patel J, et al. Independent association of lipoprotein(a) and coronary artery calcification with atherosclerotic cardiovascular risk. J Am Coll Cardiol. 2022;79(8):757–768. DOI: 10.1016/j.jacc.2021.11.058. PMID: 35210030.
- Bhatia HS, Fan Y, Dharmavaram G, Zou H, et al. Use of coronary artery calcium scoring in individuals with elevated lipoprotein(a): a multicohort study. J Am Coll Cardiol. 2026;87(20):2864–2872. DOI: 10.1016/j.jacc.2026.02.5067. PMID: 41837904. PMCID: PMC13221166.