La placca che nessuno ha curato
Immaginate un paziente pochi giorni dopo un infarto. Il blocco arteria è stato aperto, un stent lo mantiene in posizione e il dolore al petto è sparito. È naturale pensare che il problema sia stato risolto. Ma non è così. Lo stent ha trattato un solo punto in una sola arteria. Sparsi nel resto dell’albero coronarico ce ne sono altri targhe, la maggior parte delle quali troppo piccole per destare preoccupazione su un angiografia, ed è proprio da lì che proverranno molti dei prossimi attacchi cardiaci.
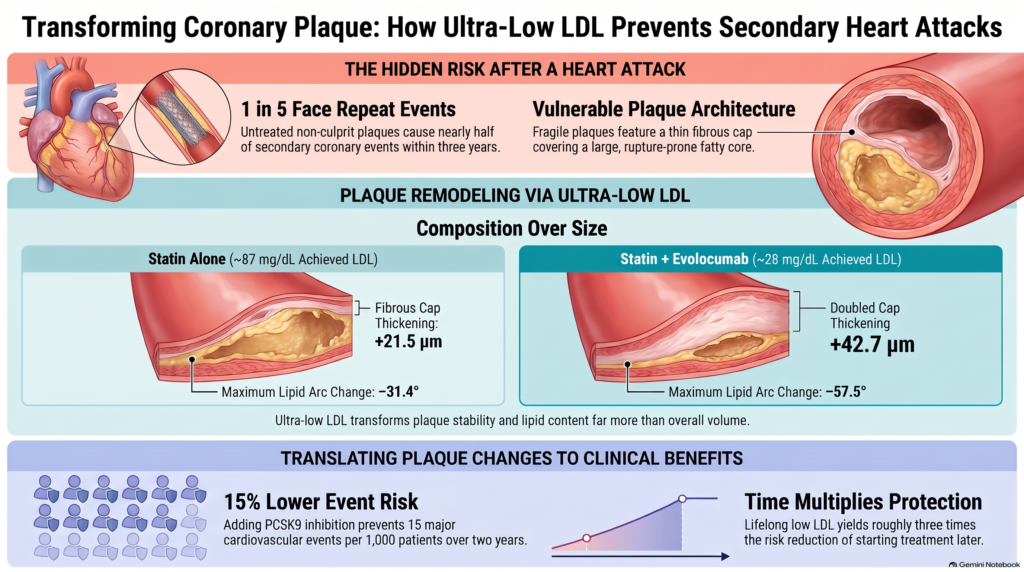
Non si tratta di una speculazione. Il Studio PROSPECT ha seguito 697 pazienti per tre anni dopo un sindrome coronarica acuta. Nell’arco di tre anni, il tasso cumulativo dell’indicatore composito dello studio relativo a eventi avversi cardiovascolari maggiori era pari a 20,41 TP9T, circa uno su cinque; si trattava di un dato complessivo che comprendeva i decessi per cause cardiache, arresto cardiaco, infarto o riammissione in ospedale per condizioni instabili o progressive angina, non solo infarti. Gli eventi riconducibili alle lesioni responsabili iniziali si sono verificati nel 12,9% dei pazienti, mentre quelli riconducibili a placche non trattate in precedenza nell’11,6%; alcuni pazienti presentavano entrambe le situazioni, quindi le due percentuali non corrispondono al totale, e non tutti gli eventi erano dovuti a una placca non trattata in precedenza. La maggior parte delle placche non trattate che in seguito hanno causato problemi appariva solo leggermente ristretta nell’angiografia iniziale [8].
Quindi la vera domanda dopo un infarto non è solo: “Lo stent funziona?”, ma piuttosto: “Possiamo intervenire sul resto della patologia prima che provochi un nuovo episodio?”. Questo articolo approfondisce tale questione alla luce delle evidenze scientifiche: cosa succede all’interno della placca quando Colesterolo LDL viene mantenuto a livelli molto bassi; se ciò si traduca in un minor numero di infarti, quale sia il livello minimo sufficiente e perché il rischio non raggiunga mai lo zero.
La risposta breve. In studi di imaging randomizzati condotti dopo eventi coronarici acuti, una riduzione intensiva del colesterolo LDL ha determinato miglioramenti sostanziali in alcuni marcatori della vulnerabilità della placca, tra cui lo spessore della capsula e il contenuto lipidico, con riduzioni medie relativamente modeste di volume della placca. Studi clinici randomizzati separati sugli esiti dimostrano una riduzione degli eventi cardiovascolari associata alla riduzione del colesterolo LDL, ma non dimostrano che i cambiamenti osservati nelle immagini della placca siano alla base di tale beneficio. La malattia coronarica non scompare.
Si veda la Figura 1 nella Parte 1.
Le prove in sintesi
| Domanda | Ciò che dimostrano le prove | Quanto ne siamo sicuri? |
| Un livello molto basso di colesterolo LDL modifica la placca? | Sì. Le capillari si ispessiscono, i segnali lipidici si riducono e il volume della placca diminuisce leggermente. | Dimostrato in studi clinici randomizzati di imaging per specifici parametri di imaging; non costituisce un sostituto convalidato degli eventi |
| L'abbassamento del colesterolo LDL previene gli infarti e ictus? | Sì. Studi clinici su larga scala evidenziano una riduzione degli infarti, ictus ischemici, e le procedure. | Comprovato da ampi studi randomizzati |
| Riduce il numero di decessi? | Sì, per statine negli studi aggregati; per i farmaci in terapia aggiuntiva, solo nelle analisi nominali o in aperto. | Efficacia comprovata per le statine; risultati indicativi per i trattamenti aggiuntivi |
| Un valore inferiore a 20 o addirittura a 10 mg/dL è ancora migliore? | Livelli inferiori sono risultati associati a un rischio minore, il che è compatibile con un beneficio ma soggetto a confondente e imprecisione; non è stato rilevato alcun segnale di sicurezza rilevante e coerente nelle popolazioni e nei periodi di follow-up oggetto dello studio. | Suggestivo (non randomizzato a quei livelli) |
| Il tempo conta? | Sì. I benefici aumentano con il passare degli anni e le persone che mantengono livelli bassi di colesterolo LDL per tutta la vita presentano un rischio di malattia coronarica nettamente inferiore. | Fortemente sostenuto |
| Il rischio può arrivare a zero? | No. Gli eventi si verificano anche in presenza di livelli di colesterolo LDL estremamente bassi. | Coerente in tutti i dati |
| Sono le alterazioni della placca a determinare la diminuzione degli eventi? | Plausibile, ma non dimostrato. | Inferenza |
All’interno di un infarto
Per capire cosa HUYGENS Una volta effettuata la misurazione, è utile sapere che aspetto ha una placca pericolosa.
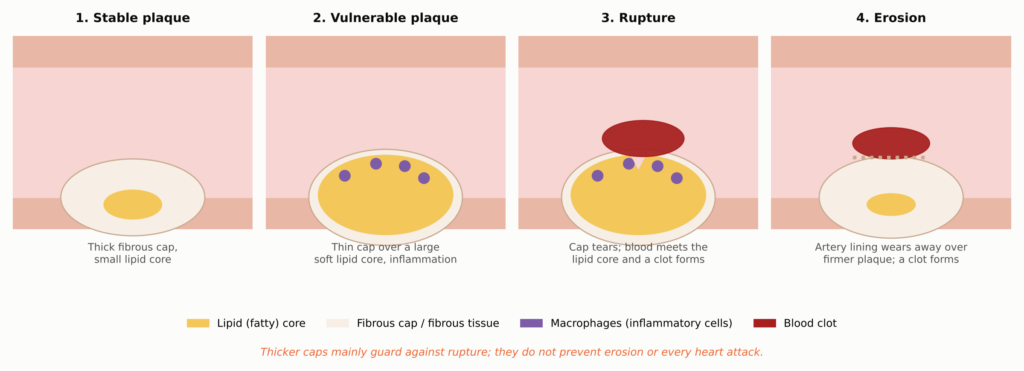
Si veda la Figura 2 nella Parte 1.
La placca è un accumulo all’interno della parete arteriosa, non un deposito incrostato all’interno di un tubo. È composta da diverse parti:
- Ricchi di lipidi o centro necrotico: un gruppo di colesterolo, cristalli di colesterolo, e residui di cellule morte. È morbido, meccanicamente fragile e favorisce fortemente la formazione di coaguli se viene a contatto con il sangue.
- Cappuccio fibroso: uno strato di collagene, costituito da cellule muscolari lisce, che isola il miocardio dal flusso sanguigno. Negli studi autoptici sulla morte coronarica improvvisa, le capsule lacerate risultavano in genere più sottili di circa 65 micrometri (μm), più o meno lo spessore di un capello umano sottile [25].
- Macrofagi: cellule immunitarie che assorbono il colesterolo e diventano “cellule schiumose.” Rilasciano enzimi in grado di digerire il collagene presente nella capsula.
- Calcio: depositi minerali. Piccoli depositi di calcio sparsi all’interno di una placca attiva possono concentrare lo stress, mentre strati estesi e densi indicano spesso una patologia più datata e più fibrosa. I depositi di calcio estesi rimangono un indicatore di carico di placca e il rischio.
La maggior parte degli infarti ha inizio quando una sottile membrana si lacera (si rompe) e il sangue entra in contatto con il nucleo che favorisce la formazione di coaguli. Una percentuale minore ha inizio con erosione, in cui il rivestimento interno dell’arteria si consuma lasciando spazio a una placca più compatta e meno grassa [26]. Questa differenza avrà importanza in seguito, poiché l’ispessimento di una capsula serve principalmente a proteggerla dalla rottura.
Come il colesterolo penetra nella parete
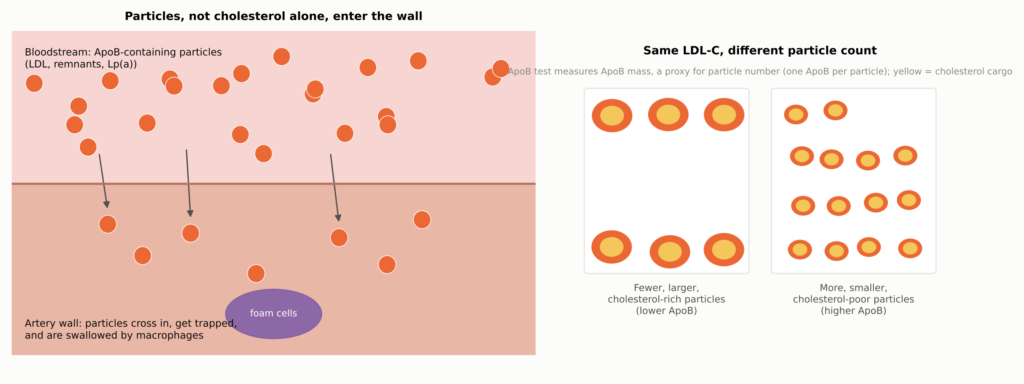
LDL Il colesterolo non penetra nella parete arteriosa sotto forma di grasso libero. Viaggia all’interno di particelle, ed è proprio queste particelle che attraversano il rivestimento arterioso, rimangono intrappolate e vengono fagocitate dai macrofagi. Ciascuna di queste particelle, che si tratti di LDL, di un residuo ricco di trigliceridi o di Lp(a), trasporta una molecola di un proteina chiamato apolipoproteina B (ApoB): ApoB-100 sulle particelle prodotte dal fegato, e quanto più breve ApoB-48 su chilomicrone residui provenienti dall'intestino.
Si veda la Figura 3 nella Parte 1.
In parole povere: l’ApoB rappresenta il volume del traffico; l’LDL-C rappresenta il carico di colesterolo. Il parametro di laboratorio standard, LDL-C, misura la quantità di colesterolo trasportata dalle particelle LDL. Il test dell’ApoB misura la concentrazione massica di ApoB, che funge da indicatore del numero di particelle poiché ciascuna delle principali particella aterogenica contiene una molecola di ApoB-100; non conta letteralmente le particelle. Di solito le due si muovono insieme. Quando non sono in sintonia, come può accadere in presenza di livelli elevati di trigliceridi, diabete, obesità, ovvero le particelle LDL di piccole dimensioni, l’ApoB potrebbe riflettere meglio il numero di particelle in grado di penetrare nella parete arteriosa.
Per i lettori che utilizzano le unità internazionali, ecco le conversioni approssimative relative ai livelli di LDL-C trattati in questo articolo (arrotondate; ad esempio, 40 mg/dL corrispondono a circa 1,03 mmol/L, quindi i valori arrotondati non rappresentano soglie esattamente equivalenti):
| LDL-C (mg/dL) | 70 | 55 | 40 | 30 | 20 | 10 |
| LDL-C (mmol/L) | 1.8 | 1.4 | 1.0 | 0.78 | 0.52 | 0.26 |
Uno sguardo all’interno di un’arteria viva
Per gran parte della storia della cardiologia, nessuno era in grado di osservare la calotta fibrosa in una persona viva. Gli angiogrammi mostrano solo la sagoma del canale aperto. La situazione è cambiata con l’introduzione dei cateteri in grado di fornire immagini dell’arteria dall’interno.
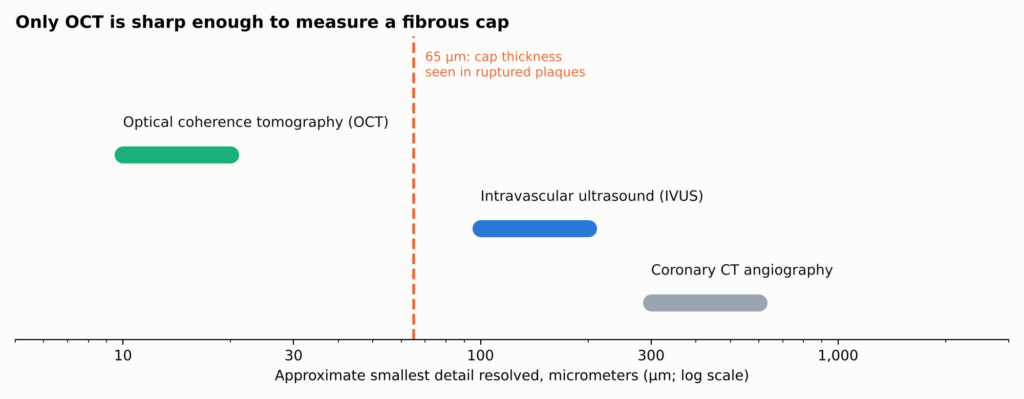
Figura 10. Risoluzione approssimativa di imaging coronarico metodi (intervalli tipici; variano a seconda del sistema). Solo l’OCT è in grado di risolvere dettagli più fini di una capsula fibrosa vulnerabile, pertanto i risultati relativi allo spessore della capsula provengono dall’OCT, mentre il volume della placca viene determinato dall’IVUS, che permette di vedere attraverso l’intera parete. La spettroscopia nel vicino infrarosso (NIRS, non illustrata) rileva la firma chimica dei lipidi piuttosto che la struttura. Nessuna di queste tecniche è un microscopio: le identificazioni dei tessuti sono deduzioni.
| Strumento di visualizzazione | I suoi punti di forza | Cosa non riesce a fare bene |
| OCT (luce) | Misura lo spessore del cappuccio, arco lipidico, segnali simili a quelli dei macrofagi, calcio, coagulo | Non è possibile visualizzare il volume totale della placca dietro il lipide |
| IVUS (ecografia) | Misura il volume della placca e il grado di rimodellamento dell'arteria | Troppo grossolano per misurare un tappo |
| NIRS (spettroscopia) | Rileva la firma chimica dei lipidi | Non è in grado di misurare autonomamente i tappi o il volume |
| TC coronarica | Mostra la placca in tutto il cuore senza l'uso di un catetere | Non si vedono le maiuscole né i dettagli più piccoli |
Nessuno di questi è un microscopio. Le indicazioni sui tessuti che forniscono sono deduzioni basate sul comportamento della luce o del suono. Un aumento dello spessore della capsula rilevato dall’OCT, una diminuzione dei lipidi rilevata dal NIRS e una diminuzione del volume della placca rilevata dall’IVUS sono risultati complementari, non intercambiabili.
L'esperimento HUYGENS
HUYGENS (Valutazione ad alta risoluzione delle placche coronariche in uno studio globale Evolocumab Lo studio randomizzato è stato concepito per rispondere a una domanda: se il colesterolo LDL viene portato a livelli molto bassi subito dopo un infarto, le placche dall’aspetto pericoloso presenti in altre parti del cuore subiscono delle modifiche? Si trattava di uno studio di fase 3, multicentrico, randomizzato, in doppio cieco, controllato con placebo, basato sull’imaging [9, 1]. Amgen, l’azienda produttrice dell’evolocumab, ha finanziato lo studio e diversi ricercatori hanno dichiarato di avere legami finanziari con l’azienda [9].
Chi ha partecipato
I ricercatori hanno scelto deliberatamente soggetti le cui placche residue apparivano già vulnerabili. I pazienti avevano subito un infarto senza sopraslivellamento del tratto ST (NSTEMI) trattato con angiografia e un intervento sull’arteria responsabile. Dovevano presentare un livello di colesterolo LDL superiore a una soglia che dipendeva dall’uso di statine (almeno 130 mg/dL in assenza di statine, 80 mg/dL con statine a bassa o moderata intensità, oppure 60 mg/dL con una statina ad alta intensità), e un segmento arterioso separato, non trattato, lungo almeno 40 mm che presenta placca ricca di lipidi sull'OCT: uno strato di spessore non superiore a 120 μm e un arco lipidico superiore a 90 gradi [9].
Tutti hanno assunto la dose massima tollerata di statina. La metà dei pazienti è stata inoltre assegnata in modo casuale a evolocumab 420 mg, un'iniezione Inibitore di PCSK9, e metà a un placebo iniezione mensile fino alla settimana 48, con ripetizione dell’OCT e dell’IVUS intorno alla settimana 50-52 [9]. HUYGENS incluso 161 pazienti randomizzati e trattati (80 con evolocumab, 81 con placebo). Tra i pazienti trattati, 135 presentavano immagini valutabili al follow-up, e un sottogruppo più ristretto disponeva di misurazioni IVUS in coppia; I risultati del registro riportano gli endpoint OCT per l’insieme completo di analisi di tutti i 161 pazienti trattati, di cui 119 presentavano misurazioni OCT appaiate relative all’endpoint primario; pertanto, l’analisi non ha ri-acquisito direttamente immagini di tutti i 161 pazienti; i risultati IVUS provengono da un sottogruppo più ristretto [1]. L'età media dei partecipanti era di 60,5 anni e il 28,6% erano donne.
Quanto è sceso il livello di LDL
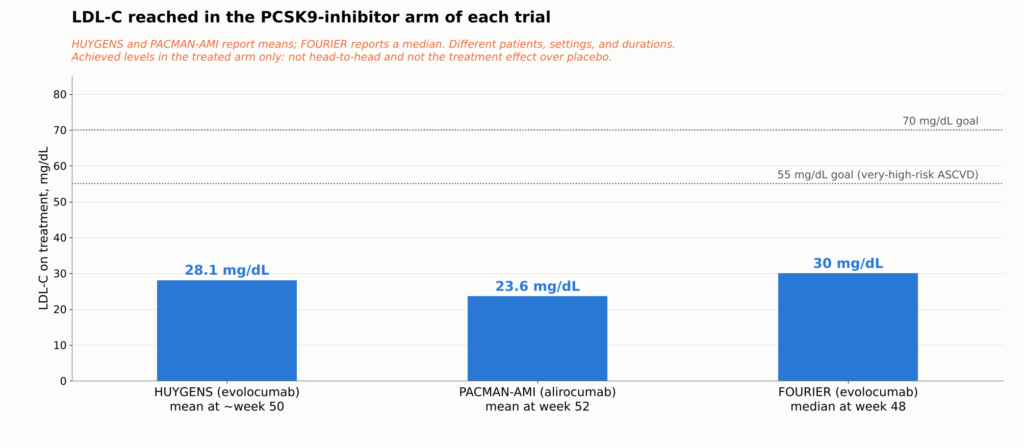
Il valore medio di LDL-C al momento dell'arruolamento era 141,3 mg/dL. Al momento del follow-up si è riscontrato che 28,1 mg/dL con evolocumab rispetto a 87,2 mg/dL con placebo [1]. Il gruppo placebo non era privo di trattamento: molti pazienti erano stati arruolati senza assumere statine o assumendone una dose bassa, quindi il calo dei loro livelli da circa 141 a 87 mg/dL riflette in gran parte l’inizio o l’aumento del dosaggio di una statina. Ogni confronto HUYGENS è statina contro statina più evolocumab.
Che fine ha fatto la targa?
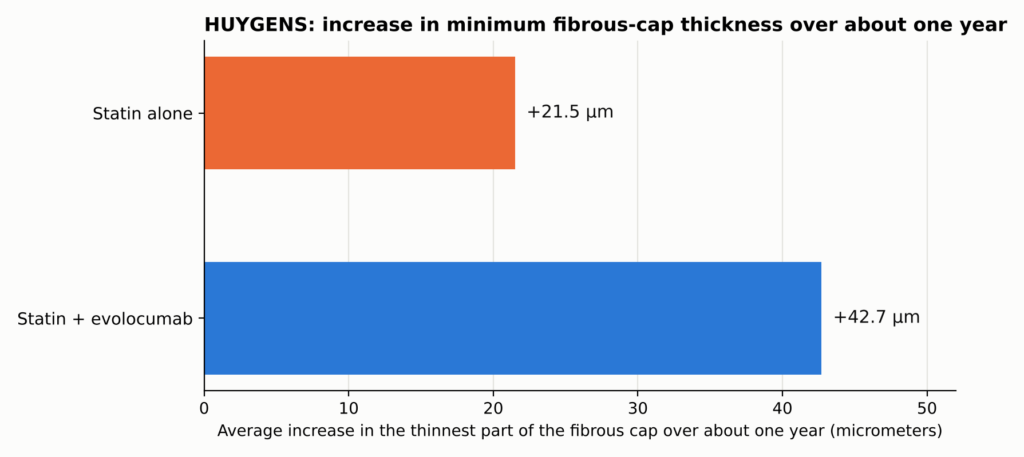
Si veda la Figura 4 nella Parte 1.
Il cappuccio protettivo si è ispessito in media di +42,7 μm con evolocumab rispetto a +21,5 μm con placebo, media dei minimi quadrati dall’analisi di covarianza dello studio condotta su tutti i 161 pazienti trattati (il set di analisi completo, secondo i risultati riportati nel registro dello studio); una differenza di 21,2 μm (IC 95% 4,7–37,7; P = 0,015) [1]. L'arco lipidico si è ridotto in misura maggiore (−57,5 contro −31,4 gradi) e il segnale dei macrofagi è diminuito in misura maggiore. Il volume della placca, misurato mediante IVUS in un sottogruppo esplorativo, ha subito solo una variazione modesta: volume percentuale di ateroma variazione da −2,29 a −0,61 punti percentuali, con una differenza aritmetica di −1,68 punti (non si tratta di un contrasto corretto e non è direttamente comparabile con PACMAN-AMI’s stima basata su un modello).
In parole povere. L'aumento medio dello spessore della placca è risultato circa doppio con l'evolocumab. Questo dato mette a confronto l'entità degli aumenti, non le placche stesse, e non significa che il rischio di infarto sia stato dimezzato. Il grande cambiamento riguardava il materiale di cui è fatta la targa, non le sue dimensioni. Questi risultati descrivono i segmenti non responsabili selezionati che sono stati sottoposti a imaging, non tutte le placche presenti nell’albero coronarico.
Da una revisione secondaria condotta dai ricercatori dello studio è emerso inoltre che, dopo il trattamento, il numero di pazienti trattati con evolocumab che presentavano capsule molto sottili (inferiori a 65 μm) era inferiore [27]. La tabella completa dei risultati di HUYGENS è riportata nell’Appendice tecnica.
Due analisi successive condotte da HUYGENS hanno cercato di individuare pazienti che rispondessero in modo diverso al trattamento. I pazienti con livelli elevati di Lp(a) hanno mostrato una differenza maggiore nell’ispessimento della capsula tra evolocumab e placebo [28], e i pazienti che hanno raggiunto livelli più bassi di ApoB presentavano reperti di placca più favorevoli rispetto a quelli che non li hanno raggiunti [29]. Si tratta in entrambi i casi di piccole analisi post hoc su sottogruppi: non sono state condotte in modo randomizzato a quei livelli, necessitano di essere replicate e non stabiliscono un obiettivo terapeutico o un meccanismo d’azione indipendente. I dettagli sono riportati nell’Appendice tecnica.
Ciò che HUYGENS non può dirci
HUYGENS fornisce prove randomizzate del fatto che l’aggiunta di evolocumab alla terapia con statine dopo un NSTEMI migliora diverse caratteristiche rilevate mediante OCT associate alla vulnerabilità della placca in coronarie non colpevoli selezionate lesioni. Non dimostra che tali alterazioni visibili alle immagini abbiano direttamente prevenuto il verificarsi di eventi cardiovascolari successivi.
HUYGENS non è stato progettato per ridurre il numero di infarti, ictus o decessi. Ciò richiederebbe decine di migliaia di pazienti, non 161. Lo studio ha effettuato le scansioni solo all’inizio e dopo un anno, quindi non è in grado di stabilire con quale rapidità cambino le placche. Ha preso in esame soggetti selezionati perché le loro placche apparivano già vulnerabili. Inoltre, non è in grado di dimostrare che placche più spesse abbiano determinato una successiva riduzione degli eventi. Per questo, occorrono altri tipi di studi clinici.
Non è un caso isolato: anche in altri studi si è osservato lo stesso fenomeno
Un singolo studio condotto su 161 pazienti sarebbe facile da ignorare. Lo studio HUYGENS è convincente perché altri studi, che hanno utilizzato farmaci e strumenti di imaging diversi, hanno riscontrato lo stesso andamento.
PACMAN-AMI randomizzato 300 pazienti colpiti da infarto a alirocumab, un altro PCSK9 anticorpo o placebo, entrambi in aggiunta a rosuvastatina, a partire da entro 24 ore dall'intervento di PCI d'urgenza per l’infarto miocardico e ha valutato le placche non responsabili dell’evento con metodi di imaging complementari. Tra i 300 partecipanti randomizzati, l’IVUS in coppia era disponibile in 265 casi; l’analisi dei lipidi mediante NIRS ha incluso 263 pazienti, mentre l’analisi dello spessore della capsula mediante OCT ha coinvolto 221 pazienti (105 trattati con alirocumab, 116 con placebo) che presentavano un fibroateroma in entrambi i momenti di valutazione. Tutte e tre le misurazioni provenivano dallo stesso studio randomizzato. Il livello di LDL-C è sceso a 23,6 mg/dL contro 74,4 mg/dL. Tre modalità di imaging complementari, valutate su pazienti in parte comuni nell’ambito dello stesso studio, hanno evidenziato cambiamenti favorevoli concordanti: percentuale ateroma il volume è diminuito in misura maggiore (differenza −1,21 punti percentuali), il segnale lipidico NIRS è diminuito in misura maggiore (differenza −41,24) e lo spessore della capsula è aumentato in misura maggiore (+62,67 rispetto a +33,19 μm; differenza +29,65 μm) [7]. Queste differenze rappresentano le stime basate sul modello ricavate da un singolo esperimento. Quando luce, suono e chimica concordano nell’ambito di un singolo esperimento, il risultato è più convincente di qualsiasi singola misura, sebbene si tratti comunque di un solo esperimento.
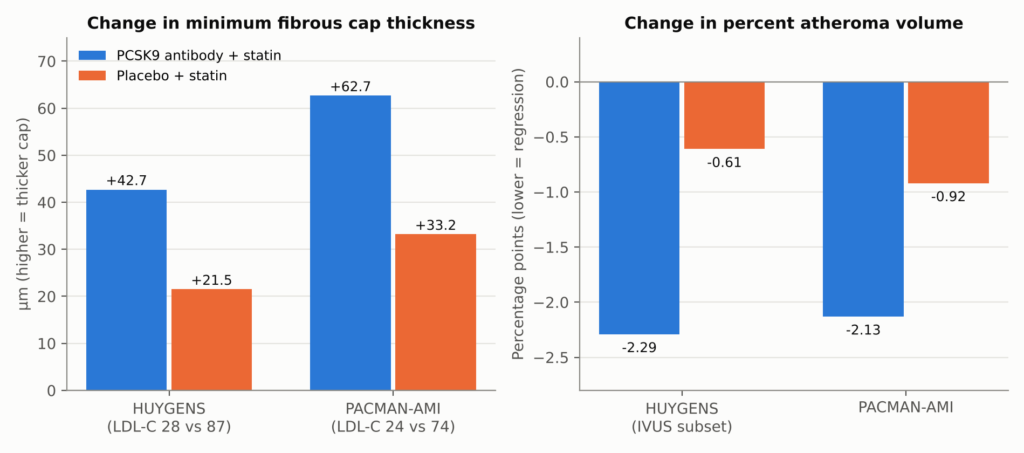
Figura 11. HUYGENS e PACMAN-AMI: evoluzione nell’arco di circa un anno in ciascun braccio di trattamento. Entrambi gli studi hanno aggiunto un anticorpo anti-PCSK9 (evolocumab nello studio HUYGENS, alirocumab nello studio PACMAN-AMI) alla terapia con statine dopo infarto miocardico. Le barre rappresentano le variazioni medie all’interno di ciascun braccio, come riportato; le differenze tra i gruppi erano pari a +21,2 μm (P = 0,015) e +29,65 μm (11,75–47,55) per lo spessore della capsula, e −1,68 (aritmetica) e −1,21 (da −1,78 a −0,65) punti percentuali per la percentuale di volume dell’ateroma. Per PACMAN-AMI, la semplice sottrazione delle medie dei due bracci dà 29,48 μm, leggermente diverso dai 29,65 μm corretti in base al modello dello studio, poiché il modello a effetti misti dello studio tiene conto delle misurazioni ripetute e delle arterie multiple sottoposte a imaging in ciascun paziente; il testo utilizza il valore corretto. I due grafici utilizzano unità di misura diverse e non devono essere messi a confronto tra loro. Il volume percentuale di ateroma HUYGENS era un endpoint esplorativo in un sottogruppo IVUS. Le popolazioni di analisi differiscono in base alla misura: i risultati relativi alla calotta HUYGENS sono stime del modello nell’insieme completo di analisi composto da 161 pazienti trattati (119 con OCT abbinato; 135 con qualsiasi imaging di follow-up valutabile), mentre il suo PAV proviene da un sottogruppo IVUS più piccolo; il PAV di PACMAN-AMI proviene da 265 pazienti con IVUS abbinato e lo spessore del cappuccio da 221 pazienti con un fibroateroma in entrambi i momenti di valutazione. Fonti: [1, 7].
GLAGOV randomizzato 968 pazienti (846 pazienti con IVUS di follow-up valutabile) affetti da malattia coronarica stabile, trattati con evolocumab o placebo per 76 settimane, con l’esame IVUS principale effettuato alla settimana 78. Il valore medio di LDL-C era pari a 36,6 contro 93,0 mg/dL. La variazione percentuale del volume dell’ateroma è stata di −0,95 punti percentuali con evolocumab rispetto a +0,05 con il placebo (differenza tra i gruppi −1,0 punti percentuali; IC 95% da −1,8 a −0,64, riprodotto testualmente dallo studio pubblicato), e 64% rispetto a 47% dei pazienti ha mostrato una regressione misurabile [30]. Si tratta di variazioni all’interno di ciascun braccio, oltre al confronto tra i gruppi riportato nello studio, e non di riduzioni percentuali della massa della placca. In un sottogruppo esplorativo che ha raggiunto circa 24 mg/dL, il 81% ha mostrato una regressione. Anche GLAGOV evidenzia i limiti: circa un terzo dei pazienti trattati non ha mostrato regressione e uno studio secondario di analisi tissutale non ha rilevato differenze significative nei componenti della placca [31].
L'inizio precoce della terapia con statine e ezetimibe Gli studi clinici hanno confermato lo stesso risultato a livelli più elevati di colesterolo LDL: livelli più bassi di colesterolo LDL comportavano una minore crescita della placca o una modesta regressione [32, 33, 34, 35], e cappucci più spessi nell’OCT [36]. Lo studio YELLOW III ha documentato variazioni positive a livello individuale nelle misurazioni della placca ottenute tramite imaging nell’arco di 26 settimane; trattandosi di uno studio non controllato, non è possibile stabilire in che misura tali variazioni fossero dovute all’evolocumab [37]. Uno studio del 2025 su evolocumab con gruppo di trattamento unico, condotto con TC/PET, ha riportato una minore placca non calcifica e inferiore microcalcificazione attività, mentre placca calcifica il volume è aumentato; i suoi endpoint di imaging misurano aspetti diversi e dovrebbero essere interpretati singolarmente [38]. Non tutti gli studi hanno dato esiti positivi: Odissea Lo studio J-IVUS non ha rilevato differenze significative nell’endpoint relativo alla placca nell’arco di 36 settimane [39].
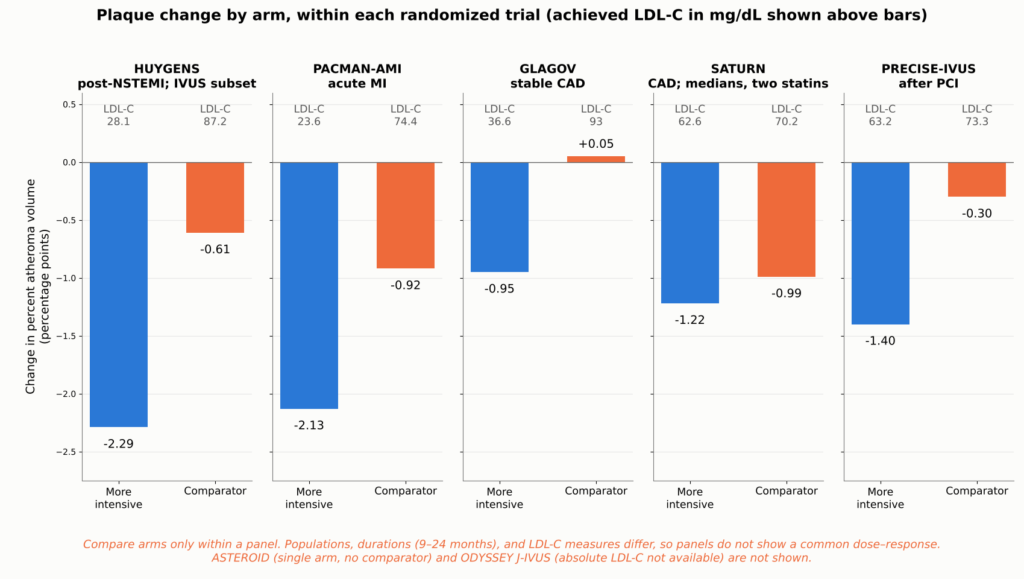
Figura 12. Variazione della percentuale di volume ateromatoso rilevata mediante IVUS in ciascun braccio di cinque studi randomizzati di imaging, un pannello per studio, in relazione al livello di LDL-C raggiunto in ciascun braccio. Confrontare i bracci solo all’interno di uno stesso pannello: le popolazioni, le durate (da 9 a 24 mesi) e le misurazioni del colesterolo LDL (LDL-C) (GLAGOV è ponderato in base al tempo) differiscono, pertanto i pannelli non costituiscono prova di una relazione dose-risposta comune. I valori HUYGENS provengono da un sottogruppo esplorativo IVUS. Saturno hanno riportato le variazioni mediane e il valore del colesterolo LDL ponderato in base al tempo, mentre gli altri studi riportano i valori medi. ASTEROIDE è stato omesso poiché non presentava un braccio di confronto, mentre ODYSSEY J-IVUS è stato escluso poiché nelle fonti esaminate non erano disponibili i valori assoluti di LDL-C raggiunti. Fonti: [34, 35, 30, 1, 7].
Cosa comporta una riduzione di un punto del volume della placca? Il volume percentuale dell’ateroma (PAV) è la percentuale dell’area del vaso occupata dalla placca. Una variazione da 40% a 39% corrisponde a un calo di un punto percentuale. Ciò non significa che 1% di tutta la placca siano scomparsi, né che il restringimento si sia ridotto di pari misura.
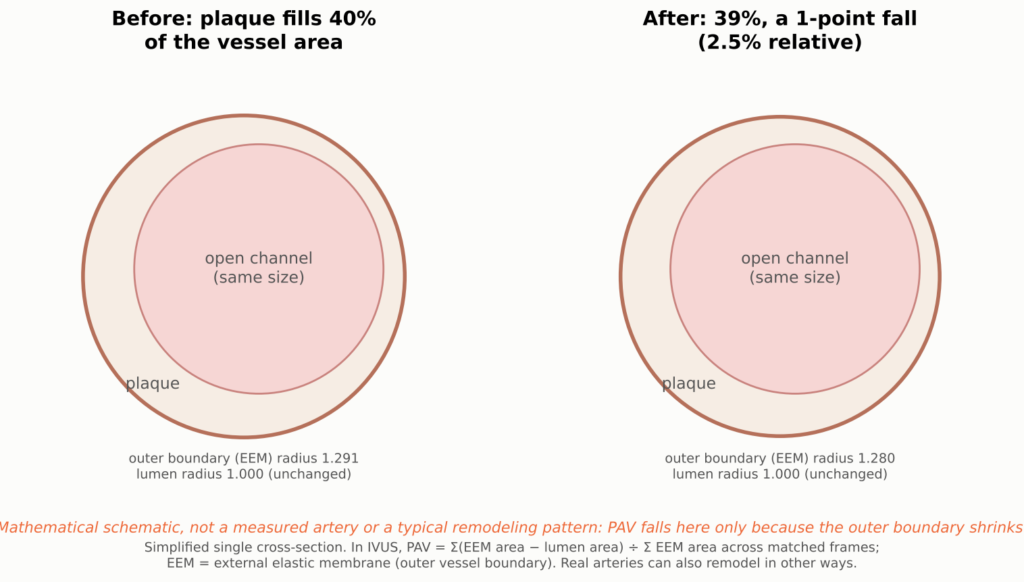
Figura 13. Illustrazione concettuale dell’entità di una variazione di un punto percentuale nel volume percentuale di ateroma (PAV); il canale aperto (lumen) è raffigurata delle stesse dimensioni in entrambi i riquadri, mentre il contorno esterno del vaso si restringe leggermente. Il PAV è la percentuale dell’area del vaso occupata dalla placca, calcolata come media lungo un segmento. Un calo da 40% a 39% rappresenta l’entità del cambiamento negli studi IVUS. Non si tratta della scomparsa di 1% di tutta la placca, né significa che il canale libero si sia allargato di una quantità corrispondente, poiché anche le arterie subiscono un rimodellamento.
Nella Appendice tecnica è riportata una tabella comparativa di tutti gli studi di imaging.
Diverso, ma non molto più piccolo
Se il volume della placca varia di poco, come può una placca diventare meno soggetta a rottura? La meccanica offre una risposta plausibile. La rottura si verifica quando la sollecitazione si concentra in una sottile capsula che ricopre un nucleo morbido. Una minore quantità di lipidi e una capsula più spessa dovrebbero ridurre tale sollecitazione anche se la placca ha dimensioni pressoché identiche. Ciò offre una spiegazione plausibile del motivo per cui gli studi clinici sugli esiti possano mostrare riduzioni significative degli eventi, mentre gli studi di imaging evidenziano solo lievi variazioni di volume, sebbene si tratti comunque di un'interpretazione e non di una causa dimostrata.
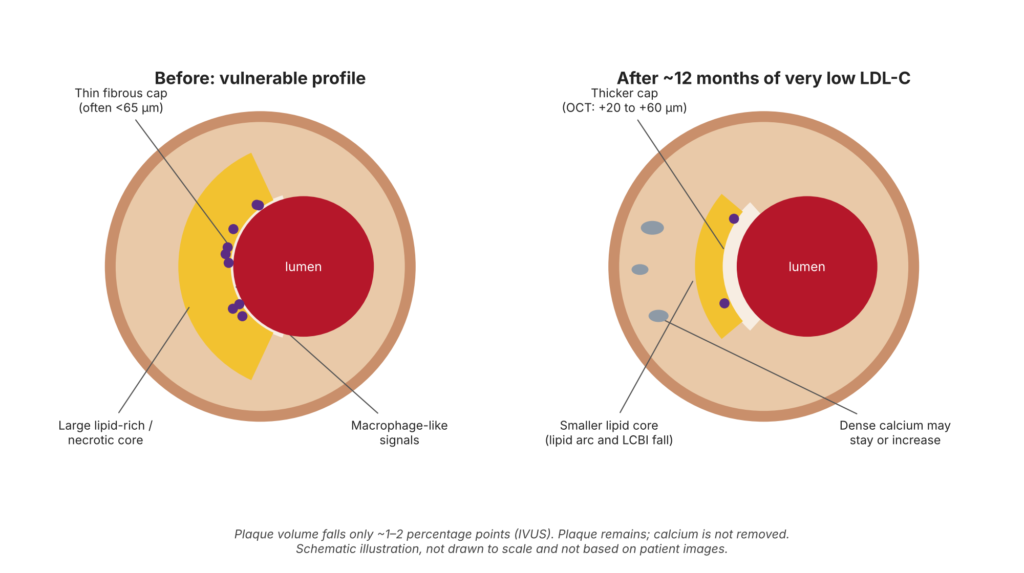
Figura 14. Schema illustrativo — non si tratta di un paziente reale né di una risposta garantita al trattamento. Diagramma concettuale di stabilizzazione della placca: non in scala e non ricavate da immagini di pazienti. Studi randomizzati di imaging mostrano un ispessimento della capsula, una riduzione dei lipidi, un minor numero di segnali simili a quelli dei macrofagi e una lieve diminuzione del volume della placca. Le variazioni del calcio e l’anatomia della lesione sono illustrative, non misurate in una singola placca. Gli studi randomizzati non mostrano l’eliminazione della placca, la rimozione del calcio o un allargamento sistematico del lume.
La catena di ragionamento che collega livelli più bassi di colesterolo LDL a un minor numero di infarti presenta diversi anelli. Alcuni sono misurabili direttamente, altri sono dedotti.
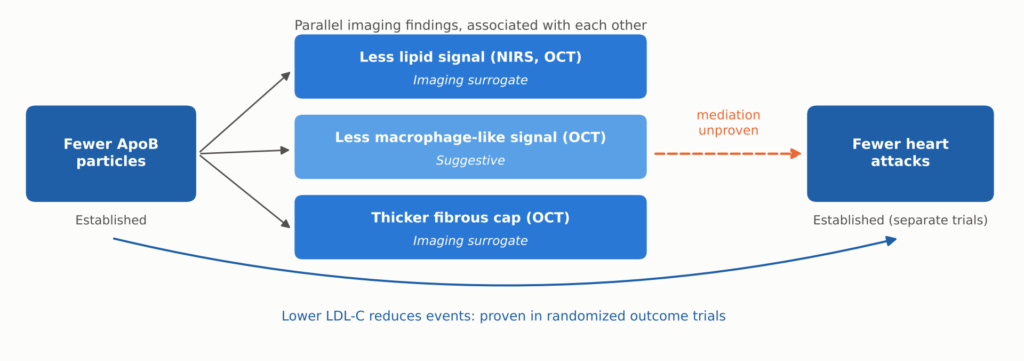
Figura 15. In che modo la riduzione del colesterolo LDL è correlata all’imaging della placca e agli eventi clinici. È stato dimostrato che un minor numero di particelle di ApoB è associato a un minor numero di eventi; quest’ultimo dato è emerso da ampi studi clinici sugli esiti. I risultati relativi ai lipidi, alle cellule simili ai macrofagi e alle capillari sono indicatori surrogati dell’imaging misurati parallelamente, non una sequenza comprovata. Non è stato ancora stabilito se tali alterazioni rilevate dall’imaging medino la riduzione degli eventi.
Le immagini osservazionali confermano l’importanza di queste caratteristiche. Nello studio CLIMA, le placche non trattate che presentavano una combinazione di quattro caratteristiche OCT ad alto rischio comportavano un rischio di eventi a un anno di gran lunga superiore [40]. Tuttavia, collegare una caratteristica al rischio non equivale a dimostrare che modificarla riduca il rischio.
Tre avvertenze aiutano a mantenere il giusto equilibrio:
- Uno strato più spesso non è una garanzia. Il valore di soglia di 65 μm deriva da studi autoptici [25]. Anche le membrane più spesse possono rompersi; la misurazione OCT di strutture così sottili presenta variazioni, e lo spessore della membrana varia lungo la sua lunghezza.
- L'erosione è un altro discorso. Gli infarti causati dall'erosione sono dovuti principalmente a lesioni al rivestimento delle arterie e infiammazione piuttosto che mediante diradamento delle chiome [26]. L'ispessimento della placca è principalmente correlato alla rottura, il che spiega in parte perché si verifichino ancora eventi anche a livelli molto bassi di colesterolo LDL.
- Il calcio potrebbe aumentare, anziché diminuire. Le statine ad alta intensità hanno aumentato i valori di calcio rilevati mediante IVUS, riducendo al contempo il volume della placca [41], e nei soggetti che assumevano statine nella coorte PARADIGM CT si è osservata una crescita più lenta della placca non calcificata, ma una crescita più rapida della placca calcificata [42]. Un aumento punteggio di calcio Il fatto che il trattamento non dia risultati, di per sé, non significa che abbia fallito, e i calcoli seriali del calcio non costituiscono un metodo convalidato per valutare l’efficacia del trattamento. Le affermazioni secondo cui la riduzione dei livelli di LDL “scioglie il calcio” non trovano alcun fondamento.
Né la regressione comporta necessariamente la riapertura dell’arteria. Una riduzione della percentuale di volume dell’ateroma non si traduce necessariamente in un aumento corrispondente del diametro del lume. Arterie coronarie può essere ristrutturato verso l'esterno o verso l'interno, e regressione della placca può verificarsi senza che si osservi una variazione clinicamente significativa della stenosi rilevata all’angiografia. Gli studi di imaging qui discussi non dimostrano l’efficacia della regressione sistematica delle stenosi coronariche consolidate.
Da una placca più "belle" a un minor numero di infarti
Gli studi di imaging mostrano cosa succede alla placca. Gli studi clinici di esito, che coinvolgono migliaia di pazienti e registrano i casi effettivi di infarto, ictus e decessi, dimostrano se ciò abbia o meno importanza. Questa è la prova più solida di tutta la questione.
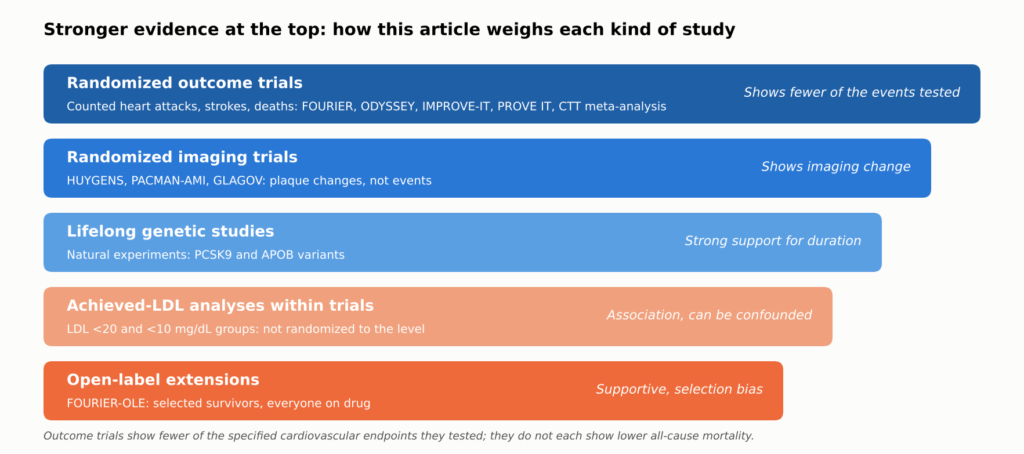
Figura 16. Come vengono valutate le prove riportate in questo articolo. Gli studi clinici randomizzati sugli esiti dimostrano che la riduzione del colesterolo LDL previene gli eventi oggetto di studio; gli studi randomizzati di imaging mostrano che essa modifica i parametri di imaging relativi alla placca; i restanti livelli di evidenza sostengono, ma non possono di per sé dimostrare, le affermazioni relative a valori target molto bassi, agli effetti a lungo termine e ai benefici per tutta la vita. Ogni affermazione nel testo è contrassegnata dal tipo di evidenza su cui si basa.
I numeri che contano per i pazienti
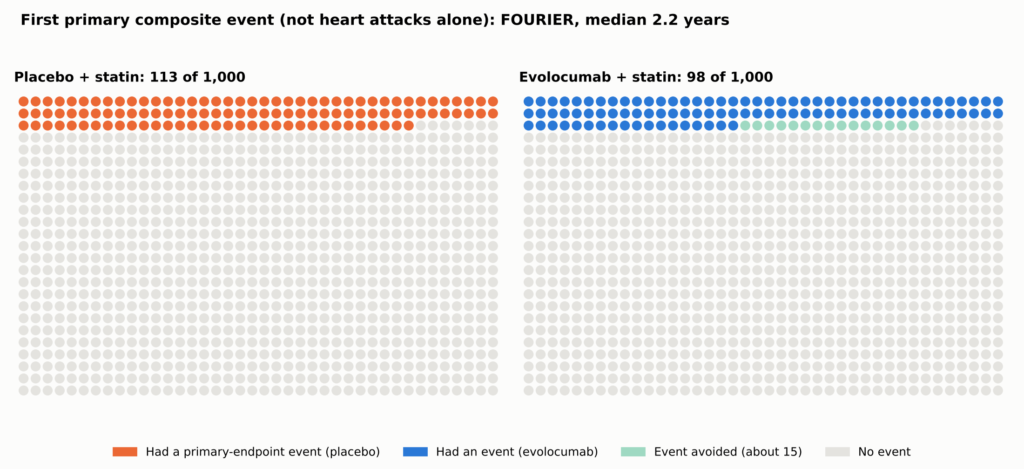
Le riduzioni relative sembrano notevoli; quelle assolute mostrano il beneficio effettivo per la persona. In Fourier, l'endpoint composito primario (morte per cause cardiovascolari, infarto, ictus, ricovero ospedaliero per angina instabile, o coronarica rivascolarizzazione) si è verificato in 9,81 TP9T con evolocumab rispetto a 11,31 TP9T con placebo in un periodo mediano di 2,2 anni: una riduzione del rischio relativo pari a 151 TP9T e una differenza assoluta di circa 1,5 punti percentuali, ovvero circa 15 persone in meno ogni 1.000 [2]. Tale indicatore composito non corrisponde al rischio di infarto da solo, e l’originale Studio FOURIER non ha dimostrato una riduzione della mortalità.
Si veda la Figura 5 nella Parte 1.
| Processo | Cosa è stato testato | Follow-up | Tasso di eventi: gruppo di trattamento vs gruppo di controllo | Differenza ogni 1.000 (persone; FOURIER-OLE: eventi ogni 1.000 anni-persona) |
| MIRACL [43] | Statine ad alto dosaggio rispetto al placebo, con inizio della terapia in ospedale | 16 settimane | 14,81 TP9T contro 17,41 TP9T | Circa 26 |
| PROVE IT–TIMI 22 [10] | Statine ad alto dosaggio vs statine a dosaggio moderato | 2 anni | 22,41 TP9T contro 26,31 TP9T | Circa 39 |
| IMPROVE-IT [4] | Aggiunta di ezetimibe a una statina | 7 anni | 32,71 TP9T contro 34,71 TP9T | Circa 20 |
| RISULTATI DI ODYSSEY [3] | Somministrazione di alirocumab dopo una sindrome coronarica acuta (SCA) | Mediana: 2,8 anni | 9,51 TP9T contro 11,11 TP9T | Circa 16 |
| FOURIER [2] | Aggiunta di evolocumab, malattia stabile | Mediana: 2,2 anni | 9,81 TP9T contro 11,31 TP9T | Circa 15 |
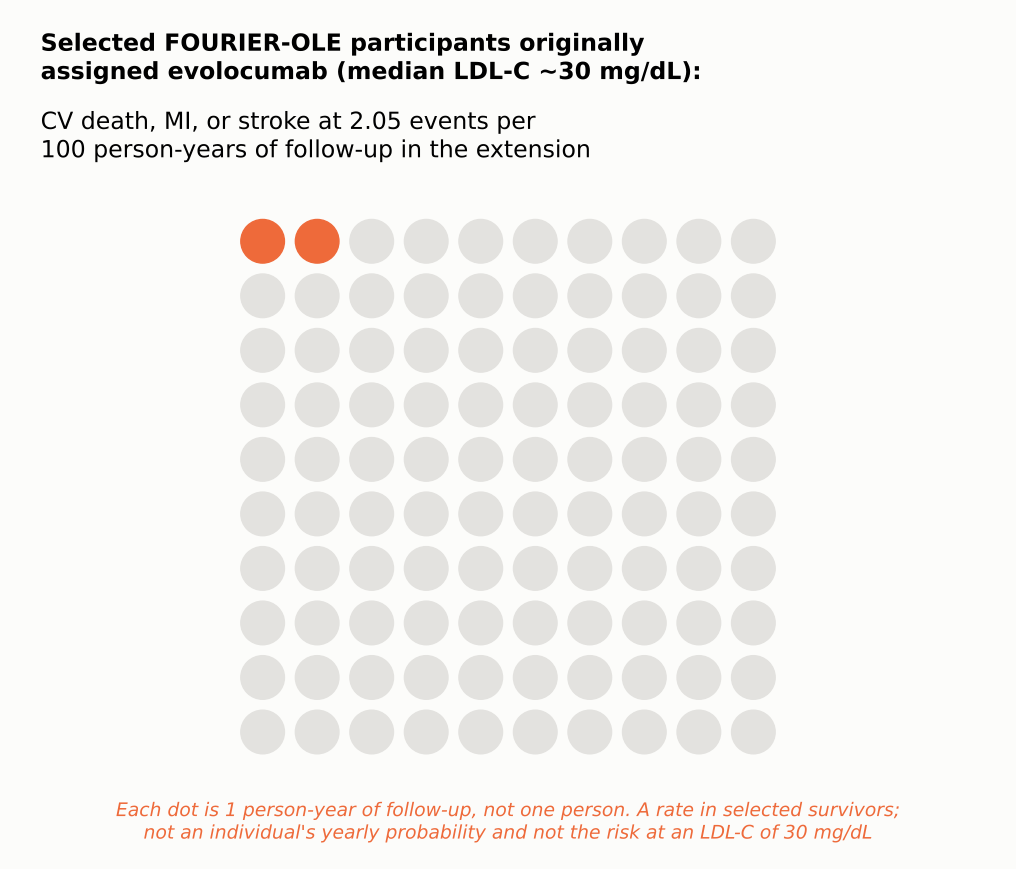
| FOURIER-OLE [14] (estensione in aperto; non costituisce un endpoint dello studio randomizzato) | Evolocumab somministrato in fase precoce vs in fase tardiva (studio in aperto) | Mediana: altri 5 anni | Morte per cause cardiovascolari, infarto miocardico o ictus: 2,05 contro 2,58 per 100 anni-persona | Circa 5,3 eventi in meno ogni 1.000 anni-persona (differenza di tasso, non di persone) |
Ciascuno studio ha conteggiato la propria combinazione di eventi nella propria popolazione nel corso del proprio periodo di follow-up, pertanto le righe non costituiscono una classifica. Lo studio FOURIER-OLE mette a confronto l’assegnazione randomizzata originale in un gruppo selezionato di sopravvissuti, tutti in terapia con evolocumab in regime aperto. Una versione dettagliata di questa tabella, con gli effetti relativi, i livelli di LDL-C e la mortalità, è riportata nell’Appendice tecnica.
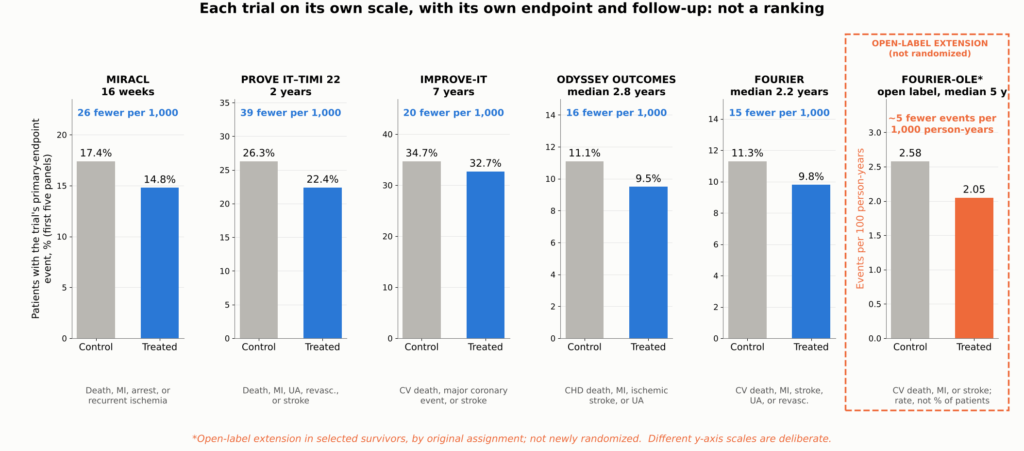
Figura 17. Beneficio assoluto negli studi clinici sui principali esiti, rappresentato tramite grafici multipli in miniatura: ogni pannello riporta, sulla propria scala dell’asse y, i tassi di evento relativi all’endpoint primario nel gruppo di controllo e in quello trattato di uno studio, con la differenza espressa per 1.000 pazienti trattati. Ciascuno studio ha utilizzato un diverso endpoint composito, popolazione, braccio di confronto e periodo di follow-up; pertanto, i grafici non possono essere confrontati tra loro né interpretati come una classifica, ma mostrano l’entità del beneficio all’interno di ciascuno studio. *FOURIER-OLE riporta i decessi cardiovascolari, gli infarti miocardici o gli ictus verificatisi durante l’estensione in aperto, confrontando i pazienti originariamente assegnati a evolocumab con quelli originariamente assegnati al placebo (2,58 vs 2,05 eventi per 100 anni-persona); poiché si tratta di un tasso e non di una percentuale di pazienti, il relativo grafico presenta un’etichetta specifica sull’asse y; si tratta di un confronto esplorativo su un gruppo selezionato di sopravvissuti, non di un nuovo studio randomizzato. Fonti: [43, 10, 4, 3, 2, 14].
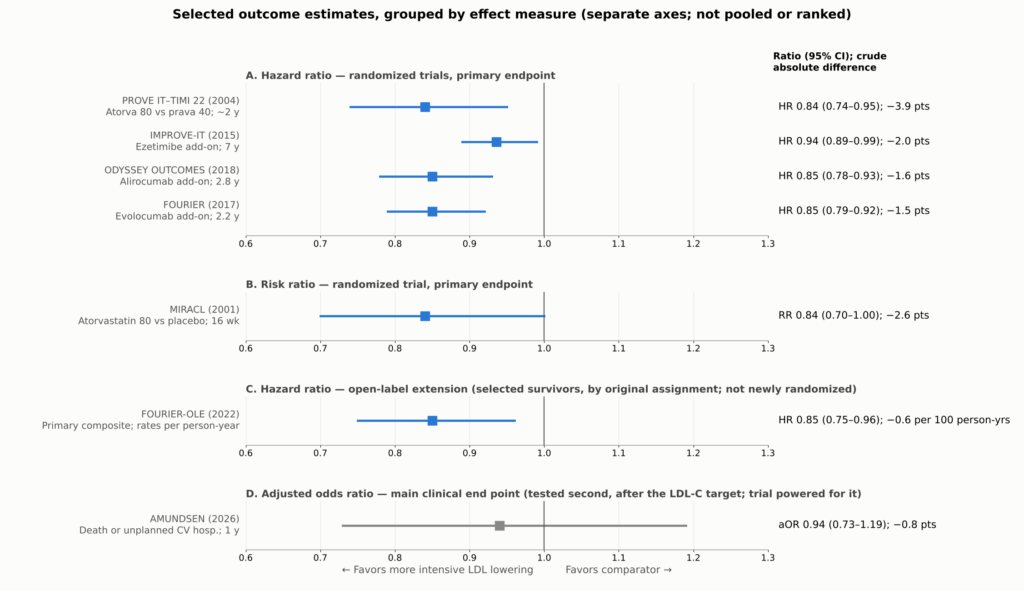
Figura 18. Stime selezionate dei risultati degli studi discussi: endpoint primari per gli studi randomizzati, il confronto nell’estensione in aperto dello studio FOURIER-OLE e l’endpoint clinico principale dello studio AMUNDSEN. Ciascuno studio ha utilizzato un endpoint composito, una popolazione e un periodo di follow-up diversi, e ha riportato una misura di effetto diversa (rapporto di rischio, hazard ratio, ovvero l’odds ratio aggiustato), pertanto ciascuna misura di effetto è riportata in un pannello a sé stante con un proprio asse, a scopo orientativo, senza essere aggregata né classificata. Le differenze assolute sono differenze grezze nei tassi di eventi riportati in ciascun studio nel corso del proprio periodo di follow-up (per FOURIER-OLE, per 100 anni-persona). FOURIER-OLE non è un confronto di esiti con nuova randomizzazione: mette a confronto partecipanti sopravvissuti selezionati in base all’assegnazione originale durante un’estensione in aperto in cui tutti hanno ricevuto evolocumab. AMUNDSEN (grigio) è riportato per il suo endpoint clinico principale, che è stato valutato per secondo nella gerarchia prestabilita dello studio, dopo l’endpoint relativo al target di LDL-C; lo studio è stato progettato per valutare proprio questo endpoint. L’intervallo di PROVE IT–TIMI 22 deriva dalla riduzione relativa riportata di 16% (5%–26%). Quello di MIRACL rischio relativo è riportato così come indicato nello studio, stimato sulla base di un modello di rischio proporzionale di Cox. Fonti: [43, 10, 4, 3, 2, 14, 24].
Meno infarti e ictus; la morte è più difficile da superare
Il beneficio si concentra sugli eventi non fatali. Nello studio FOURIER, gli infarti sono scesi da 4,61 TP9T a 3,41 TP9T, gli ictus da 1,91 TP9T a 1,51 TP9T e gli interventi coronarici da 7,01 TP9T a 5,51 TP9T [2]. Gli studi ODYSSEY OUTCOMES e IMPROVE-IT hanno evidenziato riduzioni simili nell’incidenza di infarto miocardico e ictus ischemico [3, 4]. Si tratta di analisi secondarie che confermano i risultati principali.
Tra gli studi complementari (IMPROVE-IT, ODYSSEY OUTCOMES e FOURIER), nessuno ha dimostrato una riduzione della mortalità statisticamente significativa secondo i criteri prestabiliti. Il tasso di mortalità per tutte le cause più basso osservato nello studio ODYSSEY OUTCOMES era solo nominale. Ciò non dimostra che non vi sia alcun beneficio in termini di mortalità; significa semplicemente che non si dovrebbe affermare che tale beneficio sia stato dimostrato per questi farmaci presi singolarmente.
Contare ogni evento
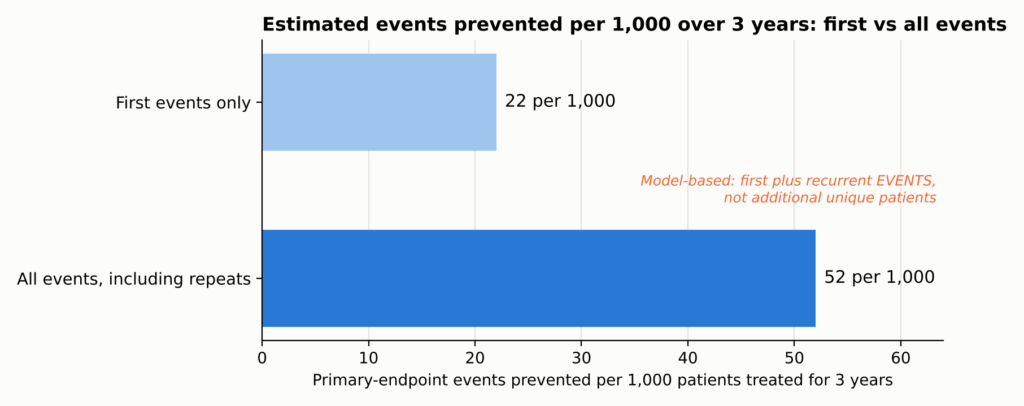
Di solito, negli studi clinici viene conteggiato solo il primo evento di ciascun paziente. Tuttavia, un paziente che ha subito un infarto spesso ne subisce un altro, oppure ha un ictus o gli viene impiantato uno stent. Quando lo studio FOURIER ha conteggiato tutti gli eventi, il numero stimato di eventi prevenuti è più che raddoppiato, sebbene la riduzione del rischio relativo non sia aumentata: circa 22 primi eventi, ma 52 eventi complessivi evitati ogni 1.000 pazienti trattati per tre anni, il fatto di considerare i primi eventi e quelli ripetuti anziché le persone aggiuntive si è rivelato utile (eventi totali: rapporto di incidenza 0,82, IC 95% 0,75–0,90; primi eventi: rapporto di rischio 0,85) [11].
Si veda la Figura 6 nella Parte 1.
Il quadro generale
Il gruppo Cholesterol Treatment Trialists ha raggruppato i dati individuali provenienti da 26 studi clinici sulle statine e da circa 170.000 persone. Ciascuno Una riduzione di 38,7 mg/dL (1 mmol/L) del colesterolo LDL ha ridotto gli eventi vascolari maggiori di circa 22%, mentre la mortalità per tutte le cause è diminuita di circa 10% per mmol/L, senza alcun aumento dei decessi per cancro o per altre cause non cardiovascolari [12]. Una meta-regressione di studi randomizzati ha rilevato riduzioni proporzionali del rischio sostanzialmente simili per unità di riduzione del colesterolo LDL tra statine, ezetimibe e inibitori della PCSK9, che agiscono attraverso le vie del recettore LDL [13]. Ciò avvalora l'ipotesi di un meccanismo comune mediato dall'LDL, sebbene ciò non significhi che ogni farmaco abbia effetti clinici o profili di sicurezza identici.
In parole povere. La riduzione assoluta del colesterolo LDL e la sua durata sono fattori determinanti per il beneficio terapeutico, ma le terapie differiscono in termini di evidenze scientifiche, tempistica, effetti collaterali e tollerabilità.
I cambiamenti nella placca spiegano questo beneficio? È plausibile che lo spieghino, almeno in parte. Gli stessi farmaci, a livelli simili di LDL-C, migliorano lo stato della placca negli studi di imaging e riducono gli eventi negli studi clinici. Tuttavia, gli studi di imaging e quelli clinici hanno coinvolto soggetti diversi, e nessuno studio ha dimostrato che i cambiamenti osservati nell’imaging siano responsabili della riduzione degli eventi. I risultati relativi alla placca rendono il beneficio biologicamente coerente; gli studi clinici sugli esiti ne dimostrano il beneficio per gli endpoint oggetto di valutazione.
Il tempo è l'ingrediente segreto
Forse la lezione più importante che si può trarre dai dati più recenti è che i benefici si accumulano nel tempo.
L'effetto Lag
Nello studio FOURIER, la riduzione relativa della mortalità cardiovascolare, dell’infarto miocardico o dell’ictus è stata di circa 16% nel primo anno e di circa 25% dopo il primo anno [2]. Precedenti studi sulle statine hanno evidenziato lo stesso andamento: i benefici aumentano con il protrarsi del trattamento. Ciò è coerente con l’ipotesi, sebbene non la dimostri, che la placca diventi gradualmente più stabile.
L'effetto ereditario
Lo studio FOURIER non ha dimostrato un beneficio significativo in termini di mortalità cardiovascolare durante la fase randomizzata, della durata mediana di 2,2 anni. Successivamente, i 6.635 partecipanti sopravvissuti che hanno scelto di proseguire sono stati arruolati in uno studio di estensione in aperto, denominato FOURIER-OLE, in cui tutti hanno ricevuto evolocumab; il follow-up mediano della fase di estensione è stato di 5,0 anni e l’esposizione massima all’evolocumab, considerando sia lo studio principale che la fase di estensione, ha raggiunto circa 8,4 anni; il valore mediano del colesterolo LDL durante la fase di estensione è stato di circa 30 mg/dL [14].
Sebbene entrambi i gruppi assumessero ormai lo stesso farmaco con livelli simili di LDL-C, i pazienti a cui era stato inizialmente somministrato l’evolocumab, circa due anni prima, hanno registrato un minor numero di eventi successivi. Si sono verificati decessi per cause cardiovascolari, infarti o ictus in 2,05 contro 2,58 eventi ogni 100 anni-persona (HR 0,80; IC 95% 0,68–0,93) e la mortalità cardiovascolare a 0,68 contro 0,90 ogni 100 anni-persona (HR 0,77; IC 95% 0,60–0,99), come riportato nella tabella dei risultati della pubblicazione primaria dello studio FOURIER-OLE, in cui gli eventi sono stati conteggiati durante il follow-up di estensione in base all’assegnazione randomizzata originaria [14]. Si tratta di un confronto esplorativo condotto su un gruppo selezionato di sopravvissuti nell’ambito di un follow-up in aperto, non di un nuovo studio randomizzato in cieco, pertanto non può di per sé dimostrare un beneficio in termini di mortalità. È compatibile con un effetto residuo derivante da una precedente e più prolungata riduzione dei livelli di LDL, ma la selezione per l’estensione dello studio e il trattamento in aperto implicano che non sia possibile dimostrare che il trattamento precoce abbia causato la differenza, né quale fattore l’abbia mantenuta nel tempo.
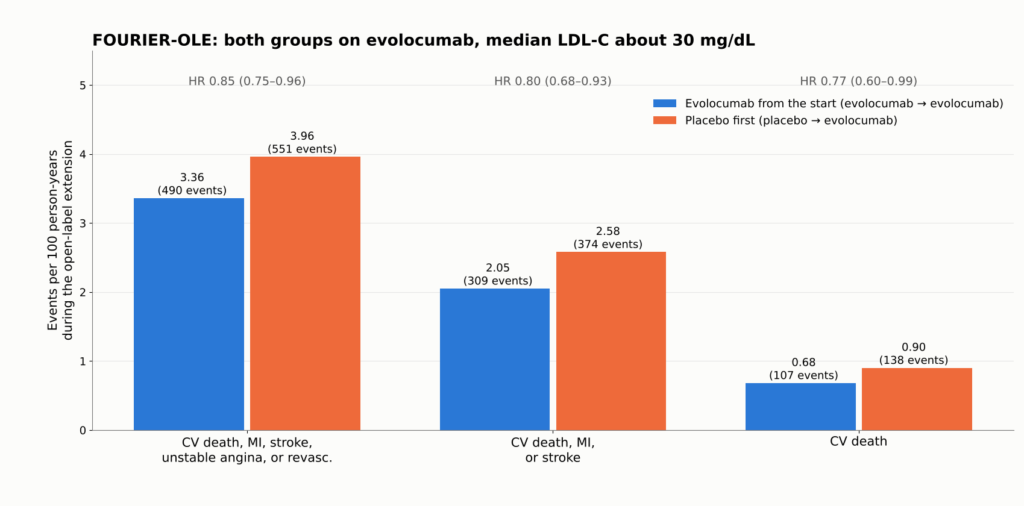
Figura 19. FOURIER-OLE: tassi di eventi per 100 anni-persona durante la fase di estensione in aperto, in cui tutti i 6.635 partecipanti hanno ricevuto evolocumab e il valore mediano di LDL-C era di circa 30 mg/dL. I pazienti inizialmente randomizzati al trattamento con evolocumab hanno avuto 2,2 anni in più di esposizione a bassi livelli di LDL-C. Anche in quel gruppo, la mortalità cardiovascolare, l’infarto miocardico o l’ictus si sono verificati a un tasso di circa 2 per 100 anni-persona. I partecipanti alla fase di estensione erano sopravvissuti selezionati e il trattamento era in aperto. Fonte: [14]. Si tratta dei tassi di evento osservati in uno studio di estensione in aperto con sopravvissuti selezionati; tali dati non possono dimostrare un beneficio in termini di mortalità derivante dalla randomizzazione.
Come cambiano in fretta le cose
- LDL-C si riduce nel giro di pochi giorni con un anticorpo anti-PCSK9 e nel giro di due-quattro settimane con una statina. Nello studio AMUNDSEN, il valore mediano di LDL-C era pari a 16 mg/dL sei settimane dopo l’inizio del trattamento con evolocumab prima dell’impianto dello stent, contro i 56 mg/dL osservati con la terapia standard [24].
- Placca Le variazioni osservate negli studi clinici randomizzati con imaging sono state misurate dopo un periodo compreso tra circa 9 e 24 mesi. Lo studio YELLOW III ha documentato le variazioni intraindividuali a 26 settimane, ma essendo uno studio non controllato, non è in grado di stabilire l’entità dell’effetto del farmaco né quando esso abbia avuto inizio [37]. Uno studio che preveda l'esecuzione di esami di imaging solo all'inizio e dopo un anno non può dimostrare che l'ispessimento delle capsule sia iniziato nel giro di pochi giorni.
- Eventi clinici: Lo studio MIRACL ha evidenziato un minor numero di eventi ischemici ricorrenti entro 16 settimane [43]; le curve di FOURIER si sono separate nel giro di circa sei mesi [2]; la differenza esplorativa relativa alla mortalità cardiovascolare osservata nello studio FOURIER-OLE è emersa solo durante la fase di estensione in aperto [14].
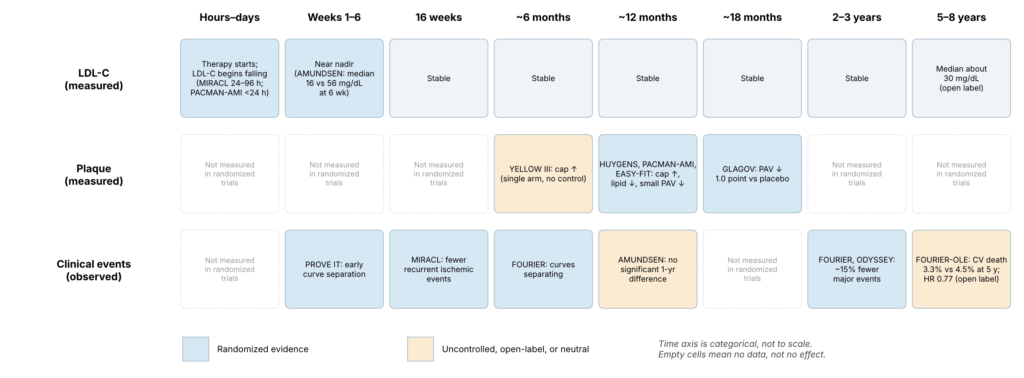
Figura 20. Cronologia che distingue le variazioni misurate del colesterolo LDL, le variazioni misurate della placca e il beneficio clinico osservato. Ogni cella indica quando è stata effettuata una misurazione nell’ambito dello studio, non quando è iniziato un effetto biologico; la figura non può mostrare quando è iniziata la stabilizzazione e non vengono estrapolati punti temporali non misurati. Il momento in cui è stata effettuata una misurazione nell’ambito dello studio non corrisponde necessariamente al momento in cui ha avuto inizio un beneficio biologico; il beneficio clinico può manifestarsi prima che venga ripetuta l’imaging e non si presuppone alcun ritardo biologico fisso. Una cella vuota indica che non è stata effettuata alcuna misurazione, non che non vi sia alcun effetto.
Esposizione nel corso della vita
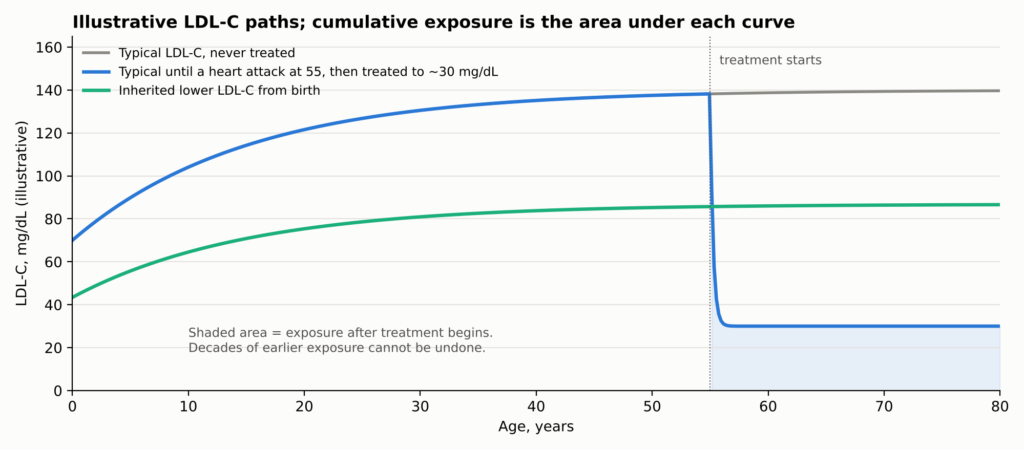
Perché il tempo dovrebbe essere così importante? Perché aterosclerosi riflette l'esposizione totale e cumulativa della parete arteriosa alle particelle di ApoB nel corso della vita. Studi genetici indicano che esposizione cumulativa aumenta il rischio [44]. Una persona che si sottopone a cure dopo un infarto riduce la propria esposizione futura, ma porta con sé decenni di esposizione passata e la placca che si è formata.
Si veda la Figura 7 nella Parte 1.
I benefici che un paziente ne ricava dipendono da tre fattori che agiscono congiuntamente: il rischio di base, l’entità della riduzione del colesterolo LDL e la durata di tale riduzione. The same LDL reduction prevents far more events in a high-risk patient, and larger sustained reductions prevent more.
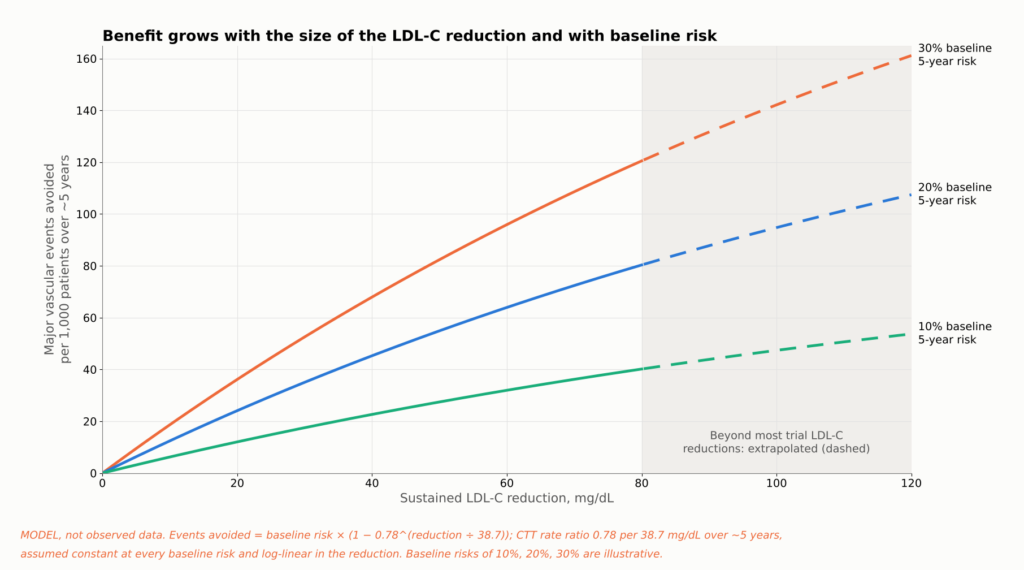
Figure 21. Evidence summary, not a patient-specific prediction. Lines apply the Cholesterol Treatment Trialists’ estimate of a 22% lower risk of major vascular events per 38.7 mg/dL (1 mmol/L) of LDL-C lowering over about five years [12] to three illustrative baseline five-year risks. The same LDL-C reduction prevents more events in higher-risk patients, and larger sustained reductions prevent more. Longer duration adds further benefit beyond what a five-year estimate shows (see the lifetime-exposure figure). Reductions above about 80 mg/dL extend beyond much of the trial data. Assumptions: the CTT rate ratio (a relative risk from a meta-analisi, not a trial hazard ratio) is applied uniformly at every baseline risk and scales log-linearly with LDL-C reduction. This is not a patient calcolatore del rischio.
A che livello dovrebbe scendere il colesterolo LDL?
Patients often ask whether 40 is good enough, or whether 20 or 10 is better. The honest answer depends on what kind of evidence you accept, because the lower one goes, the more the evidence shifts from randomized comparisons to observational ones.
| LDL-C level | What the evidence looks like | Il nocciolo della questione |
| Inferiore a 70 mg/dL | Randomized trials (PROVE IT, statin imaging trials) | Established for drug regimens that reached these levels (not randomized to the threshold) |
| Inferiore a 55 mg/dL | Randomized trials (IMPROVE-IT, ODYSSEY, FOURIER) | Established for drug regimens that reached these levels (not randomized to the threshold) |
| Below 40 mg/dL | Randomized trial arms reached it (FOURIER about 30; GLAGOV 36.6) | Fortemente sostenuto |
| Below 30 mg/dL | Imaging trials (HUYGENS 28, PACMAN-AMI 24); achieved-level analyses | Supported for plaque; outcomes observational |
| Inferiore a 20 mg/dL | Thousands of patients in FOURIER and FOURIER-OLE reached it, but were not randomized to it | Lower risk, no clear safety signal; observational |
| Inferiore a 10 mg/dL | Small subsets of FOURIER, FOURIER-OLE, and ODYSSEY | Consistent but statistically fragile |
No trial cited here randomized post-heart-attack patients between specific LDL-C targets below 55 mg/dL. People in the drug trials were randomized to drugs, not to “20 versus 40.” That is the most important caveat in this area.
Within those limits, the data point one way. In FOURIER, 2,669 participants reached LDL-C below 20 mg/dL (0.5 mmol/L) by week 4; lower achieved LDL-C was associated with steadily lower cardiovascular risk across the range studied, and serious adverse events were not related to achieved LDL-C over the randomized period [17]. In FOURIER-OLE, about 1,604 participants maintained LDL-C below 20 mg/dL; lower levels remained associated with lower risk and no detected increase in serious adverse events over the extension’s follow-up [18]. In ODYSSEY OUTCOMES, patients who transiently reached below 15 mg/dL had fewer subsequent events in an adjusted post hoc comparison (HR 0.72; 95% CI 0.51–0.997), which does not establish that aiming below 15 mg/dL is better [45].
In parole povere. Lower achieved LDL-C has generally been linked to lower event rates across the ranges examined, including very low levels. The studies reviewed have not identified a clear lower threshold; evidence becomes sparse at extreme LDL-C, and achieved-level analyses cannot identify the best target. No randomized trial has shown that aiming for 10 or 20 mg/dL beats aiming for 30 or 40 mg/dL.
How Low Can Risk Go?
There is a different question hiding inside “how low should LDL go.” Suppose LDL-C is pushed nearly to zero. How low can the rate of heart attack, stroke, and cardiovascular death fall? The answer differs sharply between people who already have coronary disease and people who have had low LDL-C since birth.
In People Who Already Have Atherosclerosis
This is not a randomized comparison of LDL-C targets: patients sorted themselves into achieved-LDL groups, so selection and confounding can only partly be adjusted for, and the analysis does not prove there is no biological floor. Within that limit, the peer-reviewed FOURIER-OLE achieved-LDL analysis found risk falling steadily down to the lowest levels studied, below 20 mg/dL [18].
Two points follow. Risk was lowest at the lowest achieved levels studied, an observational association. And the floor is well above zero: among selected participants entering FOURIER-OLE, cardiovascular death, heart attack, or stroke occurred at 2.05 events per 100 person-years of follow-up in those originally assigned evolocumab, the group treated longest; this is a rate by original randomized assignment, not the risk at an LDL-C of 30 mg/dL [14].
These are observational comparisons within trials; patients who reach the lowest levels may differ in ways that statistical adjustment cannot fully remove.
Why the Floor Exists
- Plaque already built. These patients carried decades of accumulated plaque, and IVUS shows plaque burden falling by only a few percentage points.
- Short exposure. Two to eight years of very low LDL-C cannot erase forty or more years of higher exposure.
- Other pathways. Lp(a), triglyceride-rich remnants, and residual inflammation persist. In Canti, COLCOT, and LoDoCo2, anti-inflammatory therapy reduced events in patients already on lipid-lowering drugs [19, 20, 46].
- Other causes. Some strokes come from the heart or tiny vessels, and some heart attacks from erosion, artery tears, or clots carried from elsewhere. Il fumo, pressione sanguigna, diabetes, and malattia renale also continue to drive risk.
Nature’s Experiment: People Born With Low LDL
Some people inherit varianti genetiche that lower LDL-C from birth. Because those variants are assigned at conception, largely independent of lifestyle, they act like natural randomized experiments. Their results are dramatic.
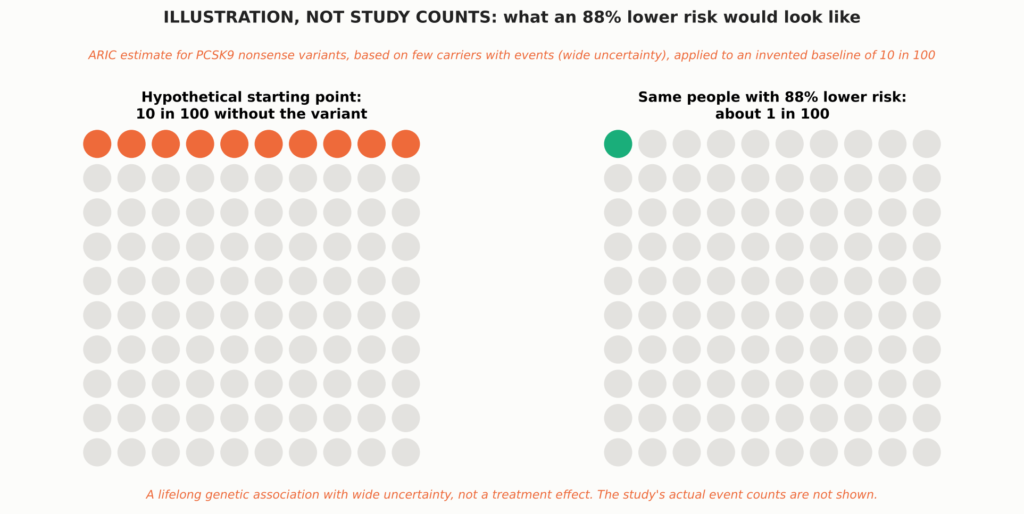
See Figure 8 in Part 1.
- PCSK9 nonsense variants. Nel ARIC study, Black participants carrying inactivating PCSK9 variants had about 28% lower LDL-C and an 88% lower risk of malattia coronarica over 15 years. White participants with a milder variant had about 15% lower LDL-C and 47% lower risk [5]. Few carriers had events, so the estimate is imprecise (hazard ratio 0.11; 95% CI 0.02–0.81).
- APOB truncating variants. Carriers had 43 mg/dL lower LDL-C and 72% lower odds of early coronary disease [47].
- PCSK9 R46L in large studies. This common variant lowers LDL-C only modestly, yet it was associated with less coronary or cardiopatia ischemica [48, 15] and lower cardiovascular mortality [16].
- Across nine variants in six genes (312,321 people), each 38.7 mg/dL of lifelong lower LDL-C was associated with 5% lower coronary risk, about three times the effect per unit of statins started later in life; this is an illustrative comparison across different study designs, not causal equivalence [6].
The genetic data also mark limits. The same R46L variant that lowered coronary risk was not associated with lower ischemic stroke [15], and lifelong lower LDL-C from PCSK9 variants was associated with lower cardiovascular but not mortalità per tutte le cause [16]. Across these datasets, reductions in ischemic stroke or all-cause mortality were not consistently demonstrated; estimates differ by variant, population, endpoint, and statistical precision. These are observational genetic associations with population-specific uncertainty. Effect sizes differ across variants, populations, and endpoints, and because they reflect lifelong exposure, their scale cannot be equated with a drug treatment effect started in adulthood; quantitative comparisons with trials are illustrative.
People who inherit two inactivating PCSK9 variants are extremely rare. The best-documented case is a 32-year-old woman with no detectable PCSK9 and LDL-C of 14 mg/dL who was healthy, fertile, and working as an aerobics instructor [49]. She was described at a single point in time; nobody knows her long-term cardiovascular outcome.
Putting the Two Together
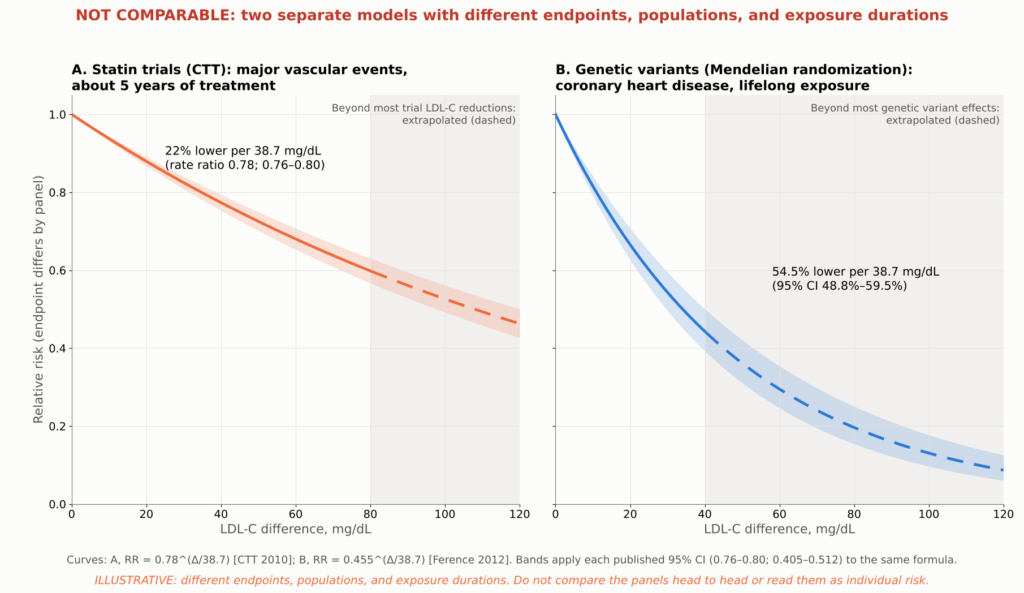
Figure 22. Illustrative model, not trial data or a patient risk calculator. Lines show two published log-linear associations with different endpoints, populations, and exposure durations: the Cholesterol Treatment Trialists’ rate ratio of 0.78 (95% CI 0.76–0.80) for major vascular events per 38.7 mg/dL over about five years of statin treatment [12], and the Randomizzazione mendeliana estimate of 54.5% (95% CI 48.8%–59.5%) lower coronary heart disease risk per 38.7 mg/dL of lifelong exposure, from 312,321 participants and 9 variants in 6 genes [6]. Each curve is ratio^(LDL-C difference/38.7); shaded bands carry each published 95% intervallo di confidenza through the same formula and are not observed trial confidence bands. Extrapolated segments are dashed: in panel B beyond about 40 mg/dL, past the range of most genetic variants, and in panel A beyond about 80 mg/dL, past most trial LDL-C reductions, and the model assumes the relazione log-lineare holds at extreme exposures, which has not been shown. The two estimates are shown in separate panels, without individual study or trial points, because their endpoints and populations differ; they must not be read as a head-to-head comparison of statin therapy with lifelong genetic LDL reduction or as a prediction of individual lifetime risk.
The figure compares two published estimates. Applied to a difference of about 75 mg/dL, the statin-trial estimate predicts roughly 38% fewer major vascular events over about five years, while the genetic estimate predicts roughly 78% fewer coronary events over a lifetime. Both are extrapolations, especially the genetic one. They illustrate why duration matters, not what any individual should expect.
The defensible conclusion. Early, sustained, very low exposure to ApoB particles probably drives atherosclerotic coronary events toward a low floor. But no human data show near-zero cardiovascular events, the genetic data suggest stroke and total mortality would remain above zero, and in people who already have coronary disease, events still occur even at extremely low LDL-C.
Un livello molto basso di LDL è sicuro?
A natural worry is that the body needs cholesterol. It does, but cells make their own, and the evidence so far is reassuring, with honest limits.
- Memory and thinking. In EBBINGHAUS, 1,204 FOURIER patients underwent formal cognitive testing over a median 19 months, with no difference between evolocumab and placebo and no link to achieved LDL-C [21]. Longer follow-up found no excess of reported cognitive events [18], though that relies on adverse-event reports.
- Bleeding strokes. Ad alto dosaggio atorvastatina after stroke modestly increased ictus emorragico in SPARCL [50]. FOURIER, ODYSSEY OUTCOMES, and the very-low-LDL analyses showed no significant excess [2, 17, 18], though such strokes are uncommon.
- Statins modestly raise the risk of new diabetes, about 9% in relative terms, mostly in people already near the threshold [22]. PCSK9 inhibitors and very low LDL-C have not shown a comparable increase [2, 17].
- The adrenal glands and gonads can make their own cholesterol and also take it up from circulating lipoproteine, and large PCSK9 programs have not shown a clinically important hormonal signal.
Achieved-LDL analyses are observational within trials and subject to selection and fattori di confondimento residui; any isolated nominal findings are hypothesis-generating, and very long-term safety at extreme levels remains incompletely characterized.
Drug side effects are a separate matter: PCSK9 antibodies cause slightly more injection-site reactions (2.1% vs 1.6% in FOURIER) [2], and statins can cause muscle symptoms, though true muscle injury is rare. Randomized safety data for PCSK9 antibodies cover about two to three years; open-label exposure reached about 8.4 years [14]. In selected FOURIER extension participants, very low achieved LDL-C was not associated with a detected increase in several prespecified safety outcomes over the parent trial and its open-label extension [18]. That is reassuring but limited by participant selection, observational comparisons, and the inability to exclude rare or lifelong effects. Unlimited lifelong safety at extremely low levels has not been, and cannot yet be, established.
What Guidelines Recommend
Guidelines turn many trials into practical goals. The 2026 U.S. multisociety dislipidemia guideline reintroduced explicit LDL-C goals and divides people with atherosclerotic malattia cardiovascolare (ASCVD) into two groups [23]. Very-high-risk ASCVD means multiple major ASCVD events, or one major event plus multiple high-risk conditions; a recent heart attack alone does not automatically qualify.
| Who | What the 2026 U.S. guideline recommends |
| ASCVD, not very high risk | High-intensity statin; LDL-C below 70 mg/dL and non-HDL-C below 100 mg/dL (recommended) |
| ASCVD, not very high risk | Add ezetimibe, a PCSK9 antibody, or acido bempedoico if needed to reach below 70 mg/dL |
| ASCVD, not very high risk | Going further, to below 55 mg/dL (non-HDL-C below 85) (reasonable) |
| Very-high-risk ASCVD | High-intensity statin; LDL-C below 55 mg/dL and non-HDL-C below 85 mg/dL (recommended) |
| Very-high-risk ASCVD | Add ezetimibe and/or a PCSK9 antibody if needed to reach those goals |
| Very-high-risk ASCVD | Bempedoic acid is a further add-on option |
“Recommended” and “reasonable” are shown only for the LDL-C and non-HDL-C goals, where they follow the guideline’s own wording for stronger and moderate recommendations. For add-on drugs, the guideline’s recommendation tables give the formal classes, evidence levels, and eligibility criteria, and separate recommendations apply in special situations such as grave ipercolesterolemia [23].
The 2025 U.S. acute coronary syndrome guideline recommends high-intensity statin therapy and timely addition of nonstatin therapy for those above recommended levels [51]. European guidance after a heart attack recommends at least a 50% reduction and LDL-C below 55 mg/dL [52], and allows a goal below 40 mg/dL after a second vascular event within two years [53]. None of these specific targets was directly tested against another in a randomized target trial; they are expert judgments built on the evidence above.
Should a Second Drug Start in the Hospital?
AMUNDSEN randomized 2,161 heart attack patients and demonstrated that a strategy of giving the first evolocumab injection before PCI substantially improved attainment of the combined LDL-C target at 12 months (82% versus 40%). However, the difference in the trial’s main clinical end point (tested second in the prespecified order, after the LDL-C target), death or unplanned cardiovascular hospitalization, was not statistically significant at one year (14.6% versus 15.4%; adjusted OR 0.94, 95% CI 0.73–1.19). The trial therefore supports faster, more reliable target attainment, but does not demonstrate an additional short-term clinical-event benefit from this initiation strategy [24]. Standard care permitted a PCSK9 inhibitor when indicated, but only 3.8% of the standard-care group received one. The trial was powered (80%) to detect an odds ratio of 0.68 for this end point, so it argues against a large early clinical effect of starting a PCSK9 inhibitor in the catheterization laboratory; it does not exclude a smaller benefit or one that emerges with longer treatment. A prespecified per-protocol analysis suggested fewer events with evolocumab (10.2% versus 14.3%), but the investigators caution that this is likely affected by selection bias. A one-year result does not refute the longer outcome trials. EVOLVE-MI, testing evolocumab within 10 days of a heart attack, had not reported by the search cutoff. For now, early combination therapy is provato to reach lower LDL-C sooner and, in PACMAN-AMI, to improve one-year plaque changes; it is not yet proven to prevent more events than adding the same drug weeks later.
Where ApoB Fits
The guideline gives ApoB a role in assessing rischio residuo. ApoB is most useful when it and LDL-C disagree, as in people with high triglycerides, diabetes, or obesity, where LDL-C can look “at goal” while particle number remains high. No randomized trial reviewed here has compared ApoB treatment targets with LDL-C targets, so ApoB is best used as an added measure of remaining carico di particelle rather than as a proven separate target.
Il succo della questione
If someone has already had a heart attack, how much can intensive ipolipemizzante change the disease and lower the chance of another event?
The disease: Within about a year, lowering LDL-C to roughly 25 to 30 mg/dL produces about twice the cap thickening seen with a statin alone, reduces imaging markers of lipid in untreated plaques, and adds roughly a 1.2 to 1.7 percentage-point reduction in percent atheroma volume compared with control groups. The plaque does not disappear, calcium does not dissolve, and the artery is not restored to normal.
The risk: In randomized trials after an acute coronary syndrome, relative reductions in each trial’s main composite endpoint were roughly 15%, with absolute benefits that differ by trial and follow-up. Across the pooled statin trials, each 38.7 mg/dL of LDL-C lowering reduced major vascular events by about 22%. Heart attacks and ischemic strokes are clearly reduced; a reduction in death is proven for statins in pooled analyses, but for add-on therapies only in nominal or open-label analyses.
How low can risk go: The studies reviewed have not identified a clear lower threshold, evidence becomes sparse at extreme LDL-C, and achieved-level analyses cannot define the optimal target; but events still occur even at extremely low LDL-C. People with lifelong low LDL-C have far less coronary disease, which points to duration of exposure as a major lever, but reductions in ischemic stroke and total mortality were not consistently shown. No evidence shows that cardiovascular events can be driven to zero.
| Well established | Suggestivo | Still unresolved |
| Lowering LDL-C after a heart attack reduces repeat heart attack, ischemic stroke, and procedures, in proportion to the LDL reduction | Benefit and safety at sustained LDL-C below 20 and even below 10 mg/dL | Whether starting a PCSK9 inhibitor in the hospital prevents more events than starting it weeks later |
| The benefit continues below 70 and 55 mg/dL in randomized comparisons | A lasting legacy benefit from earlier treatment (open-label, selected survivors) | Whether any target below 55 mg/dL beats another in a randomized trial |
| Intensive LDL lowering improves plaque composition and modestly reduces plaque volume over about a year | Far greater protection from lifelong low LDL-C | The true floor of risk with lifelong near-zero LDL-C |
| For statins, ezetimibe, and PCSK9 antibodies, benefits generally outweigh recognized harms in the populations studied | A cardiovascular-mortality benefit from adding PCSK9 inhibition | Lifelong safety at extremely low LDL-C |
| That plaque changes explain part of the benefit; that ApoB and Lp(a) modify the plaque response | How to prevent heart attacks caused by erosion; whether imaging-guided therapy helps |
Practical Points to Discuss With Your Cardiologist
- Start or continue high-intensity statin therapy during the hospital stay after an acute coronary syndrome, unless it is contraindicated or not tolerated.
- Know your numbers and your risk category. The 2026 U.S. guideline recommends an LDL-C goal below 55 mg/dL for people with ASCVD classified as very high risk and below 70 mg/dL for those who are not, with a goal below 55 mg/dL reasonable in selected patients who are not at very high risk; European ACS guidance generally recommends at least a 50% reduction and LDL-C below 55 mg/dL after an acute coronary syndrome. Ask your clinician which category you are in and what your goal is. If you are not at goal on a statin, ask about adding ezetimibe or a PCSK9 inhibitor.
- Ask for a one-time Lp(a) test, and consider ApoB, especially if your triglycerides are high or you have diabetes.
- Do not read a rising calcium score as failure on its own. Discuss what it means in your case.
- Treat the whole picture. Stop smoking, control blood pressure and glicemia, attend riabilitazione cardiaca, and take prescribed terapia antiaggregante.
- Stay on therapy. LDL-C rises when treatment stops, and the benefit depends on how long it stays low.
Avvertenza medica: This article is for educational purposes and summarizes published research. It is not medical advice and does not replace individualized care from your physician. Do not start, stop, or change any medication without talking to your doctor.
Technical Appendix
About This Review
Questo revisione narrativa selectively summarizes landmark peer-reviewed studies available through October 2026 and is not a revisione sistematica or meta-analysis. Where full text was not available, I used the peer-reviewed abstract only when it contained enough detail to support the specific statement. Press releases, registry pages, and news coverage were not used as evidence. Numbers not supported by the sources consulted were excluded. Every value plotted in a data figure was checked against the published abstract or primary report, as listed in the companion figure register; supplementary tables were not used. The bibliographic details of all 54 references (authors, title, journal, year, volume, and pages) were checked against the Crossref registry.
A1. HUYGENS Results
| HUYGENS measure (change over about one year) | Evolocumab + statina | Placebo + statin | Difference* | P value |
| Achieved LDL-C, mg/dL | 28.1 | 87.2 | about −59 | <0,001 |
| Minimum fibrous cap thickness, μm (primary endpoint) | +42.7 | +21.5 | +21.2 | 0.015 |
| Maximum lipid arc, degrees (secondary) | −57.5 | −31.4 | −26.1 | 0.04 |
| Macrophage index, mm (exploratory) | −3.17 | −1.45 | −1.72 | 0.04 |
| Percent atheroma volume, percentage points (IVUS subset; exploratory) | −2.29 | −0.61 | −1.68 | 0.009 |
| Microchannels and calcium (exploratory) | Nessuna differenza significativa | NS |
*Values and P values are as reported in the published HUYGENS abstract; 135 treated patients had evaluable imaging at follow-up. The cap-thickness values are least-squares means from the trial’s analysis of covariance in the full analysis set of 161 treated patients, 119 with paired OCT (registry results: difference 21.2 μm, 95% CI 4.7–37.7); IVUS values come from a smaller subset. Other differences are simple arithmetic on the reported group means; the P values come from the trial’s own models. Source: [1].
The protocol prespecified the absolute change in minimum cap thickness as the primary endpoint; secondary endpoints were the percent change in minimum cap thickness, the change in average minimum cap thickness, and the change in maximum lipid arc; IVUS plaque burden, macrophages, and microchannels were exploratory. The trial planned about 150 patients so that 125 would complete paired imaging, with 90% power to detect a 51 μm benefit; the observed adjusted benefit, 21.2 μm, was less than half that assumption yet still statistically significant [9]. Imaging trials can only measure patients who survive, stay in the study, and undergo a second catheterization with usable images, so missing follow-up imaging can introduce selection bias.
A2. HUYGENS Subgroup Analyses
These small, post hoc findings are hypothesis-generating and do not establish separate treatment thresholds or independently causal mechanisms. They were based on subsets and not adjusted for multiple comparisons.
- Lipoproteina(a). In HUYGENS, the difference in cap thickening between evolocumab and placebo appeared larger in patients with high Lp(a) than in those with lower Lp(a), partly because the placebo-plus-statin group with high Lp(a) showed a smaller response [28]. Evolocumab lowered Lp(a) only modestly, and the analysis does not show that lowering Lp(a) caused the benefit. In PACMAN-AMI, baseline Lp(a) did not modify the plaque-volume or cap-thickness response to alirocumab, although patients with the highest Lp(a) had a smaller reduction in the plaque lipid signal [54].
- Patients who reached lower ApoB levels showed more favorable OCT findings than those who did not [29]. Achieved ApoB was not randomized, and the full adjustment model could not be examined, so this does not establish an optimal ApoB target or an independent causal effect.
- Achieved LDL-C. Pooling both arms, lower achieved LDL-C and larger LDL-C reductions were associated with greater cap thickening [1]; also non-randomized.
A3. Plaque-Imaging Trials
| Processo | Popolazione | Treatment vs comparator | Achieved LDL-C, mg/dL (mmol/L) | Imaging, duration | Main plaque finding | Key limitations |
| HUYGENS (2022) [1] | 161 post-NSTEMI | Evolocumab vs placebo, both + statin | 28.1 vs 87.2 (0.73 vs 2.25) | OCT; IVUS subset; 50 wk | Cap +42.7 vs +21.5 μm; lipid arc −57.5° vs −31.4°; PAV −2.29 vs −0.61 | 135 with evaluable follow-up imaging; denominators vary by endpoint; selected plaque |
| PACMAN-AMI (2022) [7] | 300 acute MI, started <24 h after PCI | Alirocumab vs placebo, both + rosuvastatin 20 | 23.6 vs 74.4 (0.61 vs 1.92) | IVUS + NIRS + OCT; 52 wk | PAV diff −1.21; LCBI diff −41.24; cap diff +29.65 μm | 265 paired IVUS; 81% men |
| GLAGOV (2016) [30] | 968 stable CAD on statin | Evolocumab vs placebo | 36.6 vs 93.0 (0.95 vs 2.41) | IVUS; 76 wk treatment, week-78 IVUS | PAV −0.95 vs +0.05; regression 64% vs 47% | Not post-MI; composition substudy neutral |
| REVERSAL (2004) [32] | 654 stable CAD | Atorvastatin 80 vs pravastatina 40 | 79 vs 110 (2.0 vs 2.8) | IVUS; 18 mo | Progression halted vs continued | Moderate LDL levels |
| ASTEROID (2006) [33] | 507 CAD | Rosuvastatin 40, single arm | 60.8 (1.57) | IVUS; 24 mo | PAV −0.98 | No control; attrition |
| SATURN (2011) [34] | 1,385 CAD randomized; 1,039 with follow-up IVUS | Rosuvastatin 40 vs atorvastatin 80 | 62.6 vs 70.2 (1.62 vs 1.82) | IVUS; 104 wk | Median PAV −1.22 vs −0.99 (P=0.17) | No significant difference between the two statins; both regressed; no placebo arm |
| PRECISE-IVUS (2015) [35] | 246 after PCI, Japan | Atorvastatin + ezetimibe vs atorvastatin | 63.2 vs 73.3 (1.63 vs 1.90) | IVUS; 9–12 mo | PAV −1.4 vs −0.3; regression 78% vs 58% | Open label |
| EASY-FIT (2014) [36] | 70 unstable angina | Atorvastatin 20 vs 5 | 69 vs 78 (1.78 vs 2.02) | OCT; 12 mo | Cap +69% vs +17% | Small; low-dose comparator |
| ODYSSEY J-IVUS (2019) [39] | 206 recent ACS, Japan | Alirocumab vs standard care | Not shown | IVUS; 36 wk | No significant difference in primary plaque endpoint | Neutral; short duration |
| YELLOW III (2026) [37] | 110 stable CAD, lipid-rich plaque | Evolocumab + statin, single arm | Not reported in sources reviewed | OCT + NIRS-IVUS; 26 wk | Cap 70.9 → 97.7 μm; maxLCBI4mm 306.8 → 213.1; PAV −1.38 points | No control group |
| CCTA/PET study (2025) [38] | 47 stable, noncalcified plaque | Evolocumab, single arm | Not reported in sources reviewed | CCTA + PET; 18 mo | Noncalcified plaque fell; calcified plaque rose | No control group |
Values are not directly comparable across trials. PACMAN-AMI “diff” values are model-based between-group differences; other entries are within-arm changes as reported. PAV, percent atheroma volume; TAV, total atheroma volume; LCBI, nucleo lipidico burden index.
A4. Major Outcome Trials in Detail
| Processo | Population, timing, follow-up | Treatment vs comparator | LDL-C, mg/dL (baseline; achieved) | Primary endpoint | Risultato | Mortality |
| MIRACL (2001) [43] | 3,086 unstable angina or non-Q-wave MI; 24–96 h; 16 wk | Atorvastatin 80 vs placebo | ~124; 72 vs 135 at 16 wk | Death, MI, resuscitated arrest, or recurrent ischemia with rehospitalization | 14.8% vs 17.4%; RR 0.84 (0.70–1.00) | No significant reduction in death or MI; benefit driven mainly by fewer rehospitalizations for symptomatic ischemia |
| PROVE IT–TIMI 22 (2004) [10] | 4,162 ACS; within 10 days; mean 24 mo | Atorvastatin 80 vs pravastatin 40 | 106; 62 vs 95 | Death, MI, UA rehospitalization, revascularization, or stroke | 22.4% vs 26.3%; 16% reduction (5%–26%) | Death 2.2% vs 3.2%; P=0.07 |
| IMPROVE-IT (2015) [4] | 18,144 ACS; within 10 days; median ~6 y | Simvastatin + ezetimibe vs simvastatin | 93.8; 53.7 vs 69.5 | CV death, major coronary event, or nonfatal stroke | 32.7% vs 34.7% at 7 y; HR 0.936 (0.89–0.99) | No difference |
| ODYSSEY OUTCOMES (2018) [3] | 18,924 ACS 1–12 mo earlier; median 2.8 y | Alirocumab vs placebo + statin | ~92 (mean); ~40 vs ~93 at 4 mo | CHD death, MI, ischemic stroke, or UA hospitalization | 9.5% vs 11.1%; HR 0.85 (0.78–0.93) | All-cause death 3.5% vs 4.1%, nominal only |
| FOURIER (2017) [2] | 27,564 stable ASCVD; median 2.2 y | Evolocumab vs placebo + statin | 92 (median); 30 with evolocumab at 48 wk, 56 mg/dL lower than placebo | CV death, MI, stroke, UA hospitalization, or revascularization | 9.8% vs 11.3%; HR 0.85 (0.79–0.92) | CV death HR 1.05 (0.88–1.25) |
| FOURIER-OLE (2022) [14] | 6,635 FOURIER completers; median 5 more years | Original evolocumab vs original placebo, all on open-label drug | Median ~30 at extension week 12, on open-label evolocumab | Same as FOURIER | 3.36 vs 3.96 per 100 person-years; HR 0.85 (0.75–0.96) | CV death 0.68 vs 0.90 per 100 person-years, HR 0.77 (0.60–0.99); exploratory |
| AMUNDSEN (2026) [24] | 2,161 STEMI/NSTEMI (1,087 vs 1,074); open label; 12 mo | Evolocumab before PCI + standard care vs standard care (PCSK9 inhibitor permitted; used in 3.8%) | Median 16 vs 56 at 6 wk | LDL-C <55 and ≥50% reduction; main clinical end point tested second in a prespecified hierarchy (80% power for OR 0.68) | 792/970 (82%) vs 370/934 (40%); aOR 5.54 (4.50–6.82). Clinical composite 159/1,087 (14.6%) vs 165/1,074 (15.4%); aOR 0.94 (0.73–1.19) | Not significant |
Event rates are Kaplan–Meier estimates for PROVE IT–TIMI 22 and IMPROVE-IT and observed proportions for the others. Endpoints, populations, and follow-up differ, so these figures should not be compared across trials. AMUNDSEN was checked against the full primary JAMA article. CV, cardiovascular; CHD, coronary heart disease; UA, unstable angina.
| Endpoint (treatment vs control) | IMPROVE-IT (7 y) [4] | ODYSSEY OUTCOMES (median 2.8 y) [3] | FOURIER (median 2.2 y) [2] |
| Infarto miocardico | 13.1% vs 14.8% | 6.6% vs 7.6% | 3.4% vs 4.6% (HR 0.73) |
| Stroke (trial-specific definition) | Ischemic stroke 3.4% vs 4.1% | Ischemic stroke 1.2% vs 1.6% | Any stroke 1.5% vs 1.9% (HR 0.79) |
| Coronary revascularization | 21.8% vs 23.4% (not significant) | Ischemia-driven, lower with alirocumab | 5.5% vs 7.0% (HR 0.78) |
| Cardiovascular death | Nessuna differenza significativa | Not significant (HR 0.88) | No difference (HR 1.05) |
| Mortalità per tutte le cause | Nessuna differenza significativa | 3.5% vs 4.1% (HR 0.85), nominal only | No difference |
These components are secondary or nominal analyses, not multiplicity-controlled results.
A5. Limitations of the Evidence
- Small imaging trials. HUYGENS randomized 161 patients, 135 of whom had evaluable follow-up imaging; PACMAN-AMI randomized 300, with 265 having paired IVUS. Both selected particular segments, had missing follow-up imaging, and enrolled mostly men. HUYGENS selected patients with already vulnerable-looking plaque.
- Imaging is not histology. OCT can mistake fibrous tissue for lipid, and macrophage signals are indirect.
- Finanziamento industriale. Amgen funded HUYGENS, GLAGOV, and FOURIER; Sanofi and Regeneron supported ODYSSEY OUTCOMES, and Sanofi, Regeneron, and Infraredx funded PACMAN-AMI; Merck funded IMPROVE-IT; AstraZeneca funded SATURN. The major outcome trials used blinded treatment and independent event aggiudicazione, which limits but does not eliminate the concern.
- Different populations. The outcome trials differ in timing, background therapy, and endpoint definitions.
- Achieved-LDL and open-label analyses are vulnerable to selection and confounding.
- Genetic studies estimate lifelong effects of specific variants; their effect sizes cannot be transferred directly to drugs started in adulthood.
- Abstract-level sources. The following were reviewed at the abstract or published-summary level rather than in full text: the HUYGENS primary report (supplemented by its registry results) and ApoB analysis, Cohen 2006 (PCSK9 variants), Peloso 2019 (APOB variants), Benn 2010 and Benn 2019 (PCSK9 R46L), and Ference 2012 (Mendelian randomizzazione). These are also marked in the reference list.
- Sources of figure data. Each data figure plots values reported in the study cited in its caption; conceptual and model figures are labeled as illustrative.
- Review method. This narrative review is based on selected peer-reviewed studies and guidelines rather than a registered systematic search. Some findings were extracted from peer-reviewed abstracts or published summaries. Numbers not supported by the sources consulted were excluded. Figure values were checked against the published abstracts or primary reports listed in the companion figure register, and each statement in the text is supported by its cited source at the level indicated above (abstract or full text).
Riferimenti
- Nicholls SJ, Kataoka Y, Nissen SE, et al. Effect of evolocumab on coronary plaque phenotype and burden in statin-treated patients following myocardial infarction (HUYGENS). JACC Cardiovasc Imaging. 2022;15(7):1308-1321. doi:10.1016/j.jcmg.2022.03.002. PubMed: https://pubmed.ncbi.nlm.nih.gov/35431172/
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and clinical outcomes in patients with cardiovascular disease (FOURIER). N Engl J Med. 2017;376:1713-1722. doi:10.1056/NEJMoa1615664. PubMed: https://pubmed.ncbi.nlm.nih.gov/28304224/
- Schwartz GG, Steg PG, Szarek M, et al. Alirocumab and cardiovascular outcomes after acute coronary syndrome (ODYSSEY OUTCOMES). N Engl J Med. 2018;379:2097-2107. doi:10.1056/NEJMoa1801174. PubMed: https://pubmed.ncbi.nlm.nih.gov/30403574/
- Cannon CP, Blazing MA, Giugliano RP, et al. Ezetimibe added to statin therapy after acute coronary syndromes (IMPROVE-IT). N Engl J Med. 2015;372:2387-2397. doi:10.1056/NEJMoa1410489. PubMed: https://pubmed.ncbi.nlm.nih.gov/26039521/
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354:1264-1272. doi:10.1056/NEJMoa054013 [abstract reviewed]
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60:2631-2639. doi:10.1016/j.jacc.2012.09.017 [abstract summary reviewed]
- Räber L, Ueki Y, Otsuka T, et al. Effect of alirocumab added to high-intensity statin therapy on coronary atherosclerosis in patients with acute myocardial infarction: the PACMAN-AMI randomized clinical trial. JAMA. 2022;327:1771-1781. doi:10.1001/jama.2022.5218
- Stone GW, Maehara A, Lansky AJ, et al. A prospective natural-history study of coronary atherosclerosis (PROSPECT). N Engl J Med. 2011;364:226-235. doi:10.1056/NEJMoa1002358
- Nicholls SJ, Nissen SE, Prati F, et al. Assessing the impact of PCSK9 inhibition on coronary plaque phenotype with optical coherence tomography: rationale and design of the randomized, placebo-controlled HUYGENS study. Cardiovasc Diagn Ther. 2021;11(1):120-129. doi:10.21037/cdt-20-684. PMCID: PMC7944215. PubMed: https://pubmed.ncbi.nlm.nih.gov/33708484/
- Cannon CP, Braunwald E, McCabe CH, et al. Intensive versus moderate lipid lowering with statins after acute coronary syndromes (PROVE IT–TIMI 22). N Engl J Med. 2004;350:1495-1504. doi:10.1056/NEJMoa040583. PubMed: https://pubmed.ncbi.nlm.nih.gov/15007110/
- Murphy SA, Pedersen TR, Gaciong ZA, et al. Effect of the PCSK9 inhibitor evolocumab on total cardiovascular events in patients with cardiovascular disease: a prespecified analysis from the FOURIER trial. JAMA Cardiol. 2019;4:613-619. doi:10.1001/jamacardio.2019.0886
- Cholesterol Treatment Trialists’ (CTT) Collaboration. Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials. Lancet. 2010;376:1670-1681. doi:10.1016/S0140-6736(10)61350-5. PubMed: https://pubmed.ncbi.nlm.nih.gov/21067804/
- Silverman MG, Ference BA, Im K, et al. Association between lowering LDL-C and cardiovascular risk reduction among different therapeutic interventions: a systematic review and meta-analysis. JAMA. 2016;316:1289-1297. doi:10.1001/jama.2016.13985
- O’Donoghue ML, Giugliano RP, Wiviott SD, et al. Long-term evolocumab in patients with established atherosclerotic cardiovascular disease (FOURIER-OLE). Circulation. 2022;146:1109-1119. doi:10.1161/CIRCULATIONAHA.122.061620
- Hopewell JC, Malik R, Valdés-Márquez E, Worrall BB, Collins R; METASTROKE Collaboration of the ISGC. Differential effects of PCSK9 variants on risk of coronary disease and ischaemic stroke. Eur Heart J. 2018;39:354-359. doi:10.1093/eurheartj/ehx373
- Benn M, Tybjærg-Hansen A, Nordestgaard BG. Low LDL cholesterol by PCSK9 variation reduces cardiovascular mortality. J Am Coll Cardiol. 2019;73:3102-3114. doi:10.1016/j.jacc.2019.03.517 [abstract reviewed]
- Giugliano RP, Pedersen TR, Park JG, et al. Clinical efficacy and safety of achieving very low LDL-cholesterol concentrations with the PCSK9 inhibitor evolocumab: a prespecified secondary analysis of the FOURIER trial. Lancet. 2017;390:1962-1971. doi:10.1016/S0140-6736(17)32290-0
- Gaba P, O’Donoghue ML, Park JG, et al. Association between achieved low-density lipoprotein cholesterol levels and long-term cardiovascular and safety outcomes: an analysis of FOURIER-OLE. Circulation. 2023;147:1192-1203. doi:10.1161/CIRCULATIONAHA.122.063399
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory therapy with canakinumab for atherosclerotic disease (CANTOS). N Engl J Med. 2017;377:1119-1131. doi:10.1056/NEJMoa1707914
- Tardif JC, Kouz S, Waters DD, et al. Efficacy and safety of low-dose colchicine after myocardial infarction (COLCOT). N Engl J Med. 2019;381:2497-2505. doi:10.1056/NEJMoa1912388
- Giugliano RP, Mach F, Zavitz K, et al. Cognitive function in a randomized trial of evolocumab (EBBINGHAUS). N Engl J Med. 2017;377:633-643. doi:10.1056/NEJMoa1701131. PubMed: https://pubmed.ncbi.nlm.nih.gov/28813214/
- Sattar N, Preiss D, Murray HM, et al. Statins and risk of incident diabetes: a collaborative meta-analysis of randomised statin trials. Lancet. 2010;375:735-742. doi:10.1016/S0140-6736(09)61965-6
- Blumenthal RS, et al. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA guideline on the management of dyslipidemia. Circulation. 2026;153(17). doi:10.1161/CIR.0000000000001423. Copublished in J Am Coll Cardiol. 2026;87(19):2624-2757. doi:10.1016/j.jacc.2025.11.016. PubMed: https://pubmed.ncbi.nlm.nih.gov/41824552/
- Montalescot G, Ferrari E, Souteyrand G, et al. LDL cholesterol lowering with evolocumab before percutaneous coronary intervention for acute myocardial infarction: the AMUNDSEN randomized clinical trial. JAMA. Published online August 29, 2026. doi:10.1001/jama.2026.17302. PubMed: https://pubmed.ncbi.nlm.nih.gov/42666092/
- Burke AP, Farb A, Malcom GT, et al. Coronary risk factors and plaque morphology in men with coronary disease who died suddenly. N Engl J Med. 1997;336:1276-1282. doi:10.1056/NEJM199705013361802
- Jia H, Abtahian F, Aguirre AD, et al. In vivo diagnosis of plaque erosion and calcified nodule in patients with acute coronary syndrome by intravascular optical coherence tomography. J Am Coll Cardiol. 2013;62:1748-1758. doi:10.1016/j.jacc.2013.05.071
- Fujino M, Nicholls SJ. PCSK9 inhibitors and coronary atherosclerosis: insights from recent intravascular imaging clinical trials. Cardiometab Syndr J. 2023;3(2):103-109. doi:10.51789/cmsj.2023.3.e14
- Di Giovanni G, et al. Impact of evolocumab on plaque phenotypic changes in patients with acute coronary syndrome and elevated lipoprotein(a) levels: a HUYGENS secondary analysis. Eur J Prev Cardiol. 2026;33(11):2047-2054. doi:10.1093/eurjpc/zwaf211
- Fujino M, et al. Achieved levels of apolipoprotein B and plaque composition after acute coronary syndromes: insights from HUYGENS. Atherosclerosis. 2025;403:119145. doi:10.1016/j.atherosclerosis.2025.119145 [abstract reviewed]
- Nicholls SJ, Puri R, Anderson T, et al. Effect of evolocumab on progression of coronary disease in statin-treated patients: the GLAGOV randomized clinical trial. JAMA. 2016;316:2373-2384. doi:10.1001/jama.2016.16951. PubMed: https://pubmed.ncbi.nlm.nih.gov/27846344/
- Nicholls SJ, et al. Effect of evolocumab on coronary plaque composition. J Am Coll Cardiol. 2018;72:2012-2021. doi:10.1016/j.jacc.2018.06.078
- Nissen SE, Tuzcu EM, Schoenhagen P, et al. Effect of intensive compared with moderate lipid-lowering therapy on progression of coronary atherosclerosis: a randomized controlled trial (REVERSAL). JAMA. 2004;291:1071-1080. doi:10.1001/jama.291.9.1071
- Nissen SE, Nicholls SJ, Sipahi I, et al. Effect of very high-intensity statin therapy on regression of coronary atherosclerosis: the ASTEROID trial. JAMA. 2006;295:1556-1565. doi:10.1001/jama.295.13.jpc60002
- Nicholls SJ, Ballantyne CM, Barter PJ, et al. Effect of two intensive statin regimens on progression of coronary disease (SATURN). N Engl J Med. 2011;365:2078-2087. doi:10.1056/NEJMoa1110874. PubMed: https://pubmed.ncbi.nlm.nih.gov/22085316/
- Tsujita K, Sugiyama S, Sumida H, et al. Impact of dual lipid-lowering strategy with ezetimibe and atorvastatin on coronary plaque regression in patients with percutaneous coronary intervention: the multicenter randomized controlled PRECISE-IVUS trial. J Am Coll Cardiol. 2015;66:495-507. doi:10.1016/j.jacc.2015.05.065. PubMed: https://pubmed.ncbi.nlm.nih.gov/26227186/
- Komukai K, Kubo T, Kitabata H, et al. Effect of atorvastatin therapy on fibrous cap thickness in coronary atherosclerotic plaque as assessed by optical coherence tomography: the EASY-FIT study. J Am Coll Cardiol. 2014;64:2207-2217. doi:10.1016/j.jacc.2014.08.045
- Kini AS, Vengrenyuk Y, Liu J, et al. Intracoronary imaging and transcriptomic characteristics before and after maximum lipid-lowering therapy: YELLOW-III study of evolocumab and maximum statin therapy in chronic coronary disease. JACC Cardiovasc Imaging. 2026;19(4):516-534. doi:10.1016/j.jcmg.2025.12.013. PubMed: https://pubmed.ncbi.nlm.nih.gov/41758107/
- Han D, et al. Effects of evolocumab on coronary plaque composition and microcalcification activity by coronary PET and CT angiography. JACC Cardiovasc Imaging. 2025;18:589-599. doi:10.1016/j.jcmg.2025.01.005. PubMed: https://pubmed.ncbi.nlm.nih.gov/40178463/
- Ako J, Hibi K, Tsujita K, et al. Effect of alirocumab on coronary atheroma volume in Japanese patients with acute coronary syndrome: the ODYSSEY J-IVUS trial. Circ J. 2019;83(10):2025-2033. doi:10.1253/circj.CJ-19-0412
- Prati F, Romagnoli E, Gatto L, et al. Relationship between coronary plaque morphology of the left anterior descending artery and 12 months clinical outcome: the CLIMA study. Eur Heart J. 2020;41:383-391. doi:10.1093/eurheartj/ehz520
- Puri R, Nicholls SJ, Shao M, et al. Impact of statins on serial coronary calcification during atheroma progression and regression. J Am Coll Cardiol. 2015;65:1273-1282. doi:10.1016/j.jacc.2015.01.036
- Lee SE, Chang HJ, Sung JM, et al. Effects of statins on coronary atherosclerotic plaques: the PARADIGM study. JACC Cardiovasc Imaging. 2018;11:1475-1484. doi:10.1016/j.jcmg.2018.04.015
- Schwartz GG, Olsson AG, Ezekowitz MD, et al. Effects of atorvastatin on early recurrent ischemic events in acute coronary syndromes: the MIRACL study. JAMA. 2001;285:1711-1718. doi:10.1001/jama.285.13.1711. PubMed: https://pubmed.ncbi.nlm.nih.gov/11277825/
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38:2459-2472. doi:10.1093/eurheartj/ehx144
- Schwartz GG, Szarek M, Bittner VA, et al. Transiently achieved very low LDL-cholesterol levels by statin and alirocumab after acute coronary syndrome are associated with cardiovascular risk reduction: the ODYSSEY OUTCOMES trial. Eur Heart J. 2023;44:1408-1417. doi:10.1093/eurheartj/ehad144. PubMed: https://pubmed.ncbi.nlm.nih.gov/36879424/
- Nidorf SM, Fiolet ATL, Mosterd A, et al. Colchicine in patients with chronic coronary disease (LoDoCo2). N Engl J Med. 2020;383:1838-1847. doi:10.1056/NEJMoa2021372
- Peloso GM, Nomura A, Khera AV, et al. Rare protein-truncating variants in APOB, lower low-density lipoprotein cholesterol, and protection against coronary heart disease. Circ Genom Precis Med. 2019;12:e002376. doi:10.1161/CIRCGEN.118.002376 [abstract reviewed]
- Benn M, Nordestgaard BG, Grande P, Schnohr P, Tybjaerg-Hansen A. PCSK9 R46L, low-density lipoprotein cholesterol levels, and risk of ischemic heart disease: 3 independent studies and meta-analyses. J Am Coll Cardiol. 2010;55:2833-2842. doi:10.1016/j.jacc.2010.02.044 [abstract reviewed]
- Zhao Z, Tuakli-Wosornu Y, Lagace TA, et al. Molecular characterization of loss-of-function mutations in PCSK9 and identification of a compound heterozygote. Am J Hum Genet. 2006;79(3):514-523. doi:10.1086/507488. PMCID: PMC1559532
- Amarenco P, Bogousslavsky J, Callahan A 3rd, et al. High-dose atorvastatin after stroke or transient ischemic attack (SPARCL). N Engl J Med. 2006;355:549-559. doi:10.1056/NEJMoa061894
- Rao SV, O’Donoghue ML, Ruel M, et al. 2025 ACC/AHA/ACEP/NAEMSP/SCAI guideline for the management of patients with acute coronary syndromes. J Am Coll Cardiol. 2025;85:2135-2237. doi:10.1016/j.jacc.2024.11.009. PubMed: https://pubmed.ncbi.nlm.nih.gov/40013746/
- Byrne RA, Rossello X, Coughlan JJ, et al. 2023 ESC guidelines for the management of acute coronary syndromes. Eur Heart J Acute Cardiovasc Care. 2024;13:55-161. doi:10.1093/ehjacc/zuad107. PubMed: https://pubmed.ncbi.nlm.nih.gov/37740496/
- Mach F, Baigent C, Catapano AL, et al. 2019 ESC/EAS guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk. Atherosclerosis. 2019;290:140-205. doi:10.1016/j.atherosclerosis.2019.08.014. PubMed: https://pubmed.ncbi.nlm.nih.gov/31591002/
- Koskinas KC, Häner J, Ueki Y, et al. Association of lipoprotein(a) with changes in coronary atherosclerosis in patients treated with alirocumab. Circ Cardiovasc Imaging. 2024;17:e016683. doi:10.1161/CIRCIMAGING.124.016683. PubMed: https://pubmed.ncbi.nlm.nih.gov/39561225/