هل يتم القضاء بيولوجيًا على تصلب الشرايين عند مستويات LDL منخفضة جدًّا طوال الحياة؟
تقييم نقدي لفرضية “المخاطر الصفرية”
تصلب الشرايين أمراض القلب والأوعية الدموية لطالما تم تصوير (ASCVD) على أنه نتيجة حتمية لشيخوخة الإنسان، إلا أن علم الأحياء الجزيئي وعلم الوراثة المعاصرين علم الوبائيات تتجه بشكل متزايد نحو نموذج يعتمد على الركيزة، يكون فيه المرض، من حيث المبدأ، قابلاً للتجنب بيولوجيًا [1], [2]. تنطلق فرضية “المخاطرة الصفرية” من أن تصلب الشرايين هو في المقام الأول أبروليپوبروتين بأبوبروتين ب)–اضطراب ناجم عن [2], [3]. من خلال الحفاظ على التعرض مدى الحياة لمستويات منخفضة للغاية من الكوليسترول منخفض الكثافة بروتين دهني كوليسترول (LDL-C) وتركيز جسيمات ApoB المقابل له — ما يقارب 10–20 مجم/ديسيلتر (0.26–0.52 مليمول/لتر)، وهو ما يقارب المستوى الفسيولوجي الأساسي لدى المواليد الجدد — فإن احتمال بدء ممرض العلامة إصابة من تصلب الشرايين (الاحتباس تحت البطانة من البروتينات الدهنية المسببة لتصلب الشرايين) يمكن خفضها إلى مستوى لا يُعتبر ذا أهمية بيولوجية [2], [4]. يقيّم هذا التقرير ما إذا كان هذا التعرض المنخفض للغاية يمنع فعليًّا ظهور المرض، أم أن هناك مسارات متبقية تنطوي على التهاب, بروتين دهني (أ) [Lp(a)]، و اختلال وظيفة بطانة الأوعية الدموية الحفاظ على القدرة على البذر لويحة شريانية بصرف النظر عن ApoB [5], [6].
نموذج «الاستجابة مقابل الاستمرار»: إطار عمل حتمي لبدء العلاج
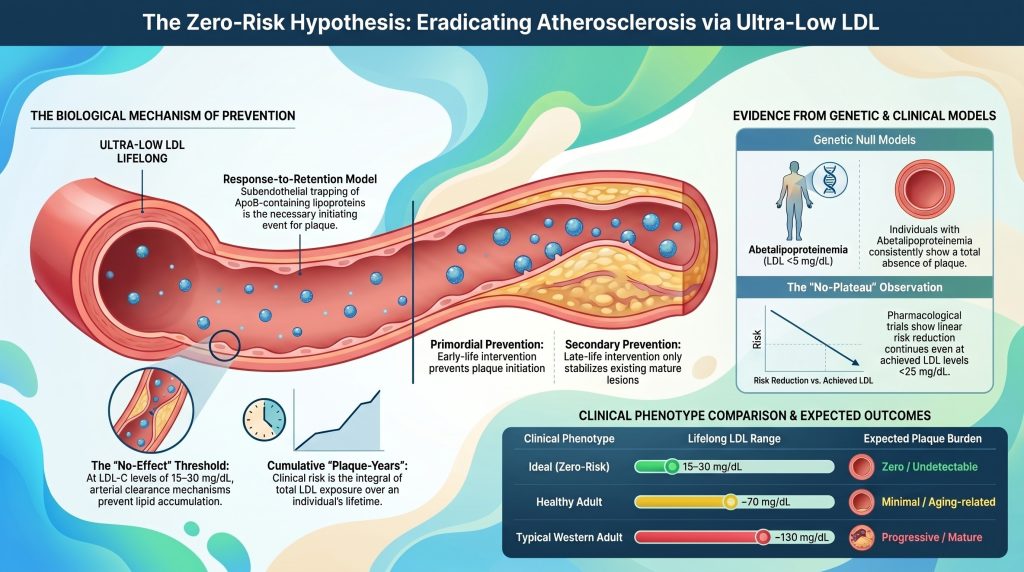
يستند الأساس النظري للتخلص البيولوجي من تصلب الشرايين إلى فرضية الاستجابة للاحتباس, ، والتي تحدد احتجاز البروتينات الدهنية المحتوية على ApoB تحت البطانة كحدث أولي ضروري وكافٍ لـ تكون العصيد الشرياني [1], [7]. في حين ركزت النماذج التقليدية على الإصابة الواضحة في البطانة باعتبارها العامل المُحفز الرئيسي، تشير الأدلة الحالية إلى أن البطانة السليمة، وإن كانت تعاني من خلل وظيفي،, بطانة الأوعية الدموية وعادةً ما تغطي الآفات المبكرة والمتوسطة [1], [8]. تبدأ الإصابة بالمرض عندما يكون قطر البروتينات الدهنية أصغر من حوالي 70 نانومتر — بما في ذلك البروتين الدهني منخفض الكثافة, ، والبقايا الغنية بالدهون الثلاثية، وLp(a) — تعبر الحاجز البطاني وتدخل الطبقة بطانة [2], [7].
التفاعلات الجزيئية داخل مصفوفة البطانة
داخل البطانة، تتفاعل الجسيمات العالقة مع المصفوفة خارج الخلية (ECM)، ولا سيما مع البروتيوغليكانات سالبة الشحنة مثل فيرسيكان, ، بيرليكان،, بيغليكان, ، والديكورين [1], [7]. المناطق ذات الشحنة الموجبة في بروتين ApoB، وتحديداً التسلسلات الغنية بالليسين و أرجينين ترتبط المخلفات كهروستاتيكيًا بـ الجليكوزامينوجلايكان سلاسل (GAG) لهذه البروتيوغليكانات [1]. وهذا ليس احتجازًا سلبيًّا؛ بل هو حدث كيميائي-حيوي حاسم يُطيل مدة بقاء البروتين الدهني داخل جدار الشريان بمقدار عشرة أضعاف مقارنة بمروره عبر البلازما [9].
| البروتيوغليكان | التفاعل مع البروتينات الدهنية ApoB | دوره في تكوين اللويحات التصلبية |
| فيرسيكان | بروتيوغليكان كبير التجميع يزيد من حجم البطانة | يعزز احتجاز البروتينات الدهنية و خلية عضلية ملساء الهجرة [7] |
| بيرليكان | الغشاء القاعدي هيباران سلفات البروتيوغليكان | سقالة هيكلية تسهل احتجاز الجسيمات في المراحل المبكرة [7] |
| بيغليكان | بروتيوغليكان صغير غني بالليوسين يتمتع بتقارب عالٍ مع البروتين ApoB | يرتبط بتطور اللب النخروي الغني بالدهون [7] |
| ديكورين | يتفاعل مع الكولاجين وجزيئات البروتين الدهني منخفض الكثافة (LDL) | ينظم الاستجابة الليفية وتكتل البروتينات الدهنية [7] |
إن البقاء المطول في البطانة يجعل البروتينات الدهنية المحتجزة معرضة بشدة للتغيرات الكيميائية، بما في ذلك الأكسدة، والتغليك، والانقسام الإنزيمي، والتكتل [1], [9]. تُحدث الجسيمات المُعدَّلة استجابة مناعية غير تكيُّفية [1], [7]. الخلايا البطانية التي يتم تنشيطها بواسطة الدهون المعدلة والضغوطات الميكانيكية تعبر عن جزيئات الالتصاق (جزيء التصاق الخلايا الوعائية-1, الكاكام-1) وتفرز الكيموكينات التي تستقطب الخلايا الأحادية إلى الحيز تحت البطانة [1], [10]. تتمايز هذه الخلايا الأحادية إلى البالعات الكبيرة التي تمتص البروتينات الدهنية المعدلة عبر مستقبلات «الزبال» وتتحول إلى خلايا محملة بالدهون خلايا رغوية—السمة الشكلية المميزة لـ تخطيط دهني [10].
الحدود الديناميكية الحرارية والحركية للاحتفاظ
يعتبر احتمال احتجاز الجسيمات دالةً على التركيز المحلي لجسيمات ApoB وتوافر ارتباط البروتيوغليكان المواقع الموجودة ضمن المصفوفة [7]. في نموذج عشوائي لجدار الشريان، يتحدد معدل تراكم الدهون من خلال تدفق البروتينات الدهنية إلى الطبقة الداخلية وحركيات ارتباط البروتيوغليكان [9]. عند تركيزات منخفضة جدًّا في الدم (على سبيل المثال، LDL-C ≈ 15 مجم/ديسيلتر)، فإن عدد الجسيمات المتاحة لـ التبرعم الخلوي قد انخفض بشكل كبير [2], [11].
إذا كان معدل دخول الجسيمات منخفضًا بدرجة كافية بحيث لا تستطيع آليات التخلص الذاتية لجدار الشريان — وهي البلعمة التي تتوسطها الخلايا البلعمية، والتخلص الذي يتوسطه البروتين الدهني عالي الكثافة (HDL) — النقل العكسي للكوليسترول—يمكنها إزالة الجسيمات قبل حدوث التغيرات المؤدية إلى الالتهاب، وبالتالي لا تبدأ سلسلة التفاعلات الالتهابية أبدًا [1], [12]. وهذا هو الأساس الآلي لعتبة “عدم التأثير” البيولوجية لتركيز البروتين ApoB، والتي عند ما دونها يقترب احتمال ظهور آفة من الصفر [7].
العلاقة الكمية للتعرض التراكمي: عدد السنوات من تراكم اللويحات
لا يعكس الخطر السريري للإصابة بأمراض القلب والأوعية الدموية المرتبطة بالكوليسترول الضار (ASCVD) مستوى الكوليسترول الضار (LDL-C) في لحظة معينة، بل يمثل مجموع التعرض له على مدار الزمن، وهو مفهوم أصبح يُعرف الآن رسميًا باسم “التعرض التراكمي للكوليسترول الضار” أو “سنوات اللويحة” [13], [14]. وفي هذا السياق، يُعد تصلب الشرايين مرضًا يتسم بالتراكم التدريجي للمواد المسببة للتصلب، ويتم تحديد المدة الزمنية التي تستغرقها ظهور أعراض سريرية بناءً على السرعة التي يقطع بها الفرد عتبة شخصية عتبة الترسبات الجرثومية [13]. وقد أثبت دومانسكي وزملاؤه ذلك بشكل رسمي في تحليل مجمَّع شمل 4,958 مشاركًا من اريك, كارديا, ميسا, ، ودراسة أبناء فرامينغهام، التي أظهرت أن العبء التراكمي للتعرض للكوليسترول الضار (LDL-C)، والمسار الزمني لهذا التعرض، ومعدل تغير الكوليسترول الضار (LDL-C) بمرور الوقت، كل منها كان مؤشراً مستقلاً للتنبؤ بحدوث أحداث قلبية وعائية [14].
تحديد عتبات «اللويحة-السنة»
تحليل العوامل الوبائية و الوراثة العشوائية المندلية تسمح البيانات بإجراء تقدير مبدئي لعتبات التعرض التراكمي [13], [15]. تظل القيم الحدية المنشورة تقريبية وتعتمد على المجموعات الدراسية بدلاً من أن تكون قد تم التحقق من صحتها رسميًا عبر مختلف المجموعات السكانية، ومن الأفضل اعتبار القيم الواردة أدناه تقديرات استدلالية مستمدة من دراسات المجموعات الدراسية طويلة الأمد والدراسات المندلية عشوائية البيانات [13]–[15].
| مؤشر المخاطر (رجال) | التعرض التراكمي التقريبي لـ LDL (غ·سنة/ديسيلتر) | مخاطر الأحداث الكبرى على مدى العمر (تقريبًا) |
| عتبة المخاطر المنخفضة | ~ 5,000 | < 10% احتمال وقوع الحدث [13], [14] |
| العتبة المتوسطة | ~ 8,000 | العمر الوسيط التقريبي للحالات التي لا تخلو من الترسبات الكلسية في الشرايين التاجية (حوالي 55–60 عامًا) [13], [16] |
| عتبة المخاطر العالية | ~ 11,000 | >20% احتمال وقوع الحدث [13], [14] |
| عتبة المخاطر العالية جدًّا | ~ 14,000 | متوسط العمر التقريبي لحالات تراكم الكلس في الشرايين التاجية (CAC) ≥ 100 [13], [16] |
ملاحظة: تكون القيم الحدية لدى النساء أعلى عمومًا (تُقدَّر بنحو 20–30% في طبقات المخاطر المماثلة)، وهو ما يتوافق مع ما لوحظ من ظهور أمراض القلب والأوعية الدموية الأوعية الشريانية (ASCVD) في مرحلة متأخرة من العمر لدى النساء، وتراجع عملية انتقال LDL عبر الخلايا وخصائص جدار الشرايين في مرحلة ما قبل انقطاع الطمث [13].
تأثير عوامل الخطر الثانوية على عتبة الاحتفاظ
التعرض التراكمي للكوليسترول الضار (LDL) اللازم لحدوث الأحداث ليس ثابتًا؛ بل يتأثر بالبيئة البيولوجية لـ شريان [13]. ارتفاع ضغط الدم, مرض السكري, ، و تدخين تخفيض العتبة بشكل فعال عن طريق زيادة احتباس الجسيمات أو تسريع الاستجابة الالتهابية للدهون المحتبسة [2], [17].
- ارتفاع ضغط الدم: مرتفع ضغط الدم يزيد من انتقال LDL عبر البطانة ويحفز تخليق البروتيوغليكانات ذات الارتباط الأقوى بـ ApoB [7]. إجهاد القص على [القائم] لوحات يزيد من احتمال حدوث تمزق [13].
- داء السكري من النوع الثاني / مقاومة الإنسولين: يؤدي خلل سكر الدم المزمن وارتفاع الأنسولين في الدم إلى إتلاف جدار الشرايين، ويؤديان إلى إعادة تشكيل ضار، ويضيقان الشرايين التاجية لومن, ، لذا فإن حتى اللويحات الصغيرة تصبح ذات أهمية من الناحية الدورة الدموية، وتزداد احتمالية أن تؤدي الجلطات إلى انسداد [14].
- التدخين: يؤدي التعرض للتبغ إلى تلف مباشر في الخلايا البطانية و الإجهاد التأكسدي, ، مما يؤدي إلى تسريع عملية تغير البروتينات الدهنية في البطانة [2].
- إساءة استخدام الأندروجين: في حالة الشباب الذكور الذين يتعاطون الستيرويدات الابتنائية الأندروجينية،, حجم اللويحة و كالسيوم الشريان التاجي ترتبط النتائج ارتباطًا وثيقًا بمدى التعرض على مدار الحياة، وهو ما يتوافق مع تسارع مستقل في عملية تكوّن اللويحات [18].
بالنسبة للشخص الذي يتمتع بصحة استقلابية جيدة، ويتم التحكم في ضغط دمه ولا يعاني من أي أمراض مصاحبة التهابية، فإن جدار الشريان يمكنه تحمل عبء تراكمي أكبر قبل ظهور أعراض المرض السريرية [13]. بموجب فرضية انعدام المخاطر, ، فإن الحفاظ على مستوى الكوليسترول الضار (LDL-C) عند حوالي 15 مجم/ديسيلتر طوال عمر يبلغ 80 عامًا لا ينتج عنه سوى حوالي 1,200 غ·سنة/ديسيلتر من التعرض التراكمي—أقل بكثير من عتبة المخاطر المنخفضة التقديرية البالغة حوالي 5,000 غ·سنة/ديسيلتر، وأقل بحوالي مرتبة من حيث الحجم عن العتبات المرتبطة باحتمالات حدوث أحداث ذات دلالة سريرية [13].
النماذج الجينية الصفرية: تجارب الطبيعة
يكمن الاختبار الأكثر دقة لمعرفة ما إذا كان من الممكن القضاء على تصلب الشرايين في النماذج الجينية البشرية التي تشهد تعرضًا منخفضًا للغاية لبروتين ApoB طوال الحياة [2], [3]. وتُعد هذه “تجارب الطبيعة” أقوى دليل متاح على أنه، في ظل الغياب شبه التام لـ جزيئات مُتصلبة العصيد, ، يتضاءل ظهور المرض بشكل كبير [19], [20]. لا يزال عدد تقارير الحالات قليلاً وبيانات التشريح محدودة، لذا ينبغي تفسير الادعاءات بـ“الغياب التام” على أنه “انخفاض ملحوظ في معدل الإصابة يتجاوز ما يمكن أن يُعزى بشكل معقول إلى الصدفة وحدها” بدلاً من اعتباره صفرًا من الناحية الحسابية.
نقص البروتينات الدهنية غير البيتا (ABL) ونقص MTTP
يُعد نقص البروتينات الدهنية التي تحتوي على أبيتولين (Abetalipoproteinemia) اضطرابًا جينيًّا جسميًّا متنحيًّا ناتجًا عن طفرات ثنائية الأليل تؤدي إلى فقدان وظيفة جين MTTP، وهو جين ضروري لتكوين وإفراز البروتينات الدهنية المحتوية على ApoB في الكبد والأمعاء [19], [21]. يعاني الأفراد المصابون من غياب شبه تام للبروتينات الدهنية المحتوية على ApoB في الدورة الدموية؛; الكوليسترول الكلي عادةً ما يكون < 30 مجم/ديسيلتر، وLDL-C < 5 مجم/ديسيلتر (وغالبًا ما يكون غير قابل للقياس) [19].
على الرغم من وجود أمراض غير قلبية حادة (ضعف امتصاص الدهون، وكثرة الخلايا الشوكية، والتنكس الشوكي المخيخي، والتهاب الشبكية الصباغي)، تشير الأدلة السريرية وأدلة التشريح المحدودة إلى ندرة ملحوظة في الآفات التصلبية لدى مرضى ABL [19], [21]. اعتلال عضلة القلب كما أن حالات عدم انتظام ضربات القلب، عند حدوثها، تُعزى في الغالب إلى نقص فيتامين قابل للذوبان في الدهون (فيتامين E) بدلاً من نقص الدم [19]. وبذلك يُعد ABL أقرب نموذج بشري متاح خالٍ من البروتينات لتصلب الشرايين الناجم عن بروتين ApoB.
نقص بيتاليبوبروتين الدم العائلي (FHBL)
ينتج مرض FHBL عن طفرات متغايرة الزيجوت أو ثنائية الأليلات في جين APOB، مما يؤدي إلى إنتاج بروتينات مقطوعة غير قادرة على الإفراز بروتينات [22].
- FHBL متغاير الزيجوت: يتراوح مستوى الكوليسترول الدهني من النوع LDL عادةً بين 20 و50 ملغ/ديسيلتر، مع انخفاض ملحوظ في مخاطر الإصابة بأمراض القلب والأوعية الدموية التصلبية (ASCVD) على مدى العمر [22], [23].
- متماثل / متخالف الزيجות المركب FHBL: غالبًا ما يكون مستوى الكوليسترول في الدم من النوع LDL أقل من 10 ملغ/ديسيلتر؛ ويشبه النمط الظاهري حالة ABL، ويُظهر حماية ملحوظة مماثلة ضد مرض تصلب الشرايين في التصوير الطبي وفي تقارير التشريح المتاحة [22], [23].
| اضطراب وراثي | الآلية | الكوليسترول الضار (LDL-C) (ملغم/ديسيلتر) | النمط الظاهري لمرض تصلب الشرايين التاجية (ASCVD) |
| نقص البروتينات الدهنية غير البيتا | MTTP LOF؛ لا يوجد تجمع للجسيمات | < 5 | انخفاض ملحوظ في اللويحات أو غيابها [19] |
| FHBL متماثل الأليلات | APOB LOF؛ البروتينات المبتورة | < 10 | انخفاض ملحوظ في اللويحات أو غيابها [22], [23] |
| PCSK9 LOF (مركب متغاير) | محسّن مستقبل بروتين دهني منخفض الكثافة إعادة التدوير؛ التخلص السريع من الكوليسترول الضار (LDL) | ~ 14–15 | النمط الظاهري الصحي؛ لا توجد حالات موثقة من مرض القلب والأوعية الدموية الشريانية (ASCVD) في الحالة المرجعية [24] |
| ANGPTL3 نقص | زيادة نشاط LPL/EL؛ انخفاض مستويات الدهون الثلاثية (TG) والكوليسترول الضار (LDL) | ~ 30–40 | انخفاض ملحوظ في مخاطر الإصابة بمرض القلب التاجي (انخفاض في احتمال الإصابة بنحو 34–41%) [25], [26] |
PCSK9 و ANGPTL3: النمط الظاهري “الصحي” ذو المستويات المنخفضة جدًّا
على عكس مرض ABL، الذي يترافق مع معدلات عالية من المضاعفات غير القلبية، تؤدي المتغيرات المسببة لفقدان الوظيفة في جينَي PCSK9 وANGPTL3 إلى انخفاض شديد في مستويات الكوليسترول الضار (LDL-C) دون حدوث سوء امتصاص الدهون أو تشحم الكبد [3], [27]. أول حالة مُبلغ عنها لشخص مصاب بخلل وظيفي في جين PCSK9 (LOF) متغاير الزيجوت المركب، وهي امرأة أمريكية من أصل أفريقي تتمتع بصحة جيدة وقادرة على الإنجاب، والتي وصفها تشاو وزملاؤه، كان مستوى الكوليسترول في الدم من النوع LDL لديها حوالي 14 مجم/ديسيلتر (0.36 مليمول/لتر)، ولم تظهر عليها أي أعراض سريرية، مما يدل على أن الغياب شبه التام لبروتين PCSK9 في الدورة الدموية طوال الحياة يتوافق مع الفسيولوجيا البشرية الطبيعية [24]. في دراسة الأتراب الخاصة بـ«مخاطر تصلب الشرايين في المجتمعات» (ARIC)، ارتبطت المتغيرات المتغايرة الزيجوتية المسببة لفقدان الوظيفة (LOF) في جين PCSK9 (PCSK9 Y142X وC679X) بانخفاض في مستوى الكوليسترول الضار (LDL-C) بمقدار 28%، وبانخفاض بمقدار 88% في مرض الشريان التاجي معدل الإصابة على مدى حوالي 15 عامًا لدى المشاركين من ذوي البشرة السوداء، مع انخفاض أكثر تواضعًا يبلغ حوالي 47% مرتبط بحاملي طفرة PCSK9 R46L لدى المشاركين من ذوي البشرة البيضاء [28]. وعلى مدى فترة التعرض الممتدة طوال العمر، يقترب انخفاض المخاطر من مستوى الحماية شبه الكاملة الذي لوحظ في حالات ABL وFHBL المتماثلة [2].
يؤدي نقص ANGPTL3 إلى “نقص شحوم الدم المركب” المصحوب بانخفاض مستويات LDL-C وHDL-C و الدهون الثلاثية [27]. في التحليل الذي أجراه ستيتزييل عام 2017، لم تظهر أي لويحات تاجية لدى ثلاثة أفراد من ذوي التغاير المركب في تصوير الأوعية بالأشعة المقطعية، مقارنة بمتوسط قدره 39% عبء اللويحات في الأقارب المتطابقين؛ أظهر حاملو الطفرة المُفقِدة للوظيفة (LOF) المتغايرون انخفاضًا في احتمالات الإصابة بنحو 34% مرض الشريان التاجي (نسبة الأرجحية 0.66؛ نطاق الثقة 95% 0.44–0.98) [25]. كرر ديوي وزملاؤه هذه النتائج في 58,335 مشاركًا في دراسة DiscovEHR، وأفادوا بانخفاض احتمالات الإصابة بمرض الشريان التاجي بنسبة 41% (نسبة الاحتمالات 0.59؛ 95% CI 0.41–0.85؛ p = 0.004) [26]. والأهم من ذلك، أن التصوير الكمي يؤكد أن حاملي طفرة فقدان الوظيفة (LOF) في جين ANGPTL3 لا يعانون من زيادة في الدهون الكبدية، مما يجعل هذا المسار هدفًا مناسبًا للتقليد الدوائي على المدى الطويل [27].
الأدلة الدوائية: نموذج “كلما انخفضت الجرعة، كان ذلك أفضل”
تشير النماذج الجينية إلى التعرض طوال الحياة؛ بينما تختبر التجارب الدوائية تأثير خفض مستوى الكوليسترول الضار (LDL-C) في مراحل متأخرة من العمر، وعادةً ما يكون ذلك لدى الأفراد الذين يعانون بالفعل من مرض سريري أو دون سريري [2].
الانحدار التلوي وخطية الفائدة
بيانات مستمدة من «تعاونية الباحثين في علاج الكوليسترول» (CTT) والتجارب اللاحقة التي لم تستخدم عقاقير الستاتين (إزيتيمايب, مثبطات PCSK9) تُظهر اتساقًا ملحوظًا استجابة الجرعة: كل انخفاض بمقدار 1 مليمول/لتر (38.7 ملغ/ديسيلتر) في مستوى الكوليسترول الضار (LDL-C) يتوافق مع انخفاض يبلغ حوالي 22% في عدد الحوادث الوعائية الكبرى لكل سنة من العلاج، مع بقاء هذه العلاقة خطية حتى عند أدنى المستويات التي تم تحقيقها والتي شملها الفحص [29], [30]. هذه العلاقة لا تعتمد فعليًّا على الآلية التي يتم من خلالها خفض مستوى الكوليسترول الدهني منخفض الكثافة [15], [31].
| تجربة سريرية / التحليل | مستوى الكوليسترول الضار (LDL-C) الذي تم بلوغه (مغ/ديسيلتر) | النتيجة الرئيسية |
| سي تي تي التحليل التلوي | النطاق 60–180 | ~22% انخفاض في نسبة RR لكل 1 مليمول/لتر (38.7 ملغ/ديسيلتر) [29] |
| IMPROVE-IT (إزيتيميب + سيمفاستاتين) | 53.7 مقابل 69.5 (المتوسط المرجح زمنياً) | HR 0.936 (0.89–0.99) بالنسبة للنقطة النهائية الأولية؛ فائدة تتجاوز ستاتين وحده [30] |
| فورييه (إيفولوكوماب) | الوسيط ~30 (مجموعة فرعية <20) | استمرت الزيادة الخطية في الفائدة حتى وصل مستوى الكوليسترول الضار (LDL-C) إلى أقل من 20 ملغ/ديسيلتر [32], [33] |
| أوديسي النتائج (أليروكوماب) | ~53 (المتوسط على مدى 48 أسبوعًا) | نسبة المخاطر (HR) 0.85 وفقًا لمقياس MACE؛ أول مؤشر على انخفاض معدل الوفيات بالنسبة لمثبطات PCSK9 (HR 0.85) [34] |
| PROLONG-ANG3 (سولبينسيران) | المرحلة الثانية: التخفيض المستمر | siRNA يستهدف ANGPTL3؛ انخفاض مستمر في مستويات ApoB وTG [35] |
| دهون كورالريف (إنليسيتيد) | ~60 مع تناول الستاتين بشكل منتظم | مثبط PCSK9 عن طريق الفم؛ المرحلة الثالثة من تجربة خفض مستوى الكوليسترول الضار (LDL-C) [36] |
تكمن أهمية هذه البيانات الدوائية في ملاحظة “عدم وجود مرحلة استقرار” [32], [37]. يستمر انخفاض معدل حدوث الأحداث بشكل خطي حتى عند بلوغ مستوى الكوليسترول الضار (LDL-C) أقل من 20 مجم/ديسيلتر، مما يشير إلى أن العوامل البيولوجية المسببة لتصلب الشرايين تظل مقيدة بالركيزة في أقصى حدود طيف الدهون [2], [32].
المرض المتبقي مقابل بدء العلاج من جديد
يجب التمييز بشكل واضح بين الأولي و الوقاية الثانوية [13]. ومن بين المشاركين في التجربة الذين حققوا مستويات منخفضة جدًّا من الكوليسترول الضار (LDL-C)، لا يزال جزء ملحوظ منهم يتعرض لأحداث [38]. هذا المخاطر المتبقية وهذا لا يمثل فشلًا لفرضية «عدم وجود مخاطر»، بل هو نتيجة متوقعة للسمات الهيكلية التي لا رجعة فيها لللويحات المتقدمة [2]. بمجرد ظهور آفة، فإن اللب النخري وتم تخفيفه غِلاف ليفي, ، ويمكن أن يحدث التمزق نتيجة لقوى ميكانيكية محلية أو التهاب جهازي، وهو أمر مستقل إلى حد كبير عن مستوى الكوليسترول الضار (LDL-C) الحالي [2], [39]. تتعلق فرضية «الخطر الصفري» ببدء الإصابة بالمرض، وليس بالتمزق النهائي للوحة التصلب الموجودة مسبقًا [1]. لو استمرت مستويات البروتينات الدهنية منخفضة جدًّا منذ الولادة، لكان ذلك بمثابة عامل مسبّب للأحداث الحادة (الناضجة،, لويحة غير مستقرة) لن تتمكن ببساطة من تشكيل [2], [14].
مسارات المخاطر المتبقية: هل يمكن للالتهاب أو بروتين Lp(a) أن يتسبب في الإصابة بالمرض بمفرده؟
يتطلب دحض فرضية «انعدام المخاطر» تحديد مسار غير مرتبط ببروتين ApoB قادر على إحداث تصلب الشرايين بشكل مستقل في غياب البروتينات الدهنية المسببة لتصلب الشرايين [5], [6].
البروتين الدهني (أ) والضرورة الهيكلية لبروتين أبو ب
Lp(a) هو جسيم معقد يتكون من جسيم شبيه بـ LDL أبو بروتين-100 نواة مرتبطة ارتباطًا تساهميًّا بالأبوليبوبروتين (أ) [40]. وهو يرتبط بشكل مستقل بخطر الإصابة بأمراض القلب والأوعية الدموية الأوعية الدموية (ASCVD) حتى في حالة التحكم الأمثل في مستوى الكوليسترول الضار (LDL-C) [5]. ومن الناحية الآلية، يُعدّ Lp(a) أكثر تسببًا لتصلب الشرايين من LDL على أساس كل جسيم على حدة، وذلك بسبب ميله إلى الارتباط بالمصفوفة وما يحمله من فوسفوليبيدات مؤكسدة (OxPLs)، التي تؤدي إلى التهاب شديد [40], [41]. لكن من المهم الإشارة إلى أن كل جسيم من جسيمات Lp(a) يحتاج إلى هيكل أساسي من ApoB-100؛ ففي حالات ABL وFHBL المتماثلة الصيغة الجينية، يتعذر تخليق Lp(a) بسبب غياب إفراز ApoB [19], [22]. وبالتالي، فإن Lp(a) لا يمثل مسارًا بدئيًا غير مرتبط بـ ApoB، بل فئة فرعية أكثر تسببًا لتصلب الشرايين من الناحية الكمية ضمن عائلة البروتينات الدهنية التي تحتوي على ApoB.
الالتهاب كعامل مُعزِّز، وليس كعامل مُحفِّز
دور الالتهاب (إنترلوكين-6, ، IL-1β، hsCRP) في مرض الشرايين التاجية والأوعية الدموية (ASCVD) أمر ثابت تمامًا، و تجربة «كانتوس» أثبتت الدراسة أن الحجب الذي يحدثه الكاناكينوماب لـ IL-1β يقلل من الأحداث القلبية الوعائية دون التأثير على مستويات الدهون [42]. ومع ذلك، فإن الإجماع السائد حالياً هو أن الالتهاب يعمل كاستجابة فسيولوجية لجدار الشريان تجاه البروتينات الدهنية المتراكمة، وليس كعامل مسبب مستقل [7]. في النماذج الحيوانية من النوع البري، لا يؤدي الالتهاب الجهازي إلى الإصابة بتصلب الشرايين في غياب فرط شحميات الدم [43]. يُعد التهاب جدار الشريان، وتدفق الخلايا الأحادية، وتكوّن الخلايا الرغوية من النتائج اللاحقة لاحتباس البروتينات الدهنية [1]. الأمراض الالتهابية المزمنة (مثل،, التهاب المفاصل الروماتويدي, ، SLE) تخفض عتبة تكوّن الآفات الناتجة عن تراكم الألياف، لكنها لا تؤدي إلى حدوث تصلب الشرايين في حالة غياب الركيزة ApoB [7].
تصور الفئة الدنيا جدًّا: أدلة ما قبل ظهور الأعراض
تسجيل تقييم كالسيوم الشريان التاجي, الموجات فوق الصوتية داخل الأوعية الدموية (IVUS)،, التصوير المقطعي للترابط البصري (OCT)، و تصوير الأوعية المرجلة بالشرايين التاجية بالأشعة المقطعية (CCTA) توفر رؤى تكميلية حول وجود وتكوين اللويحات غير السريرية في الطبقات الدهنية القصوى [16], [44].
قوة تكلفة اكتساب العملاء (CAC) الصفرية
تُعد درجة CAC التي تبلغ صفرًا مؤشرًا قويًّا على انخفاض مخاطر حدوث أحداث على المدى القصير، لكن تفسيرها يعتمد على العمر [16], [45]. في الفئات العمرية الأصغر (أقل من 45 عامًا)، يُعد انعدام الترسبات الكلسية في الشرايين التاجية أمرًا شائعًا حتى بين أولئك المعرضين لمستويات عالية من الكوليسترول الضار (LDL) لأن تکلس هو مؤشر للاستقرار في المراحل المتأخرة [45]. وعلى العكس من ذلك، فإن عدم وجود CAC لدى كبار السن أمر نادر، ويشير إلى مقاومة استثنائية لتكوّن اللويحات، وغالبًا ما يرتبط ذلك بانخفاض مستوى ApoB وراثيًّا أو ببيئة نسيجية مواتية [16], [46].
| فئة CAC | وحدات أغاتستون | الأهمية السريرية |
| صفر | 0 | لا يوجد تكلس يمكن اكتشافه؛ خطر الإصابة بأمراض القلب والأوعية الدموية (ASCVD) على المدى القصير منخفض جدًّا [16] |
| خفيف | 1–99 | عبء تصلب الشرايين في المراحل المبكرة؛ يدعم إعادة تصنيف المخاطر إلى فئة أعلى [16] |
| معتدل | 100–399 | تراكم لويحات كبير؛ وعادةً ما يتجاوز خطر حدوث حادث خلال 10 سنوات 7.5% [16] |
| شديد | ≥ 400 | مخاطر عالية جدًّا؛ غالبًا ما تُعامل على أنها تعادل مرض تصلب الشرايين التاجية [16] |
التصوير بالموجات فوق الصوتية داخل الأوعية (IVUS) وعتبة الانحدار
تُظهر تجارب التصوير داخل الأوعية الدموية بشكل متسق أن الخفض الكبير لمستوى الكوليسترول الضار (LDL-C) يمكن أن يعكس العبء الصافي لللويحات [47], [48]. ال تجربة أستيرويد تم تحقيق متوسط مستوى الكوليسترول الضار (LDL-C) عند 60.8 ملغ/ديسيلتر مع روزوفراتاستين 40 ملغ وأظهرت تراجعًا في حجم العصيدة النخامية المئوي (PAV) عبر معلمات تصوير متعددة [47]. زحل وأكدت انخفاضًا في مستويات الكوليسترول الضار (LDL-C) في النطاق 60–70 مجم/ديسيلتر [48]. غلاغوف وامتدت هذه العلاقة إلى عصر مثبطات PCSK9، حيث أظهرت انخفاضًا خطيًّا مستمرًّا عند استخدام إيفولوكوماب حتى وصل مستوى الكوليسترول الضار (LDL-C) إلى أقل من 40 مجم/ديسيلتر، دون ظهور أي استقرار واضح [49].
- الانحدار: يُلاحظ انخفاض في معدل PAV بشكل ثابت عندما ينخفض مستوى الكوليسترول في الدم من النوع LDL إلى ما دون ~70 ملغ/ديسيلتر، حيث يتناسب حجم الانخفاض مع مدى انخفاض مستوى الكوليسترول في الدم من النوع LDL [47]–[49].
- التثبيت: عند المستويات المنخفضة جدًّا، تخضع اللويحات لعملية إعادة تشكيل مفيدة؛ حيث يتقلص اللب الغني بالدهون، بينما يزداد سمك الغطاء الليفي ويصبح غنيًّا بالكولاجين، مما يحول الآفة “الضعيفة” إلى آفة مستقرة من الناحية الهيكلية [49], [50].
بموجب فرضية «المخاطر الصفرية»، فإن الحفاظ في المراحل المبكرة من الحياة على مستوى الكوليسترول الضار (LDL-C) عند حوالي 15 مجم/ديسيلتر من شأنه أن يمنع تمامًا تكوّن النواة الغنية بالدهون؛ وبذلك يصبح التراجع والاستقرار مسألة غير ذات أهمية لأنه لا توجد آفة لتتراجع [2].
الاعتبارات الزمنية: التعرض في مرحلة الطفولة المبكرة مقابل التدخل في مرحلة البلوغ
يؤكد إطار العمل الخاص بالتعرض التراكمي على أن سن بدء خفض مستويات الكوليسترول الضار (LDL) لا يقل أهمية عن شدة هذا الخفض [13].
نافذة الفرص
في التحليل الرائد الذي أجراه فيرينس وزملاؤه عام 2012 باستخدام طريقة التوزيع العشوائي المندلي، تم تجميع تسعة تباينات أحادية النوكليوتيد (SNPs) موزعة على ستة جينات تنظم مستويات الكوليسترول الضار (LDL-C)، وتبين أن كل وحدة قياسية من انخفاض الكوليسترول الضار (LDL-C) الناتج عن العوامل الوراثية تؤدي إلى انخفاض نسبي في الإصابة بأمراض القلب التاجية يزيد بنحو ثلاثة أضعاف عن الانخفاض النسبي نفسه الناتج عن خفض الكوليسترول الضار (LDL-C) بفعل عقاقير الستاتين في مرحلة متأخرة من العمر [15]. وعلى وجه التحديد، ارتبط التعرض مدى الحياة لمستوى أقل من الكوليسترول الضار (LDL-C) بنحو 1 مليمول/لتر بانخفاض في خطر الإصابة بأمراض القلب التاجية بنسبة تتراوح بين 54 و55% تقريبًا، مقابل انخفاض بنسبة 22% تقريبًا الخطر النسبي انخفاض لكل مليمول/لتر مع بدء العلاج بالستاتين في منتصف العمر [15], [29]. وينشأ هذا التباين لأن التدخل المبكر يمنع ظهور الآفات، في حين أن التدخل المتأخر يقتصر على إبطاء تقدم اللويحات التي تكون قد نضجت بالفعل [2], [14].
بالنسبة للشخص الذي يتمتع بصحة استقلابية جيدة:
- الحفاظ على مستوى الكوليسترول الضار (LDL-C) عند حوالي 15 ملغ/ديسيلتر مدى الحياة: يمنع تكوّن البلاك؛ ويقترب خطر الإصابة منه على مدى العمر من الصفر [2], [15].
- خفض مستوى الكوليسترول الضار (LDL-C) إلى حوالي 15 مجم/ديسيلتر في سن الأربعين: يوقف التقدم الإضافي للمرض، ويحافظ على استقرار اللويحات غير السريرية الموجودة، ويؤخر حدوث الأحداث السريرية لمدة تقدر بـ 10–20 سنة، اعتمادًا على حجم اللويحات في البداية [13], [14].
- خفض مستوى الكوليسترول الضار (LDL-C) إلى حوالي 15 ملغ/ديسيلتر بعد حدوث حالة طبية: يقلل من خطر تكرار الإصابة من خلال تحقيق الاستقرار لويحات ضعيفة العرضة للاستقرار أو الانفجار / لويحات عصيدية عرضة للخطر; ؛ ولا يزيل المخاطر المتبقية الناجمة عن الأضرار الهيكلية التي لا يمكن إصلاحها [34], [50].
وتترتب على ذلك مباشرة الأهمية البيولوجية للوقاية الأولية — والوقاية البدائية في الحالة المثالية —؛ حيث إن الحفاظ على المستويات الفسيولوجية للبروتينات الدهنية منذ المراحل الأولى من الحياة يمنع الانتقال من الحمل المرضي غير السريري إلى الحمل المرضي الخطير سريريًّا [3].
القيود النظرية والآلية: العشوائية مقابل المخاطرة الصفرية
هل القضاء على تصلب الشرايين أمر مطلق، أم أن هناك حدًا أدنى بيولوجيًّا لا يمكن تجاوزه؟
الاحتفاظ العشوائي عند أدنى المستويات القصوى
تعد بداية تصلب الشرايين عملية احتمالية في جوهرها [7]. حتى عند مستوى الكوليسترول في الدم من النوع LDL يبلغ ≈ 15 مجم/ديسيلتر، يمكن لجسيم البروتين B (ApoB) من حيث المبدأ أن يخترق جدار الشريان، ويرتبط ببروتيوغليكان، ويخضع لعملية الأكسدة [7]. ومع ذلك، فإن احتمال احتجاز عدد كافٍ من هذه الجسيمات في منطقة بؤرية واحدة بما يكفي لإحداث استجابة التهابية ذاتية الاستمرار يصبح ضئيلًا للغاية عند التركيزات المنخفضة جدًّا [7], [9].
تتضمن بيولوجيا جدار الشريان آليات متعددة للحماية من الفشل:
- التقاط المخلفات من قبل السكان: يمكن للخلايا البلعمية السليمة الموجودة في البطانة التخلص من كميات صغيرة من البروتينات الدهنية المعدلة دون أن تتحول إلى خلايا رغوية أو تفرز سيتوكينات محفزة للالتهاب [1].
- HDL/تدفق ApoA-I: يعمل البروتين الدهني عالي الكثافة (HDL) كناقل دهني ثنائي الاتجاه قادر على إزالة الكوليسترول الزائد من البطانة؛ وعندما يكون تدفق البروتين ApoB منخفضًا، فإن قدرة التصريف تحافظ بسهولة على التوازن الاستاتيكي [8], [51].
- سلامة المصفوفة: في حالة عدم وجود احتباس مستمر للدهون، تظل الطبقة الداخلية رقيقة وسليمة من الناحية الهيكلية، مع الحفاظ على مرونتها ألياف وتوسع ضئيل في البروتيوغليكان [9].
عند المستوى المستهدف الذي لا ينطوي على أي مخاطر، وهو LDL-C ≈ 15 مجم/ديسيلتر، قد لا يكون احتمال بدء تكوّن اللويحات صفرًا من الناحية الحسابية، لكنه يُعتبر صفرًا فعليًّا من الناحيتين البيولوجية والسريرية: فلن يصل التراكم أبدًا إلى الكتلة الحرجة اللازمة لظهور المرض خلال عمر الإنسان [2], [14]. ال دراسة حورس أظهرت دراسة شملت 137 مومياء على مدى 4,000 عام من التاريخ — بما في ذلك شعوب ما قبل العصر الصناعي والشعوب القديمة المشابهة لشعب «تسيمان» — وجود تكلس الأوعية الدموية في كل حقبة تم فحصها، ولكن من الجدير بالذكر أن السكان في العصور ما قبل الصناعية الذين يتمتعون بمستويات منخفضة جدًّا من الكوليسترول الضار (LDL-C) (مثل السكان المعاصرين تسيماني, ، حيث يبلغ متوسط مستوى الكوليسترول الضار (LDL-C) حوالي 91 مجم/ديسيلتر، وتسجل أدنى معدلات انتشار تصلب الشرايين التاجية التي تم قياسها في أي مجموعة سكانية) لا تظهر سوى معدلات منخفضة من تراكم الكلس التاجي غير السريري حتى لدى كبار السن [52], [53]. وإذا ما استنتجنا من ذلك أن مستوى الكوليسترول الضار (LDL-C) سيظل عند 15 ملغ/ديسيلتر طوال الحياة، فإن ذلك يعني أن العبء سيكون أقل بكثير حتى من هذا المستوى الأساسي.
تلخيص نتائج فرضية «عدم وجود مخاطر»
يمكن اختبار ثلاثة متغيرات للفرضية في ضوء الأدلة التي تم استعراضها أعلاه.
الصيغة القوية: فرضية انعدام المخاطر
إن بقاء مستوى الكوليسترول الضار (LDL-C) طوال الحياة عند حوالي 15 مجم/ديسيلتر لدى شخص يتمتع بصحة استقلابية جيدة يؤدي فعليًّا إلى احتمال صفري للإصابة بتصلب الشرايين ذي الأهمية السريرية. التقييم: يدعم ذلك نماذج وراثية بشرية خالية من الجينات (ABL، FHBL متماثل الزيجوت) حيث يكون عبء تصلب الشرايين منخفضًا بشكل ملحوظ أو غائبًا [19], [22]، وبالخط الأساسي الفسيولوجي لـ LDL-C لدى حديثي الولادة، وبالغياب المستمر للأحداث في المجموعات الجينية ذات التعرض المنخفض للغاية [2], [24].
الصيغة الضعيفة: الفرضية اللا نهائية
يقترب الخطر من الصفر لكنه لا يصل إليه تمامًا أبدًا بسبب الاحتفاظ العشوائي أو المسارات غير المرتبطة ببروتين ApoB. التقييم: يستند إلى الطبيعة الاحتمالية الجوهرية للتفاعلات بين الجسيمات والجدار [7]. قد يتسبب التقدم الشديد في العمر أو الالتهاب الجهازي الحاد، من حيث المبدأ، في تغيرات طفيفة في البطانة، على الرغم من أن مثل هذه الآفات من المرجح أن تظل دون أعراض طوال حياة الإنسان [7].
الفرضية الصفرية
لا يزال تصلب الشرايين يحدث بمعدلات ملحوظة بغض النظر عن مستويات الكوليسترول الضار (LDL) المنخفضة جدًّا. التقييم: تم دحضه بالنسبة للنمط الظاهري المثالي [2], [15]. يُعزى الخطر المتبقي الذي لوحظ في المجموعات الخاضعة للعلاج في إطار الوقاية الثانوية، بشكل ثابت، إلى اللويحات الموجودة مسبقًا وإلى الكوليسترول غير LDL الجسيمات المحتوية على أبوليبوبروتين ب (البقايا الغنية بالدهون الثلاثية وLp(a)) بدلاً من آلية بدء غير مرتبطة ببروتين ApoB [5], [40].
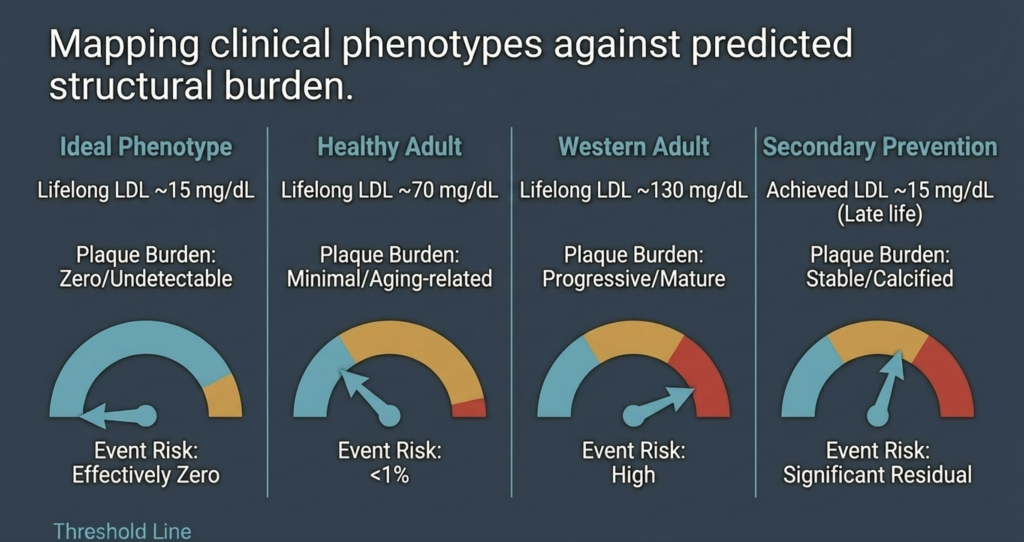
| النمط الظاهري السريري | الحمل المتوقع للوحة الجرثومية | احتمالية حدوث المخاطر |
| النمط الظاهري المثالي (مستوى الكوليسترول الضار (LDL-C) طوال الحياة ~15 مجم/ديسيلتر) | صفر / غير قابل للكشف | صفر فعليًّا [15] |
| شخص بالغ يتمتع بصحة جيدة (مستوى الكوليسترول الضار (LDL-C) طوال الحياة يبلغ حوالي 70 ملغ/ديسيلتر) | طفيفة / مرتبطة بالتقدم في العمر | منخفض (~5–10%) [14] |
| البالغون في الدول الغربية (مستوى الكوليسترول الضار (LDL-C) طوال الحياة ~130 ملغ/ديسيلتر) | تقدمي / ناضج | مرتفع [2], [14] |
| الوقاية الثانوية (الوصول إلى مستوى الكوليسترول الضار (LDL-C) عند حوالي 15 ملغ/ديسيلتر) | مستقر / متكلس | بقايا كبيرة [34] |
الخلاصة: إعادة تعريف عتبة صحة الإنسان
إن تقييم فرضية «الخطر الصفري» يدعم الرأي القائل بأن تصلب الشرايين هو مرض يعتمد على الركيزة، ويتطلب حدًا أدنى من التعرض التراكمي مدى الحياة للبروتينات الدهنية المحتوية على ApoB لكي يبدأ [2], [14]. تشير العلاقة الكمية بين التعرض التراكمي وتكوّن اللويحات إلى أن الحفاظ على مستوى الكوليسترول الضار (LDL-C) في نطاق 10–20 ملغ/ديسيلتر منذ الولادة يؤخر ظهور المرض إلى ما بعد الحدود البيولوجية لعمر الإنسان [13], [15].
النماذج الجينية (نقص البروتين الدهني بيتا، وFHBL المتماثل، والأنماط الظاهرية الصحية ذات المستويات المنخفضة للغاية الناتجة عن فقدان وظيفة جينات PCSK9 وANGPTL3) تثبت أن هذه المستويات المنخفضة آمنة ومتوافقة مع انخفاض ملحوظ — وفي بعض الحالات غياب واضح — للويحات التصلب الشرياني، مع الاعتراف بأن عدد الحالات لا يزال محدودًا [19], [22], [24], [25]. ورغم استمرار وجود مخاطر متبقية ناجمة عن Lp(a) والجزيئات المتبقية والالتهاب لدى المرضى الذين وصلت حالتهم إلى مرحلة متقدمة، فإن هذه العوامل لا تكفي لبدء عملية تكوين اللويحات في ظل الغياب شبه التام لجزيئات ApoB [2], [40].
والآثار المترتبة على ذلك في مجال طب القلب الوقائي كبيرة [3]. وبدلاً من التعامل مع المخاطر باعتبارها نتيجة حتمية للتقدم في العمر، فإن الهدف الصحيح هو الوقاية الأولية: الحفاظ على المستويات الفسيولوجية للبروتينات الدهنية طوال المراحل الأولى من الحياة للقضاء على العامل المساعد لتكوّن اللويحات [2], [15]. يشير هذا النموذج إلى أن أمراض القلب — وهي السبب الرئيسي للوفاة على مستوى العالم — يمكن القضاء عليها بيولوجيًا إذا تم منع تراكم جزيئات ApoB طوال حياة الإنسان [2], [14].
المراجع
- J. Borén, M. J. Chapman, R. M. Krauss, C. J. Packard, J. F. Bentzon, C. J. Binder, M. J. Daemen, L. L. Demer, R. A. Hegele, S. J. Nicholls, B. G. Nordestgaard, G. F. Watts, E. Bruckert, S. Fazio, B. A. Ference, I. Graham, J. D. Horton, U. Landmesser, U. Laufs, L. Masana, G. Pasterkamp, F. J. Raal, K. K. Ray, H. Schunkert, M.-R. Taskinen, B. van de Sluis, O. Wiklund, L. Tokgözoğlu, A. L. Catapano, and H. N. Ginsberg, “Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights—a consensus statement from the European Atherosclerosis Society Consensus Panel,” Eur. Heart J., vol. 41, no. 24, pp. 2313–2330, Jun. 2020, doi: 10.1093/eurheartj/ehz962.
- B. A. Ference, H. N. Ginsberg, I. Graham, K. K. Ray, C. J. Packard, E. Bruckert, R. A. Hegele, R. M. Krauss, F. J. Raal, H. Schunkert, G. F. Watts, J. Borén, S. Fazio, J. D. Horton, L. Masana, S. J. Nicholls, B. G. Nordestgaard, B. van de Sluis, M.-R. Taskinen, L. Tokgözoğlu, U. Landmesser, U. Laufs, O. Wiklund, J. K. Stock, M. J. Chapman, and A. L. Catapano, “Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies,” Eur. Heart J., vol. 38, no. 32, pp. 2459–2472, Aug. 2017, doi: 10.1093/eurheartj/ehx144.
- A. L. Catapano, I. Graham, G. De Backer, O. Wiklund, M. J. Chapman, H. Drexel, A. W. Hoes, C. S. Jennings, U. Landmesser, T. R. Pedersen, Ž. Reiner, G. Riccardi, M.-R. Taskinen, L. Tokgözoğlu, W. M. M. Verschuren, P. Vlachopoulos, D. A. Wood, and J. L. Zamorano, “2016 ESC/EAS guidelines for the management of dyslipidaemias,” Eur. Heart J., vol. 37, no. 39, pp. 2999–3058, Oct. 2016, doi: 10.1093/eurheartj/ehw272.
- J. H. O’Keefe, L. Cordain, W. H. Harris, R. M. Moe, and R. Vogel, “Optimal low-density lipoprotein is 50 to 70 mg/dl: lower is better and physiologically normal,” J. Am. Coll. Cardiol., vol. 43, no. 11, pp. 2142–2146, Jun. 2004, doi: 10.1016/j.jacc.2004.03.046.
- B. G. Nordestgaard, M. J. Chapman, K. Ray, J. Borén, F. Andreotti, G. F. Watts, H. Ginsberg, P. Amarenco, A. Catapano, O. S. Descamps, E. Fisher, P. T. Kovanen, J. A. Kuivenhoven, P. Lesnik, L. Masana, Z. Reiner, M. R. Taskinen, L. Tokgözoğlu, and A. Tybjærg-Hansen, “Lipoprotein(a) as a cardiovascular risk factor: current status,” Eur. Heart J., vol. 31, no. 23, pp. 2844–2853, Dec. 2010, doi: 10.1093/eurheartj/ehq386.
- B. G. Nordestgaard and A. Varbo, “Triglycerides and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 626–635, Aug. 2014, doi: 10.1016/S0140-6736(14)61177-6.
- I. Tabas, K. J. Williams, and J. Borén, “Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications,” Circulation, vol. 116, no. 16, pp. 1832–1844, Oct. 2007, doi: 10.1161/CIRCULATIONAHA.106.676890.
- P. Libby, “The changing landscape of atherosclerosis,” Nature, vol. 592, no. 7855, pp. 524–533, Apr. 2021, doi: 10.1038/s41586-021-03392-8.
- D. C. Schwenke and T. E. Carew, “Initiation of atherosclerotic lesions in cholesterol-fed rabbits. II. Selective retention of LDL vs. selective increases in LDL permeability in susceptible sites of arteries,” Arteriosclerosis, vol. 9, no. 6, pp. 908–918, Nov./Dec. 1989, doi: 10.1161/01.atv.9.6.908.
- R. Ross, “Atherosclerosis—an inflammatory disease,” N. Engl. J. Med., vol. 340, no. 2, pp. 115–126, Jan. 1999, doi: 10.1056/NEJM199901143400207.
- F. Mach, C. Baigent, A. L. Catapano, K. C. Koskinas, M. Casula, L. Badimon, M. J. Chapman, G. G. De Backer, V. Delgado, B. A. Ference, I. M. Graham, A. Halliday, U. Landmesser, B. Mihaylova, T. R. Pedersen, G. Riccardi, D. J. Richter, M. S. Sabatine, M.-R. Taskinen, L. Tokgözoğlu, and O. Wiklund, “2019 ESC/EAS guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk,” Eur. Heart J., vol. 41, no. 1, pp. 111–188, Jan. 2020, doi: 10.1093/eurheartj/ehz455.
- A. R. Tall and L. Yvan-Charvet, “Cholesterol, inflammation and innate immunity,” Nat. Rev. Immunol., vol. 15, no. 2, pp. 104–116, Feb. 2015, doi: 10.1038/nri3793.
- J. Brandts and K. K. Ray, “The LDL cumulative exposure hypothesis: evidence and practical applications,” Nat. Rev. Cardiol., vol. 21, no. 9, pp. 600–608, Sep. 2024, doi: 10.1038/s41569-024-01039-5.
- M. J. Domanski, X. Tian, C. O. Wu, J. P. Reis, A. K. Dey, Y. Gu, L. Zhao, S. Bae, K. Liu, A. A. Hasan, D. Zimrin, M. R. Farkouh, A. R. Hong, D. M. Lloyd-Jones, and V. Fuster, “Time course of LDL cholesterol exposure and cardiovascular disease event risk,” J. Am. Coll. Cardiol., vol. 76, no. 13, pp. 1507–1516, Sep. 2020, doi: 10.1016/j.jacc.2020.07.059.
- B. A. Ference, W. Yoo, I. Alesh, N. Mahajan, K. K. Mirowska, A. Mewada, J. Kahn, L. Afonso, K. A. Williams, and J. M. Flack, “Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis,” J. Am. Coll. Cardiol., vol. 60, no. 25, pp. 2631–2639, Dec. 2012, doi: 10.1016/j.jacc.2012.09.017.
- R. Detrano, A. D. Guerci, J. J. Carr, D. E. Bild, G. Burke, A. R. Folsom, K. Liu, S. Shea, M. Szklo, D. A. Bluemke, D. H. O’Leary, R. Tracy, K. Watson, N. D. Wong, and R. A. Kronmal, “Coronary calcium as a predictor of coronary events in four racial or ethnic groups,” N. Engl. J. Med., vol. 358, no. 13, pp. 1336–1345, Mar. 2008, doi: 10.1056/NEJMoa072100.
- S. Yusuf, S. Hawken, S. Ôunpuu, T. Dans, A. Avezum, F. Lanas, M. McQueen, A. Budaj, P. Pais, J. Varigos, and L. Lisheng, “Effect of potentially modifiable risk factors associated with myocardial infarction in 52 countries (the INTERHEART study): case-control study,” Lancet, vol. 364, no. 9438, pp. 937–952, Sep. 2004, doi: 10.1016/S0140-6736(04)17018-9.
- A. L. Baggish, R. B. Weiner, G. Kanayama, J. I. Hudson, M. H. Picard, A. M. Hutter Jr., and H. G. Pope Jr., “Cardiovascular toxicity of illicit anabolic-androgenic steroid use,” Circulation, vol. 135, no. 21, pp. 1991–2002, May 2017, doi: 10.1161/CIRCULATIONAHA.116.026945.
- A. J. Hooper, B. A. Burnett, and J. R. Burnett, “Abetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Jul. 2023. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK532447/.
- J. C. Cohen, E. Boerwinkle, T. H. Mosley Jr., and H. H. Hobbs, “Sequence variations in PCSK9, low LDL, and protection against coronary heart disease,” N. Engl. J. Med., vol. 354, no. 12, pp. 1264–1272, Mar. 2006, doi: 10.1056/NEJMoa054013.
- M. M. Berriot-Varoqueaux, L. P. Aggerbeck, M. Samson-Bouma, and J. R. Wetterau, “The role of the microsomal triglyceride transfer protein in abetalipoproteinemia,” Annu. Rev. Nutr., vol. 20, pp. 663–697, 2000, doi: 10.1146/annurev.nutr.20.1.663.
- S. G. Young and A. J. Hooper, “APOB-related familial hypobetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Feb. 2021. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK570370/.
- L. Tarugi, E. Averna, E. Di Leo, A. Cefalù, D. Noto, S. Magnolo, M. Cattin, S. Bertolini, and M. Calandra, “Molecular diagnosis of hypobetalipoproteinemia: an ENID review,” Atherosclerosis, vol. 195, no. 2, pp. e19–e27, Dec. 2007, doi: 10.1016/j.atherosclerosis.2007.05.003.
- Z. Zhao, Y. Tuakli-Wosornu, T. A. Lagace, L. Kinch, N. V. Grishin, J. D. Horton, J. C. Cohen, and H. H. Hobbs, “Molecular characterization of loss-of-function mutations in PCSK9 and identification of a compound heterozygote,” Am. J. Hum. Genet., vol. 79, no. 3, pp. 514–523, Sep. 2006, doi: 10.1086/507488.
- N. O. Stitziel, A. V. Khera, X. Wang, A. J. Bierhals, A. C. Vourakis, A. E. Sperry, P. Natarajan, D. Klarin, C. A. Emdin, S. M. Zekavat, A. Nomura, J. Erdmann, H. Schunkert, N. J. Samani, W. E. Kraus, S. H. Shah, B. Yu, E. Boerwinkle, D. J. Rader, N. Gupta, P. M. Frossard, A. Rasheed, J. Danesh, E. S. Lander, S. Gabriel, D. Saleheen, K. Musunuru, and S. Kathiresan, “ANGPTL3 deficiency and protection against coronary artery disease,” J. Am. Coll. Cardiol., vol. 69, no. 16, pp. 2054–2063, Apr. 2017, doi: 10.1016/j.jacc.2017.02.030.
- F. E. Dewey, V. Gusarova, R. L. Dunbar, C. O’Dushlaine, C. Schurmann, O. Gottesman, S. McCarthy, C. V. Van Hout, S. Bruse, H. M. Dansky, J. B. Leader, M. F. Murray, M. D. Ritchie, H. L. Kirchner, D. H. Ledbetter, J. Penn, A. Lopez, I. B. Borecki, J. D. Overton, J. G. Reid, D. J. Carey, A. J. Murphy, G. D. Yancopoulos, A. Baras, J. Gromada, and A. R. Shuldiner, “Genetic and pharmacologic inactivation of ANGPTL3 and cardiovascular disease,” N. Engl. J. Med., vol. 377, no. 3, pp. 211–221, Jul. 2017, doi: 10.1056/NEJMoa1612790.
- K. Musunuru, J. P. Pirruccello, R. Do, G. M. Peloso, C. Guiducci, C. Sougnez, K. V. Garimella, S. Fisher, J. Abreu, A. J. Barry, T. Fennell, E. Banks, L. Ambrogio, K. Cibulskis, A. Kernytsky, E. Gonzalez, N. Rudzicz, J. C. Engert, M. A. DePristo, M. J. Daly, J. C. Cohen, H. H. Hobbs, D. Altshuler, G. Schonfeld, S. B. Gabriel, P. Yue, and S. Kathiresan, “Exome sequencing, ANGPTL3 mutations, and familial combined hypolipidemia,” N. Engl. J. Med., vol. 363, no. 23, pp. 2220–2227, Dec. 2010, doi: 10.1056/NEJMoa1002926.
- C. Baigent, L. Blackwell, J. Emberson, L. E. Holland, C. Reith, N. Bhala, R. Peto, E. H. Barnes, A. Keech, J. Simes, and R. Collins (Cholesterol Treatment Trialists’ Collaboration), “Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials,” Lancet, vol. 376, no. 9753, pp. 1670–1681, Nov. 2010, doi: 10.1016/S0140-6736(10)61350-5.
- Cholesterol Treatment Trialists’ (CTT) Collaboration, “Efficacy and safety of LDL-lowering therapy among men and women: meta-analysis of individual data from 174 000 participants in 27 randomised trials,” Lancet, vol. 385, no. 9976, pp. 1397–1405, Apr. 2015, doi: 10.1016/S0140-6736(14)61368-4.
- C. P. Cannon, M. A. Blazing, R. P. Giugliano, A. McCagg, J. A. White, P. Theroux, H. Darius, B. S. Lewis, T. O. Ophuis, J. W. Jukema, G. M. De Ferrari, W. Ruzyllo, P. De Lucca, K. Im, E. A. Bohula, C. Reist, S. D. Wiviott, A. M. Tershakovec, T. A. Musliner, E. Braunwald, and R. M. Califf, “Ezetimibe added to statin therapy after acute coronary syndromes,” N. Engl. J. Med., vol. 372, no. 25, pp. 2387–2397, Jun. 2015, doi: 10.1056/NEJMoa1410489.
- J. Silverman, L. A. Ballantyne, D. A. Bhatt, S. D. Wiviott, M. S. Sabatine, and Cholesterol Treatment Trialists, “Association between lowering LDL-C and cardiovascular risk reduction among different therapeutic interventions: a systematic review and meta-analysis,” JAMA, vol. 316, no. 12, pp. 1289–1297, Sep. 2016, doi: 10.1001/jama.2016.13985.
- M. S. Sabatine, R. P. Giugliano, A. C. Keech, N. Honarpour, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, S. M. Wasserman, P. S. Sever, and T. R. Pedersen, “Evolocumab and clinical outcomes in patients with cardiovascular disease,” N. Engl. J. Med., vol. 376, no. 18, pp. 1713–1722, May 2017, doi: 10.1056/NEJMoa1615664.
- R. P. Giugliano, T. R. Pedersen, A. C. Keech, A. Park, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, J. Lopez, and M. S. Sabatine, “Clinical efficacy and safety of achieving very low LDL-cholesterol concentrations with the PCSK9 inhibitor evolocumab: a prespecified secondary analysis of the FOURIER trial,” Lancet, vol. 390, no. 10106, pp. 1962–1971, Oct. 2017, doi: 10.1016/S0140-6736(17)32290-0.
- G. G. Schwartz, P. G. Steg, M. Szarek, D. L. Bhatt, V. A. Bittner, R. Diaz, J. M. Edelberg, S. G. Goodman, C. Hanotin, R. A. Harrington, J. W. Jukema, G. Lecorps, K. W. Mahaffey, A. Moryusef, R. Pordy, K. Quintero, M. T. Roe, W. J. Sasiela, J.-F. Tamby, P. Tricoci, H. D. White, A. M. Zeiher, and ODYSSEY OUTCOMES Committees and Investigators, “Alirocumab and cardiovascular outcomes after acute coronary syndrome,” N. Engl. J. Med., vol. 379, no. 22, pp. 2097–2107, Nov. 2018, doi: 10.1056/NEJMoa1801174.
- C. M. Ballantyne, J. P. Kastelein, L. A. Leiter, S. J. Nicholls, and colleagues, “Durability and efficacy of solbinsiran, a GalNAc-conjugated siRNA targeting ANGPTL3, in adults with mixed dyslipidaemia (PROLONG-ANG3): a double-blind, randomised, placebo-controlled, phase 2 trial,” Lancet, 2025 (advance online publication).
- S. J. Nicholls, C. M. Ballantyne, and colleagues (CORALreef Lipids Investigators), “Efficacy and safety of enlicitide, an oral PCSK9 inhibitor, in adults with hypercholesterolemia: the Phase 3 CORALreef Lipids trial,” N. Engl. J. Med., 2025 (publication pending).
- M. Bhandari, S. M. Nissen, and colleagues, “How low can you go? New evidence supports no lower bound to low-density lipoprotein cholesterol level in secondary prevention,” Circulation, vol. 147, no. 19, pp. 1433–1435, May 2023, doi: 10.1161/CIRCULATIONAHA.123.064041.
- P. M. Ridker, N. Mora, L. Rose, and JUPITER Trial Study Group, “Percent reduction in LDL cholesterol following high-intensity statin therapy: potential implications for guidelines and for the prescription of emerging lipid-lowering agents,” Eur. Heart J., vol. 37, no. 17, pp. 1373–1379, May 2016, doi: 10.1093/eurheartj/ehw046.
- P. Libby, P. M. Ridker, and G. K. Hansson, “Progress and challenges in translating the biology of atherosclerosis,” Nature, vol. 473, no. 7347, pp. 317–325, May 2011, doi: 10.1038/nature10146.
- S. Tsimikas, “A test in context: lipoprotein(a): diagnosis, prognosis, controversies, and emerging therapies,” J. Am. Coll. Cardiol., vol. 69, no. 6, pp. 692–711, Feb. 2017, doi: 10.1016/j.jacc.2016.11.042.
- S. Tsimikas, H.-K. Gordts, C. Nora, C. Yeang, and J. L. Witztum, “Statin therapy increases lipoprotein(a) levels,” Eur. Heart J., vol. 41, no. 24, pp. 2275–2284, Jun. 2020, doi: 10.1093/eurheartj/ehz310.
- P. M. Ridker, B. M. Everett, T. Thuren, J. G. MacFadyen, W. H. Chang, C. Ballantyne, F. Fonseca, J. Nicolau, W. Koenig, S. D. Anker, J. J. P. Kastelein, J. H. Cornel, P. Pais, D. Pella, J. Genest, R. Cifkova, A. Lorenzatti, T. Forster, Z. Kobalava, L. Vida-Simiti, M. Flather, H. Shimokawa, H. Ogawa, M. Dellborg, P. R. F. Rossi, R. P. T. Troquay, P. Libby, R. J. Glynn, and CANTOS Trial Group, “Antiinflammatory therapy with canakinumab for atherosclerotic disease,” N. Engl. J. Med., vol. 377, no. 12, pp. 1119–1131, Sep. 2017, doi: 10.1056/NEJMoa1707914.
- A. Daugherty, S. E. Tall, M. J. Daemen, E. Falk, E. M. Fisher, E. Garcia-Cardena, A. R. Lusis, A. P. Owens III, M. E. Rosenfeld, and I. Tabas, “Recommendation on design, execution, and reporting of animal atherosclerosis studies: a scientific statement from the American Heart Association,” Arterioscler. Thromb. Vasc. Biol., vol. 37, no. 9, pp. e131–e157, Sep. 2017, doi: 10.1161/ATV.0000000000000062.
- M. J. Budoff, S. Achenbach, R. S. Blumenthal, J. J. Carr, J. G. Goldin, P. Greenland, A. D. Guerci, J. A. Lima, D. J. Rader, G. D. Rubin, L. J. Shaw, S. E. Wiegers, American Heart Association Committee on Cardiovascular Imaging and Intervention, American Heart Association Council on Cardiovascular Radiology and Intervention, American Heart Association Committee on Cardiac Imaging, “Assessment of coronary artery disease by cardiac computed tomography: a scientific statement from the AHA,” Circulation, vol. 114, no. 16, pp. 1761–1791, Oct. 2006, doi: 10.1161/CIRCULATIONAHA.106.178458.
- H. S. Hecht, “Coronary artery calcium scanning: past, present, and future,” JACC Cardiovasc. Imaging, vol. 8, no. 5, pp. 579–596, May 2015, doi: 10.1016/j.jcmg.2015.02.006.
- K. Nasir, M. B. Rivera, R. Blankstein, M. J. Blaha, A. D. Choi, R. S. Blumenthal, M. G. Silverman, A. Dardari, J. Berman, J. Yeboah, M. J. Budoff, J. J. Carr, and M. Cainzos-Achirica, “Implications of coronary artery calcium testing for primary prevention,” J. Am. Coll. Cardiol., vol. 66, no. 15, pp. 1657–1668, Oct. 2015, doi: 10.1016/j.jacc.2015.07.066.
- S. E. Nissen, S. J. Nicholls, I. Sipahi, P. Libby, J. S. Raichlen, C. M. Ballantyne, J. Davignon, R. Erbel, J. C. Fruchart, J.-C. Tardif, P. Schoenhagen, T. Crowe, V. Cain, K. Wolski, M. Goormastic, and E. M. Tuzcu, “Effect of very high-intensity statin therapy on regression of coronary atherosclerosis: the ASTEROID trial,” JAMA, vol. 295, no. 13, pp. 1556–1565, Apr. 2006, doi: 10.1001/jama.295.13.jpc60002.
- S. E. Nissen, S. J. Nicholls, K. Wolski, R. Nesto, S. Kupfer, A. Perez, H. Jure, R. De Larochellière, C. S. Staniloae, K. Mavromatis, J. Saw, B. Hu, A. M. Lincoff, E. M. Tuzcu, and PERISCOPE Investigators, “Effect of rosuvastatin versus atorvastatin on progression of coronary atherosclerosis in patients with coronary artery disease (SATURN),” N. Engl. J. Med., vol. 365, no. 22, pp. 2078–2087, Dec. 2011, doi: 10.1056/NEJMoa1110874.
- S. J. Nicholls, R. Puri, T. Anderson, C. M. Ballantyne, L. Cho, J. J. P. Kastelein, W. Koenig, R. Somaratne, H. Kassahun, J. Yang, S. M. Wasserman, R. Scott, I. Ungi, J. Podolec, A. O. Ophuis, J. H. Cornel, M. Borgman, D. M. Brennan, and S. E. Nissen, “Effect of evolocumab on progression of coronary disease in statin-treated patients: the GLAGOV randomized clinical trial,” JAMA, vol. 316, no. 22, pp. 2373–2384, Dec. 2016, doi: 10.1001/jama.2016.16951.
- A. V. Khera, E. S. Everett, M. G. Caulfield, F. E. Hantgan, J. Deasy, R. K. Scott, P. S. Sever, J. Barton, L. Heller, A. Nambi, and M. S. Sabatine, “Evolocumab, plaque regression, and clinical outcomes,” J. Am. Coll. Cardiol., vol. 75, no. 9, pp. 1037–1050, Mar. 2020, doi: 10.1016/j.jacc.2019.12.052.
- D. J. Rader and G. K. Hovingh, “HDL and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 618–625, Aug. 2014, doi: 10.1016/S0140-6736(14)61217-4.
- R. C. Thompson, A. H. Allam, G. P. Lombardi, L. S. Wann, M. L. Sutherland, J. D. Sutherland, M. A. Soliman, B. Frohlich, D. T. Mininberg, J. M. Monge, C. M. Vallodolid, S. L. Cox, G. A. El-Maksoud, I. Badr, M. I. Miyamoto, A. el-Halim Nur el-Din, J. Narula, C. E. Finch, and G. S. Thomas, “Atherosclerosis across 4000 years of human history: the Horus study of four ancient populations,” Lancet, vol. 381, no. 9873, pp. 1211–1222, Apr. 2013, doi: 10.1016/S0140-6736(13)60598-X.
- H. Kaplan, R. C. Thompson, B. C. Trumble, L. S. Wann, A. H. Allam, B. Beheim, B. Frohlich, M. L. Sutherland, J. D. Sutherland, J. Stieglitz, D. E. Rodriguez, D. E. Michalik, C. J. Rowan, G. P. Lombardi, R. Bedi, C. E. Garcia, J. K. Min, J. Narula, C. E. Finch, M. Gurven, and G. S. Thomas, “Coronary atherosclerosis in indigenous South American Tsimane: a cross-sectional cohort study,” Lancet, vol. 389, no. 10080, pp. 1730–1739, Apr. 2017, doi: 10.1016/S0140-6736(17)30752-3.

