El papel causal de las lipoproteínas de baja densidad en la enfermedad cardiovascular aterosclerótica: síntesis de evidencia, contexto metabólico y epistemología científica
Resumen
La identificación de baja densidad lipoproteína (LDL) como agente causal en la ateroesclerótica enfermedad cardiovascular (ASCVD) representa uno de los paradigmas más rigurosamente probados en la medicina moderna. Esta conclusión está respaldada por evidencia convergente de estudios de exposición genética de por vida que utilizan Aleatorización mendeliana, prospectivo a gran escala epidemiología, y ensayos controlados aleatorizados (RCTs). En los últimos años ha surgido un movimiento intelectual, principalmente dentro de las comunidades cetogénica y baja en carbohidratos, que cuestiona la universalidad de esta relación causal. Este movimiento está ejemplificado por el ‘Hiperrespondedor de masa magra’fenotipo (LMHR) y el asociado ‘Modelo de Energía Lipídica’ (LEM), que proponen que en individuos con alto sensibilidad a la insulina y masa corporal magra, un LDL-C elevado podría no conllevar las mismas implicaciones patológicas. Este artículo analiza el panorama epistemológico de este debate, evalúa la solidez de la evidencia de ambas partes y propone un marco para una comunicación clínica productiva con escépticos metabólicamente informados.
1. Introducción
La existencia de escepticismo sobre el papel causal del LDL en la enfermedad cardiovascular aterosclerótica (ASCVD) surge con frecuencia de la indagación legítima sobre las limitaciones de los datos a nivel poblacional cuando se aplican a contextos metabólicos únicos. El escepticismo científico saludable sirve como un mecanismo necesario para el refinamiento de paradigmas, asegurando que los modelos tengan en cuenta los casos límite y los datos anómalos. Dentro de la lipidología, este escepticismo suele ser catalizado por la observación de individuos sanos y metabólicamente funcionales que exhiben perfiles lipídicos que las pautas tradicionales clasificarían como de alto riesgo.
Distinguir entre el escepticismo sano, el contrarianismo y el razonamiento de estilo conspirativo es fundamental para un diálogo productivo. El escepticismo sano busca ampliar los modelos para incluir nuevos datos. El contrarianismo se define a sí mismo en oposición al consenso institucional, priorizando a menudo un solo conjunto de datos contradictorios por encima de la totalidad del campo. El razonamiento de estilo conspirativo va más allá, sugiriendo que el consenso es intencionalmente engañoso, a veces citando la influencia de la industria farmacéutica en las directrices clínicas. Etiquetar toda disidencia como ‘desinformación’ puede ser contraproducente, ya que aliena a los observadores inteligentes que perciben dicho etiquetado como una apelación a la autoridad en lugar de un compromiso transparente con los datos subyacentes.
2. La persuasión de los argumentos escépticos contemporáneos
Los argumentos presentados por los defensores del Modelo Energético Lipídico resuenan con una audiencia específica porque proporcionan una narrativa sofisticada y mecanicista que aborda la experiencia vivida de los individuos en dietas restringidas en carbohidratos. Sus estrategias de comunicación se caracterizan por varios patrones distintivos que construyen coherencia interna dentro de sus modelos.
2.1 El modelo energético de los lípidos y el contexto metabólico
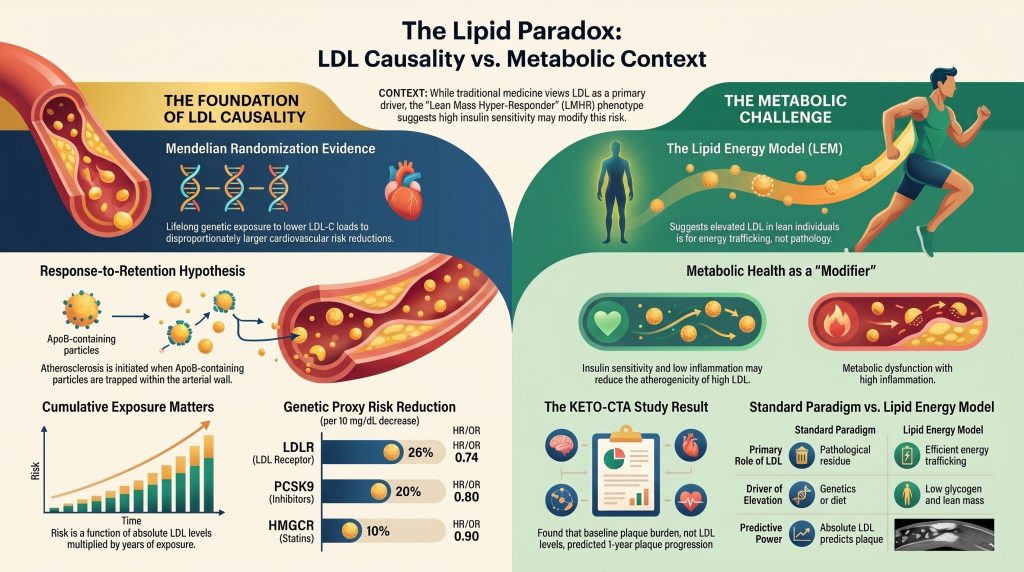
La piedra angular del escepticismo moderno sobre las LDL es la transición de evaluar el C-LDL como un elemento aislado factor de riesgo para evaluarlo dentro de un marco metabólico más amplio. Los escépticos enfatizan los marcadores de insulina sensibilidad, como una proporción baja de triglicéridos a HDL-C, argumentando que los marcadores metabólicos de alta calidad hacen que el LDL-C elevado sea benigno. El Modelo de Energía Lipídica (LEM) proporciona la justificación mecanicista, proponiendo que en individuos delgados con baja glucógeno hepático, el hígado regula negativamente la exportación de lipoproteínas de muy baja densidad ( / el hígado aumenta la regulación de la exportación de lipoproteínas de muy baja densidad (VLDLal tráfico triglicéridos a los tejidos periféricos, lo que genera un LDL-C elevado como consecuencia indirecta de un metabolismo lipídico eficiente en lugar de dislipidemia en el sentido clásico.
Tabla 1. Comparación del paradigma lipídico estándar y el modelo de energía lipídica
| Componente | Paradigma lipídico estándar | Modelo de Energía Lipídica (LEM) | Distinción clave |
| Papel principal de las LDL | Residuo patológico del transporte de lípidos. | Resultado del tráfico eficiente de energía mediante la renovación de VLDL. | Distinción entre mecanismo y patología. |
| Modificador contextual | El riesgo es aditivo con otros factores de riesgo cardiovascular. | El riesgo depende del contexto; se propone que es benigno si hay sensibilidad a la insulina. | Encuadre del riesgo poblacional frente al individual. |
| Principal motor de la elevación | Defecto genético (por ejemplo, HF) o alto grasa saturada admisión. | Bajo nivel de glucógeno hepático y masa magra estimulando la exportación de VLDL regulada al alza. | Estado metabólico como modulador propuesto. |
| Poder predictivo | Absoluto ApoBEl c-LDL predice la aterosclerosis carga de placa. | Línea base placa la carga predice la progresión; los niveles de lípidos circulantes pueden ser secundarios. | Impugnado por datos longitudinales que carecen de un grupo de control adecuado. |
Este modelo es particularmente persuasivo porque ofrece predicciones comprobables, como una asociación inversa entre el IMC y el aumento de C-LDL en un dieta cetogénica. Cuando los escépticos inteligentes observan estas predicciones confirmadas en cohortes pequeñas o autoexperimentos, se refuerza la creencia de que el modelo tradicional está incompleto o mal aplicado a su fenotipo.
2.2 Encuadre retórico y la carga de la prueba
Los comunicadores escépticos suelen destacar las absurdidades percibidas en las pautas actuales mediante experimentos dramáticos diseñados para revelar discordancia entre el c-LDL y otros marcadores metabólicos. Al demostrar que una intervención dietética o farmacológica específica puede reducir el c-LDL en un metabólicamente neutro contexto, aumentan la carga probatoria para la narrativa de que ‘el LDL es una toxina’. Además, ponen de relieve la discordancia entre los marcadores de riesgo, como un cero Calcio en las arterias coronarias puntuación en presencia de C-LDL muy alto, para cuestionar la validez predictiva de las ecuaciones de riesgo a nivel poblacional en casos individuales.
3. Argumentos sólidos a favor de la causalidad del LDL: convergencia de la evidencia
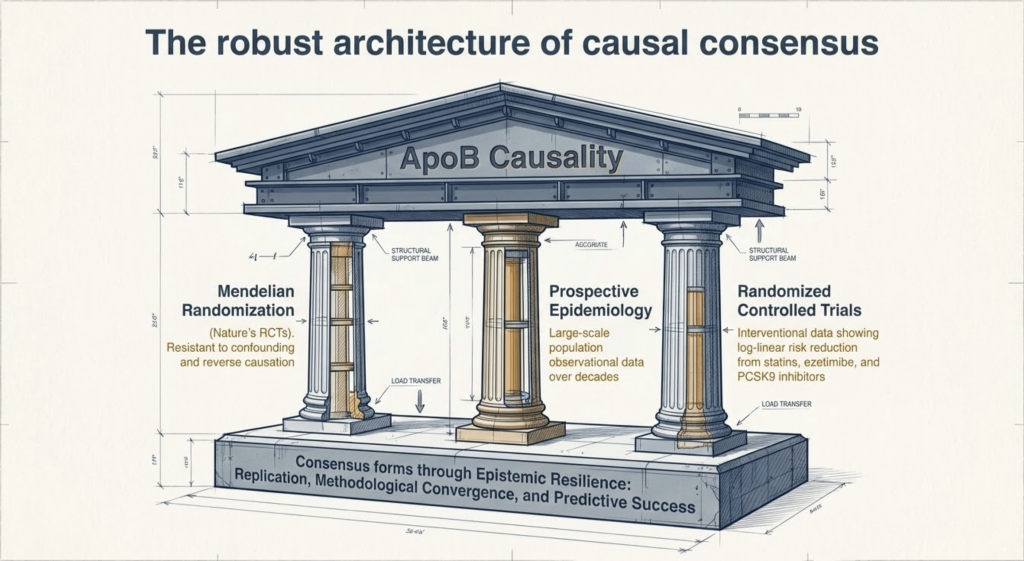
El consenso científico de que las LDL son causales en la ASCVD no se basa en un solo estudio, sino en la convergencia de líneas de evidencia independientes que satisfacen colectivamente el Criterios de Bradford Hill por causalidad. Esta convergencia es fundamental porque cada método posee diferentes fortalezas y limitaciones, pero todos apuntan a la misma conclusión: exposición acumulativa La exposición a las lipoproteínas que contienen ApoB es el principal factor determinante del desarrollo de la aterosclerosis.
3.1 Evidencia genética y aleatorización mendeliana
mendeliano aleatorización (RM) proporciona quizás la evidencia más sólida de causalidad al utilizar la combinación aleatoria de variantes genéticas en la concepción para imitar un ensayo controlado aleatorizado de por vida, en gran medida resistente a confusor y causalidad inversa. Variantes en genes que codifican para receptor de LDL (LDLR), PCSK9, Reductasa de la HMG-CoA (HMGCR), NPC1L1, y la APOB afectan el C-LDL a través de distintas vías biológicas, sin embargo, demuestran consistentemente que una menor exposición de por vida al C-LDL conduce a una reducción desproporcionadamente mayor del riesgo cardiovascular en comparación con las intervenciones farmacológicas a corto plazo iniciadas más tarde en la vida.
Tabla 2. Estimaciones de aleatorización mendeliana de la reducción del riesgo cardiovascular por proxy genético (por disminución de 10 mg/dL en el c-LDL)
| Proxy genético (blanco farmacológico) | Reducción del riesgo por cada disminución de 10 mg/dL de C-LDL | Razón de riesgo/probabilidad (IC 95 %: 1 TP 9 T) |
| LDLR (Receptor de LDL / Modelo de HF) | 26% | 0.74 (0.66–0.82) |
| PCSK9 (Inhibidor de PCSK9 proxy | 20% | 0.80 (0.75–0.86) |
| HMGCR (Estatina proxy | 10% | 0.90 (0.86–0.94) |
| NPC1L1 (Ezetimiba proxy | 15% | 0.85 (0.79–0.91) |
La magnitud de la reducción del riesgo por unidad de disminución de LDL-C en los estudios de RM es aproximadamente tres veces mayor que la observada en los ensayos con estatinas con una reducción de LDL-C similar. Esto resalta el principio de la ‘exposición acumulativa’: el riesgo de ASCVD es una función tanto del nivel absoluto de partículas de ApoB como de la duración de la exposición. Este concepto de ‘área bajo la curva’ explica por qué las personas con hipercolesterolemia familiar (FH) desarrollan enfermedad prematura, mientras que aquellos con un valor bajo de C-LDL determinado genéticamente están protegidos durante toda su vida.
3.2 Fisiopatología: El modelo de respuesta a la retención
El mecanismo biológico de la causalidad de las LDL se establece a través del modelo de ‘respuesta a la retención’, que identifica el atrapamiento subendotelial de lipoproteínas que contienen ApoB como el evento inicial necesario de ateroesclerosis. El proceso comienza con el movimiento de LDL y otros partículas que contienen ApoB al otro lado de la arteria endotelio a través de transcitosis. Una vez en la arterial íntima, residuos cargados positivamente en el apolipoproteína B-100 proteína interactuar con partículas con carga negativa glicosaminoglicano cadenas de GAG matriz extracelular proteoglicanos, en particular biglucán y versican.
Tabla 3. Fases de aterogénesis Según el Modelo de respuesta a la retención
| Fase | Evento patológico | Mecanismo | Evidencia clave |
| Iniciación | Retención de lipoproteínas | ApoB-100 unión a proteoglucanos íntimos (biglucán, versican) mediante interacción electrostática. | La mutagénesis dirigida al sitio que reduce la afinidad de la ApoB por los proteoglucanos atenúa notablemente la aterosclerosis en modelos animales. |
| Modificación | Agregación y oxidación | esfingomielinasa secretora, las enzimas lipolíticas y las ROS modifican las partículas retenidas. | El LDL modificado es notablemente más aterogénico que el LDL nativo ex vivo. |
| Respuesta inflamatoria | Reclutamiento y diferenciación de monocitos | El LDL modificado señala al endotelio VCAM-1/ICAM-1 regulación al alza; diferenciación de monocito a macrófago. | Consistente con la hipótesis de ‘respuesta a la lesión’ a nivel molecular. |
| Formación de placa | Celda de espuma Acumulación | Macrófagos ingerir LDL modificada a través de receptores scavenger, convirtiéndose en células espumosas que no pueden salir de la íntima. | Hallazgo central del modelo de respuesta a la retención (Williams y Tabas, 1995). |
| Progresión | Crecimiento de placa, Calcificación, y riesgo de ruptura | Retención sostenida y desadaptación crónica inflamación manejar núcleo necrótico formación y adelgazamiento de la capa. | Explica por qué la exposición acumulativa al c-LDL (‘años de colesterol’) predice eventos. |
La investigación que utiliza la mutagénesis dirigida para crear partículas de LDL con una afinidad reducida de unión a proteoglucanos ha demostrado que, incluso en condiciones de hiperlipidemia grave, estas partículas modificadas provocan significativamente menos aterosclerosis en modelos animales. Esto confirma que no es meramente la presencia de colesterol, sino que la retención de partículas que contienen ApoB es la que impulsa el proceso aterogénico, una distinción de fundamental importancia mecanística.
3.3 Ensayos controlados aleatorizados y resultados clínicos
La eficacia de la reducción del c-LDL ha sido validada en numerosos ensayos clínicos aleatorizados a gran escala con estatinas, ezetimiba e inhibidores de PCSK9. A metaanálisis Un análisis de 26 ensayos aleatorios con 170 000 participantes demostró que cada reducción de 1 mmol/L (aproximadamente 39 mg/dL) en el colesterol LDL produce una reducción relativa consistente de ~22% en los eventos cardiovasculares graves. Es importante destacar que esta relación es log-lineal y se mantiene incluso a niveles muy bajos de colesterol LDL, lo que respalda el principio de que ‘cuanto más bajo, mejor’, sin que se haya identificado un umbral por debajo del cual una reducción adicional pierda su beneficio.
Las críticas a estos ensayos suelen centrarse en los cambios en las regulaciones sobre la conducción de ensayos posteriores a 2005, lo que sugiere que las estimaciones de eficacia anteriores estaban infladas. Sin embargo, los metaanálisis a gran escala y los ensayos de nuevos agentes, incluidos los inhibidores de PCSK9, han seguido afirmando la relación log-lineal entre la reducción del C-LDL y la reducción del riesgo cardiovascular en todos los ensayos contemporáneos principales.
4. Análisis de la contraevidencia escéptica
4.1 La ‘Paradoja de los adultos mayores’ y la causalidad inversa
Un argumento escéptico común sostiene que el c-LDL alto se asocia con la longevidad en los ancianos. Revisiones sistemáticas de estudios de cohortes en poblaciones de 60 años o más han encontrado que aquellos con un C-LDL más alto a menudo sobreviven tanto o más tiempo que aquellos con niveles más bajos. Sin embargo, esta observación se complica sustancialmente por varios factores metodológicos bien caracterizados.
Primero, revierte causalidadenfermedades crónicas como la malignidad y las infecciones terminales reducen de manera fiable los niveles de colesterol en los años previos a la muerte, inflando la mortalidad aparente en el grupo de LDL bajo. Segundo, la función inmunitaria: el LDL participa en la inmunidad innata al inactivar patógenos microbianos y sus toxinas; en los ancianos, donde la infección es una causa principal de mortalidad, este papel protector puede atenuarse mortalidad por todas las causas beneficios incluso a medida que se acumula el riesgo aterosclerótico. Tercero, sesgo de supervivencialos individuos genéticamente susceptibles a la aterosclerosis impulsada por LDL tienen más probabilidades de haber experimentado eventos cardiovasculares fatales a una edad más temprana, lo que deja una cohorte enriquecida de sobrevivientes en los grupos de mayor edad que son menos biológicamente vulnerables a la aterogénesis mediada por LDL.
4.2 El papel de la salud metabólica como modificador del riesgo
Los escépticos identifican correctamente que el riesgo cardiovascular absoluto asociado con un nivel determinado de C-LDL es modificado significativamente por otros factores. Una alta sensibilidad a la insulina, una baja inflamación sistémica (medida por alta sensibilidad Proteína C reactiva), y óptimo presión arterial puede disminuir la probabilidad de que una partícula de LDL retenida desencadene una cascada inflamatoria desadaptativa. Sin embargo, esto no elimina el papel de la LDL como el principal agente iniciador de la aterosclerosis. Más bien, sugiere que algunas personas tienen una mayor resiliencia arterial y menos factores estresantes coamplificadores; modificadores de la velocidad y el impacto, no del mecanismo causal.
5. El estudio KETO-CTA: Nuevos datos y sus limitaciones
La reciente publicación de datos longitudinales del KETO-CTA el ensayo se ha convertido en un punto focal del debate sobre el LDL. Este estudio siguió a aproximadamente 100 personas que cumplían con los criterios para el fenotipo LMHR o ‘cercano a LMHR’ durante un año, utilizando arterias coronarias tomografía computarizada angiografía (CCTA) para cuantificar la progresión de la placa.
5.1 Principales hallazgos
El estudio informó que la carga de placa inicial fue el predictor más fuerte de la progresión futura de la placa, mientras que los marcadores lipídicos tradicionales —incluidos la ApoB y el C-LDL— y la exposición acumulada durante una dieta cetogénica no se correlacionaron significativamente con la progresión en esta cohorte durante el seguimiento de un año. Los autores interpretaron estos hallazgos como evidencia de que la ApoB y el C-LDL elevados no impulsan la aterosclerosis de manera dependiente de la dosis en individuos metabólicamente sanos.
Tabla 4. Métricas clave de la cohorte KETO-CTA y contexto de la cardiología convencional
| Métrica | Resultado de la cohorte KETO-CTA | Contexto de la cardiología convencional |
| C-LDL medio | ~272 mg/dL (promedio) | Clasificado como riesgo muy alto; supera el umbral diagnóstico habitual de la hipercolesterolemia familiar (aprox. 190 mg/dL). |
| Variación del NCPV en un año | +42% aumento medio | Sustancialmente más altos que los de las cohortes de referencia de bajo riesgo y comparables a los de los grupos de alto riesgo, incluidos aquellos con HF o diabetes. |
| CAC nulo en la línea de base | 57% de participantes | Indica una resiliencia inicial; sin embargo, la ausencia de placa calcificada no excluye placa no calcificada carga. |
| Predicción de la progresión basada en la ApoB | No se observó una asociación estadísticamente significativa | Conflictos a nivel poblacional dosis-respuesta datos procedentes de la aleatorización mendeliana y los metaanálisis; pueden reflejar una potencia estadística insuficiente o una duración del seguimiento insuficiente. |
| Grupo de control | Ausente | Impide determinar si las tasas de progresión observadas son ‘moderadas’ o elevadas en comparación con las de las personas metabólicamente sanas con niveles bajos de colesterol LDL. |
5.2 Limitaciones metodológicas fundamentales
La interpretación ofrecida por los autores del estudio KETO-CTA ha suscitado críticas importantes por parte de la comunidad científica en general, lo que ha culminado en una ’Expresión de preocupación» publicada por la revista Journal of the American College of Cardiology. Varias limitaciones metodológicas graves socavan las conclusiones de los autores.
La observación de que ‘la placa genera más placa’ es un fenómeno bien establecido en todos los grupos de población y no constituye evidencia en contra de los factores que provocaron la aparición de la placa en primer lugar. La tasa absoluta de placa no calcificada volumen de placa La progresión de la (NCPV) reportada —aproximadamente 42% en un año— es notablemente mayor que las tasas de progresión observadas en grupos de alto riesgo, como los que padecen diabetes o HF establecida, en estudios de imágenes longitudinales comparables.
La ausencia de un grupo de control compuesto por personas delgadas, metabólicamente sanas y con niveles bajos de colesterol LDL hace imposible determinar si la progresión observada fue moderada o alarmante en términos relativos. Sin este grupo de comparación, los datos del estudio KETO-CTA siguen siendo una observación intrigante pero aislada que no puede utilizarse para refutar décadas de evidencia causal convergente. La duración de un año del estudio también es fundamentalmente insuficiente para captar la cinética de la aterogénesis a lo largo de décadas que revelan los estudios de aleatorización mendeliana.
6. Cómo funciona la ‘duda sofisticada’ en el discurso científico
‘La ’duda sofisticada» es una técnica retórica que recurre a los matices, las verdades parciales y la exageración de la incertidumbre científica para hacer que las conclusiones establecidas parezcan menos sólidas de lo que justifica el conjunto de la evidencia. En el contexto del debate sobre el LDL, esto se manifiesta en varios patrones reconocibles.
El desafío del ‘balance de masa’: los críticos del modelo LEM sostienen que este no explica de dónde proviene el colesterol adicional en las partículas de LDL de LMHR, si no es por una síntesis excesiva o una eliminación insuficiente, un argumento basado en la homeostasis lipídica básica que los defensores abordan con complejidad mecánica, pero con frecuencia sin resolverlo a nivel de los principios fundamentales. Carga de la prueba selectiva: exigir un ensayo clínico aleatorizado (ECA) de 10 años en personas con LMHR —lo cual sería éticamente insostenible si se presume un riesgo cardiovascular sustancial— mientras se acepta un estudio observacional de imágenes de un año como evidencia definitiva de seguridad. Factores de confusión relativos y riesgo absoluto: invocar el alto valor predictivo negativo de una puntuación de CAC de cero para dar a entender que el riesgo aterogénico relativo de la hiperlipidemia extrema es insignificante.
Al plantear el debate como un conflicto entre la ‘medicina individualizada’ y el ‘dogma a nivel poblacional’, los comunicadores aprovechan el espíritu de la época actual, caracterizado por la autonomía del paciente y la desconfianza hacia las instituciones —una postura retóricamente poderosa, pero epistemológicamente incompleta—.
7. Cómo se forma el consenso científico
Es un error común creer que el consenso científico se genera a partir de un único experimento definitivo. En realidad, el consenso surge a través de la acumulación de ‘resiliencia epistémica’ mediante múltiples procesos independientes. En primer lugar, la replicación: la misma asociación debe observarse en diferentes poblaciones, por parte de investigadores independientes, utilizando enfoques metodológicos distintos. En segundo lugar, la convergencia de métodos: cuando los estudios genéticos (los experimentos de la naturaleza), las cohortes epidemiológicas (datos observacionales) y los ensayos clínicos aleatorios (datos intervencionales) convergen en un mismo hallazgo direccional, la probabilidad de un error sistemático en todos los ámbitos se aproxima simultáneamente a un umbral muy bajo. En tercer lugar, el éxito predictivo: un modelo causal no solo debe explicar los datos existentes, sino también predecir con éxito los resultados de nuevas intervenciones. La reducción consistente de los eventos cardiovasculares en cientos de ensayos que utilizan diversos mecanismos para reducir el LDL constituye una sólida validación prospectiva del modelo causal.
Por el contrario, la duda suele construirse retóricamente al identificar una sola anomalía —como la paradoja de los adultos mayores o el fenotipo LMHR— y utilizarla para cuestionar todo el fundamento causal. En ciencia, una anomalía es una invitación a refinar un modelo (por ejemplo: ‘el LDL es causal, pero su impacto se ve modificado por la sensibilidad basal a la insulina y el entorno inflamatorio’) en lugar de descartarlo por completo. Las dos posturas no son equivalentes; una amplía el entendimiento científico, mientras que la otra lo desmantela de manera selectiva.
8. Estrategias de comunicación para involucrar al pensador escéptico
Para lograr una comunicación clínica eficaz con pacientes escépticos respecto al LDL, es necesario ir más allá del ‘modelo de déficit’ —la suposición de que presentar más datos resolverá el desacuerdo— y avanzar hacia un modelo de participación basado en objetivos compartidos y en el razonamiento colaborativo.
8.1 Liderar con objetivos compartidos
En lugar de adoptar una postura correctiva desde el principio, comience por reafirmar el objetivo común de optimizar la salud a largo plazo. Por ejemplo: ‘Las mejoras metabólicas que ha logrado con una dieta baja en carbohidratos son realmente impresionantes y clínicamente significativas. Lo que me preocupa es si podemos conservar esos logros al mismo tiempo que abordamos las implicaciones a largo plazo de los aumentos extremos y sostenidos de las partículas circulantes que contienen ApoB’. Esta forma de plantearlo posiciona al médico como un colaborador en lugar de un adversario.
8.2 El «sándwich de la verdad» y el «prebunking»
Al abordar una afirmación específica, la estructura del ‘sándwich de la verdad’ resulta eficaz: comienza con el hecho comprobado, aborda brevemente la idea errónea y vuelve al hecho comprobado. Por ejemplo: las partículas de LDL desempeñan funciones fisiológicas vitales, entre ellas su contribución a la inmunidad innata y al transporte de lípidos. Sin embargo, la afirmación de que estas funciones hacen que el LDL sea categóricamente no aterogénico no está respaldada por la evidencia mecánica ni por los resultados clínicos. Las mismas partículas que cumplen estas funciones, cuando están presentes en exceso durante décadas, quedan atrapadas en la íntima arterial —el evento iniciador necesario para la aterosclerosis—.
El ‘prebunking’ consiste en preparar al paciente de antemano contra tácticas retóricas engañosas específicas: «Es posible que te encuentres con estudios que no muestren ninguna correlación entre el LDL y la progresión de la placa a lo largo de un solo año. La aterosclerosis es un proceso que dura décadas; las imágenes tomadas en un solo año, especialmente si no cuentan con un grupo de control, no ofrecen suficiente resolución para evaluar el riesgo acumulado a lo largo de toda la vida».’
8.3 Ejemplo de entrevista motivacional
Paciente: “He revisado los datos del Dr. Norwitz y mis marcadores metabólicos son excelentes. No creo que mi nivel elevado de LDL sea un factor de riesgo significativo en mi caso específico”.”
Profesional de la salud (escucha reflexiva): “Parece que has investigado bastante y has llegado a la conclusión de que tu excelente salud metabólica ”atenúa considerablemente los riesgos habituales asociados con los niveles elevados de colesterol LDL. ¿Podría darme más detalles sobre qué evidencia cambiaría su evaluación?»
Profesional de la salud (pregunta abierta): “Si encontráramos evidencia —utilizando las técnicas de imagen disponibles actualmente— de que ya se está acumulando placa en tus arterias coronarias a un ritmo acelerado, a pesar de tu buen estado metabólico, ¿cómo cambiaría eso tu forma de pensar respecto a tu enfoque actual?”
9. Analogías históricas y sus limitaciones
Los escépticos respecto al LDL a veces comparan su postura con casos históricos de disidencia científica acertada —como el descubrimiento de Warren y Marshall de que la H. pylori era la causa de la úlcera péptica, en oposición al ‘paradigma del ácido’ predominante—. Esta analogía es instructiva, pero en última instancia no es pertinente: la hipótesis de la H. pylori se enfrentó inicialmente a un único paradigma establecido y fue validada por una respuesta terapéutica inmediata y verificable. La causalidad del LDL, por el contrario, está respaldada por evidencia convergente procedente de genética, fisiopatología, epidemiología y ensayos intervencionistas: una estructura probatoria cualitativamente diferente que es mucho más resistente a ser refutada por un solo hallazgo anómalo.
Una analogía más ilustrativa es la relación dosis-respuesta entre un cigarrillo y otro fumar y el cáncer de pulmón. No todos los fumadores desarrollan cáncer, y algunos no fumadores sí lo hacen, lo que refleja la variabilidad individual y la naturaleza multifactorial de la carcinogénesis. Sin embargo, el papel causal del tabaquismo es innegable, ya que el riesgo depende de la exposición acumulada: cuanto más paquetes-año indica un mayor riesgo. Del mismo modo, el individuo del modelo LMHR que alega estar a salvo de la aterosclerosis basándose en una excelente salud metabólica es análogo a un fumador de larga data que alega estar a salvo basándose en una función pulmonar y una aptitud cardiovascular superiores. La aptitud modifica el riesgo; no elimina la exposición causal.
10. Conclusión
La postura más honesta desde el punto de vista intelectual que se puede adoptar actualmente es la de un respeto metabólico prudente. Debemos respetar las profundas mejoras en la salud metabólica que muchas personas logran a través de carbohidrato restricción, y debemos respetar igualmente la abrumadora evidencia convergente de que los niveles elevados de lipoproteínas que contienen ApoB son los principales factores causantes de la aterosclerosis, independientemente del contexto metabólico que genere dicha elevación.
El fenotipo de ‘hiperrespondedor a la masa magra’ representa un experimento natural fascinante, que justifica una investigación longitudinal rigurosa y bien controlada. El estudio KETO-CTA, en lugar de zanjar el debate, ha puesto de relieve la necesidad urgente de realizar investigaciones prospectivas, controladas y de larga duración en esta población. Para las personas que actualmente presentan este fenotipo, el enfoque más prudente es una evaluación de riesgo individualizada mediante técnicas avanzadas de imagen vascular, reconociendo explícitamente que aún no se ha demostrado que una «excelente salud metabólica» anule las consecuencias a largo plazo de una hiperlipidemia extrema y sostenida.
10.1 Preguntas que los escépticos tienen razón en plantear
- ¿En qué medida cuantitativa un entorno inflamatorio casi nulo (hs-CRP <0,3 mg/L) atenúa la aterogenicidad de una concentración determinada de partículas de ApoB?
- ¿Por qué algunas personas con un nivel de colesterol LDL superior a 300 mg/dL no presentan placa detectable hasta su octava década de vida?
- ¿Existe un umbral de saturación para unión a proteoglicanos ¿A partir de qué nivel las concentraciones más altas de LDL ya no aumentan la retención de manera lineal?
- ¿Puede ser funcional biomarcadores ¿Se podrían desarrollar marcadores de retención de LDL que ofrezcan una estratificación del riesgo individualizada superior a la que se obtiene solo con la concentración de colesterol LDL (LDL-C) o de apolipoproteína B (ApoB) en sangre?
10.2 Lo que sigue respaldando el conjunto de las pruebas
- El retención subendotelial de las lipoproteínas que contienen ApoB es el evento iniciador necesario en la aterosclerosis.
- La exposición acumulada a lo largo de la vida al colesterol LDL (LDL-C) (‘años de colesterol’) es un indicador más confiable del riesgo aterosclerótico que cualquier medición puntual.
- Las variantes genéticas que reducen el colesterol LDL desde el nacimiento brindan una protección significativa contra la ASCVD, independientemente de otros factores relacionados con el estilo de vida.
- La reducción de los niveles de colesterol LDL y de la proteína ApoB, independientemente del mecanismo utilizado —dieta, estatinas, ezetimiba o inhibidores de la PCSK9—, reduce de manera consistente los eventos cardiovasculares graves en todo el espectro de riesgo basal.
- La salud metabólica modifica la velocidad y el impacto clínico de la progresión de la placa, pero no se ha demostrado que anule el papel causal fundamental del LDL en el proceso aterosclerótico.
Referencias
Las siguientes referencias se limitan a artículos de revistas sometidos a revisión por pares y a fuentes científicas basadas en la evidencia. Las fuentes no sometidas a revisión por pares —como entradas de blog, podcasts y medios de comunicación populares— que aparecían en borradores anteriores han sido eliminadas de esta lista de referencias.
- Nordestgaard BG, Chapman MJ, Humphries SE, et al. Familial hypercholesterolaemia is underdiagnosed and undertreated in the general population: guidance for clinicians to prevent coronary heart disease. Eur Heart J. 2013;34(45):3478-3490. doi:10.1093/eurheartj/eht273
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Tabas I, Williams KJ, Boren J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications. Circulation. 2007;116(16):1832-1844. doi:10.1161/CIRCULATIONAHA.106.676890
- Ference BA, Bhatt DL, Catapano AL, et al. Association of genetic variants related to combined exposure to lower low-density lipoproteins and lower systolic blood pressure with lifetime risk of cardiovascular disease. JAMA. 2019;322(14):1381-1391. doi:10.1001/jama.2019.14120
- Rawlings AM, Sharrett AR, Schneider ALC, et al. Diabetes in midlife and cognitive change over 20 years: a cohort study. Ann Intern Med. 2014;161(11):785-793.
- Norwitz NG, Feldman D, Soto-Mota A, Kalayjian T, Ludwig DS. Elevated LDL cholesterol with a carbohydrate-restricted diet: evidence for a ‘lean mass hyper-responder’ phenotype. Curr Dev Nutr. 2022;6(1):nzab144. doi:10.1093/cdn/nzab144
- Norwitz NG, Soto-Mota A, Feldman D, Budoff M, Rapaport S. The Lipid Energy Model: reimagining lipoprotein function in the context of carbohydrate-restricted diets. Metabolites. 2022;12(5):460. doi:10.3390/metabo12050460
- Lawler PR, Akinkuolie AO, Ridker PM, et al. Discordance between circulating atherogenic cholesterol mass and lipoprotein particle concentration in relation to future coronary events in women. Clin Chem. 2017;63(1):314-323. doi:10.1373/clinchem.2016.263566
- Ravnskov U, Diamond DM, Hama R, et al. Lack of an association or an inverse association between low-density-lipoprotein cholesterol and mortality in the elderly: a systematic review. BMJ Open. 2016;6(6):e010401. doi:10.1136/bmjopen-2015-010401
- Baigent C, Blackwell L, Emberson J, et al; Cholesterol Treatment Trialists’ (CTT) Collaboration. Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials. Lancet. 2010;376(9753):1670-1681. doi:10.1016/S0140-6736(10)61350-5
- Silverman MG, Ference BA, Im K, et al. Association between lowering LDL-C and cardiovascular risk reduction among different therapeutic interventions: a systematic review and meta-analysis. JAMA. 2016;316(12):1289-1297. doi:10.1001/jama.2016.13985
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and clinical outcomes in patients with cardiovascular disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Soto-Mota A, Norwitz NG, Evans RD, Clarke K, Barber TM. Cholesterol is not created equal: the effect of the Oreo cookie experiment in context. Curr Opin Endocrinol Diabetes Obes. 2023;30(2):128-136. doi:10.1097/MED.0000000000000786
- Budoff MJ, Mayrhofer T, Ferencik M, et al. Prognostic value of coronary artery calcium in the PROMISE study (Prospective Multicenter Imaging Study for Evaluation of Chest Pain). Circulation. 2017;136(21):1993-2005. doi:10.1161/CIRCULATIONAHA.117.030578
- Soto-Mota A, Norwitz NG, Budoff M, et al. Plaque begets plaque, ApoB does not: longitudinal data from the KETO-CTA trial. JACC Adv. 2025;4(5):101480. doi:10.1016/j.jacadv.2025.101480 [Expression of Concern issued by the Journal]
- Williams KJ, Tabas I. The response-to-retention hypothesis of atherogenesis reinforced. Curr Opin Lipidol. 1998;9(5):471-474. doi:10.1097/00041433-199810000-00012
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60(25):2631-2639. doi:10.1016/j.jacc.2012.09.017
- Grundy SM, Stone NJ, Bailey AL, et al. 2018 AHA/ACC/AACVPR/AAPA/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Blood Cholesterol. J Am Coll Cardiol. 2019;73(24):e285-e350. doi:10.1016/j.jacc.2018.11.003
- Davey Smith G, Hemani G. Mendelian randomization: genetic anchors for causal inference in epidemiological studies. Hum Mol Genet. 2014;23(R1):R89-R98. doi:10.1093/hmg/ddu328
- Boren J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory therapy with canakinumab for atherosclerotic disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914
- Khera AV, Kathiresan S. Genetics of coronary artery disease: discovery, biology and clinical translation. Nat Rev Genet. 2017;18(6):331-344. doi:10.1038/nrg.2016.160
- Catapano AL, Pirillo A, Bonacina F, Norata GD. HDL in innate and adaptive immunity. Cardiovasc Res. 2014;103(3):372-383. doi:10.1093/cvr/cvu150
- Swerdlow DI, Preiss D, Kuchenbaecker KB, et al; DIAGRAM Consortium; MAGIC Consortium; InterAct Consortium. HMG-coenzyme A reductase inhibition, type 2 diabetes, and bodyweight: evidence from genetic analysis and randomised trials. Lancet. 2015;385(9965):351-361. doi:10.1016/S0140-6736(14)61183-1
- Toth PP, Larsen WE, Zhu X, et al. Causal relationship between drug target genes of LDL-cholesterol lowering pharmacotherapies and cardiovascular disease: a drug target Mendelian randomization study. Front Cardiovasc Med. 2025;12:1484521. doi:10.3389/fcvm.2025.1484521

