Il ruolo causale delle lipoproteine a bassa densità nella malattia cardiovascolare aterosclerotica: sintesi delle evidenze, contesto metabolico ed epistemologia scientifica
Astratto
L'identificazione della bassa densità lipoproteina (LDL) come agente causale nell'aterosclerosi malattia cardiovascolare (ASCVD) rappresenta uno dei paradigmi più rigorosamente testati nella medicina moderna. Questa conclusione è supportata da prove convergenti provenienti da studi sull'esposizione genetica per tutta la vita che utilizzano Randomizzazione mendeliana, prospettica su larga scala epidemiologia, e studi clinici randomizzati controllati (RCT). Negli ultimi anni è emerso un movimento intellettuale, principalmente all'interno delle comunità che seguono la dieta chetogenica e a basso contenuto di carboidrati, che mette in discussione l'universalità di questa relazione causale. Questo movimento è esemplificato dal ‘Iper-risponditore a massa magra’fenotipo (LMHR) e il correlato ‘Lipid Energy Model’ (LEM), che ipotizzano che negli individui con alti sensibilità all'insulina e massa magra, un LDL-C elevato potrebbe non comportare implicazioni patologiche equivalenti. Questo articolo analizza il panorama epistemologico di questo dibattito, valuta la forza delle prove da entrambe le parti e propone un quadro per una comunicazione clinica produttiva con scettici metabolicamente informati.
1. Introduzione
L'esistenza di scetticismo riguardo al ruolo causale delle LDL nella ASCVD nasce frequentemente da una legittima indagine sui limiti dei dati a livello di popolazione quando applicati a contesti metabolici unici. Il sano scetticismo scientifico funge da meccanismo necessario per il perfezionamento del paradigma, garantendo che i modelli tengano conto dei casi limite e dei dati anomali. All'interno della lipidologia, questo scetticismo è spesso catalizzato dall'osservazione di individui sani dal punto di vista metabolico e ad alto funzionamento che presentano profili lipidici che le linee guida tradizionali classificherebbero come ad alto rischio.
Distinguere tra sano scetticismo, contrarianismo e ragionamento in stile cospirazionista è essenziale per un dialogo produttivo. Il sano scetticismo cerca di espandere i modelli per includere nuovi dati. Il contrarianismo si definisce in opposizione al consenso istituzionale, spesso dando priorità a un singolo set di dati contraddittori rispetto alla totalità del settore. Il ragionamento in stile cospirazionista va oltre, suggerendo che il consenso sia intenzionalmente ingannevole, citando a volte l'influenza dell'industria farmaceutica sulle linee guida cliniche. Etichettare tutto il dissenso come ‘disinformazione’ può essere controproducente, poiché aliena gli osservatori intelligenti che percepiscono tale etichettatura come un appello all'autorità piuttosto che a un impegno trasparente con i dati sottostanti.
2. La persuasività degli argomenti scettici contemporanei
Gli argomenti presentati dai sostenitori del Modello Energetico Lipidico risuonano con un pubblico specifico perché forniscono una narrazione sofisticata e meccanicistica che affronta l'esperienza vissuta dagli individui sottoposti a diete a restrizione di carboidrati. Le loro strategie di comunicazione sono caratterizzate da diversi modelli distinti che costruiscono una coerenza interna all'interno dei loro modelli.
2.1 Il Modello Energetico Lipidico e il Contesto Metabolico
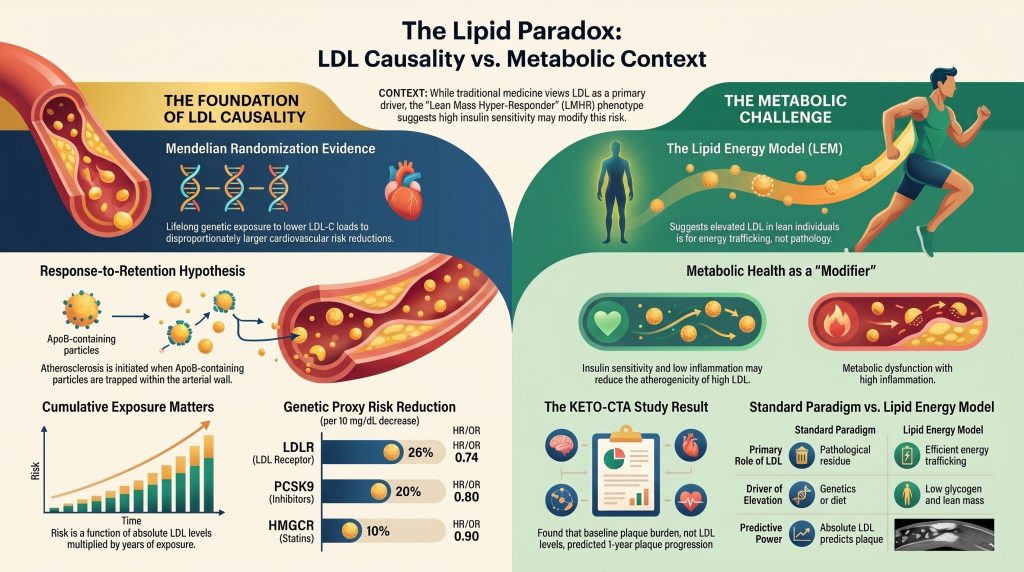
La pietra angolare del moderno scetticismo nei confronti dell'LDL è la transizione dalla valutazione dell'LDL-C come un elemento isolato fattore di rischio valutandolo all'interno di un quadro metabolico più ampio. Gli scettici enfatizzano i marker di insulina sensibilità — come un basso rapporto tra trigliceridi e colesterolo HDL — sostenendo che marker metabolici di alta qualità rendono benigno un LDL-C elevato. Il Modello Energetico dei Lipidi (LEM) fornisce la motivazione meccanicistica, proponendo che nei soggetti magri con basso glicogeno epatico, il fegato regola positivamente l'esportazione di Lipoproteine a Bassissima Densità (VLDLal traffico trigliceridi ai tessuti periferici, portando a un aumento del C-LDL come conseguenza a valle di un efficiente metabolismo lipidico piuttosto che dislipidemia nel senso classico.
Tabella 1. Confronto tra il paradigma lipidico standard e il modello energetico lipidico
| Componente | Paradigma lipidico standard | Modello Energetico dei Lipidi (LEM) | Distinzione chiave |
| Ruolo principale delle LDL | Residuo patologico del trasporto dei lipidi. | Risultato di un efficiente traffico energetico tramite il ricambio delle VLDL. | Distinzione tra meccanismo e patologia. |
| Modificatore contestuale | Il rischio è additivo rispetto ad altri fattori di rischio cardiovascolare. | Il rischio è dipendente dal contesto; si ipotizza che sia benigno in caso di sensibilità all'insulina. | Inquadramento del rischio a livello di popolazione rispetto al rischio individuale. |
| Principale fattore di elevazione | Difetto genetico (ad es., ipercolesterolemia familiare o FH) o alto grassi saturi assunzione. | Basso glicogeno epatico e massa magra che guida l'esportazione upregulation di VLDL. | Stato metabolico come proposto modulatore. |
| Potere predittivo | Assoluto ApoBIl C-LDL predice l'aterosclerosi carico di placca. | Linea di base placca il carico predice la progressione; i livelli di lipidi circolanti potrebbero essere secondari. | Contestato da dati longitudinali privi di un gruppo di controllo adeguato. |
Questo modello è particolarmente persuasivo perché offre previsioni verificabili, come un'associazione inversa tra l'IMC e l'aumento dell'LDL-C in un dieta chetogenica. Quando scettici intelligenti osservano queste previsioni confermate in piccole coorti o auto-esperimenti, ciò rafforza la convinzione che il modello tradizionale sia incompleto o applicato erroneamente al loro fenotipo.
2.2 Inquadramento retorico e onere della prova
I comunicatori scettici evidenziano spesso le assurdità percepite nelle linee guida attuali attraverso esperimenti drammatici progettati per rivelare discordanza tra il C-LDL e altri marcatori metabolici. Dimostrando che un determinato intervento dietetico o farmacologico può ridurre il C-LDL in un metabolicamente neutro contesto, aumentano l'onere probatorio per la narrazione secondo cui le ‘LDL sono una tossina’. Inoltre, evidenziano la discordanza tra i marcatori di rischio, come uno zero Calcio delle arterie coronarie punteggio in presenza di LDL-C molto elevato, per mettere in discussione la validità predittiva delle equazioni di rischio a livello di popolazione nei singoli casi.
3. Le prove evidenti della causalità delle LDL: la convergenza delle prove
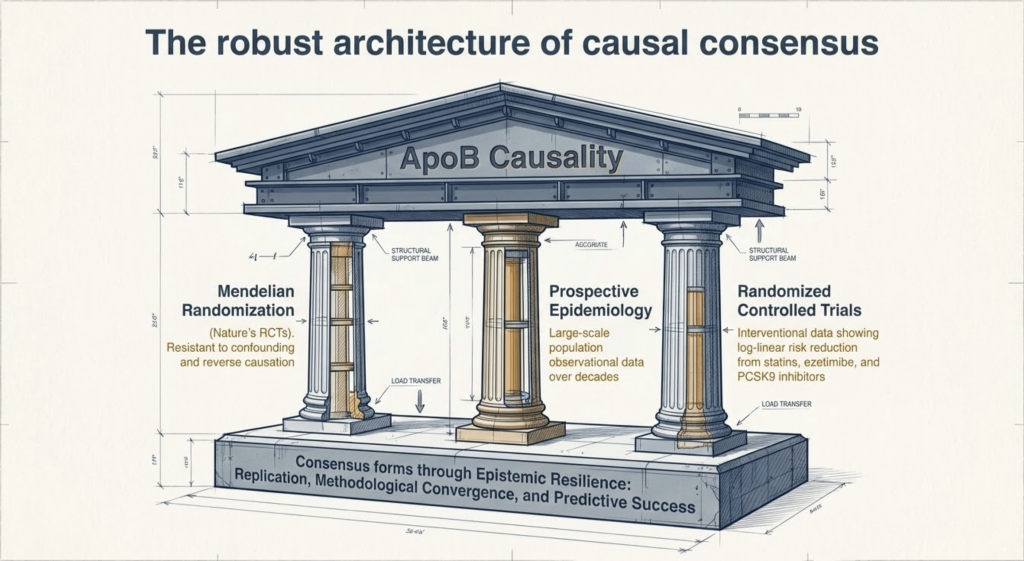
Il consenso scientifico sul fatto che le LDL siano causa di ASCVD non si fonda su un unico studio, ma sulla convergenza di linee di evidenza indipendenti che soddisfano collettivamente Criteri di Bradford Hill per la causalità. Questa convergenza è fondamentale perché ciascun metodo possiede punti di forza e limiti differenti, eppure tutti puntano alla stessa conclusione: esposizione cumulativa alle lipoproteine contenenti ApoB è il principale determinante dello sviluppo aterosclerotico.
3.1 Evidenze genetiche e randomizzazione mendeliana
Mendeliano randomizzazione (MR) fornisce forse la prova più forte della causalità utilizzando l'assortimento casuale di varianti genetiche al momento del concepimento per imitare uno studio randomizzato controllato per tutta la vita, ampiamente resistente a confondente e causalità inversa. Varianti nei geni che codificano per Recettore delle LDL (LDLR), PCSK9, Idrossi-metilglutaril-CoA reduttasi (HMGCR), NPC1L1, e APOB influenzano tutti il colesterolo LDL attraverso distinti percorsi biologici, dimostrando tuttavia coerentemente che una minore esposizione nel corso della vita al colesterolo LDL porta a una riduzione sproporzionatamente maggiore del rischio cardiovascolare rispetto agli interventi farmacologici a breve termine iniziati più tardi nella vita.
Tabella 2. Stime di randomizzazione mendeliana della riduzione del rischio cardiovascolare mediante proxy genetico (per diminuzione di 10 mg/dL di C-LDL)
| Proxy genetico (bersaglio farmacologico) | Riduzione del rischio per ogni diminuzione di 10 mg/dL di LDL-C | Rapporto di rischio/quota (IC 95% %) |
| LDLR (Recettore delle LDL / Modello di ipercolesterolemia familiare) | 26% | 0.74 (0.66–0.82) |
| PCSK9 (Inibitore di PCSK9 proxy | 20% | 0.80 (0.75–0.86) |
| HMGCR (Statina proxy | 10% | 0.90 (0.86–0.94) |
| NPC1L1 (Ezetimibe proxy | 15% | 0.85 (0.79–0.91) |
L'entità della riduzione del rischio per unità di abbassamento del C-LDL negli studi MR è circa tre volte superiore a quella osservata negli studi con statine a parità di riduzione del C-LDL. Ciò evidenzia il principio dell‘’esposizione cumulativa‘: il rischio di ASCVD è una funzione sia del livello assoluto di particelle di ApoB sia della durata dell'esposizione. Questo concetto di ’area sotto la curva" spiega perché gli individui con ipercolesterolemia familiare (FH) sviluppano una malattia precoce, mentre quelli con livelli bassi di LDL-C geneticamente determinati sono protetti per tutta la vita.
3.2 Fisiopatologia: Il modello della risposta alla ritenzione
Il meccanismo biologico della causalità delle LDL è stabilito attraverso il modello della ‘risposta alla ritenzione’, che identifica l'intrappolamento subendoteliale delle lipoproteine contenenti ApoB come il necessario evento scatenante di aterosclerosi. Il processo inizia con il movimento delle LDL e di altre particelle contenenti ApoB attraverso l'arteriosa endotelio via transcitosi. Una volta nell'arteria intima, residui carichi positivamente sul apolipoproteina B-100 proteina interagire con carica negativa glicosaminoglicano Catene di GAG matrice extracellulare proteoglicani, in particolare biglicano e versicano.
Tabella 3. Fasi di aterogenesi Secondo Modello di risposta alla ritenzione
| Fase | Evento patologico | Meccanismo | Prove chiave |
| Iniziazione | Ritenzione delle lipoproteine | ApoB-100 legame ai proteoglicani intimali (biglicano, versicano) tramite interazione elettrostatica. | La mutagenesi sito-diretta che riduce l'affinità tra ApoB e proteoglicani attenua notevolmente l'aterosclerosi nei modelli animali. |
| Modifica | Aggregazione e ossidazione | Sfingomielinasi secretoria, gli enzimi lipolitici e i ROS modificano le particelle ritenute. | Le LDL modificate sono marcatamente più aterogene rispetto alle LDL native ex vivo. |
| Risposta infiammatoria | Reclutamento e differenziamento dei monociti | Le LDL modificate segnalano l'endotelio VCAM-1/ICAM-1 regolazione in aumento; differenziamento da monocita a macrofago. | Coerente con l'ipotesi della ‘risposta al danno’ a livello molecolare. |
| Formazione di placca | Cella a schiuma Accumulo | Macrofagi ingestione di LDL modificate tramite i recettori scavenger, trasformandosi in cellule schiumose che non possono uscire dall'intima. | Risultato principale del modello di risposta alla ritenzione (Williams & Tabas, 1995). |
| Progressione | Crescita della placca, Calcificazione, e rischio di rottura | Ritenzione prolungata e maladattamento cronico infiammazione guida centro necrotico formazione e diradamento del cappello. | Spiega perché l'esposizione cumulativa alle LDL (‘anni di colesterolo’) prevede gli eventi. |
La ricerca che utilizza la mutagenesi sito-diretta per creare particelle di LDL con affinità di legame ai proteoglicani ridotta ha dimostrato che, anche in condizioni di grave iperlipidemia, queste particelle modificate causano aterosclerosi significativamente inferiore nei modelli animali. Ciò conferma che non è semplicemente la presenza di colesterolo, ma la ritenzione di particelle contenenti ApoB, che guida il processo aterogenico, una distinzione di fondamentale importanza meccanicistica.
3.3 Studi Controllati Randomizzati e Risultati Clinici
L'efficacia della riduzione del C-LDL è stata convalidata attraverso numerosi RCT su larga scala che hanno coinvolto statine, ezetimibe e inibitori di PCSK9. A meta-analisi 26 studi randomizzati, che hanno coinvolto 170.000 partecipanti, hanno dimostrato che ogni riduzione di 1 mmol/L (circa 39 mg/dL) del colesterolo LDL produce una riduzione relativa costante di circa 22% degli eventi cardiovascolari maggiori. È fondamentale sottolineare che questa relazione è log-lineare e rimane valida anche a livelli molto bassi di colesterolo LDL, a sostegno del principio ‘più basso è meglio’, senza che sia stata identificata una soglia al di sotto della quale un’ulteriore riduzione perda di efficacia.
Le critiche a questi studi si concentrano spesso sui cambiamenti nelle normative sulla conduzione degli studi successivi al 2005, suggerendo che le precedenti stime di efficacia fossero gonfiate. Tuttavia, ampie metanalisi e studi su farmaci più recenti, inclusi gli inibitori di PCSK9, hanno continuato a confermare la relazione log-lineare tra la riduzione del C-LDL e la riduzione del rischio cardiovascolare in tutti i principali studi clinici contemporanei.
4. Analisi delle controprove scettiche
4.1 Il ‘Paradosso degli Anziani’ e la causalità inversa
Un comune argomento scettico sostiene che alti livelli di LDL-C sono associati alla longevità negli anziani. Revisioni sistematiche degli studi di coorte su popolazioni di età pari o superiore a 60 anni hanno rilevato che coloro che presentano livelli più elevati di C-LDL sopravvivono spesso tanto a lungo o più a lungo rispetto a quelli con livelli inferiori. Tuttavia, questa osservazione è notevolmente complicata da diversi fattori metodologici ben caratterizzati.
Prima, inverti causalitàle malattie croniche come le neoplasie maligne e le infezioni terminali riducono affidabilmente i livelli di colesterolo negli anni precedenti la morte, gonfiando la mortalità apparente nel gruppo con LDL basse. Secondo, la funzione immunitaria: le LDL partecipano all'immunità innata inattivando i patogeni microbici e le loro tossine; negli anziani, dove l'infezione è una causa primaria di mortalità, questo ruolo protettivo può attenuarsi mortalità per tutte le cause benefici anche con l'accumularsi del rischio aterosclerotico. Terzo, bias del sopravvissutogli individui geneticamente suscettibili all'aterosclerosi guidata dalle LDL hanno maggiori probabilità di aver subito eventi cardiovascolari fatali in età più giovane, lasciando una coorte arricchita di sopravvissuti nelle fasce d'età più avanzate che sono biologicamente meno vulnerabili all'aterogenesi mediata dalle LDL.
4.2 Il ruolo della salute metabolica come modificatore del rischio
Gli scettici identificano correttamente che il rischio cardiovascolare assoluto associato a un determinato livello di colesterolo LDL è significativamente modificato da altri fattori. Alta sensibilità all'insulina, bassa infiammazione sistemica (misurata tramite l'alta sensibilità Proteina C-reattiva), e ottimale pressione sanguigna può ridurre la probabilità che una particella di LDL trattenuta inneschi una cascata infiammatoria mal adattativa. Ciò non elimina tuttavia il ruolo delle LDL come principale agente scatenante dell'aterosclerosi. Piuttosto, suggerisce che alcuni individui possiedono una maggiore resilienza arteriosa e minori fattori di stress co-amplificatori: modificatori della velocità e dell'impatto, non del meccanismo causale.
5. Lo studio KETO-CTA: nuovi dati e relativi limiti
La recente pubblicazione di dati longitudinali dal KETO-CTA lo studio clinico è diventato un punto focale del dibattito sulle LDL. Questo studio ha seguito circa 100 individui che soddisfacevano i criteri per il fenotipo LMHR o ‘quasi-LMHR’ per un anno, utilizzando la coronarografia tomografia computerizzata angiografia (CCTA) per quantificare la progressione della placca.
5.1 Principali risultati
Lo studio ha riportato che il carico di placca basale è stato il predittore più forte della futura progressione della placca, mentre i tradizionali marcatori lipidici – inclusi ApoB e LDL-C – e l'esposizione cumulativa durante una dieta chetogenica non sono correlati in modo significativo con la progressione in questa coorte nel corso del follow-up di un anno. Gli autori hanno interpretato questi risultati come la prova che livelli elevati di ApoB e LDL-C non guidano l'aterosclerosi in modo dose-dipendente in individui metabolicamente sani.
Tabella 4. Metriche chiave dalla coorte KETO-CTA e contesto della cardiologia generale
| Metrico | Risultato della coorte KETO-CTA | Contesto della cardiologia convenzionale |
| LDL-C medio | ~272 mg/dL (media) | Classificato come rischio molto elevato; supera la tipica soglia diagnostica per l'ipercolesterolemia familiare (FH) (~190 mg/dL). |
| Variazione NCPV a 1 anno | +42% aumento mediano | Sostanzialmente superiore alle coorti di riferimento a basso rischio e comparabile ai gruppi ad alto rischio, inclusi quelli con FH o diabete. |
| CAC pari a zero al basale | 57% di partecipanti | Suggerisce una resilienza iniziale; tuttavia, l'assenza di placca calcifica non esclude placca non calcificata onere. |
| Previsione della progressione tramite ApoB | Nessuna associazione statisticamente significativa | Conflitti a livello di popolazione dose-risposta dati da randomizzazione mendeliana e metanalisi; potrebbero riflettere una potenza o una durata del follow-up insufficienti. |
| Gruppo di controllo | Assente | Impedisce di determinare se i tassi di progressione osservati siano ‘modesti’ o elevati rispetto a individui metabolicamente sani con bassi livelli di C-LDL. |
5.2 Limitazioni metodologiche critiche
L'interpretazione offerta dagli autori del KETO-CTA ha attirato notevoli critiche da parte della più ampia comunità scientifica, culminando in una Dichiarazione di Preoccupazione (Expression of Concern) emessa dal Journal of the American College of Cardiology. Diversi limiti metodologici critici compromettono le conclusioni degli autori.
L'osservazione che ‘la placca genera placca’ è un fenomeno ben consolidato in tutti i gruppi di popolazione e non costituisce una prova contraria ai fattori che hanno inizialmente causato la placca. Il tasso assoluto di non calcificata volume della placca La progressione della (NCPV) riportata — circa 42% nell’arco di un anno — è nettamente superiore ai tassi di progressione osservati in gruppi ad alto rischio, quali i pazienti affetti da diabete o da FH accertata, in studi di imaging longitudinali comparabili.
L'assenza di un gruppo di controllo di individui magri, metabolicamente sani e con bassi livelli di LDL-C rende impossibile determinare se la progressione osservata sia stata modesta o allarmante in termini relativi. Senza questo termine di paragone, i dati del KETO-CTA rimangono un'osservazione intrigante ma isolata, che non può essere utilizzata per ribaltare decenni di prove causali convergenti. Inoltre, la durata di un anno dello studio è fondamentalmente insufficiente a cogliere le Cinetiche decennali dell'aterogenesi rivelate dagli studi di randomizzazione mendeliana.
6. Come funziona il ‘dubbio sofisticato’ nel discorso scientifico
‘Il ’dubbio sofisticato" è una tecnica retorica che impiega sfumature, verità parziali e l'amplificazione dell'incertezza scientifica per far apparire le conclusioni consolidate più deboli di quanto la totalità delle prove giustifichi. Nel contesto del dibattito sulle LDL, ciò si manifesta in diversi modelli riconoscibili.
La sfida del ‘bilancio di massa’: i critici del LEM sostengono che il modello non riesce a spiegare da dove provenga il colesterolo aggiuntivo nelle particelle LDL dei soggetti LMHR, se non da una sintesi eccessiva o da una clearance ridotta, un argomento basato sull'omeostasi lipidica di base che i sostenitori affrontano con complessità meccanicistica ma spesso senza una risoluzione a livello dei principi primi. Onere della prova selettivo: pretendere uno studio clinico randomizzato (RCT) di 10 anni negli individui LMHR — il che sarebbe eticamente insostenibile se si presume un rischio cardiovascolare sostanziale — accettando al contempo uno studio osservazionale di imaging della durata di un anno come prova definitiva di sicurezza. Confondere il relativo e rischio assolutoinvocare il forte valore predittivo negativo di un punteggio CAC pari a zero per sottintendere che il rischio aterogeno relativo dell'iperlipidemia estrema sia trascurabile.
Inquadrando il dibattito come un conflitto tra ‘medicina personalizzata’ e ‘dogma a livello di popolazione’, i comunicatori attingono allo zeitgeist contemporaneo dell'autonomia del paziente e della sfiducia istituzionale, una posizione retoricamente potente ma epistemologicamente incompleta.
7. Come si forma il consenso scientifico
È un errore comune pensare che il consenso scientifico sia prodotto da un singolo esperimento definitivo. In realtà, il consenso emerge attraverso l'accumulo di ‘resilienza epistemica’ tramite molteplici processi indipendenti. Primo, la replicazione: la stessa associazione deve essere osservata in popolazioni diverse, da ricercatori indipendenti, utilizzando approcci metodologicamente distinti. Secondo, la convergenza dei metodi: quando gli studi genetici (esperimenti della natura), le coorti epidemiologiche (dati osservazionali) e gli RCT (dati d'intervento) convergono sullo stesso risultato direzionale, la probabilità di un errore sistematico in tutti i domini contemporaneamente si avvicina a una soglia bassissima. Terzo, il successo predittivo: un modello causale non deve solo spiegare i dati esistenti, ma prevedere con successo gli esiti di nuovi interventi. La costante riduzione degli eventi cardiovascolari in centinaia di studi clinici che utilizzano diversi meccanismi di riduzione delle LDL costituisce una potente validazione prospettica del modello causale.
Al contrario, il dubbio viene spesso costruito retoricamente identificando una singola anomalia – come il paradosso degli anziani o il fenotipo LMHR – e usandola per mettere in discussione l'intera fondazione causale. Nella scienza, un'anomalia è un invito a perfezionare un modello (per esempio: ‘le LDL sono causali, ma il loro impatto è modificato dalla sensibilità all'insulina di base e dal contesto infiammatorio’) anziché a scartarlo in toto. Le due posizioni non sono equivalenti; l'una espande la comprensione scientifica mentre l'altra la smantella selettivamente.
8. Strategie di comunicazione per coinvolgere il pensatore scettico
Una comunicazione clinica efficace con i pazienti scettici nei confronti del LDL richiede di andare oltre il ‘deficit model’ — ovvero l'assunto che fornire più fatti risolva il disaccordo — verso un modello di coinvolgimento basato su obiettivi condivisi e ragionamento collaborativo.
8.1 Guidare con obiettivi condivisi
Piuttosto che assumere una posizione correttiva, iniziate confermando l'obiettivo condiviso dell'ottimizzazione della salute a lungo termine. Per esempio: ‘I miglioramenti metabolici che avete ottenuto con una dieta a basso contenuto di carboidrati sono davvero impressionanti e clinicamente significativi. La mia preoccupazione è se riusciremo a preservare questi progressi affrontando al contempo le implicazioni a lungo termine di elevazioni sostenute ed estreme delle particelle circolanti contenenti ApoB’. Questa formulazione posiziona il clinico come un collaboratore piuttosto che come un avversario.
8.2 Il panino della verità e il prebunking
Nel confutare un'affermazione specifica, la struttura del ‘sandwich della verità’ risulta efficace: si inizia con il fatto accostato, si affronta brevemente l'idea errata e si torna al fatto accostato. Per esempio: Le particelle di LDL svolgono ruoli fisiologici vitali, tra cui contributi all'immunità innata e al trasporto dei lipidi. Tuttavia, l'affermazione secondo cui queste funzioni renderebbero le LDL categoricamente non aterogeniche non è supportata dalle prove meccanicistiche o cliniche. Le stesse particelle che assolvono a queste funzioni, se presenti in eccesso per decenni, rimangono intrappolate nell'intima arteriosa, l'evento iniziale necessario per l'aterosclerosi.
Il prebunking consiste nell'immunizzare il paziente in anticipo contro specifiche tattiche retoriche fuorvianti: ‘Potreste imbattervi in studi che non mostrano alcuna correlazione tra LDL e progressione della placca nell'arco di un solo anno. L'aterosclerosi è un processo che dura decenni; le istantanee di imaging a un anno, in particolare senza un gruppo di controllo, forniscono una risoluzione insufficiente per valutare il rischio cumulativo nel corso della vita.’
8.3 Esempio di colloquio motivazionale
Paziente: “Ho esaminato i dati del dottor Norwitz e i miei indicatori metabolici sono eccellenti. Non credo che il mio LDL elevato sia un fattore di rischio significativo nel mio caso specifico.”
Clinico (Ascolto riflessivo): “Sembra che tu abbia fatto ricerche considerevoli e sia giunto alla conclusione che la tua eccellente salute metabolica attenua sostanzialmente i rischi abituali associati a livelli elevati di c-LDL. Può dirmi di più su quali prove modificherebbero la sua valutazione?”
Clinico (Domanda aperta): “Se dovessimo trovare prove, usando le tecniche di imaging attualmente disponibili, che la placca si sta già accumulando nelle vostre coronarie a un ritmo accelerato nonostante la vostra salute metabolica, come cambierebbe il vostro modo di considerare il vostro approccio attuale?”
9. Analogie storiche e loro limiti
Gli scettici delle LDL a volte paragonano la loro posizione a casi storici di corretto dissenso scientifico, come la scoperta di Barry Marshall e Robin Warren di *H. pylori* come causa dell'ulcera peptica in opposizione al ‘paradigma dell'acido’ prevalente. Questa analogia è istruttiva ma in ultima analisi inapposita: l'ipotesi di *H. pylori* è stata inizialmente contrastata da un unico paradigma consolidato ed è stata convalidata da una risposta terapeutica immediata e verificabile. La causalità delle LDL, al contrario, è supportata da prove convergenti provenienti da genetica, fisiopatologia, epidemiologia e studi interventistici: una struttura probatoria qualitativamente diversa e molto più resistente a essere ribaltata da un singolo risultato anomalo.
Un'analogia più istruttiva è la relazione dose-risposta tra una sigaretta fumo e cancro ai polmoni. Non tutti i fumatori sviluppano il cancro, e alcuni non fumatori lo fanno, riflettendo la variabilità individuale e la natura multifattoriale della cancerogenesi. Tuttavia, il ruolo causale del fumo è innegabile poiché il rischio è una funzione dell'esposizione cumulativa: più pacchetti-anno predice un rischio maggiore. Analogamente, l'individuo con LMHR che rivendica l'immunità dall'aterosclerosi basandosi su un'eccellente salute metabolica è analogo a un fumatore di lungo corso che rivendica l'immunità basandosi su una superiore funzionalità polmonare e idoneità cardiovascolare. La forma fisica modifica il rischio, non elimina l'esposizione causale.
10. Conclusione
La posizione intellettualmente più onesta attualmente disponibile è quella di un cauto rispetto metabolico. Dobbiamo rispettare i profondi miglioramenti della salute metabolica che molte persone ottengono attraverso carboidrato limitazione, e dobbiamo rispettare ugualmente la schiacciante evidenza convergente secondo cui le lipoproteine elevate contenenti ApoB sono i principali driver dell'aterosclerosi, indipendentemente dal contesto metabolico che genera tale elevazione.
Il fenotipo del ‘Lean Mass Hyper-Responder’ rappresenta un affascinante esperimento naturale, che merita un'indagine longitudinale rigorosa e ben controllata. Lo studio KETO-CTA, piuttosto che chiudere il dibattito, ha evidenziato l'urgente necessità di ricerche prospettiche, controllate e di lunga durata in questa popolazione. Per gli individui che attualmente presentano questo fenotipo, l'approccio più prudente è una valutazione del rischio personalizzata che utilizzi l'imaging vascolare avanzato, con l'esplicito riconoscimento che non è stato ancora dimostrato che l'"eccellente salute metabolica" annulli le conseguenze a lungo termine di un'iperlipidemia estrema e prolungata.
10.1 Domande che gli scettici fanno a ragione
- A quale grado quantitativo un ambiente infiammatorio prossimo allo zero (hs-CRP <0,3 mg/L) attenua l'aterogenicità di una data concentrazione di particelle di ApoB?
- Perché alcuni individui con livelli di C-LDL >300 mg/dL rimangono privi di placca rilevabile fino all'ottava decade di vita?
- Esiste una soglia di saturazione per legame proteoglicanico oltre la quale concentrazioni più elevate di LDL non aumentano più la ritenzione in modo lineare?
- Può funzionare biomarcatori della ritenzione delle LDL che forniscano una stratificazione del rischio personalizzata superiore rispetto alla sola concentrazione di LDL-C o ApoB circolanti?
10.2 Cosa l'insieme delle prove continua a sostenere
- Il ritenzione subendoteliale delle lipoproteine contenenti ApoB è l'evento iniziale necessario nell'aterosclerosi.
- L'esposizione cumulativa nel corso della vita al colesterolo LDL (‘colesterolo-anni’) è un fattore predittivo superiore del rischio aterosclerotico rispetto a qualsiasi misurazione in un singolo momento.
- Le varianti genetiche che riducono il C-LDL fin dalla nascita conferiscono una profonda protezione contro le Malattie Cardiovascolari Aterosclerotiche (ASCVD), indipendentemente da altri fattori legati allo stile di vita.
- La riduzione di LDL-C e ApoB tramite qualsiasi meccanismo — dieta, statine, ezetimibe o inibitori di PCSK9 — riduce costantemente i principali eventi cardiovascolari lungo l'intero spettro del rischio basale.
- La salute metabolica modifica la velocità e l'impatto clinico della progressione della placca, ma non è stato dimostrato che annulli il fondamentale ruolo causale delle LDL nel processo aterosclerotico.
Riferimenti
I seguenti riferimenti sono limitati a articoli di riviste peer-reviewed e fonti scientifiche basate sull'evidenza. Le fonti non peer-reviewed, inclusi post di blog, podcast e media popolari comparsi nelle bozze precedenti, sono state rimosse da questo elenco di riferimenti.
- Nordestgaard BG, Chapman MJ, Humphries SE, et al. Familial hypercholesterolaemia is underdiagnosed and undertreated in the general population: guidance for clinicians to prevent coronary heart disease. Eur Heart J. 2013;34(45):3478-3490. doi:10.1093/eurheartj/eht273
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Tabas I, Williams KJ, Boren J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications. Circulation. 2007;116(16):1832-1844. doi:10.1161/CIRCULATIONAHA.106.676890
- Ference BA, Bhatt DL, Catapano AL, et al. Association of genetic variants related to combined exposure to lower low-density lipoproteins and lower systolic blood pressure with lifetime risk of cardiovascular disease. JAMA. 2019;322(14):1381-1391. doi:10.1001/jama.2019.14120
- Rawlings AM, Sharrett AR, Schneider ALC, et al. Diabetes in midlife and cognitive change over 20 years: a cohort study. Ann Intern Med. 2014;161(11):785-793.
- Norwitz NG, Feldman D, Soto-Mota A, Kalayjian T, Ludwig DS. Elevated LDL cholesterol with a carbohydrate-restricted diet: evidence for a ‘lean mass hyper-responder’ phenotype. Curr Dev Nutr. 2022;6(1):nzab144. doi:10.1093/cdn/nzab144
- Norwitz NG, Soto-Mota A, Feldman D, Budoff M, Rapaport S. The Lipid Energy Model: reimagining lipoprotein function in the context of carbohydrate-restricted diets. Metabolites. 2022;12(5):460. doi:10.3390/metabo12050460
- Lawler PR, Akinkuolie AO, Ridker PM, et al. Discordance between circulating atherogenic cholesterol mass and lipoprotein particle concentration in relation to future coronary events in women. Clin Chem. 2017;63(1):314-323. doi:10.1373/clinchem.2016.263566
- Ravnskov U, Diamond DM, Hama R, et al. Lack of an association or an inverse association between low-density-lipoprotein cholesterol and mortality in the elderly: a systematic review. BMJ Open. 2016;6(6):e010401. doi:10.1136/bmjopen-2015-010401
- Baigent C, Blackwell L, Emberson J, et al; Cholesterol Treatment Trialists’ (CTT) Collaboration. Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials. Lancet. 2010;376(9753):1670-1681. doi:10.1016/S0140-6736(10)61350-5
- Silverman MG, Ference BA, Im K, et al. Association between lowering LDL-C and cardiovascular risk reduction among different therapeutic interventions: a systematic review and meta-analysis. JAMA. 2016;316(12):1289-1297. doi:10.1001/jama.2016.13985
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and clinical outcomes in patients with cardiovascular disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Soto-Mota A, Norwitz NG, Evans RD, Clarke K, Barber TM. Cholesterol is not created equal: the effect of the Oreo cookie experiment in context. Curr Opin Endocrinol Diabetes Obes. 2023;30(2):128-136. doi:10.1097/MED.0000000000000786
- Budoff MJ, Mayrhofer T, Ferencik M, et al. Prognostic value of coronary artery calcium in the PROMISE study (Prospective Multicenter Imaging Study for Evaluation of Chest Pain). Circulation. 2017;136(21):1993-2005. doi:10.1161/CIRCULATIONAHA.117.030578
- Soto-Mota A, Norwitz NG, Budoff M, et al. Plaque begets plaque, ApoB does not: longitudinal data from the KETO-CTA trial. JACC Adv. 2025;4(5):101480. doi:10.1016/j.jacadv.2025.101480 [Expression of Concern issued by the Journal]
- Williams KJ, Tabas I. The response-to-retention hypothesis of atherogenesis reinforced. Curr Opin Lipidol. 1998;9(5):471-474. doi:10.1097/00041433-199810000-00012
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60(25):2631-2639. doi:10.1016/j.jacc.2012.09.017
- Grundy SM, Stone NJ, Bailey AL, et al. 2018 AHA/ACC/AACVPR/AAPA/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Blood Cholesterol. J Am Coll Cardiol. 2019;73(24):e285-e350. doi:10.1016/j.jacc.2018.11.003
- Davey Smith G, Hemani G. Mendelian randomization: genetic anchors for causal inference in epidemiological studies. Hum Mol Genet. 2014;23(R1):R89-R98. doi:10.1093/hmg/ddu328
- Boren J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory therapy with canakinumab for atherosclerotic disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914
- Khera AV, Kathiresan S. Genetics of coronary artery disease: discovery, biology and clinical translation. Nat Rev Genet. 2017;18(6):331-344. doi:10.1038/nrg.2016.160
- Catapano AL, Pirillo A, Bonacina F, Norata GD. HDL in innate and adaptive immunity. Cardiovasc Res. 2014;103(3):372-383. doi:10.1093/cvr/cvu150
- Swerdlow DI, Preiss D, Kuchenbaecker KB, et al; DIAGRAM Consortium; MAGIC Consortium; InterAct Consortium. HMG-coenzyme A reductase inhibition, type 2 diabetes, and bodyweight: evidence from genetic analysis and randomised trials. Lancet. 2015;385(9965):351-361. doi:10.1016/S0140-6736(14)61183-1
- Toth PP, Larsen WE, Zhu X, et al. Causal relationship between drug target genes of LDL-cholesterol lowering pharmacotherapies and cardiovascular disease: a drug target Mendelian randomization study. Front Cardiovasc Med. 2025;12:1484521. doi:10.3389/fcvm.2025.1484521

