Le rôle causal des lipoprotéines de basse densité dans la maladie cardiovasculaire athérogène : synthèse des données probantes, contexte métabolique et épistémologie scientifique
Résumé
L'identification de la faible densité lipoprotéine (LDL) en tant qu'agent causal dans l'athérosclérose maladie cardiovasculaire (ASCVD) représente l'un des paradigmes les plus rigoureusement testés de la médecine moderne. Cette conclusion est étayée par des données probantes convergentes provenant d'études d'exposition génétique tout au long de la vie utilisant Randomisation mendélienne, prospective à grande échelle épidémiologie, et essais contrôlés randomisés (ECR). Ces dernières années, un mouvement intellectuel a émergé, principalement au sein des communautés cétogènes et pauvres en glucides, remettant en question l'universalité de cette relation de cause à effet. Ce mouvement est illustré par le ‘Hyper-répondeur à masse maigre’phénotype (LMHR) et le ‘ Modèle d'énergie lipidique ’ (« Lipid Energy Model » ou LEM) associé, qui suggèrent que chez les individus présentant un taux élevé de sensibilité à l'insuline et la masse corporelle maigre, un LDL-C élevé peut ne pas comporter des implications pathologiques équivalentes. Cet article analyse le paysage épistémologique de ce débat, évalue la force des preuves des deux côtés et propose un cadre pour une communication clinique constructive avec les sceptiques métaboliquement informés.
1. Introduction
L'existence d'un scepticisme concernant le rôle causal des LDL dans les maladies cardiovasculaires athérogènes (ASCVD) découle fréquemment d'un examen légitime des limites des données au niveau de la population lorsqu'elles sont appliquées à des contextes métaboliques uniques. Un sainescepticisme scientifique sert de mécanisme nécessaire pour l'affinage des paradigmes, garantissant que les modèles tiennent compte des cas limites et des données anormales. En lipidologie, ce scepticisme est souvent catalysé par l'observation d'individus hautement fonctionnels et métaboliquement sains qui présentent profils lipidiques que les directives traditionnelles classeraient comme présentant un risque élevé.
Il est essentiel de faire la distinction entre le scepticisme sain, le tribalisme contrarien et le raisonnement de type conspirationniste pour mener un dialogue constructif. Le scepticisme sain cherche à élargir les modèles pour inclure de nouvelles données. Le contrarianisme se définit par opposition au consensus institutionnel, privilégiant souvent un ensemble unique de données contradictoires par rapport à l'ensemble du domaine. Le raisonnement de type conspirationniste va plus loin, suggérant que le consensus est intentionnellement trompeur, citant parfois l'influence de l'industrie pharmaceutique sur les directives cliniques. Qualifier toute dissidence de ‘ désinformation ’ peut être contre-productif, car cela aliène les observateurs intelligents qui perçoivent une telle étiquette comme un appel à l'autorité plutôt que comme un engagement transparent envers les données sous-jacentes.
2. La force de persuasion des arguments sceptiques contemporains
Les arguments présentés par les partisans du modèle énergétique lipidique trouvent un écho auprès d'un public spécifique parce qu'ils fournissent un récit mécaniste sophistiqué qui répond à l'expérience vécue des individus suivant des régimes pauvres en glucides. Leurs stratégies de communication se caractérisent par plusieurs schémas distincts qui renforcent la cohérence interne de leurs modèles.
2.1 Le modèle énergétique des lipides et le contexte métabolique
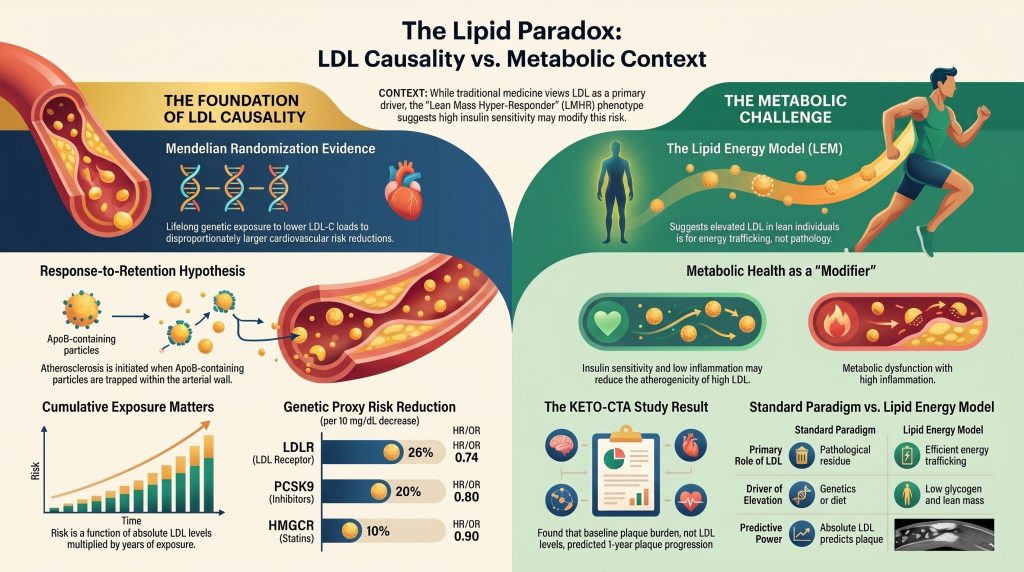
La pierre angulaire du scepticisme moderne envers le LDL est la transition de l'évaluation du LDL-C comme un paramètre isolé facteur de risque pour l'évaluer dans un cadre métabolique plus large. Les sceptiques soulignent les marqueurs de insuline sensibilité, comme un faible rapport triglycérides/HDL-C, arguant que des marqueurs métaboliques de haute qualité rendent un LDL-C élevé bénin. Le Modèle énergétique lipidique fournit la justification mécanistique, proposant que chez les individus minces ayant un faible glycogène hépatique, le foie régule à la hausse l'exportation de lipoprotéines de très basse densité (VLDL) au trafic triglycérides aux tissus périphériques, entraînant une élévation du C-LDL comme conséquence en aval d'un métabolisme lipidique efficace plutôt que dyslipidémie au sens classique.
Tableau 1. Comparaison du paradigme lipidique standard et du modèle énergétique lipidique
| Composant | Paradigme lipidique standard | Modèle énergétique lipidique | Distinction clé |
| Rôle principal des LDL | Résidu pathologique du transport des lipides. | Résultat du trafic énergétique efficace via le renouvellement des VLDL. | Distinction entre mécanisme et pathologie. |
| Modificateur contextuel | Le risque s'additionne aux autres facteurs de risque cardiovasculaire. | Le risque dépend du contexte ; il est supposé bénin en cas de sensibilité à l'insuline. | Cadrage du risque lié à la population par rapport au risque individuel. |
| Principal moteur d'élévation | Défaut génétique (p. ex., Hypercholestérolémie Familiale) ou élevé graisse saturée Apport. | Faible glycogène hépatique et masse maigre stimulant la surexpression de l'exportation des VLDL. | État métabolique en tant que modulateur proposé. |
| Pouvoir prédictif | Absolu ApoBLe LDL-C prédit l'athérosclérose charge athéromateuse. | Ligne de base plaque la charge prédit la progression ; les taux de lipides circulants pourraient être secondaires. | Contesté par des données longitudinales dépourvues de groupe de contrôle adéquat. |
Ce modèle est particulièrement convaincant car il offre des prédictions testables, telles qu'une association inverse entre l'IMC et l'augmentation du LDL-C sur un régime cétogène. Lorsque des sceptiques intelligents observent ces prédictions confirmées dans de petites cohortes ou par des auto-expérimentations, cela renforce la conviction que le modèle dominant est incomplet ou mal appliqué à leur phénotype.
2.2 Cadrage rhétorique et charge de la preuve
Les communicateurs sceptiques soulignent souvent les absurdités perçues dans les directives actuelles par le biais d'expériences dramatiques conçues pour révéler discordance entre le LDL-C et d'autres marqueurs métaboliques. En démontrant qu'une intervention diététique ou pharmacologique spécifique peut abaisser le LDL-C dans un métaboliquement neutre contexte, elles élèvent le niveau de preuve requis pour le récit du ‘ LDL comme toxine ’. De plus, elles mettent en évidence une discordance entre les marqueurs de risque — tel qu'un score de Calcium artérial coronaire score en présence d'un taux de C-LDL très élevé — pour remettre en question la validité prédictive des équations de risque au niveau de la population dans des cas individuels.
3. Le dossier solide de la causalité des LDL : convergence des preuves
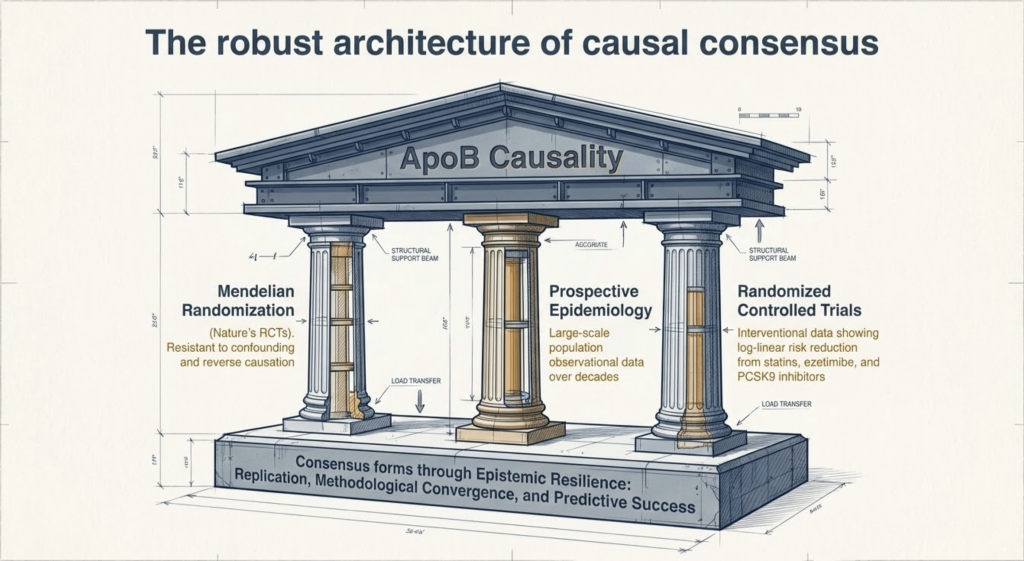
Le consensus scientifique selon lequel les LDL sont causales dans l'ASCVD ne repose pas sur une seule étude, mais sur la convergence de faisceaux de preuves indépendants qui satisfont collectivement aux Critères de Bradford Hill pour la causalité. Cette convergence est essentielle car chaque méthode possède des forces et des limites différentes, mais elles mènent toutes à la même conclusion : exposition cumulative aux lipoprotéines contenant l'ApoB est le principal déterminant du développement athérosclerotique.
3.1 Preuves génétiques et randomisation mendélienne
Mendélien randomisation (MR) fournit peut-être la preuve la plus solide de la causalité en utilisant l'assortiment aléatoire de variantes génétiques dès la conception pour imiter un essai contrôlé randomisé à vie, largement résistant aux facteur de confusion et causalité inverse. Les variants dans les gènes codant pour Récepteur des LDL (LDLR), PCSK9, HMG-CoA réductase (HMGCR), NPC1L1, et APOB affectent tous le LDL-C par le biais de voies biologiques distinctes, tout en démontrant systématiquement qu'une plus faible exposition tout au long de la vie au LDL-C entraîne une réduction disproportionnellement plus importante du risque cardiovasculaire par rapport à des interventions pharmacologiques à court terme initiées plus tard dans la vie.
Tableau 2. Estimations de la randomisation mendélienne de la réduction du risque cardiovasculaire par proxy génétique (par diminution de 10 mg/dL du C-LDL)
| Proxy génétique (Cible médicamenteuse) | Réduction du risque par diminution de 10 mg/dL du LDL-C | Rapport de risque/cotes (IC à 95 % : 1 951 TP 9 T) |
| LDLR (Récepteur des LDL / Modèle de l'HF) | 26% | 0.74 (0.66–0.82) |
| PCSK9 (Inhibiteur de PCSK9 mandataire | 20% | 0.80 (0.75–0.86) |
| HMGCR (Statine mandataire | 10% | 0.90 (0.86–0.94) |
| NPC1L1 (ézétimibe mandataire | 15% | 0.85 (0.79–0.91) |
L'ampleur de la réduction du risque par unité de baisse du LDL-C dans les études de mendelian randomization est environ trois fois supérieure à celle observée dans les essais de statines présentant une réduction similaire du LDL-C. Cela met en évidence le principe de ‘ l'exposition cumulative ’ : le risque de maladia cardiovasculaire athérosclérotique (MCVA) est fonction à la fois du niveau absolu de particules d'ApoB et de la durée de l'exposition. Ce concept de ‘ surface sous la courbe ’ explique pourquoi les individus présentant hypercholestérolémie familiale (FH) développent une maladie précoce, tandis que ceux qui ont un LDL-C bas déterminé génétiquement sont protégés tout au long de leur vie.
3.2 Physiopathologie : Le modèle de la réponse à la rétention
Le mécanisme biologique de la causalité du LDL est établi par le modèle de la ‘ réponse à la rétention ’, qui identifie le piégeage sous-endothélial des lipoprotéines contenant l'ApoB comme l'événement initiateur nécessaire de athérosclérose. Le processus commence par le mouvement des LDL et d'autres particules contenant de l'ApoB de l'autre côté de l'artère endothélium via transcytose. Une fois dans l'artère intima, les résidus chargés positivement sur apolipoprotéine B-100 protéine interagir avec une charge négative glycosaminoglycane chaînes de (GAG) matrice extracellulaire les protéoglycanes, en particulier biglycane et versican.
Tableau 3. Phases de athérogénèse Selon le Modèle réponse-rétention
| Phase | Événement pathologique | Mécanisme | Éléments de preuve clés |
| Initiation | Rétention des lipoprotéines | ApoB-100 liaison aux protéoglycanes intimaux (biglycane, versicane) par interaction électrostatique. | La mutagenèse dirigée réduisant l'affinité ApoB-protéoglycane atténue de manière marquée l'athérosclérose dans les modèles animaux. |
| Modification | Agrégation et oxydation | Sphingomyelinase sécrétoire, les enzymes lipolytiques et les ERO modifient les particules retenues. | Les LDL modifiées sont nettement plus athérogènes que les LDL natives ex vivo. |
| Réponse inflammatoire | Recrutement et différenciation des monocytes | Les LDL modifiées signalent l'endothélium VCAM-1/ICAM-1 surexpression ; différenciation des monocytes en macrophages. | En cohérence avec l'hypothèse de la ‘ réponse à la lésion ’ au niveau moléculaire. |
| Formation de plaque | Cellule de mousse Accumulation | Macrophages absorber les LDL modifiées via les récepteurs éboueurs, devenant des cellules spumeuses qui ne peuvent pas quitter l'intima. | Principale conclusion du modèle réponse-rétention (Williams & Tabas, 1995). |
| Progression | Croissance de la plaque, Calcification, et risque de rupture | Rétention prolongée et inadaptation chronique inflammation conduire cœur nécrotique taille de formation et d'éclaircissage des bourgeons. | Explique pourquoi l'exposition cumulée aux LDL (‘années-cholestérol’) prédit des événements. |
La recherche utilisant la mutagenèse dirigée pour créer des particules de LDL ayant une affinité réduite pour la liaison aux protéoglycanes a démontré que, même dans des conditions d'hyperlipidémie sévère, ces particules modifiées provoquent nettement moins d'athérosclérose dans les modèles animaux. Cela confirme que ce n'est pas seulement la présence de cholestérol, mais c'est la rétention de particules contenant l'ApoB qui est le moteur du processus athérogène, une distinction d'une importance mécanistique fondamentale.
3.3 Essais contrôlés randomisés et résultats cliniques
L'efficacité de la réduction du C-LDL a été validée par de nombreux essais cliniques randomisés de grande envergure portant sur les statines, l'ézétimibe et les inhibiteurs de PCSK9. A méta-analyse Une analyse de 26 essais randomisés portant sur 170 000 participants a démontré que chaque réduction de 1 mmol/L (environ 39 mg/dL) du LDL-C entraîne une réduction relative constante d’environ 22% des événements cardiovasculaires majeurs. Il est essentiel de noter que cette relation est log-linéaire et reste valable même à des taux très bas de cholestérol LDL, ce qui corrobore le principe selon lequel ‘ plus le taux est bas, mieux c’est ’, sans qu’aucun seuil n’ait été identifié en dessous duquel une réduction supplémentaire perdrait tout bénéfice.
Les critiques de ces essais se concentrent souvent sur les modifications apportées aux réglementations sur la conduite des essais après 2005, suggérant que les estimations d'efficacité antérieures étaient surestimées. Cependant, des méta-analyses à grande échelle et des essais portant sur des agents plus récents — notamment les inhibiteurs de la PCSK9 — ont continué de confirmer la relation log-linéaire entre la réduction du LDL-C et la réduction du risque cardiovasculaire dans tous les grands essais contemporains.
4. Analyse des contre-preuves sceptiques
4.1 Le ‘ paradoxe des personnes âgées ’ et la causalité inverse
Un argument sceptique courant soutient qu'un taux élevé de LDL-C est associé à la longévité chez les personnes âgées. Revues systématiques d'études de cohorte menées auprès de populations âgées de 60 ans et plus ont constaté que celles présentant un LDL-C plus élevé survivent souvent aussi longtemps, voire plus longtemps, que celles ayant des taux plus faibles. Cependant, cette observation est considérablement compliquée par plusieurs facteurs méthodologiques bien caractérisés.
D'abord, inverser causalité: les maladies chroniques telles que les affections malignes et les infections terminales abaissent de manière fiable les taux de cholestérol dans les années précédant le décès, gonflant la mortalité apparente dans le groupe à faible taux de LDL. Deuxièmement, la fonction immunitaire : le LDL participe à l'immunité innée en inactivant les agents pathogènes microbiens et leurs toxines ; chez les personnes âgées, où l'infection est une principale cause de mortalité, ce rôle protecteur peut s'atténuer mortalité toutes causes confondues des bienfaits même s'accumule le risque athérosclerotique. Troisièmement, biais du survivantles individus génétiquement susceptibles à l'athérosclérose induite par les LDL sont plus susceptibles d'avoir subi des accidents cardiovasculaires fatals plus tôt dans la vie, ce qui laisse une cohorte enrichie de survivants dans les tranches d'âge plus avancées qui sont biologiquement moins vulnérables à l'athérogenèse médiée par les LDL.
4.2 Le rôle de la santé métabolique en tant que modificateur de risque
Les sceptiques identifient à juste titre que le risque cardiovasculaire absolu associé à un niveau de LDL-C donné est considérablement modifié par d'autres facteurs. Une sensibilité élevée à l'insuline, une faible inflammation systémique (telle que mesurée par la haute sensibilité Protéine C-réactive), et optimal tension artérielle peut réduire la probabilité qu'une particule de LDL retenue déclenche une cascade inflammatoire inadaptée. Cela n'élimine pas pour autant le rôle des LDL en tant qu'agent déclencheur primaire de l'athérosclérose. Cela suggère plutôt que certains individus présentent une plus grande résilience artérielle et moins de facteurs de stress co-amplificateurs — des modificateurs de vitesse et d'impact, et non du mécanisme causal.
5. L'étude KETO-CTA : Nouvelles données et limites
La publication récente de données longitudinales provenant de KETO-CTA essai est devenu un point central du débat sur le LDL. Cette étude a suivi environ 100 personnes répondant aux critères du phénotype LMHR ou ‘ quasi-LMHR ’ sur une période d'un an, en utilisant des examens coronariens tomodensitométrie angiographie (CCTA) pour quantifier la progression de la plaque.
5.1 Principaux résultats
L'étude a indiqué que la charge de plaque initiale était le plus fort prédicteur de la progression future de la plaque, tandis que les marqueurs lipidiques traditionnels — notamment l'ApoB et le LDL-C — et l'exposition cumulative pendant un régime cétogène ne corrélaient pas significativement avec la progression dans cette cohorte sur le suivi d'un an. Les auteurs ont interprété ces résultats comme la preuve que des taux élevés d'ApoB et de LDL-C ne stimulent pas l'athérosclérose de manière dose-dépendante chez des individus métaboliquement sains.
Tableau 4. Indicateurs clés de la cohorte KETO-CTA et du contexte de la cardiologie générale
| Métrique | Résultat de la cohorte KETO-CTA | Contexte de la cardiologie grand public |
| LDL-C moyen | ~272 mg/dL (moyenne) | Classé comme risque très élevé ; dépasse le seuil diagnostique typique de l'HF (~190 mg/dL). |
| Variation de la NCPV sur 1 an | +42% augmentation médiane | Sensiblement plus élevé que les cohortes de référence à faible risque et comparable aux groupes à haut risque, y compris ceux présentant une HF ou diabète. |
| CAC nul au départ | 57% de participants | Cela laisse entrevoir une résilience initiale ; toutefois, l'absence de plaque calcifiée n'exclut pas plaque non calcifiée fardeau. |
| Prédiction de la progression à partir de l'ApoB | Aucune association statistiquement significative | Conflits au niveau de la population relation dose-effet données issues de la randomisation mendélienne et de méta-analyses ; cela peut s'expliquer par une puissance statistique insuffisante ou une durée de suivi insuffisante. |
| Groupe témoin | Absent | Cela empêche de déterminer si les taux de progression observés sont ‘ modérés ’ ou élevés par rapport à ceux observés chez des personnes métaboliquement saines présentant un faible taux de LDL-C. |
5.2 Limites méthodologiques majeures
L'interprétation proposée par les auteurs de l'étude KETO-CTA a suscité de vives critiques de la part de la communauté scientifique dans son ensemble, qui ont abouti à la publication d'une ’ Expression of Concern » par le Journal of the American College of Cardiology. Plusieurs limites méthodologiques importantes remettent en cause les conclusions des auteurs.
L'observation selon laquelle ‘ la plaque entraîne la formation de nouvelle plaque ’ est un phénomène bien établi dans tous les groupes de population et ne constitue pas une preuve allant à l'encontre des facteurs à l'origine de la plaque. Le taux absolu de plaque non calcifiée volume de la plaque dentaire La progression de la (NCPV) rapportée — environ 421 TP9T sur un an — est nettement supérieure aux taux de progression observés chez les groupes à haut risque, tels que les personnes atteintes de diabète ou présentant une HF avérée, dans des études d'imagerie longitudinales comparables.
L'absence d'un groupe témoin composé de personnes minces, en bonne santé métabolique et présentant un faible taux de LDL-C rend impossible de déterminer si la progression observée était modérée ou alarmante en termes relatifs. Sans ce groupe de comparaison, les données de l'étude KETO-CTA restent une observation intrigante mais isolée, qui ne peut être utilisée pour remettre en cause des décennies de preuves causales convergentes. La durée d’un an de l’étude est également fondamentalement insuffisante pour saisir la cinétique de l’athérogenèse s’étendant sur plusieurs décennies, telle que la révèlent les études de randomisation mendélienne.
6. Comment fonctionne le ‘ doute sophistiqué ’ dans le discours scientifique
‘Le ’ doute sophistiqué » est une technique rhétorique qui repose sur les nuances, les vérités partielles et la mise en avant de l’incertitude scientifique afin de faire apparaître des conclusions établies comme moins solides que ne le justifie l’ensemble des preuves. Dans le cadre du débat sur le LDL, cela se manifeste par plusieurs schémas reconnaissables.
Le défi du ‘ bilan massique ’ : les détracteurs du modèle LEM soutiennent que celui-ci ne parvient pas à expliquer d’où provient le cholestérol supplémentaire présent dans les particules LDL à LMHR, si ce n’est d’une synthèse excessive ou d’une élimination insuffisante — un argument fondé sur l’homéostasie lipidique fondamentale auquel les partisans du modèle répondent en invoquant la complexité mécanistique, mais souvent sans apporter de résolution au niveau des principes premiers. Charge de la preuve sélective : exiger un essai clinique randomisé (ECR) de 10 ans chez des personnes présentant un LMHR — ce qui serait éthiquement indéfendable si l’on présume un risque cardiovasculaire important — tout en acceptant une étude d’imagerie observationnelle d’un an comme preuve définitive de l’innocuité. Confondants relatifs et risque absolu: invoquer la forte valeur prédictive négative d'un score CAC nul pour laisser entendre que le risque athérogène relatif d'une hyperlipidémie extrême est négligeable.
En présentant le débat comme un conflit entre la ‘ médecine personnalisée ’ et le ‘ dogme à l'échelle de la population ’, les communicants s'inscrivent dans l'air du temps, caractérisé par l'autonomie des patients et la méfiance envers les institutions — une position puissante sur le plan rhétorique, mais incomplète sur le plan épistémologique.
7. Comment se forme le consensus scientifique ?
On croit souvent à tort que le consensus scientifique résulte d’une seule expérience définitive. En réalité, ce consensus émerge grâce à l’accumulation d’une ‘ résilience épistémique ’ issue de multiples processus indépendants. Premièrement, la reproductibilité : la même association doit être observée dans différentes populations, par des chercheurs indépendants, à l’aide d’approches méthodologiques distinctes. Deuxièmement, la convergence des méthodes : lorsque les études génétiques (expériences de la nature), les cohortes épidémiologiques (données observationnelles) et les essais cliniques randomisés (données interventionnelles) convergent vers un résultat allant dans le même sens, la probabilité d’une erreur systématique dans tous les domaines simultanément s’approche d’un seuil très bas. Troisièmement, la réussite prédictive : un modèle causal doit non seulement expliquer les données existantes, mais aussi prédire avec succès les résultats d’interventions inédites. La réduction constante des événements cardiovasculaires observée dans des centaines d’essais utilisant divers mécanismes de réduction du LDL constitue une validation prospective solide du modèle causal.
À l’inverse, le doute est souvent construit de manière rhétorique en identifiant une seule anomalie — telle que le ‘ paradoxe des personnes âgées ’ ou le phénotype LMHR — et en s’en servant pour remettre en cause l’ensemble du fondement causal. En science, une anomalie invite à affiner un modèle (par exemple : « le LDL est un facteur causal, mais son impact est modulé par la sensibilité à l’insuline initiale et le milieu inflammatoire ») plutôt qu’à le rejeter en bloc. Ces deux positions ne sont pas équivalentes ; l’une élargit la compréhension scientifique tandis que l’autre la démantèle de manière sélective.
8. Stratégies de communication pour susciter l'intérêt des esprits sceptiques
Pour établir une communication clinique efficace avec les patients sceptiques vis-à-vis du LDL, il faut dépasser le ‘ modèle du déficit ’ — qui part du principe que fournir davantage d’informations permettra de résoudre les désaccords — pour s’orienter vers un modèle d’engagement fondé sur des objectifs communs et un raisonnement collaboratif.
8.1 Diriger en s'appuyant sur des objectifs communs
Plutôt que d’adopter d’emblée une attitude corrective, commencez par réaffirmer l’objectif commun d’optimisation de la santé à long terme. Par exemple : ‘ Les améliorations métaboliques que vous avez obtenues grâce à un régime pauvre en glucides sont véritablement impressionnantes et cliniquement significatives. Ma préoccupation est de savoir si nous pouvons préserver ces acquis tout en tenant compte des implications à long terme d’une élévation extrême et prolongée des particules circulantes contenant de l’ApoB. ’ Cette formulation positionne le clinicien comme un collaborateur plutôt que comme un adversaire.
8.2 Le « sandwich de la vérité » et le « prebunking »
Pour répondre à une affirmation spécifique, la structure dite du ‘ sandwich de vérité ’ s’avère efficace : commencer par un fait établi, aborder brièvement l’idée fausse, puis revenir au fait établi. Par exemple : les particules de LDL jouent des rôles physiologiques essentiels, notamment en contribuant à l’immunité innée et au transport des lipides. Cependant, l’affirmation selon laquelle ces fonctions rendraient le LDL catégoriquement non athérogène n’est étayée ni par des données mécanistiques ni par des résultats cliniques. Ces mêmes particules, lorsqu’elles sont présentes en excès pendant des décennies, se déposent dans l’intima artérielle — ce qui constitue l’événement déclencheur indispensable de l’athérosclérose.
Le ‘ prebunking ’ consiste à préparer le patient à l'avance à reconnaître certaines tactiques rhétoriques trompeuses : « Vous pourriez tomber sur des études ne montrant aucune corrélation entre le LDL et la progression de la plaque au cours d’une seule année. L’athérosclérose est un processus qui s’étend sur plusieurs décennies ; des images prises sur une période d’un an, en particulier en l’absence de groupe témoin, n’offrent pas une résolution suffisante pour évaluer le risque cumulé sur toute une vie. »
8.3 Exemple d'entretien motivationnel
Patient : “ J’ai examiné les résultats du Dr Norwitz, et mes marqueurs métaboliques sont excellents. Je ne pense pas que mon taux élevé de LDL constitue un facteur de risque significatif dans mon cas particulier. ”
Praticien (écoute réfléchie) : “ On dirait que vous avez mené des recherches approfondies et que vous en avez conclu que votre excellent… » santé métabolique ” atténue considérablement les risques habituellement associés à un taux élevé de LDL-C. Pourriez-vous m’en dire plus sur les éléments qui pourraient vous amener à revoir votre évaluation ? »
Professionnel de santé (question ouverte) : “ Si nous devions découvrir, grâce aux techniques d'imagerie actuellement disponibles, que de la plaque s'accumule déjà dans vos artères coronaires à un rythme accéléré malgré votre bonne santé métabolique, en quoi cela changerait-il votre façon d'envisager votre prise en charge actuelle ? ”
9. Les analogies historiques et leurs limites
Les sceptiques du LDL comparent parfois leur position à des exemples historiques de dissidence scientifique justifiée — comme la découverte par Warren et Marshall de H. pylori comme cause de l’ulcère gastro-duodénal, en opposition au ‘ paradigme de l’acidité ’ alors dominant. Cette analogie est instructive mais, en fin de compte, inappropriée : l’hypothèse de H. pylori s’est d’abord heurtée à un seul paradigme établi et a été validée par une réponse thérapeutique immédiate et vérifiable. La causalité du LDL, en revanche, est étayée par des preuves convergentes issues de génétique, la physiopathologie, l’épidémiologie et les essais interventionnels — une structure probatoire qualitativement différente, bien plus résistante à une remise en cause par un seul résultat anormal.
Une analogie plus éclairante est celle de… relation dose-réponse entre deux cigarettes tabagisme et le cancer du poumon. Tous les fumeurs ne développent pas un cancer, et certains non-fumeurs en développent un, ce qui reflète la variabilité individuelle et la nature multifactorielle de la carcinogenèse. Cependant, le rôle causal du tabagisme est indéniable, car le risque dépend de l’exposition cumulative : plus paquets-années laisse présager un risque accru. De la même manière, le cas d’un individu LMHR qui se croit à l’abri de l’athérosclérose en raison d’une excellente santé métabolique s’apparente à celui d’un fumeur de longue date qui se croit à l’abri en raison d’une fonction pulmonaire et d’une condition cardiovasculaire exceptionnelles. Cette bonne condition physique modifie le risque ; elle n’élimine pas pour autant l’exposition causale.
10. Conclusion
La position la plus honnête sur le plan intellectuel que l'on puisse adopter aujourd'hui est celle d'un respect métabolique prudent. Nous devons respecter les améliorations considérables en matière de santé métabolique que de nombreuses personnes parviennent à obtenir grâce à glucide restriction, et nous devons tout autant tenir compte des preuves convergentes et accablantes selon lesquelles les lipoprotéines riches en ApoB constituent les principaux facteurs responsables de l'athérosclérose, quel que soit le contexte métabolique à l'origine de cette élévation.
Le phénotype ‘ hyper-répondeur en masse maigre ’ constitue une expérience naturelle fascinante, qui mérite une étude longitudinale rigoureuse et bien contrôlée. Loin de clore le débat, l’étude KETO-CTA a mis en évidence le besoin urgent de mener des recherches prospectives, contrôlées et de longue durée au sein de cette population. Pour les personnes présentant actuellement ce phénotype, l’approche la plus prudente consiste à procéder à une évaluation individualisée des risques à l’aide d’une imagerie vasculaire de pointe, tout en reconnaissant explicitement qu’il n’a pas encore été démontré qu’une « excellente santé métabolique » permette d’annuler les conséquences à long terme d’une hyperlipidémie extrême et persistante.
10.1 Les questions que les sceptiques ont raison de poser
- Dans quelle mesure un environnement inflammatoire proche de zéro (hs-CRP < 0,3 mg/L) atténue-t-il l'athérogénicité d'une concentration donnée de particules d'ApoB ?
- Pourquoi certaines personnes présentant un taux de cholestérol LDL supérieur à 300 mg/dL ne présentent-elles toujours aucune plaque détectable alors qu'elles ont atteint leur huitième décennie ?
- Existe-t-il un seuil de saturation pour liaison aux protéoglycanes au-delà de laquelle des concentrations plus élevées de LDL ne font plus augmenter la rétention de manière linéaire ?
- Peut-on dire que fonctionnel biomarqueurs Serait-il possible de mettre au point des marqueurs de rétention des LDL permettant une stratification individualisée du risque plus précise que la seule concentration de LDL-C ou d'ApoB dans le sang ?
10.2 Ce que l'ensemble des éléments de preuve continue d'étayer
- Le rétention sous-endothéliale La présence de lipoprotéines contenant de l'ApoB constitue l'événement déclencheur indispensable de l'athérosclérose.
- L'exposition cumulative au LDL-C sur toute la durée de vie (‘ années-cholestérol ’) constitue un facteur prédictif plus fiable du risque athérosclérotique que n'importe quelle mesure ponctuelle.
- Les variantes génétiques qui réduisent le taux de LDL-C dès la naissance confèrent une protection importante contre les maladies cardiovasculaires atheroscléreuses (ASCVD), indépendamment des autres facteurs liés au mode de vie.
- La réduction du LDL-C et de l'ApoB, quel que soit le mécanisme utilisé (régime alimentaire, statines, ézétimibe ou inhibiteurs de la PCSK9), entraîne systématiquement une diminution des événements cardiovasculaires majeurs, quel que soit le niveau de risque initial.
- La santé métabolique modifie le rythme et l'impact clinique de la progression de la plaque, mais il n'a pas été démontré qu'elle annule le rôle causal fondamental du LDL dans le processus athéroscléreux.
Références
Les références suivantes se limitent à des articles de revues soumises à un comité de lecture et à des sources scientifiques fondées sur des données probantes. Les sources non soumises à un comité de lecture, notamment les articles de blog, les podcasts et les médias grand public qui figuraient dans les versions précédentes, ont été supprimées de cette liste de références.
- Nordestgaard BG, Chapman MJ, Humphries SE, et al. Familial hypercholesterolaemia is underdiagnosed and undertreated in the general population: guidance for clinicians to prevent coronary heart disease. Eur Heart J. 2013;34(45):3478-3490. doi:10.1093/eurheartj/eht273
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Tabas I, Williams KJ, Boren J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications. Circulation. 2007;116(16):1832-1844. doi:10.1161/CIRCULATIONAHA.106.676890
- Ference BA, Bhatt DL, Catapano AL, et al. Association of genetic variants related to combined exposure to lower low-density lipoproteins and lower systolic blood pressure with lifetime risk of cardiovascular disease. JAMA. 2019;322(14):1381-1391. doi:10.1001/jama.2019.14120
- Rawlings AM, Sharrett AR, Schneider ALC, et al. Diabetes in midlife and cognitive change over 20 years: a cohort study. Ann Intern Med. 2014;161(11):785-793.
- Norwitz NG, Feldman D, Soto-Mota A, Kalayjian T, Ludwig DS. Elevated LDL cholesterol with a carbohydrate-restricted diet: evidence for a ‘lean mass hyper-responder’ phenotype. Curr Dev Nutr. 2022;6(1):nzab144. doi:10.1093/cdn/nzab144
- Norwitz NG, Soto-Mota A, Feldman D, Budoff M, Rapaport S. The Lipid Energy Model: reimagining lipoprotein function in the context of carbohydrate-restricted diets. Metabolites. 2022;12(5):460. doi:10.3390/metabo12050460
- Lawler PR, Akinkuolie AO, Ridker PM, et al. Discordance between circulating atherogenic cholesterol mass and lipoprotein particle concentration in relation to future coronary events in women. Clin Chem. 2017;63(1):314-323. doi:10.1373/clinchem.2016.263566
- Ravnskov U, Diamond DM, Hama R, et al. Lack of an association or an inverse association between low-density-lipoprotein cholesterol and mortality in the elderly: a systematic review. BMJ Open. 2016;6(6):e010401. doi:10.1136/bmjopen-2015-010401
- Baigent C, Blackwell L, Emberson J, et al; Cholesterol Treatment Trialists’ (CTT) Collaboration. Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials. Lancet. 2010;376(9753):1670-1681. doi:10.1016/S0140-6736(10)61350-5
- Silverman MG, Ference BA, Im K, et al. Association between lowering LDL-C and cardiovascular risk reduction among different therapeutic interventions: a systematic review and meta-analysis. JAMA. 2016;316(12):1289-1297. doi:10.1001/jama.2016.13985
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and clinical outcomes in patients with cardiovascular disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Soto-Mota A, Norwitz NG, Evans RD, Clarke K, Barber TM. Cholesterol is not created equal: the effect of the Oreo cookie experiment in context. Curr Opin Endocrinol Diabetes Obes. 2023;30(2):128-136. doi:10.1097/MED.0000000000000786
- Budoff MJ, Mayrhofer T, Ferencik M, et al. Prognostic value of coronary artery calcium in the PROMISE study (Prospective Multicenter Imaging Study for Evaluation of Chest Pain). Circulation. 2017;136(21):1993-2005. doi:10.1161/CIRCULATIONAHA.117.030578
- Soto-Mota A, Norwitz NG, Budoff M, et al. Plaque begets plaque, ApoB does not: longitudinal data from the KETO-CTA trial. JACC Adv. 2025;4(5):101480. doi:10.1016/j.jacadv.2025.101480 [Expression of Concern issued by the Journal]
- Williams KJ, Tabas I. The response-to-retention hypothesis of atherogenesis reinforced. Curr Opin Lipidol. 1998;9(5):471-474. doi:10.1097/00041433-199810000-00012
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60(25):2631-2639. doi:10.1016/j.jacc.2012.09.017
- Grundy SM, Stone NJ, Bailey AL, et al. 2018 AHA/ACC/AACVPR/AAPA/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Blood Cholesterol. J Am Coll Cardiol. 2019;73(24):e285-e350. doi:10.1016/j.jacc.2018.11.003
- Davey Smith G, Hemani G. Mendelian randomization: genetic anchors for causal inference in epidemiological studies. Hum Mol Genet. 2014;23(R1):R89-R98. doi:10.1093/hmg/ddu328
- Boren J, Williams KJ. The central role of arterial retention of cholesterol-rich apolipoprotein-B-containing lipoproteins in the pathogenesis of atherosclerosis: a triumph of simplicity. Curr Opin Lipidol. 2016;27(5):473-483. doi:10.1097/MOL.0000000000000330
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory therapy with canakinumab for atherosclerotic disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914
- Khera AV, Kathiresan S. Genetics of coronary artery disease: discovery, biology and clinical translation. Nat Rev Genet. 2017;18(6):331-344. doi:10.1038/nrg.2016.160
- Catapano AL, Pirillo A, Bonacina F, Norata GD. HDL in innate and adaptive immunity. Cardiovasc Res. 2014;103(3):372-383. doi:10.1093/cvr/cvu150
- Swerdlow DI, Preiss D, Kuchenbaecker KB, et al; DIAGRAM Consortium; MAGIC Consortium; InterAct Consortium. HMG-coenzyme A reductase inhibition, type 2 diabetes, and bodyweight: evidence from genetic analysis and randomised trials. Lancet. 2015;385(9965):351-361. doi:10.1016/S0140-6736(14)61183-1
- Toth PP, Larsen WE, Zhu X, et al. Causal relationship between drug target genes of LDL-cholesterol lowering pharmacotherapies and cardiovascular disease: a drug target Mendelian randomization study. Front Cardiovasc Med. 2025;12:1484521. doi:10.3389/fcvm.2025.1484521

