Est-ce qu'une anamnèse familiale négative de maladie coronarienne modifie le risque chez les individus ayant un LDL-C et un ApoB élevés ?
Séparation de l'exposition causale, de la susceptibilité héritée et de la maladie exprimée
Introduction
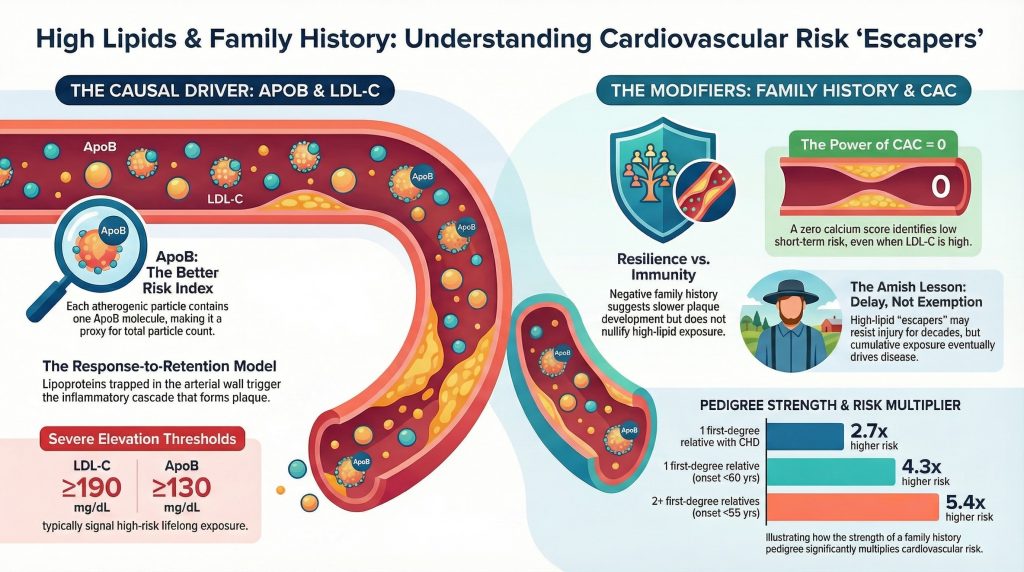
Le modèle contemporain de l'athérosclérose maladie cardiovasculaire (ASCVD) soutient que la circulation apolipoprotéine BApoB)-contenant lipoprotéines sont causaux en athérogenèse, et ce risque est fonction à la fois de l'intensité et de la durée de l'exposition.1,2 Dans ce cadre, la lipoprotéine de basse densité cholestérol (LDL-C) reste la principale cible clinique, tandis que l'ApoB est souvent la mesure la plus informative sur le plan mécanistique, car chaque particule athérogène porte une seule molécule d'ApoB et l'ApoB sert donc d'indice direct de nombre de particules athérogènes.3
Ce sont, cependant, deux types d'énoncés différents, et cette distinction a de l'importance pour tout ce qui suit. Le rôle causal de l'exposition cumulée à l'ApoB est une affirmation mécaniste et génétique étayée par des données probantes concordantes provenant de Randomisation mendélienne, des essais randomisés et des cohortes observationnelles.1,3 Les seuils utilisés pour donner suite à cette allégation sont des conventions directrices. Le 2026 ACC/AHA/Multisociety Dyslipidémie Ligne directrice, qui abroge et remplace la ligne directrice de 2018, définit hypercholestérolémie sévère comme le C-LDL ≥190 mg/dL, le C non-HDL >220 mg/dL et/ou l'ApoB >140 mg/dL, et le traite comme un groupe de prise en charge distinct dans lequel les causes secondaires doivent être exclues et [le traitement] maximal toléré statine la thérapie est recommandée (Classe 1).2 Les adultes répondant à cette définition sont également évalués de manière appropriée pour hypercholestérolémie familiale (FH), en particulier en présence de tendons xanthomes, un pedigree suggestif, ou une élévation documentée dès le début de la vie.2,4
Dans ce contexte, la pratique clinique rencontre à plusieurs reprises un sous-groupe qui semble contredire le modèle : des individus présentant un LDL-C ou une ApoB nettement élevés qui atteignent le milieu de la vie ou au-delà sans infarctus du myocarde, cliniquement manifeste coronaropathie, ou coronarienne détectable calcification. Cela soulève une question spécifique pour la cardiologie préventive : est-ce qu'un résultat fortement négatif histoire familiale de coronaropathie — en particulier une s'étendant sur plusieurs générations sans événements prématurés — compense-t-elle significativement le risque associé à une exposition élevée à l'ApoB ?
La réponse défendable à partir des données actuelles est plus étroite que la question. Un pedigree négatif est mieux compris comme un marqueur d'un niveau inférieur observé susceptibilité familiale. Ce n'est pas un mécanisme protecteur démontré, et l'ampleur de tout avantage qu'il confère au sein de la forme grave hypercholestérolémie La population n'a pas été directement quantifiée. Un taux élevé d'ApoB reste causalement en amont ; l'histoire familiale décrit quelque chose du contexte dans lequel cette exposition s'exprime.1,3
La reformulation cliniquement utile n'est donc pas de savoir si un arbre généalogique négatif prouve qu'un LDL-C élevé est inoffensif, mais s'il aide à identifier un phénotype dans lequel la coronaropathie plaque se développe plus lentement — et, le cas échéant, si ce phénotype peut être confirmé par une mesure directe de la maladie plutôt que d'être déduit de la seule structure familiale. Cette question peut être abordée, car score calcique coronaire fournit une lecture directe de plaque calcifiée charge accumulée à ce jour.2,5
Trois niveaux probatoires sont utilisés tout au long de cette revue et ne doivent pas être confondus :
| Niveau | Ce qu'il mesure | Force de l'inférence |
| Exposition cumulée à l'apoB | Pilote causal à vie | Fort ; causal |
| Antécédents familiaux et autres marqueurs de prédis sensibilidad héréditaires | Corrélats du risque exprimé chez les apparentés | Indirect ; hétérogène ; mal quantifié dans le sens inverse |
| CAC | Maladie coronarienne calcifiée manifestée à ce jour | Fort pour la maladie calcifiée exprimée à ce jour ; ne mesure pas l'exposition future ou plaque non calcifiée |
La primauté mécaniste de l'ApoB dans l'athérogénèse
L'athérogenèse est le mieux décrite par modèle réponse-rétention.6 Les lipoprotéines contenant l'ApoB traversent la barrière endothéliale et pénètrent dans l'artère intima, et sont retenus par interaction avec les protéoglycanes de la paroi artérielle. Les particules retenues subissent une modification oxydative et enzymatique, ce qui favorise l'activation endothéliale, le recrutement des monocytes, macrophage infiltration, formation de cellules spumeuses, migration des cellules musculaires lisses, cœur nécrotique développement, puis progression de la plaque et calcification éventuelle.6 La concentration de cholestérol plasmatique importe dans cette séquence principalement en tant qu'indicateur de la quantité de particules capables de pénétrer et de se piéger dans la paroi des vaisseaux.
C'est pourquoi l'ApoB et le LDL-C peuvent diverger de manière cliniquement significative. Un patient peut en transporter de nombreux mais pauvres en cholestérol LDL particules, produisant un effet athérogène plus élevé charge particulaire que ne le suggère le LDL-C seul ; un autre peut transporter moins de particules, mais plus riches en cholestérol. L'ApoB améliore par conséquent la discrimination du risque dans syndrome métabolique, hypertriglycéridémie, résistance à l'insuline, et diabète, où le C-LDL tend à sous-estimer la véritable exposition.3 La directive de 2026 reflète cela en approuvant la mesure sélective de l'ApoB pour évaluer risque résiduel et d'affiner les décisions thérapeutiques, tout en conservant le LDL-C comme cible principale, car les objectifs des recommandations et la grande majorité des essais sur les critères d'évaluation y sont ancrés.2,3
Si l'élévation à vie de l'ApoB est le moteur principal de l'athérogénèse, alors toute protection apparente doit agir en aval de l'exposition plutôt que de l'annuler. Plusieurs mécanismes pourraient en principe expliquer une expression plus lente de la maladie pour une charge particulaire donnée : une perméabilité endothéliale réduite à l'entrée des lipoprotéines, une intime plus faible rétention des protéoglycanes, adhésion atténuée des monocytes ou amplification inflammatoire, composition de plaque plus favorable, ou réponse thrombotique réduite à rupture de plaque.
Ce sont des hypothèses, et non des explications démontrées pour les antécédents familiaux négatifs. Aucune étude n'a établi que les individus ayant des antécédents familiaux banals et une ApoB élevée possèdent l'une de ces propriétés. Celles-ci sont proposées ici comme des mécanismes candidats qui seraient cohérents avec le phénotype observé et qui définissent des questions testables, et non comme un compte rendu de ce qui se passe chez ces patients.1,6
Preuve génétique de la modification du risque de maladie cardiovasculaire athérogène
Humain génétique établit que la variation héréditaire peut modifier considérablement le risque cardiovasculaire. L'exemple le plus clair est PCSK9. PCSK9 favorise la dégradation hépatique Récepteurs des LDL; les variants de perte de fonction préservent le recyclage des récepteurs et réduisent le taux de LDL-C tout au long de la vie. Dans l’étude de Cohen et al., les personnes noires porteuses de variants non-sens présentaient un taux de LDL-C inférieur d’environ 28% et un risque réduit de 88% de maladie coronarienne, tandis que les personnes de type caucasien porteuses de la variante R46L présentaient un taux de LDL-C inférieur d'environ 151 TP9T et un risque réduit de 471 TP9T.7
Il faut ici faire une distinction importante, car cette preuve est fréquemment mal appliquée. Les variants de PCSK9 ne démontrent pas de protection malgré ApoB élevé. Ils réduisent l'exposition causale elle-même, et ce dès la naissance. La réduction disproportionnée du risque par rapport à la modeste différence de LDL-C est une preuve irréfutable de l'importance de durée d'exposition — il s'agit d'un argument en faveur de la primauté de l'ApoB cumulée, et non d'un argument selon lequel la biologie héritée peut la neutraliser.1,7
D'autres locus suggèrent que le risque peut également être modifié par des voies qui ne sont pas uniquement fonction de la concentration de C-LDL. Une étude mendélienne randomisation l'analyse de la voie du récepteur de l'interleukine-6 (IL6R) a révélé que le variant Asp358Ala, qui altère IL-6 la signalisation inflammatoire était associée à une modeste réduction du risque de coronaropathie, soutenant une contribution causale de la signalisation inflammatoire à la progression de la plaque indépendamment du taux de lipides.8 Variantes dans APOC3 et ANGPTL3, en revanche, sont souvent regroupés avec l'IL6R dans ce contexte, mais ils ne devraient pas l'être : leur effet principal est de réduire les triglycérides riches en particules résiduelles et, par conséquent, l'exposition totale aux particules athérogènes.3 Il s'agit d'autres exemples de réduction de l'exposition, et non de résilience à exposition fixe. Les données probantes relatives au récepteur de l'IL-6 fournissent par conséquent un exemple plus clair de modification du risque agissant en aval de la charge particulaire.
Ce que ces observations soutiennent collectivement, c'est une affirmation plus faible mais néanmoins significative : deux individus ayant un LDL-C identique peuvent suivre des trajectoires cliniques différentes, en raison de prédispositions héréditaires impliquant la Lp(a), le métabolisme des résidus, la signalisation inflammatoire, fonction endothéliale, et thrombose varie indépendamment du C-LDL. Un phénotype vasculaire comparativement résilient demeure une hypothèse d'organisation raisonnable pour cette hétérogénéité, mais il n'a pas été démontré comme une entité distincte et mesurable, et aucun test clinique ne l'identifie. Des antécédents familiaux négatifs constituent, au mieux, un signal grossier et indirect indiquant qu'un patient se situe à l'extrémité favorable de cette distribution — ils ne peuvent pas identifier quelle voie est impliquée, ni établir si un quelconque avantage est durable ou retarde simplement l'expression.1,8
Un exemple de population fondatrice : APOB R3500Q chez les Amish de l'Ancienne Ordre
Les Amish de Pennsylvanie variant fondateur dans APOB fournit une expérience naturelle instructive, bien que sa généralisabilité soit limitée et doive être clairement énoncée dès le départ. ApoB-100 déficiente familiale en effet, la variante R3500Q (p.Arg3527Gln) entraîne une élévation permanente du taux de LDL au sein d’une population présentant un patrimoine génétique exceptionnellement homogène, un mode de vie commun et physiquement actif, ainsi qu’une fréquence de porteurs d’environ 12% — contre 0,1% à 0,4% dans les populations européennes de type caucasien.9
L'imagerie en coupe chez les enfants et les jeunes adultes amish porteurs de ce variant a montré une élévation du C-LDL et une augmentation Nombre de particules de LDL sans être détectable athérosclérose par voie carotidienne épaisseur intima-media ou de la vitesse de l'onde de pouls.10 Cette observation est souvent citée comme preuve d'une tolérance vasculaire. Son poids doit être calibré en fonction du design de l'étude : la cohorte comprenait 13 hétérozygotes, 3 homozygotes et 9 frères et sœurs non atteints appariés selon l'âge, et les critères d'évaluation par imagerie étaient des mesures de substitution chez des enfants. L'absence de maladie subclinique détectable dans une cohorte de cette taille et de cet âge est cohérente avec résilience vasculaire, mais il est tout aussi compatible avec le simple fait qu'il faut des décennies pour que l'athérosclérose devienne mesurable par ces modalités.10
Les données issues de porteurs adultes sont nettement plus révélatrices et vont dans le sens contraire. Dans une étude d’association pangénomique avec validation portant sur 1 504 participants amish, dont 1 018 ont subi un scanner de détection du CAC, les porteurs de la mutation R3500Q présentaient des taux de LDL-C en moyenne supérieurs de 58 mg/dL à ceux des non-porteurs, un risque 4,41 fois plus élevé de présenter un CAC détectable (IC 95 % : 2,69–7,21), ainsi qu’un risque 9,28 fois plus élevé de calcification de la couronne étendue.9 Cette variante expliquait 26% de la variance du LDL-C et 7% de la variance du CAC.9
Deux conclusions s'ensuivent, ainsi qu'une troisième mise en garde. Premièrement, dans une population ayant un mode de vie favorable et un profil génétique homogène, une élévation du LDL tout au long de la vie a tout de même entraîné un excès important de coronaropathie subclinique d'ici l'âge moyen. La tolérance suggérée par les données d'imagerie pédiatrique n'a pas persisté. Deuxièmement, ce schéma correspond à un retard plutôt qu'à une exemption : la paroi artérielle peut résister à des lésions mesurables pendant des décennies, mais l'exposition est continue. Troisièmement, et c'est important, une correspondance publiée a souligné que la proportion de porteurs et de non-porteurs signalant des antécédents d'événements cardiovasculaires cliniques était similaire dans cette cohorte11 — le signal de calcification était fort, tandis que le signal d'événements cliniques majeurs dans cette population relativement jeune, évaluée de manière transversale, ne l'était pas. Cela limite la portée des données sur les Amish en ce qui concerne les déclarations sur les résultats cliniques.
La pertinence de cet exemple pour les antécédents familiaux négatifs est réelle mais limitée. Elle montre qu'un contexte héréditaire et environnemental favorable peut coexister avec une accumulation importante de maladies subcliniques. L'extrapolation à partir d'un population fondatrice avec un variant spécifique de l'ApoB par rapport à la population générale de patients atteints d'hypercholestérolémie sévère relève de la génération d'hypothèses plutôt que de la confirmation.9,10
Ce que l'histoire familiale apporte à l'évaluation des risques
L'histoire familiale est un signal clinique condensé capturant simultanément la génétique partagée, les comportements partagés et l'environnement partagé. Des antécédents familiaux positifs de maladie coronarienne, en particulier une maladie précoce, constituent un facteur d'aggravation du risque bien établi, et leur pouvoir prédictif varie en fonction de la rigueur de la définition de l'arbre généalogique. Dans la Newcastle Family History Study II, l'odds ratio estimé pour un événement coronarien aigu est passé d'environ 2,7 pour au moins un parent au premier degré avec une maladie coronarienne à tout âge, à 4,3 pour au moins un parent au premier degré atteint avant l'âge de 60 ans, et à 5,4 pour deux parents au premier degré ou plus atteints avant l'âge de 55 ans.12 Analyses dans le cohorte des descendants de Framingham ont également montré que les maladies cardiovasculaires chez les parents permettaient de prédire l'apparition de ces maladies chez les enfants après ajustement pour tenir compte des facteurs conventionnels facteurs de risque.13
Ces estimations quantifient le risque supplémentaire associé à des antécédents familiaux positifs. Elles ne fournissent pas l'estimation inverse, à savoir la protection conférée par des antécédents familiaux négatifs chez les patients présentant un taux de LDL-C ≥ 190 mg/dL. Cette grandeur inverse n'a pas été mesurée directement chez les patients atteints d'hypercholestérolémie sévère, et elle ne peut être déduite en inversant un rapport de cotes estimé dans le cadre d'une étude cas-témoins menée auprès de la population générale. Il s'agit là de la principale limite de l'argument fondé sur l'effet protecteur des antécédents familiaux, et elle s'applique à toutes les conclusions cliniques tirées ci-après.
Les antécédents familiaux sont également liés à la maladie subclinique, et pas seulement aux événements cliniques. Dans le cadre de l'étude multiethnique sur l'athérosclérose (Multi-Ethnic Study of Atherosclerosis), des antécédents familiaux de maladie coronarienne précoce ont été associés à une prévalence et à une étendue plus importantes de la maladie coronarienne artère calcification après prise en compte des facteurs de risque classiques.14 Cela renforce l'interprétation des antécédents familiaux comme un marqueur de prédisposition qui se manifeste à un stade précoce de l'évolution de la maladie, et c'est en partie pour cette raison que l'absence de tels antécédents chez un patient présentant un taux élevé d'ApoB et l'absence de dépôts calciques est cohérente en soi plutôt que paradoxale.
L'interprétation clinique raisonnable est donc modérée : chez un patient présentant un taux de LDL-C ou d'ApoB nettement élevé, un antécédent familial très défavorable indique l’absence d’un facteur de risque supplémentaire reconnu ; les antécédents familiaux de maladie cardiovasculaire atheroscléreuse prématurée (ASCVD) font partie des facteurs que les recommandations de 2026 invitent les cliniciens à prendre en compte au-delà de l’estimation du risque calculée.2 Cela ne permet pas de conclure à une moindre prédisposition héréditaire, car cette prédisposition n'est pas observée directement — seule son expression chez les proches l'est.
Plusieurs cas de mauvaise interprétation de l'arbre généalogique méritent d'être abordés explicitement à ce stade, plutôt que d'être simplement mentionnés en guise de mise en garde finale, car ils déterminent si le signal a une quelconque signification pour un patient donné :
- Masquage du traitement. Les proches ayant bénéficié d'un traitement efficace aux statines, antihypertenseurs, ou revascularisation avant qu'un événement ne puisse faire apparaître comme superficiellement négatif un pedigree présentant en réalité un risque élevé.
- Petite famille. Un arbre généalogique comportant peu de parents au premier degré ne permet pas de mettre clairement en évidence le risque familial, même lorsque celui-ci existe.
- Mortalité concurrente. Les décès dus à d'autres causes peuvent masquer l'expression des gènes coronariens chez les générations précédentes.
- Environnement facteur de confusion. Les comportements favorables communs peuvent passer pour une protection héréditaire, et les comportements néfastes communs pour un risque héréditaire.
- Qualité des rappels et de la documentation. Les antécédents familiaux déclarés par les personnes concernées sont imparfaits, et le recensement des cas survenus prématurément, en particulier, est souvent peu fiable.
Antécédents familiaux et risque polygénique : ce qu'on peut et ce qu'on ne peut pas en déduire
Il est tentant d'interpréter des antécédents familiaux négatifs comme la preuve d'une faible charge polygénique globale. Cette déduction n'est toutefois pas étayée. Les antécédents familiaux et scores de risque polygénique sont corrélés mais distincts : les antécédents familiaux reflètent la concentration observée de maladies, y compris ses déterminants environnementaux et comportementaux, tandis que scores polygéniques estimer la charge héréditaire à partir de variants mesurés directement. Chacun apporte des informations que l’autre ne fournit pas, et on ne peut pas supposer qu’un pedigree négatif corresponde à un faible score polygénique chez un patient donné.13,15
Ce que la littérature sur les facteurs polygéniques confirme, c'est que les variants courants à faible effet influencent de manière significative à la fois l'âge d'apparition et le risque de maladie coronarienne, et que ce risque peut être modifié par le mode de vie.15 Il est donc biologiquement plausible qu’un patient présentant un taux élevé de LDL-C et une faible susceptibilité héréditaire globale reste exempt d’événements pendant une période nettement plus longue qu’un patient présentant le même taux de LDL-C et une charge polygénique élevée. Pour le démontrer chez un patient donné, il faut mesurer le score polygénique, et non le déduire à partir de l’arbre généalogique.
Il convient également, dans la liste des facteurs qui influencent l'expression d'une charge donnée en ApoB, de distinguer les éléments avérés de ceux qui relèvent de la conjecture :
- Établi, mesurable et associé de manière indépendante à des événements : Lp(a), tension artérielle, le profil glycémique, tabagisme, la charge résiduelle riche en triglycérides, la CRP haute sensibilité (hs-CRP) et — en tant qu’indicateur de la maladie accumulée plutôt que de la susceptibilité — le CAC.
- Biologiquement plausibles, mais non mesurables de manière systématique ni validés en tant que facteurs modificateurs au niveau individuel : la perméabilité endothéliale, la capacité de rétention de l'intima, le seuil inflammatoire, la composition de la plaque et la réactivité thrombotique.
Ces deux ensembles de données sont réels ; seul le premier peut actuellement servir de base à la prise en charge d'un patient donné. Cette asymétrie constitue l'argument principal en faveur de la priorité accordée à la mesure directe de la maladie plutôt qu'à l'inférence à partir du profil génétique.
CAC : Mesure directe de la plaque coronaire calcifiée
Lorsqu'il s'agit de déterminer si un patient donné présentant un taux élevé de LDL-C souffre actuellement d'athérosclérose coronarienne, le score CAC apporte une réponse plus directe que n'importe quel historique médical. Cela revêt une importance particulière en cas d'hypercholestérolémie sévère, où une estimation basée sur les lipides peut surestimer à court terme présente un risque chez certains patients tout en reflétant fidèlement le risque cumulé sur toute la durée de vie.
Les données les plus directement pertinentes proviennent de la MESA analyse de Sandesara et al.5 Parmi les 246 participants à l'étude MESA ne présentant pas de maladie cardiovasculaire clinique et dont le taux de LDL-C à l'inclusion était ≥ 190 mg/dl (âge moyen : 63 ± 9,4 ans ; taux moyen de LDL-C : 215 ± 27 mg/dl), 37% présentaient un CAC = 0. Un âge plus jeune, le sexe féminin et l’absence de diabète étaient associés à un CAC = 0. Au cours d’un suivi médian de 13,2 ans, les personnes présentant un CAC = 0 ont présenté un taux d’événements cardiovasculaires de 4,7 pour 1 000 personnes-années (risque sur 10 ans : 3,7%) contre 26,4 pour 1 000 personnes-années (risque sur 10 ans : 20%) chez les personnes présentant un CAC > 0, ce qui correspond à un rapport de risque ajusté rapport des cotes de 0,25 (IC 95 % : 0,10–0,66).5
C’est le rapport de risque ajusté, et non le rapport de taux d’incidence brut, qui constitue l’estimation ajustée appropriée de l’effet. Cela ne signifie pas pour autant qu’une élévation sévère du LDL devienne bénigne en l’absence de calcium. Cela signifie plutôt que la valeur CAC = 0 permet d’identifier un sous-groupe présentant des taux d’événements observés à court terme nettement plus faibles, malgré une élévation sévère du LDL. C’est précisément dans ce contexte qu’un antécédent familial négatif prend tout son sens sur le plan clinique : ces deux constatations constituent des marqueurs concordants d’un phénotype observé plus favorable, malgré une hypercholestérolémie sévère.
Trois limites restreignent cette déduction, et la troisième est souvent négligée :
- Le CAC permet de détecter la plaque calcifiée, mais pas l'ensemble de la plaque dentaire. Les patients présentant un CAC = 0 peuvent présenter une plaque non calcifiée ou mixte, et des événements surviennent effectivement dans ce groupe — à un taux d'environ 0,41 TP9T par an dans la population décrite ci-dessus,5 qui est faible mais pas nul.
- La cohorte MESA était composée de personnes d'âge moyen à avancé. Un CAC égal à 0 à 63 ans, après des décennies d'exposition, est un résultat nettement plus rassurant qu'un CAC égal à 0 à 40 ans, âge auquel le temps écoulé est peut-être tout simplement insuffisant pour que la calcification se soit développée. L'âge au moment de l'examen modifie considérablement la signification du résultat.
- La prise en charge reposant sur le CAC et celle de l'hypercholestérolémie sévère ne sont pas interchangeables. Dans les recommandations de 2026, l'évaluation sélective du CAC visant à reclasser le risque et, éventuellement, à reporter un traitement hypolipidémiant s'inscrit dans le cadre de prévention primaire pour les adultes présentant un risque PREVENT-ASCVD à 10 ans « limite » ou « intermédiaire », un nouvel examen étant recommandé dans 3 à 7 ans si le traitement est reporté.2 L'hypercholestérolémie sévère, caractérisée par un taux de LDL-C ≥ 190 mg/dL, fait l'objet d'une prise en charge distincte, dans laquelle un traitement par statines à la dose maximale tolérée fait l'objet d'une recommandation de classe 1 et où l'on s'abstient expressément de se fonder sur les équations de risque destinées à la population générale.2 Un CAC égal à 0 affine l'estimation de actuel la présence d'une maladie chez un tel patient ; cela ne le place pas pour autant dans la catégorie des personnes exclues.
Le CAC et les antécédents familiaux peuvent donc aider à évaluer le risque à court terme et à orienter prise de décision partagée concernant la mise en œuvre du traitement et l'évaluation complémentaire des risques ; elles ne doivent pas servir à établir un faible risque à vie ni à fournir une justification fondée sur des données probantes pour s'abstenir d'administrer un traitement.2,5
Lp(a), hs-CRP et contexte métabolique
Les arguments en faveur d'un profil de risque observé plus faible sont les plus solides lorsque des antécédents familiaux négatifs s'accompagnent de mesures favorables biomarqueurs.
La Lp(a) est le plus important de ces marqueurs, car elle est associée à un risque athérogène et prothrombotique indépendamment du LDL-C et est en grande partie déterminée génétiquement. La mise à jour ciblée de la National Lipid Association recommande de mesurer la Lp(a) au moins une fois chez chaque adulte, les valeurs inférieures à 75 nmol/L (ou < 30 mg/dL) étant considérées comme présentant un faible risque et les valeurs ≥ 125 nmol/L (ou ≥ 50 mg/dL) comme augmentant le risque.16 Les recommandations ACC/AHA de 2026 préconisent également une mesure unique et universelle de la Lp(a) au cours de la vie et considèrent les taux égaux ou supérieurs à 125 nmol/L (50 mg/dL) ou plus comme des facteurs augmentant le risque, associés à une multiplication par environ 1,4 du risque de maladie cardiovasculaire atheroscléreuse (ASCVD), et à une multiplication par environ 2 à partir de 250 nmol/L (100 mg/dL) ou plus.2 Un patient présentant un taux élevé de LDL-C mais un faible taux de Lp(a) ne présente pas l'un des principaux facteurs héréditaires favorisant la progression de la plaque et la thrombose — et, surtout, un facteur qui est directement mesurable plutôt que déduit.
Protéine C-réactive à haute sensibilité (hs-CRP) fournit un indicateur approximatif de l'activation inflammatoire systémique et figure parmi les facteurs de risque aggravants dans les recommandations de 2026 ;2 Le seuil de ≥ 2,0 mg/l couramment utilisé découle de la convention établie dans les recommandations antérieures.4 Un taux de hs-CRP constamment bas est un signe favorable, mais ne prouve pas l'absence d'artériosclérose inflammation, et cela ne doit pas être interprété comme un signe de résilience vasculaire. Lorsqu’un antécédent familial négatif coexiste avec un faible taux de Lp(a), un faible taux de hs-CRP, une tension artérielle normale, une glycémie normale, un faible triglycérides, et si le CAC est égal à 0, il est exact d'affirmer que le profil de risque global mesuré chez le patient est plus favorable que ne le laisse supposer la seule valeur du LDL-C — et non qu'une évolution athéroscléreuse plus lente a été établie.
Le contexte métabolique joue également un rôle dans ce domaine. Dans insuline En cas d’insulinorésistance et d’hypertriglycéridémie, l’ApoB met souvent en évidence un excès de particules que le LDL-C masque. À l’inverse, un patient présentant une élévation isolée du LDL, un faible taux de triglycérides et des paramètres cardiométaboliques par ailleurs favorables peut présenter un profil de risque observé à court terme plus faible qu’un patient présentant le même taux de LDL-C, mais dans le cadre d’un dysfonctionnement métabolique plus général. La distinction réside ici entre le rythme et la causalité : un contexte métabolique favorable peut être associé à une manifestation plus lente de la maladie, sans pour autant rendre inoffensive une élévation de l’ApoB persistante tout au long de la vie.2,3
Interprétation clinique et limites de l'argument de la protection
La synthèse la plus solide et la plus défendable est la suivante : des antécédents familiaux négatifs peuvent permettre d’identifier des patients présentant un risque moindre par rapport à des patients par ailleurs similaires ayant des antécédents familiaux d’ASCVD précoce, mais l’ampleur de cette différence au sein de la population atteinte d’hypercholestérolémie sévère est mal quantifiée et n’a pas été estimée directement. Cela justifie une approche moins alarmiste du risque à court terme. Cela ne justifie toutefois pas d’affirmer que l’hypercholestérolémie sévère ne présente aucun danger lorsqu’elle n’est pas traitée tout au long de la vie.2,5,12
Risque observé. D'après les données de cohorte les plus récentes disponibles, les adultes asymptomatiques présentant un taux de LDL-C ≥ 190 mg/dL et un CAC = 0 ont affiché un taux observé d'événements cardiovasculaires d'environ 0,41 TP9T par an.5 Les données disponibles ne permettent pas d'établir un taux d'événements distinct pour le phénotype plus sélectif caractérisé par un CAC = 0, associé à des antécédents familiaux négatifs, un faible taux de Lp(a) et des facteurs favorables santé métabolique. Le risque sur toute la durée de vie reste néanmoins élevé, car l'exposition cumulative à l'ApoB continue de s'accumuler.
Traitement. Les recommandations des lignes directrices pour ce patient restent inchangées à la lumière de ce qui précède : il convient d'exclure les causes secondaires, et un traitement par statines à la dose maximale tolérée est recommandé (classe 1), les objectifs de LDL-C étant fixés en fonction de la présence d'une hypercholestérolémie familiale, athérosclérose subclinique, ou d'autres facteurs de risque.2 Aucun essai n’a évalué une stratégie de suivi régulier en remplacement d’un traitement hypolipidémiant chez les patients présentant un taux de LDL-C ≥ 190 mg/dL et un CAC = 0. En l'absence de telles données, des marqueurs favorables peuvent raisonnablement éclairer la prise de décision partagée, l'évaluation complémentaire du risque et l'examen de la possibilité d'un intervalle avant la réalisation d'un nouvel examen d'imagerie — mais ils ne constituent pas un fondement fondé sur des données probantes justifiant de ne pas administrer le traitement hypolipidémiant recommandé par les lignes directrices. Les présenter comme tels irait au-delà de ce que les données permettent d'étayer.
Conclusion
Des antécédents familiaux très marqués de maladie coronarienne peuvent permettre d'identifier des individus chez lesquels l'expression clinique du risque lié aux lipides est retardée ou moins prononcée. Cela doit être interprété comme un indicateur d'une susceptibilité familiale observée plus faible plutôt que comme un mécanisme de protection avéré, et cela ne neutralise pas l'exposition à l'ApoB tout au long de la vie.
Les mécanismes potentiels évoqués précédemment restent des hypothèses. Aucun d'entre eux ne s'est révélé capable d'expliquer les antécédents familiaux observés en pratique clinique, et aucun n'est actuellement mesurable chez un patient donné.1,8,16
En pratique, cela se traduit par une répartition des tâches entre trois sources d'information distinctes :
L'exposition cumulative à l'ApoB décrit le risque causal sur toute la durée de vie. Le CAC indique l'étendue de la maladie coronarienne calcifiée qui s'est effectivement manifestée à ce jour. Les antécédents familiaux fournissent des informations supplémentaires, mais indirectes, sur la susceptibilité, et ne permettent pas d'établir une protection.
Les patients présentant une hypercholestérolémie sévère et un CAC = 0 peuvent néanmoins présenter de faibles taux d'événements observés à court terme.5 L'absence d'antécédents familiaux et des biomarqueurs mesurés favorables apportent des informations supplémentaires sur le risque, mais leur effet incrémental au sein de ce sous-groupe présentant un CAC = 0 n'a pas été directement quantifié. L’exposition causale continue néanmoins d’agir en arrière-plan, ce qui explique pourquoi les prises en charge fondées sur les recommandations continuent de considérer un taux de LDL-C ≥ 190 mg/dL comme une catégorie thérapeutique distincte justifiant un traitement, indépendamment du risque calculé sur 10 ans.2 L'absence d'antécédents familiaux peut s'accompagner d'une manifestation tardive et atténuée du risque lié à un taux élevé de lipides ; elle ne supprime toutefois pas les mécanismes biologiques qui rendent dangereuse l'exposition à long terme à l'ApoB.
Références
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Writing Committee. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Dyslipidemia: A Report of the American College of Cardiology/American Heart Association Joint Committee on Clinical Practice Guidelines. Circulation. 2026. doi:10.1161/CIR.0000000000001423. (Simultaneous publication: J Am Coll Cardiol. doi:10.1016/j.jacc.2025.11.016)
- Soffer DE, Marston NA, Maki KC, et al. Role of apolipoprotein B in the clinical management of cardiovascular risk in adults: An Expert Clinical Consensus from the National Lipid Association. J Clin Lipidol. 2024;18(5):e647-e663. doi:10.1016/j.jacl.2024.08.013
- Grundy SM, Stone NJ, Bailey AL, et al. 2018 AHA/ACC/AACVPR/AAPA/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Blood Cholesterol. Circulation. 2019;139(25):e1082-e1143. doi:10.1161/CIR.0000000000000625. [Retired and replaced by reference 2; retained here for historical reference only.]
- Sandesara PB, Mehta A, O’Neal WT, et al. Clinical significance of zero coronary artery calcium in individuals with LDL cholesterol ≥190 mg/dL: The Multi-Ethnic Study of Atherosclerosis. Atherosclerosis. 2020;292:224-229. doi:10.1016/j.atherosclerosis.2019.09.014
- Williams KJ, Tabas I. The response-to-retention hypothesis of early atherogenesis. Arterioscler Thromb Vasc Biol. 1995;15(5):551-561. doi:10.1161/01.atv.15.5.551
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Interleukin-6 Receptor Mendelian Randomisation Analysis (IL6R MR) Consortium, Swerdlow DI, Holmes MV, et al. The interleukin-6 receptor as a target for prevention of coronary heart disease: a mendelian randomisation analysis. Lancet. 2012;379(9822):1214-1224. doi:10.1016/S0140-6736(12)60110-X
- Shen H, Damcott CM, Rampersaud E, et al. Familial defective apolipoprotein B-100 and increased low-density lipoprotein cholesterol and coronary artery calcification in the Old Order Amish. Arch Intern Med. 2010;170(20):1850-1855. doi:10.1001/archinternmed.2010.384
- Williams KB, Horst M, Young M, et al. Clinical characterization of familial hypercholesterolemia due to an Amish founder mutation in apolipoprotein B. BMC Cardiovasc Disord. 2022;22(1):109. doi:10.1186/s12872-022-02539-3
- Ahmad Z, Garg A. Lack of cardiovascular disease among Old Order Amish with familial defective apolipoprotein B. Arch Intern Med. 2011;171(11):1039-1040. doi:10.1001/archinternmed.2011.238
- Silberberg JS, Wlodarczyk J, Fryer J, Robertson R, Hensley MJ. Risk associated with various definitions of family history of coronary heart disease. The Newcastle Family History Study II. Am J Epidemiol. 1998;147(12):1133-1139. doi:10.1093/oxfordjournals.aje.a009411
- Lloyd-Jones DM, Nam BH, D’Agostino RB Sr, et al. Parental cardiovascular disease as a risk factor for cardiovascular disease in middle-aged adults: a prospective study of parents and offspring. JAMA. 2004;291(18):2204-2211. doi:10.1001/jama.291.18.2204
- Nasir K, Budoff MJ, Wong ND, et al. Family history of premature coronary heart disease and coronary artery calcification: Multi-Ethnic Study of Atherosclerosis (MESA). Circulation. 2007;116(6):619-626. doi:10.1161/CIRCULATIONAHA.107.688739
- Khera AV, Emdin CA, Drake I, et al. Genetic risk, adherence to a healthy lifestyle, and coronary disease. N Engl J Med. 2016;375(24):2349-2358. doi:10.1056/NEJMoa1605086
- Koschinsky ML, Bajaj A, Boffa MB, et al. A focused update to the 2019 NLA scientific statement on use of lipoprotein(a) in clinical practice. J Clin Lipidol. 2024;18(3):e308-e319. doi:10.1016/j.jacl.2024.03.001

