होमोजाइगस फेमिलियल हाइपरकोलेस्ट्रॉलिया में प्रारंभिक मृत्यु के नैदानिक प्रक्षेपवक्र और पैथोफिज़ियोलॉजिकल चालक
एक व्यापक शोध विश्लेषण
साक्ष्य-आधारित हृदय अनुसंधान
अवलोकन और परिभाषाएँ
समयुग्मजी पारिवारिक हाइपरकोलेस्ट्रॉलमिया (HoFH) वंशागत लिपिड विकारों का सबसे विनाशकारी और फेनोटाइपिक रूप से अत्यधिक गंभीर रूप है। यह एक अति-दुर्लभ आनुवंशिक स्थिति है जो यकृत की कम घनत्व वाले [लिपिड को साफ करने की] लगभग पूर्ण अक्षमता की विशेषता है लाइपोप्रोटीन (एलडीएलसिस्टेमिक सर्कुलेशन से कणों, जिसके परिणामस्वरूप प्लाज्मा बनता है कोलेस्ट्रॉल जन्म से अत्यधिक बढ़े हुए स्तर।.[1]
ऐतिहासिक रूप से, HoFH को एक क्लासिक क्लिनिकल त्रय (triad) द्वारा परिभाषित किया गया था: अनुपचारित एलडीएल कोलेस्ट्रॉल (एलडीएल-सी) का सांद्रण 500 मिलीग्राम/डीएल (13 mmol/L) से अधिक, उपस्थिति रोगसूचक त्वचीय और कण्डरा ज़ैंथोमा जीवन के पहले दशक के भीतर प्रकट होना, और इसका प्रमाण विषमयुग्मजी पारिवारिक हाइपरकोलेस्ट्रोलिमिया (HeFH) दोनों जैविक माता-पिता में।.[1]
पिछلي दशक में इस बीमारी की वैज्ञानिक समझ में एक महत्वपूर्ण प्रतिमान बदलाव आया है। आनुवंशिक विश्लेषण ने पहले की तुलना में अधिक व्यापक फेनोटाइपिक स्पेक्ट्रम का खुलासा किया है, जिससे यूरोपीय जैसी नैदानिक संस्थाओं को प्रेरित किया गया है एथेरोस्क्लेरोसिस सोसायटी (EAS) ने नैदानिक सीमाओं को परिष्कृत किया। 2023 का EAS आम सहमति बयान यह सिफारिश करता है कि अनुपचारित LDL-C स्तर 400 mg/dL (~10 mmol/L) से अधिक वाले किसी भी व्यक्ति में HoFH का नैदानिक रूप से संदेह किया जाना चाहिए, क्योंकि आनुवंशिक रूप से पुष्टि किए गए बाइऐलिक उत्परिवर्तन वाले कई रोगियों में स्तर पारंपरिक 500 mg/dL कटऑफ से नीचे होते हैं।.[5] यह बाल चिकित्सा आबादी में विशेष रूप से प्रासंगिक है, जहाँ आहार या शारीरिक वृद्धि के कारण एलडीएल-सी का स्तर कम हो सकता है लेकिन फिर भी यह एक अत्यधिक हृदय संबंधी खतरा दर्शाता है।.[6]
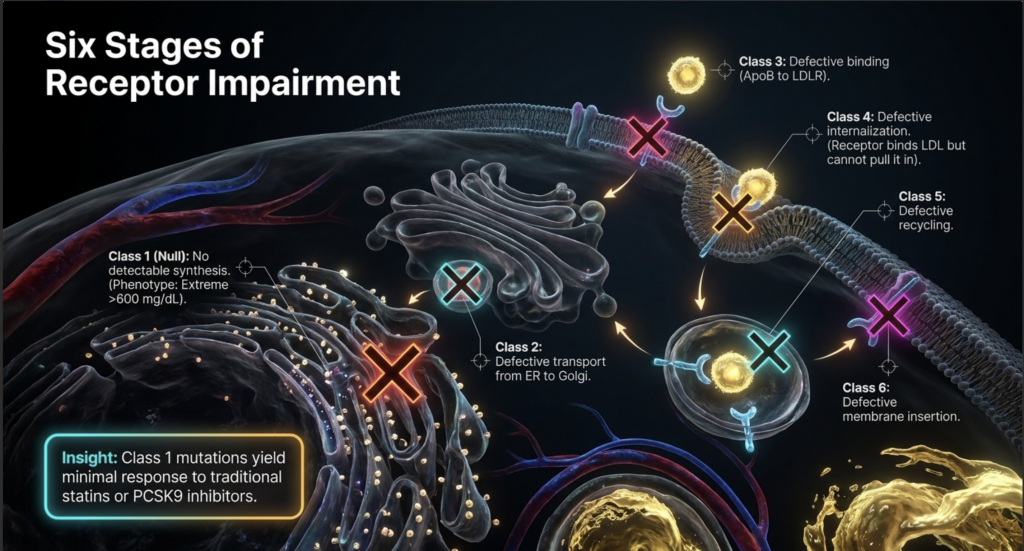
एचओएफएच की आनुवंशिक संरचना मुख्य रूप से इसमें द्विएलिक उत्परिवर्तन (बाइऐलिक म्यूटेशन) द्वारा विशेषता है LDLR जीन, जो कूटबद्ध करता है LDL रिसेप्टर कोलेस्ट्रॉल से भरपूर कणों के यकृत में ग्रहण (अपटेक) के लिए जिम्मेदार।.[8] ये बाएलेलिक अवस्थाएँ वास्तविक समयुग्मजी हो सकती हैं—जिनमें समान वंशानुक्रम शामिल होता है रोगजनक प्रकार दोनों माता-पिता से—या संयुक्त हेटरोज़ाइगस, जिसमें एक ही जीन में दो अलग-अलग म्यूटेशन (उत्परिवर्तन) शामिल हैं।.[8] LDLR के अलावा, HoFH के दुर्लभ रूप इनमें रोगजनक वेरिएंट के कारण होते हैं एपोलिपोप्राटीन Bएबीओपी) जीन, जो एलडीएल कण की अपने रिसेप्टर से जुड़ने की क्षमता को कम करता है, और इसमें गेन-ऑफ-फंक्शन उत्परिवर्तन प्रोप्रोटीन कन्वर्टेस सबटिलिसिन/केक्सिन टाइप 9 (PCSK9) जीन, जो एलडीएल रिसेप्टर के इंट्रासेल्युलर डिग्रेडेशन (अत:कोशिकीय क्षय) को तेज करता है।.[10] इसके अतिरिक्त, इस बीमारी का एक ऑटोसोमल रिसेसिव रूप (ARH), LDLRAP1 जीन में बाएलेलिक लॉस-ऑफ-फ़ंक्शन वेरिएंट के कारण होता है।.[8]
HoFH की व्यापकता पारंपरिक रूप से 1,000,000 व्यक्तियों में से 1 होने का अनुमान लगाई गई थी, लेकिन समकालीन महामारी विज्ञान के आंकड़े और रजिस्ट्री के निष्कर्ष लगभग 160,000 में से 1 से 300,000 में से 1 की उच्च आवृत्ति का सुझाव देते हैं।.[1,6] फाउंडर इफेक्ट वाले विशिष्ट आबादी में—जैसे कि फ्रेंच कैनेडियन, लेबनीज ईसाई, दक्षिण अफ्रीकी अफ्रिकानर्स, और कुछ अश्केनाजी यहूदी समुदाय—प्रसार काफी अधिक हो सकता है।.[16]
विभेदात्मक निदान महत्वपूर्ण है।. सिटोस्टेरोलेमिया (फाइटोस्टेरोलेमिया), ABCG5/ABCG8 जीन में बाएलेलिक वेरिएंट के कारण होने वाली यह स्थिति, एलडीएल-सी (LDL-C) में अत्यधिक वृद्धि और शुरुआती उम्र में होने वाले ज़ैंथोमा (त्वचा पर वसा के जमाव) के साथ प्रकट होती है, लेकिन यह आहार में बदलाव के प्रति उल्लेखनीय रूप से अच्छी प्रतिक्रिया देती है और एज़ेटिमाइब. लाइसोसॉमल एसिड लाइपेज की कमी (LAL-D) के कारण यह भी होता है गंभीर हाइपरकोलेस्ट्रॉलएमिया और समय से पहले एथेरोस्क्लेरोसिस, लेकिन इसे एंजाइम रिप्लेसमेंट थेरेपी से प्रबंधित किया जाता है। सेरेब्रोकेंडिनस xanthomatosis (CTX) में HoFH के समान ज़ैंथोमा हो सकते हैं, हालांकि कोलेस्ट्रॉल का स्तर आम तौर पर सामान्य से थोड़ा बढ़ा हुआ होता है।.[1]
जीवन के शुरुआती चरणों में अत्यधिक जोखिम की क्रियाविधि
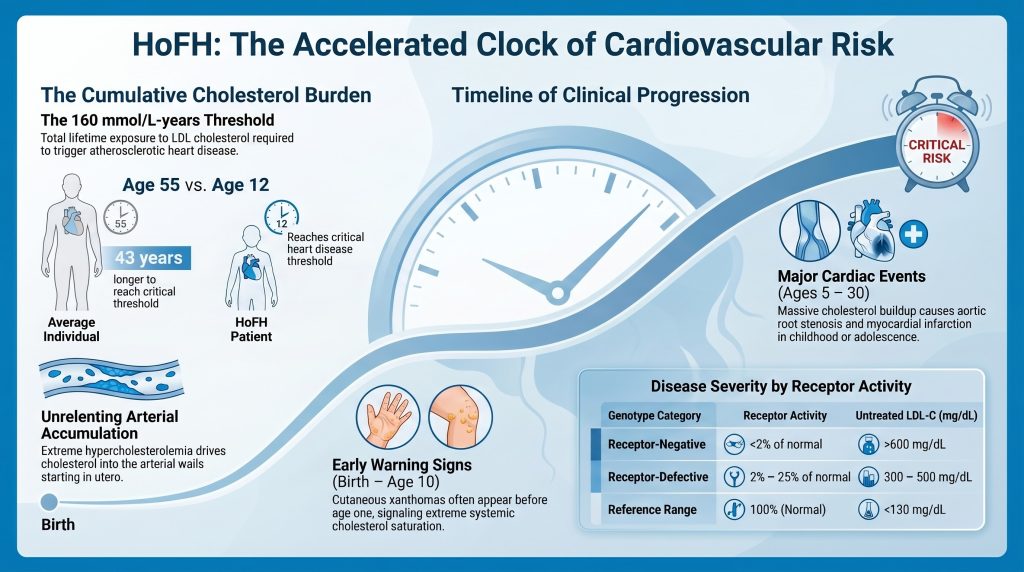
HoFH में अत्यधिक हृदय संबंधी जोखिम धमनी की दीवार के भीतर कोलेस्ट्रॉल के लगातार संचय के कारण होता है, जो गर्भ में ही शुरू हो जाता है। इस जोखिम को मापने में केंद्रीय अवधारणा “संचयी कोलेस्ट्रॉल भार” है, जिसे एलडीएल-सी के कुल द्रव्यमान के रूप में परिभाषित किया गया है जिसके संपर्क में धमनी इंटिमा समय के साथ उजागर हुआ है।.[19]
संचयी भार को इसमें व्यक्त किया जाता है mmol/L-वर्ष. नैदानिक साक्ष्य यह संकेत देते हैं कि नैदानिक एथेरोस्क्लेरोटिक की शुरुआत हृदय रोग आम आबादी में (ASCVD) लगभग 125 mmol/L-वर्ष (~4,800 mg/dL-वर्ष) के संचयी阈 (threshold) के अनुरूप है।.[62,63], जबकि पहले के लिए सीमा मायोकार्डियल इंफार्क्शन लगभग 160 mmol/L-वर्ष (~6,000 mg/dL-वर्ष) है। एक सामान्य लिपिड स्तर वाले व्यक्ति में आमतौर पर लगभग 55 वर्ष की आयु में 160 mmol/L-वर्ष का बोझ पूरा होता है। इसके विपरीत, ~500 mg/dL (~13 mmol/L) के एलडीएल-सी (LDL-C) वाले एक अनुपचारित होएफएच (HoFH) रोगी में लगभग 12 वर्ष की आयु तक ही यह सीमा पूरी हो जाती है, जो यह स्पष्ट करता है कि सबसे गंभीर नल-रिसेप्टर म्यूटेशन वाले बच्चों को अक्सर क्यों मायोकार्डियल इंफार्क्शन (दिल का दौरा) या अचानक हृदय गति बंद होने से मौत 10 वर्ष की आयु से पहले।.[19,63]
बाल चिकित्सा होएफएच (HoFH) की संवहनी विकृतिविज्ञान
बाल चिकित्सा HoFH में एथेरोस्क्लेरोसिस की पैथोफिज़ियोलॉजी में एंडोथेलियल एक्टिवेशन से लेकर उन्नत अवस्था तक तेजी से प्रगति शामिल है पट्टिका गठन। अत्यधिक के प्रभाव में हाइपरकोलेस्ट्रॉलएमीया, LDL कण धमनी के इंटीमा में प्रवेश करते हैं, जहाँ वे ऑक्सीकृत होते हैं और किसके द्वारा निगले जाते हैं मैक्रोफेज बनाना फ़ोम कोशिकाएं.[24] आम जनससंख्या में, यह प्रक्रिया आगे बढ़ने में दशकों का समय लेती है वसायुक्त रेखाएँ प्रतिबंधात्मक तख्तियों तक। HoFH में, धमनी की दीवार में लिपोप्रोटीन का अत्यधिक प्रवाह इतना अधिक होता है कि ये वसायुक्त धारियां जीवन के कुछ ही वर्षों के भीतर जटिल, लिपिड से भरपूर और अत्यधिक सूजन पैदा करने वाली तख्तियों में विकसित हो जाती हैं।.[19]
HoFH-संबद्ध संवहनी रोग की एक विशिष्ट विशेषता इसकी शारीरिक प्राथमिकता है एओर्टिक रूट और कोरोनरी ओस्टिया।.[27] इनमें कोलेस्ट्रॉल की उच्च मात्रा घाव अक्सर परिणाम होता है सुप्रावाल्वुलर एऑर्टिक स्टेनोसिस (SVAS). डीजेनरेटिव वाल्वुलर के विपरीत कैल्सीफ़िकेशन बुजुर्ग आबादी में देखे जाने वाले, होएफएच (HoFH) में एसवीएएस (SVAS) की विशेषता महाधमनी दीवार और वाल्व के पर्दों में ज़ैंथोमैटस ऊतक द्वारा भारी घुसपैठ है।.[20,21] इसके अलावा, कोरोनरी ओस्टिया पर प्लाक का जमाव अचानक, कुल अवरोध का कारण बन सकता है अवरोध उन बच्चों में भी जो अभी तक व्यापक नहीं हैं कोरोनरी धमनी रोग.[27]
माध्यमिक जोखिम संशोधकों की भूमिका
प्राथमिक एलडीएल-सी वृद्धि के अलावा, कई होएफएच (HoFH) रोगियों में काफी बढ़े हुए स्तर होते हैं लाइपोप्रोटीन(ए) [Lp(a)]. Lp(a) एक एलडीएल (LDL) जैसा कण है जिसमें एक अतिरिक्त एपोलिपोप्रोटीन (a) अंश जुड़ा होता है, जो प्रो-थ्रोम्बोटिक और प्रो-इन्फ्लैमेटरी गुण प्रदान करता है। चूँकि Lp(a) को मुख्य रूप से एलडीएल रिसेप्टर के माध्यम से साफ़ किया जाता है, इसलिए आम आबादी की तुलना में HoFH रोगियों में इसका स्तर अक्सर दोगुना होता है।.[2] उच्च एलपी(ए) [Lp(a)] की उपस्थिति एक जोखिम गुणक के रूप में कार्य करती है, जो एथेरोस्क्लेरोसिस (धमनियों में वसा का जमाव) को और अधिक तेزی से बढ़ाती है और इसकी संभावना को बढ़ाती है प्लैक रप्चर या थ्रोम्बोसिस कम उम्र में.[11]
4 साल की उम्र से पहले त्वचीय ज़ैंथोमा (cutaneous xanthomas) का विकास बचपन में काफी बढ़े हुए जोखिम से जुड़ा है कोरोनरी हृदय रोग और समय से पहले मृत्यु।.[20] ये जमाव केवल सतही नहीं हैं; वे कोलेस्ट्रॉल के प्रणालीगत रिसाव का प्रतिनिधित्व करते हैं जिसे संवहनी तंत्र अब और रोक नहीं सकता है।.[2]
लिपिड असामान्यता का परिमाण
होएफएच (HoFH) में हाइपरकोलेस्ट्रोलेमिया का पैमाना क्लिनिकल मेडिसिन में अद्वितीय है। अनुपचारित कुल कोलेस्ट्रॉल स्तर आमतौर पर 460 से 1,160 mg/dL (12–30 mmol/L) के बीच होते हैं, और अधिकांश आनुवंशिक रूप से पुष्ट मामलों में एलडीएल-सी (LDL-C) का स्तर लगातार 400 mg/dL (10 mmol/L) से अधिक होता है।.[4,5] गंभीर मामलों में, विशेष रूप से नल-रिसेप्टर म्यूटेशन वाले व्यक्तियों में, एलडीएल-सी (LDL-C) 1,000 mg/dL (26 mmol/L) से अधिक के स्तर तक पहुँच सकता है, और लिपोप्रोटीन की अत्यधिक सांद्रता के कारण रक्त का रंग देखने में अलग, अपारदर्शी हो सकता है।.[2]
एपोलिपोप्रा प्रोटीन बी और पार्टिकल मेट्रिक्स
एपोलिपोप्राटीन बी (ApoB) प्राथमिक संरचनात्मक प्रोटीन सभी एथेरोजेनिक लिपोप्रोटीन, जिनमें शामिल हैं वीएलडीएल, आईडीएल, एलपी(ए), और एलडीएल। क्योंकि प्रत्येक कण में ठीक एक अपोब अणु होता है, इसका माप कुल संख्या की सीधी गिनती प्रदान करता है एथोजेनिक कण प्रसारण में।.[35] वयस्कुकें में ApoB के लिए सामान्य संदर्भ सीमा 130 मिलीग्राम/डीएल से कम है, जिसमें अमेरिकी आबादी का औसत लगभग 93 मिलीग्राम/डीएल है। HoFH में, ApoB का स्तर आमतौर पर इस संदर्भ सीमा से चार से छह गुना अधिक होता है।.[35]
HoFH में ApoB की पैथोफिज़ियोलॉजी दो कारकों से परिभाषित होती है: अतिउत्पादन (ओवरप्रोडक्शन) और गंभीर रूप से क्षीण क्लीयरेंस। कार्यशील LDL रिसेप्टर्स की अनुपस्थिति के कारण रक्त में LDL कणों का निवास समय बढ़ जाता है—जो सामान्य 2.5 दिनों की तुलना में लगभग 5-6 दिन होता है।.[70] परि-संचलन (सर्कुलेशन) का यह बढ़ा हुआ समय इन कणों को लगातार अधिक संशोधित होने का कारण बनता है। जबकि पैटर्न B (छोटे, सघन LDL) आम तौर पर अधिक एथेरोजेनिक (एथेरोमा पैदा करने वाला) होता है क्योंकि यह धमनियों की दीवार में अधिक आसानी से प्रवेश कर जाता है, होफह (HoFH) में, इससे भी बड़े LDL कणों का अत्यधिक द्रव्यमान उप-एंडोथेलियल स्पेस (अंतःकला के नीचे के स्थान) में निरंतर प्रवाह को बढ़ावा देता है।.[39]
जीनोटाइप द्वारा लिपिड प्रोफ़ाइल की तुलना
लिपिड असामान्यता की गंभीरता अंतर्निहित रूप से एलडीएल रिसेप्टर की कार्यात्मक स्थिति से जुड़ी होती है। रोगियों को रिसेप्टर-नकारात्मक (सामान्य एलडीएलआर गतिविधि का 2% से कम) या रिसेप्टर-दोषयुक्त (सामान्य गतिविधि का 2% से 25%) के रूप में वर्गीकृत किया जाता है।.[1,56]
| पैरामीटर | रिसेप्टर-नेगेटिव होएफएच | रिसेप्टर-डिफेक्टिव होएफएच | संदर्भ सीमा |
| अनुपचारित एलडीएल-सी | >600 mg/dL (>15.5 mmol/L) | 300–500 मिलीग्राम/डीएल (7.8–12.9 एमएमओएल/एल) | <130 mg/dL (<3.4 mmol/L) |
| अनुपचारित एपोबी | >400 mg/dL (~सामान्य से 4–6 गुना) | 200–400 मिलीग्राम/डीएल (~2–4× सामान्य) | <130 मिलीग्राम/डीएल |
| अनुपचारित Lp(a) | बार-बार अत्यधिक बढ़ा हुआ | ऊँचा | <30 mg/dL |
| एलडीएलआर गतिविधि | सामान्य का 2% | 2%–25% सामान्य का | 1001टीपी9टी (सामान्य) |
| उत्तर स्टेटिन | न्यूनतम (~14% एलडीएल-सी में कमी) | मध्यम (~23% एलडीएल-सी में कमी) | उच्च (40–55% कमी) |
सारणी 1. लिपिड प्रोफ़ाइल LDLR जीनोटाइप द्वारा तुलना। स्रोत: [1,3,41,71]
का अध्ययन कैस्केड एफएच रजिस्ट्री संयुक्त राज्य अमेरिका में यह प्रदर्शित किया गया कि बच्चों के रूप में नामांकित रोगियों में अनुपचारित LDL-C का स्तर वयस्कों के रूप में नामांकित रोगियों (माध्य 533 mg/dL, IQR 467–702; p=0.001) की तुलना में काफी अधिक था (माध्य 776 mg/dL, IQR 704–892)।.[31] यह विसंगति संभवतः उत्तरजीविता पूर्वाग्रह को दर्शाती है, जहाँ सबसे अत्यधिक वृद्धि वाले बच्चों का निदान शुरुआती दौर में ही हो जाता है क्योंकि उनमें स्पष्ट लक्षण विकसित हो जाते हैं - जैसे कि ज़ैंथोमा (वसायुक्त जमाव) या शुरुआती हृदय संबंधी घटनाएंजबकि हल्के रूप से बढ़े हुए स्तर वाले लोगों की पहचान वयस्कता तक नहीं हो पाती है।.[23]
एलडीएल-सी:एपोबी अनुपात और असंगति
LDL-C:ApoB अनुपात एलडीएल कण के आकार और कोलेस्ट्रॉल की मात्रा का एक विकल्प है। 1.2 से कम अनुपात (mg/dL:mg/dL के रूप में व्यक्त) छोटे, घने एलडीएल कणों की प्रधानता को इंगित करता है, जो ऑक्सीकरण के प्रति अत्यधिक संवेदनशील होते हैं और धमनी प्रोटीयोग्लाइसीस के भीतर अधिक आसानी से फंस जाते हैं।.[38] हालांकि, सच्चे HoFH में, LDL-C और ApoB आम तौर पर दोनों एक साथ (concordantly) उच्च होते हैं, जिसका अर्थ है कि अत्यधिक जोखिम मुख्य रूप से कण के आकार में केवल बदलाव के बजाय कोलेस्ट्रॉल की मात्रा और कणों की संख्या के भारी पैमाने से संचालित होता है।.[18]
नैदानिक गंभीरता और प्राकृतिक इतिहास (अनुपचारित)
बिना इलाज किए गए HoFH का प्राकृतिक इतिहास तेज़ी से बढ़ने वाले, प्रगतिशील एथेरोस्क्लेरोसिस और बहुत कम जीवनकाल से पहचाना जाता है। बिना किसी हस्तक्षेप के, ऐतिहासिक रूप से औसत मृत्यु आयु लगभग 18 वर्ष दर्ज की गई है, और कुछ बच्चों की मृत्यु 5 वर्ष की छोटी उम्र में ही मायोकार्डियल इंफार्क्शन (दिल का दौरा) के कारण हो जाती है।.[17,31]
नैदानिक अभिव्यक्तियों का विकास
पहले नैदानिक लक्षण आमतौर पर त्वचा संबंधी होते हैं। त्वचीय ज़ैंथोमा अक्सर जीवन के पहले वर्ष में प्रकट होते हैं, जो कोहनी, घुटनों और नितंबों जैसे घर्षण वाले स्थानों पर नरम, पीले नोड्यूलर घाव के रूप में प्रस्तुत होते हैं।.[8] कंडरा ज़ैंथोमा में एकिलीज़ कंडरा और हाथों के एक्सटेंसर कंडरा का मोटा होना शामिल है।.[8]
जैसे-जैसे कोलेस्ट्रॉल का बोझ बढ़ता है, संवहनी और वाल्वुलर लक्षण प्रकट होते हैं। 10 वर्ष की आयु से पहले आर्कस लिपोइड्स कॉर्निया और ज़ैंथेलास्मा अक्सर देखे जाते हैं।.[15] दूसरे दशक तक, अधिकांश अनुपचारित रोगियों में लक्षणात्मक कोरोनरी विकसित हो गई है धमनी बीमारी और/या महाधमनी मूल की बीमारी।.[2]
ऐतिहासिक मामले के प्रमाण
1889 में, जी. लेहजेन और के. नॉट ने दो बहनों का वर्णन किया जिन्हें अब संभवतः HoFH के पहले प्रलेखित मामलों के रूप में पहचाना जाता है।.[28] 11 वर्षीय बहन में 3 वर्ष की आयु से कई पीले धब्बे और गांठें विकसित हो गईं। 11 वर्ष की आयु तक, उसके हाथों पर “अंडे जैसे” ट्यूमर और उसके अकिलीज टेंडन (Achilles tendons) पर बड़े पैमाने पर ज़ैंथोमा (xanthomas) दिखाई दिए। नैदानिक परीक्षण से एक लंबा ब्लोइंग सिस्टोलिक मर्मर (systolic murmur) पता चला, और सर्जरी के तुरंत बाद उसकी मृत्यु हो गई।.[28]
शव परीक्षण के निष्कर्षों में दर्ज है:
- महाधमनीवसा युक्त ऊतक और स्क्लेरोटिक पट्टिकाओं के साथ मोटा हो गया।.
- महाधमनी कवापव्यापक इंटीमा परिवर्तनों के कारण स्टेनोसिटिक।.
- करोटिड धमनीबायां कैरोटिड लगभग पूरी तरह से बंद (ओक्लूडेड) था।.
- कोरोनरी धमनियांदोनों ने कई पट्टिकाएँ (प्लाक) दिखाईं, जिनमें बाईं ओर गंभीर रूप से प्रभावित था।.[28]
प्राकृतिक इतिहास पर रजिस्ट्री-आधारित अवलोकन
उच्च-आय वाले देशों के अलावा अन्य देशों की समकालीन रजिस्टर्डियों से प्राप्त डेटा, जहाँ उन्नत उपचारों तक पहुँच सीमित है, इस ऐतिहासिक पैटर्न को दर्शाता है। 38 देशों के 751 HoFH रोगियों के एक अध्ययन में, गैर-उच्च-आय क्षेत्रों के रोगियों को उनका पहला गंभीर प्रतिकूल हृदय संबंधी घटना उच्च आय वाले देशों की तुलना में एक दशक पहले (औसत आयु 24 बनाम 35 वर्ष)।.[47]
| नैदानिक विशेषता | बिना इलाज के शुरुआत की सामान्य आयु | पैथोलॉजिकल महत्व |
| त्वचा के ज़ैंथोमा (क्यूटैनियस ज़ैंथोमा) | <1 वर्ष | अत्यधिक प्रणालीगत संतृप्ति का सूचक |
| कॉर्निअल आर्कस | 10 वर्ष से कम | लिपिड स्पिलओवर का शुरुआती संकेतक |
| टेंडन ज़ैंथोमास | 5–15 वर्ष | संचयी ऊतक जमाव |
| महाधमनी मूल स्टेनोसिस (संकुचन) | 5–20 साल | गैर-इस्केमिक कार्डियक मौत का प्राथमिक कारण |
| मायोकार्डियल इन्फार्क्शन | 5–30 वर्ष | ऑस्टियल या डिफ्यूज़ सीएडी (कोरोनरी आर्टरी डिजीज) का परिणाम |
| अचानक कार्डियक डेथ | परिवर्तनशील; बचपन में हो सकता है | घातक अतालता या कुल ओस्टियल ऑक्लुजन |
सारणी 2. अनुपचारित HoFH की नैदानिक प्रगति। स्रोत: [2,19,47]
कुछ मरीज़ दूसरों की तुलना में अधिक समय तक जीवित क्यों रहते हैं
बीमारी की गंभीर प्रकृति के बावजूद, जीवित रहने की दर में व्यक्तियों के बीच काफी भिन्नता होती है। कुछ रोगी इसके शिकार हो जाते हैं हार्ट अटैक बचपन की शुरुआत में ही, जबकि अन्य लोग, समान आनुवंशिक उत्परिवर्तन (म्यूटेशन) के बावजूद, 50 या 60 के दशक तक जीवित रह सकते हैं। यह विविधता (हेटरोजीनिटी), अवशिष्ट रिसेप्टर गतिविधि, आनुवंशिक संशोधकों और चिकित्सीय हस्तक्षेप के समय के एक जटिल परस्पर प्रभाव से संचालित होती है।.[1]
अवशिष्ट एलडीएलआर गतिविधि और उत्परिवर्तन का प्रकार
नैदानिक परिणाम का सबसे शक्तिशाली पूर्वानुमानक एलडीएल रिसेप्टर की अवशिष्ट गतिविधि है। रिसेप्टर-निगेटिव व्यक्ति (नल/नल; <2% गतिविधि) में एलडीएल-सी का स्तर सबसे अधिक होता है, पारंपरिक दवाओं पर प्रतिक्रिया सबसे कमजोर होती है, और एएससीवीडी की शुरुआत सबसे पहले होती है।.[3,56] रिसेप्टर-दोषयुक्त रोगियों (2%–25% गतिविधि) में अक्सर रिसेप्टर-नकारात्मक रोगियों की तुलना में LDL-C का स्तर लगभग 18% कम होता है और वे रिसेप्टर के फार्माकोलॉजिकल अप-रेगुलेशन पर अधिक तीव्र प्रतिक्रिया करते हैं।.[41] यह आनुवंशिक खुराक प्रभाव हृदय संबंधी घटनाओं की शुरुआत को एक दशक या उससे अधिक समय तक विलंब कर सकता है।.[6]
सुरक्षात्मक आनुवंशिक संशोधक
PCSK9 लॉस-ऑफ़-फ़ंक्शन (LOF)
पीसीएसके9 एक प्रोटीन है जो एलडीएल रिसेप्टर से जुड़ता है और इसे लाइसोसोमल डिग्रेडेशन के लिए लक्षित करता है। जिन व्यक्तियों को पीसीएसके9 में लॉस-ऑफ़-फ़ंक्शन वैरिएंट विरासत में मिलता है, उनमें प्राकृतिक रूप से परिसंचारी पीसीएसके9 का स्तर कम होता है, जिससे हेपैटोसाइट की सतह पर एलडीएल रिसेप्टर्स का घनत्व अधिक हो जाता है।.[13] जनसंख्या-आधारित अध्ययनों से पता चलता है कि PCSK9 LOF वेरिएंट्स लगभग 28% कम LDL-C और CHD जोखिम में 88% तक की कमी से जुड़े हैं।.[69] HoFH کے સંદર્ભ میں، PCSK9 LOF ویریئન્ટ روگجنک LDLR ویریئنٹ کے اثرات کا کافی حد تک مقابلہ کر سکتا ہے، جس کے نتیجے میں کلینیکل فینوٹائپ اس کی توقع سے کہیں زیادہ ہلکا ہوتا ہے جو بصورت دیگر متوقع ہو۔.[14]
ANGPTL3 लॉस-ऑफ़-फ़ंक्शन
एंजियोपोएटिन-जैसे प्रोटीन 3 (एएनजीपीटीएल3) रोकता है लाइपोप्रोटीन लाइपेज और एंडोथेलियल लाइपेज। ANGPTL3 में LOF वेरिएंट LDL, VLDL के निचले स्तर की ओर ले जाते हैं, और एचडीएल एलडीएल रिसेप्टर से काफी हद तक स्वतंत्र तंत्र के माध्यम से।.[9] चूँकि यह मार्ग LDLR पर निर्भर नहीं करता है, यह रिसेप्टर-नेगेटिव HoFH रोगियों में भी एक प्रभावी संशोधक के रूप में कार्य करता है।.[9]
APOB ट्रंकेशन
कुछ रोगियों में APOB जीन में हाइपोबेटालिपोप्राटेनेमिया वेरिएंट होते हैं जो एलडीएल कणों के कम उत्पादन का कारण बनते हैं। यदि एलडीएलआर उत्परिवर्तन वाला कोई रोगी इन वेरिएंट्स में से एक को भी वहन करता है, तो यकृत कम एथेरोजेनिक वाहक का उत्पादन करता है, जिससे प्राप्त होने वाला अधिकतम एलडीएल-सी स्तर सीमित हो जाता है।.[54]
चिकित्सीय युग और हस्तक्षेप सीमाएँ
1980 के दशक से पहले, उपचार कम वसा वाले आहार और शुरुआती दौर तक सीमित था। पित्त अम्ल जब्त करने वाले एजेंट, जो काफी हद तक प्रभावी नहीं थे।.[17] स्टैटिन का परिचय, और बाद में एलडीएल एफेरेसिस, HoFH के रोगियों की जीवन प्रत्याशा को अらの के उत्तर दशकों और 30 के दशक तक बढ़ाना शुरू कर दिया।.[17]
रिसेप्टर-मुक्त उपचारों की उपलब्धता से युक्त आधुनिक युग ने रोग के पूर्वानुमान को मौलिक रूप से बदल दिया है।. लोमिटापाइड (एक MTP अवरोधक जो VLDL/LDL उत्पादन को कम करता है) रिसेप्टर जीनोटाइप से स्वतंत्र रूप से LDL-C को लगभग 50% तक कम करता है।.[55,72] एविनाकुमैब (एक ANGPTL3 अवरोधक) शून्य-रिसेप्टर रोगियों में भी LDL-C को 43–53% तक कम कर देता है।.[32] इन एजेंटों का संयोजन, यदि बाल्यावस्था में ही शुरू कर दिया जाए, तो कई रोगियों को अपने संचयी कोलेस्ट्रॉल के बोझ को लंबे समय तक महत्वपूर्ण सीमाओं से नीचे रखने की अनुमति देता है।.[19]
HoFH के सबसे लंबे समय तक जीवित रहने वाले मामले
जबकि ऐतिहासिक जीवन प्रत्याशा 20 वर्ष से कम थी, समकालीन साहित्य अब 50, 60 और उससे अधिक उम्र तक जीवित रहने वाले जीवित बचे लोगों का दस्तावेजीकरण करता है।.
57 साल पुराना टोक्यो मामला (Komuro et al., 1987)
रिपोर्ट किए गए सबसे पहले सबसे लंबे समय तक जीवित रहने वाले मामलों में से एक 1987 में वर्णित 57 वर्षीय जापानी पुरुष था।.[64] यह मरीज़ एलडीएल रिसेप्टर में आंतरिक दोष (क्लास 4 म्यूटेशन) के लिए होमोजाइगस था, जिसका अर्थ है कि रिसेप्टर एलडीएल को बांध सकते थे लेकिन उसे कोशिका के अंदर नहीं खींच सकते थे। उसका एलडीएल-सी 461 मिलीग्राम/डीएल था - जो विशिष्ट शून्य-रिसेप्टर रोगियों की तुलना में कम था - जिसने उसे अपने जीवन के अधिकांश समय के दौरान आधुनिक स्टैटिन की अनुपस्थिति के बावजूद अपने पचास के दशक के उत्तरार्ध तक जीवित रहने की अनुमति दी।.[64]
59-वर्षीय चेक मामला (नोवाक और अन्य, 2025)
2025 के एक अध्ययन में कई असामान्य चेक HoFH रोगियों के बारे में बताया गया, जिसमें एक 59 वर्षीय पुरुष भी शामिल है, जो p.Phe114Ile और p.Gly592Glu LDLR वेरिएंट के लिए कंपाउंड हेट्रोजाइगोट है।.[49] इस रोगी में 41 वर्ष की आयु तक HoFH का निदान नहीं किया गया था। हालांकि उसे अंततः 57 वर्ष की आयु में कोरोनरी धमनी बाईपास ग्राफ्ट की आवश्यकता पड़ी और उसकी कैरोटिड में महत्वपूर्ण संकीर्णन था, लेकिन उसकी आनुवंशिक बनावट को देखते हुए उसका जीवित रहना असाधारण था। उसके विशिष्ट कंपाउंड हेटरोज़ाइगस संयोजन ने स्पष्ट रूप से इतनी पर्याप्त अवशिष्ट LDLR गतिविधि प्रदान की कि दशकों तक अत्यधिक LDL-C वृद्धि के बावजूद बचपन में होने वाली मृत्यु को रोका जा सके।.[49]
72 वर्षीय हेटेरोज़ाइगस एफएच का मामला (जॉनसन और अन्य, 2018)
एक शिक्षाप्रद मामले में 72 वर्षीय पुरुष शामिल हैं, जिनमें रोगजनक LDLR वेरिएंट (p.Val827Ile) था, और जिनका अनुपचारित LDL-C जीवनभर लगातार लगभग 487 mg/dL बना रहा।.[37] इस अत्यधिक ऊंचाई और जीवन भर उपचार न मिलने के बावजूद, उनका एक एगाटस्टन कैल्शियम स्कोर एकाधिक स्कैन पर 0—जो कोरोनरी धमनी कैल्सीफिकेशन की पूर्ण अनुपस्थिति को दर्शाता है। उनके जीवित रहने का श्रेय उनके असाधारण रूप से उच्च एचडीएल-सी (~68 मिलीग्राम/डीएल) और पैटर्न ए एलडीएल (बड़े, हल्के कण) को दिया गया, जो ऑक्सीकरण और धमनी प्रतिधारण के प्रति कम संवेदनशील होते हैं।.[37] संपादकीय नोट: प्राथमिक प्रकाशन के आधार पर इस रोगी में होमोज़ाइगस एफएच (HoFH) नहीं, बल्कि हेटोज़ाइगस एफएच होने की पुष्टि की गई है।.[37] इस मामले को यहाँ एक अत्यधिक FH फेनोटाइप के रूप में उद्धृत किया गया है जो HDL-C और LDL कण के आकार की सुरक्षात्मक भूमिका को दर्शाता है।.
समकालीन बाल चिकित्सा सफलताएँ
रजिस्ट्री डेटा अब यह दिखाते हैं कि 2 वर्ष की आयु में निदान किए गए और आक्रामक चिकित्सा—जिसमें यकृत प्रत्यारोपण या एफेरेसिस शामिल है—पर शुरू किए गए बच्चे न्यूनतम एथेरोस्क्लोरोटिक बोझ के साथ वयस्कता तक पहुँच रहे हैं।.[23] केस रिपोर्टों से पता चलता है कि किशोरावस्था से लेकर तीस की उम्र तक साप्ताहिक प्लाज्माफेरेसिस और एलडीएल एफेरेसिस से प्रबंधित रोगियों ने जीवन की उच्च गुणवत्ता बनाए रखी है और यह दर्शाया है कि कोलेस्ट्रॉल की यांत्रिक निकासी गायब यकृत रिसेप्टर्स के लिए प्रभावी ढंग से प्रतिस्थापित कर सकती है।.[59]
सारांश नैदानिक और चिकित्सीय तालिकाएँ
सारणी 3: HoFH निदान के लिए परिष्कृत नैदानिक और आनुवंशिक मानदंड
| श्रेणी | निदान सीमा / सुविधा | तर्क |
| अनुपचारित एलडीएल-सी | >400 mg/dL (>10 mmol/L) | व्यापक स्पेक्ट्रम को पकड़ने के लिए 2023 ईएएस द्वारा प्रस्तावित |
| उपचारित एलडीएल-सी | स्टैटिन + एजेटिमिड पर >300 mg/dL (>8 mmol/L) | ऐतिहासिक सीमा; जब बेसलाइन अज्ञात हो तो उपयोग किया जाता है |
| आनुवंशिक मानदंड | द्वि-एलील वेरिएंट (LDLR, APOB, PCSK9, LDLRAP1) | पुष्टि के लिए स्वर्ण मानक |
| शारीरिक निष्कर्ष | 10 वर्ष की आयु से पहले ज़ैंथोमा (त्वचा पर वसा की गांठें); कॉर्नियल आर्कस (कॉर्निया के चारों ओर सफ़ेद या धूसर रंग का घेरा) | अत्यधिक संचयी बोझ का रोगलक्षण-विशिष्ट (पाथोग्नोमोनिक) |
| पारिवारिक इतिहास | दोनों जैविक माता-पिता में HeFH | ऑटोसोमल सहप्रभावी (कोडॉमिनेट) पैटर्न के अनुरूप |
| गैर-आनुवंशिक मिमिक्स | Sitosterolaemia; LAL-D; CTX | उचित चिकित्सा सुनिश्चित करने के लिए बाहर रखा जाना चाहिए |
सारणी 4: होएफएच (HoFH) में एलडीएलआर (LDLR) उत्परिवर्तन का कार्यात्मक वर्गीकरण
| कक्षा | दोष की क्रियाविधि | फीनोटाइपिक गंभीरता | चिकित्सीय निहितार्थ |
| कक्षा 1 | कोई पहचान योग्य संश्लेषण (नुल) नहीं | अत्यधिक (>600 मिलीग्राम/डीएल) | स्टेटिन/PCSK9i का कोई जवाब नहीं |
| कक्षा 2 | दोषपूर्ण परिवहन (ER से गॉल्जी) | गंभीर | न्यूनतम दवा प्रतिक्रिया |
| कक्षा 3 | दोषपूर्ण बाइंडिंग (ApoB से LDLR) | चर | PCSK9i को प्रतिक्रिया दे सकते हैं |
| कक्षा 4 | दोषपूर्ण आंतरिकरण | मध्यम से गंभीर | कुछ अवशेष निकासी संभव |
| कक्षा 5 | दोषपूर्ण पुनर्चक्रण | मध्यम | अक्सर ड्रग अप-रेगुलेशन पर प्रतिक्रिया देता है |
| कक्षा 6 | दोषपूर्ण झिल्ली प्रवेशन | चर | इंसर्शन के घनत्व पर निर्भर करता है |
[3]
सारणी 5: बाल चिकित्सा बनाम वयस्क HoFH — CASCADE FH रजिस्ट्री (Cuchel et al., 2023)
| मीट्रिक | बच्चे (n=16) माध्यिका (IQR) | वयस्क (n=51) माध्यिका (IQR) |
| निदान के समय आयु (वर्ष) | 2.5 (1–6) | 23 (13–34) |
| अनुपचारित एलडीएल-सी (मिग्रा/डेसीलीटर) | 776 (704–892) | 533 (467–702) |
| भर्ती के समय एएससीवीडी | 43.8% | 78.4% |
| भर्ती के समय महाधमनी कपाट संकुचन | 18.8% | 25.5% |
| सीएबीजी (कोरोनरी आर्टरी बाईपास ग्राफ्टिंग) | 12.5% | 41.2% |
[31]
साक्ष्य की गुणवत्ता और अनिश्चितता
वैज्ञानिक समुदाय की होमोसिस्टीनमिया (HoFH) की समझ वर्णनात्मक केस स्टडीज़ से व्यापक अंतरराष्ट्रीय रजिस्ट्रियों तक विकसित हो चुकी है, लेकिन कई महत्वपूर्ण अनिश्चितता के क्षेत्र अभी भी मौजूद हैं।.
वर्तमान साक्ष्यों की सीमाएँ
HoFH की दुर्लभता बड़े पैमाने पर, यादृच्छिक नियंत्रित परीक्षण (RCTs) अत्यंत कठिन। दीर्घकालिक उत्तरजीविता और उपचार प्रभावकारिता के अधिकांश प्रमाण प्रतिलोम रजिस्ट्री डेटा (जैसे CASCADE FH या वर्ल्डवाइड HoFH अध्ययन) या खुले-लेबल चरण 2 और चरण 3 परीक्षणों से प्राप्त होते हैं।.[17] जबकि रजिस्ट्री अमूल्य वास्तविक-विश्व डेटा प्रदान करती हैं, वे चयन पक्षपात के अधीन होती हैं—जिन रोगियों की स्थिति अधिक गंभीर होती है या जिन्हें विशेष देखभाल की सुविधा उपलब्ध होती है, उनके नामांकन की संभावना अधिक होती है।.[1]
एक महत्वपूर्ण अनिश्चितता का क्षेत्र HoFH के नैदानिक निदान वाले लगभग 20–40% रोगियों में अनुपस्थित आनुवंशिक कारण है।.[7,66] यह सुझाव देता है कि या तो अभी तक अज्ञात FH जीन हैं, या एक बहुजीनीय तंत्र—कई छोटे प्रभाव वाले वेरिएंट्स का संचय—मोनोजेनिक HoFH की गंभीरता का अनुकरण कर सकता है। इन उत्परिवर्तन-नकारात्मक रोगियों का नैदानिक प्रबंधन अभी भी एक चुनौती बना हुआ है।.[67,68]
बाल चिकित्सा प्रबंधन में अंतराल
जबकि वर्तमान दिशानिर्देश बच्चों में सार्वभौमिक लिपिड स्क्रीनिंग की सलाह देते हैं, छोटे बच्चों में उन्नत उपचार (जैसे एविनाकुमाब या लोमिटापाइड) शुरू करने के लिए सबसे उपयुक्त आयु अभी भी अनुसंधान के अधीन है।.[1] विकासशील बच्चों में इन एजेंटों की दीर्घकालिक सुरक्षा एक चिंता का विषय है, फिर भी अधिक डेटा का इंतजार करने का जोखिम अपरिवर्तनीय महाधमनी मूल रोग के विकास का है।.[27]
इसके अलावा, संचयी कोलेस्ट्रॉल भार (mmol/L-वर्षों में व्यक्त) की थ्रेशोल्ड परिकल्पना एक उत्कृष्ट मॉडल है, लेकिन इसे निर्णायक वापसी-बिंदु के रूप में पूर्वानुमानात्मक रूप से सत्यापित नहीं किया गया है।.[19] इस बात पर बहस है कि एलडीएल-सी को कम करने से मौजूदा बाल रोग संबंधी प्लाक वास्तव में पीछे हट सकते हैं या केवल नए प्लाक बनने से रोका जा सकता है।.[25]
भविष्य की दिशाएँ
HoFH अनुसंधान का भविष्य जीन थेरेपी और बेस एडिटिंग में निहित है। यकृत में LDLR या PCSK9 जीन को सीधे संशोधित करने के लिए अभिप्रेत एजेंट—जिसमें इन विवो भी शामिल है। क्रिस्पर बेस एडिटिंग—वर्तमान में प्रीक्लिनिकल और प्रारंभिक नैदानिक परीक्षण.[52,53] ये एक-बार की जाने वाली थेरेपीज़ सैद्धांतिक रूप से जीवनभर के इन्फ्यूज़न और दैनिक गोलियों की आवश्यकता को समाप्त कर सकती हैं, लेकिन इन तरीकों की दीर्घकालिक जीनोमिक स्थिरता और सुरक्षा आने वाले दशक की मुख्य अनिश्चितताएँ बनी रहेंगी।.[52,53]
निष्कर्ष
HoFH जीवन-धमकी भरी एक आपात स्थिति है जो जीवन के पहले वर्षों में प्रकट होती है। लिपिड असामान्यता की तीव्रता इतनी अधिक होती है कि यह मानक जैविक मरम्मत तंत्रों को पार कर देती है, जिससे एक बहु-प्रहारक, रिसेप्टर-स्वतंत्र चिकित्सीय दृष्टिकोण आवश्यक हो जाता है। जीवन-रक्षक क्षमता आनुवंशिक दोष की विशिष्ट प्रकृति और सुरक्षात्मक संशोधकों की उपस्थिति से प्रभावित होती है, लेकिन जीवन या मृत्यु का सबसे महत्वपूर्ण निर्धारक निदान का समय और जीवन के पहले दशक में प्राप्त एलडीएल-सी में कमी की तीव्रता बनी हुई है।.[1,19,31]
संदर्भ
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Rahman A, Ahmed MU, Islam AK, Karim A, Sarker SA. A young male with familial hypercholesterolemia. J Saudi Heart Assoc. 2012;24(4):261-264. doi:10.1016/j.jsha.2012.06.264
- Suryawanshi YN, Warbhe RA. Familial Hypercholesterolemia: A Literature Review of the Pathophysiology and Current and Novel Treatments. Cureus. 2023;15(11):e49121. Published 2023 Nov 20. doi:10.7759/cureus.49121
- Ziajka PE. Management of patients with homozygous familial hypercholesterolemia. Am J Manag Care. 2013;19(13 Suppl):.
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Sjouke B, Kusters DM, Kindt I, et al. Homozygous autosomal dominant hypercholesterolaemia in the Netherlands: prevalence, genotype-phenotype relationship, and clinical outcome. Eur Heart J. 2015;36(9):560-565. doi:10.1093/eurheartj/ehu058
- Sturm AC, Knowles JW, Gidding SS, et al. Clinical Genetic Testing for Familial Hypercholesterolemia: JACC Scientific Expert Panel. J Am Coll Cardiol. 2018;72(6):662-680. doi:10.1016/j.jacc.2018.05.044
- Marais AD. Familial hypercholesterolaemia. Clin Biochem Rev. 2004;25(1):49-68.
- van den Bosch SE, Corpeleijn WE, Hutten BA, Wiegman A. How Genetic Variants in Children with Familial Hypercholesterolemia Not Only Guide Detection, but Also Treatment. Genes (Basel). 2023;14(3):669. Published 2023 Mar 7. doi:10.3390/genes14030669
- Zhao L, Gao Y, Liu G, et al. Zhonghua Xin Xue Guan Bing Za Zhi. 2022;50(6):585-590. doi:10.3760/cma.j.cn112148-20210715-00591
- Warden BA, Fazio S, Shapiro MD. Familial Hypercholesterolemia: Genes and Beyond. In: Feingold KR, Adler RA, Ahmed SF, et al., eds. Endotext. South Dartmouth (MA): MDText.com, Inc.; September 23, 2024.
- Razman AZ, Chua YA, Mohd Kasim NA, et al. Genetic Spectrum of Familial Hypercholesterolaemia in the Malaysian Community: Identification of Pathogenic Gene Variants Using Targeted Next-Generation Sequencing. Int J Mol Sci. 2022;23(23):14971. Published 2022 Nov 29. doi:10.3390/ijms232314971
- Saavedra YG, Dufour R, Davignon J, Baass A. PCSK9 R46L, lower LDL, and cardiovascular disease risk in familial hypercholesterolemia: a cross-sectional cohort study. Arterioscler Thromb Vasc Biol. 2014;34(12):2700-2705. doi:10.1161/ATVBAHA.114.304406
- Bayona A, Arrieta F, Rodríguez-Jiménez C, et al. Loss-of-function mutation of PCSK9 as a protective factor in the clinical expression of familial hypercholesterolemia: A case report. Medicine (Baltimore). 2020;99(34):e21754. doi:10.1097/MD.0000000000021754
- Gidding SS, Champagne MA, de Ferranti SD, et al. The Agenda for Familial Hypercholesterolemia: A Scientific Statement From the American Heart Association. Circulation. 2015;132(22):2167-2192. doi:10.1161/CIR.0000000000000297
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Raal FJ, Pilcher GJ, Panz VR, et al. Reduction in mortality in subjects with homozygous familial hypercholesterolemia associated with advances in lipid-lowering therapy. Circulation. 2011;124(20):2202-2207. doi:10.1161/CIRCULATIONAHA.111.042523
- Goldberg AC, Hopkins PN, Toth PP, et al. Familial hypercholesterolemia: screening, diagnosis and management of pediatric and adult patients: clinical guidance from the National Lipid Association Expert Panel on Familial Hypercholesterolemia. J Clin Lipidol. 2011;5(3 Suppl):S1-S8. doi:10.1016/j.jacl.2011.04.003
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Bélanger AM, Akioyamen LE, Ruel I, Hales L, Genest J. Aortic stenosis in homozygous familial hypercholesterolaemia: a paradigm shift over a century. Eur Heart J. 2022;43(34):3227-3239. doi:10.1093/eurheartj/ehac339
- Rocha VZ, Santos RD. Past, Present, and Future of Familial Hypercholesterolemia Management. Methodist Debakey Cardiovasc J. 2021;17(4):28-35. Published 2021 Sep 24. doi:10.14797/mdcvj.887
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Family Heart Foundation, “Family Heart Foundation study shows some children with HoFH miss out on decades of life-saving treatment,” EurekAlert!, 2022. [Press release; cited for registry context only.]
- Hong YM. Atherosclerotic cardiovascular disease beginning in childhood. Korean Circ J. 2010;40(1):1-9. doi:10.4070/kcj.2010.40.1.1
- Tousoulis D, Kampoli AM, Papageorgiou N, et al. Pathophysiology of atherosclerosis: the role of inflammation. Curr Pharm Des. 2011;17(37):4089-4110. doi:10.2174/138161211798764843
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Ballantyne CM, Gellis L, Tardif JC, et al. Efficacy and Safety of Oral PCSK9 Inhibitor Enlicitide in Adults With Heterozygous Familial Hypercholesterolemia: A Randomized Clinical Trial. JAMA. 2026;335(2):129-139. doi:10.1001/jama.2025.20620
- Maldar SB, Pinto CJ. Homozygous familial hypercholesterolaemia in a patient presenting with hypertensive encephalopathy. BMJ Case Rep. 2022;15(10):e250265. Published 2022 Oct 31. doi:10.1136/bcr-2022-250265
- Suresh Kumar G, Mathbout MF, Fahsah I, Ghafghazi S. Case of homozygous familial hypercholesterolaemia with premature coronary artery disease. BMJ Case Rep. 2021;14(5):e242114. Published 2021 May 19. doi:10.1136/bcr-2021-242114
- Cuchel M, Lee PC, Hudgins LC, et al. Contemporary Homozygous Familial Hypercholesterolemia in the United States: Insights From the CASCADE FH Registry. J Am Heart Assoc. 2023;12(9):e029175. doi:10.1161/JAHA.122.029175
- Raal FJ, Rosenson RS, Reeskamp LF, et al. Evinacumab for Homozygous Familial Hypercholesterolemia. N Engl J Med. 2020;383(8):711-720. doi:10.1056/NEJMoa2004215
- Palacio CH, Harring TR, Nguyen NT, Goss JA, O’Mahony CA. Homozygous familial hypercholesterolemia: case series and review of the literature. Case Rep Transplant. 2011;2011:154908. doi:10.1155/2011/154908
- Raal FJ, Santos RD. Homozygous familial hypercholesterolemia: current perspectives on diagnosis and treatment. Atherosclerosis. 2012;223(2):262-268. doi:10.1016/j.atherosclerosis.2012.02.019
- Contois JH, McConnell JP, Sethi AA, et al. Apolipoprotein B and cardiovascular disease risk: position statement from the AACC Lipoproteins and Vascular Diseases Division Working Group on Best Practices. Clin Chem. 2009;55(3):407-419. doi:10.1373/clinchem.2008.118356
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Johnson KW, Dudley JT, Bobe JR. A 72-Year-Old Patient with Longstanding, Untreated Familial Hypercholesterolemia but no Coronary Artery Calcification: A Case Report. Cureus. 2018;10(4):e2452. Published 2018 Apr 9. doi:10.7759/cureus.2452
- Nordestgaard BG, Langsted A, Mora S, et al. Fasting is not routinely required for determination of a lipid profile: clinical and laboratory implications including flagging at desirable concentration cut-points-a joint consensus statement from the European Atherosclerosis Society and European Federation of Clinical Chemistry and Laboratory Medicine. Eur Heart J. 2016;37(25):1944-1958. doi:10.1093/eurheartj/ehw152
- Pencina KM, Pencina MJ, Lawler PR, et al. Interplay of Atherogenic Particle Number and Particle Size and the Risk of Coronary Heart Disease. Clin Chem. 2023;69(1):48-55. doi:10.1093/clinchem/hvac172
- Drouin-Chartier JP, Tremblay AJ, Bergeron J, Lamarche B, Couture P. The Low-Density Lipoprotein Receptor Genotype Is a Significant Determinant of the Rebound in Low-Density Lipoprotein Cholesterol Concentration After Lipoprotein Apheresis Among Patients With Homozygous Familial Hypercholesterolemia. Circulation. 2017;136(9):880-882. doi:10.1161/CIRCULATIONAHA.117.029435
- Bertolini S, Cantafora A, Averna M, et al. Clinical expression of familial hypercholesterolemia in clusters of mutations of the LDL receptor gene that cause a receptor-defective or receptor-negative phenotype. Arterioscler Thromb Vasc Biol. 2000;20(9):E41-E52. doi:10.1161/01.atv.20.9.e41
- Jayaram S, Meera S, Kadi S, Sreenivasa N. An Interesting Case of Familial Homozygous Hypercholesterolemia-A Brief Review. Indian J Clin Biochem. 2012;27(3):309-313. doi:10.1007/s12291-011-0165-8
- Bensabbahia D, El Achiwi M, Atrassi M, Abkari A, Widad G. Homozygous Familial Hypercholesterolemia in a Seven-Year-Old: A Case Study Highlighting the Importance of Early Diagnosis. Cureus. 2025;17(6):e86219. Published 2025 Jun 17. doi:10.7759/cureus.86219
- Mainieri F, Tagi VM, Chiarelli F. Recent Advances on Familial Hypercholesterolemia in Children and Adolescents. Biomedicines. 2022;10(5):1043. Published 2022 Apr 30. doi:10.3390/biomedicines10051043
- Grundy SM, Stone NJ; Guideline Writing Committee for the 2018 Cholesterol Guidelines. 2018 Cholesterol Clinical Practice Guidelines: Synopsis of the 2018 American Heart Association/American College of Cardiology/Multisociety Cholesterol Guideline. Ann Intern Med. 2019;170(11):779-783. doi:10.7326/M19-0365
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Tromp TR, Hartgers ML, Hovingh GK, et al. Worldwide experience of homozygous familial hypercholesterolaemia: retrospective cohort study. Lancet. 2022;399(10326):719-728. doi:10.1016/S0140-6736(21)02001-8
- Vladimirova-Kitova L, Kitov S, Ganev M, Chochkova-Bukova L. Case Report: Difficulties in the Treatment of a 12-Year-Old Patient With Homozygous Familial Hypercholesterolemia, Compound Heterozygous Form – 5 Years Follow-Up. Front Cardiovasc Med. 2021;8:743341. Published 2021 Oct 8. doi:10.3389/fcvm.2021.743341
- Zlatohlávek L, Becherová Beňová J, Foglarová T, Dudková T, Hubáček JA. Case Report: Beating the assumed prognosis: homozygous familial hypercholesterolemia with unexpected long survival. Front Cardiovasc Med. 2025;12:1643771. Published 2025 Oct 20. doi:10.3389/fcvm.2025.1643771
- Guo Q, Feng X, Zhou Y. PCSK9 Variants in Familial Hypercholesterolemia: A Comprehensive Synopsis. Front Genet. 2020;11:1020. Published 2020 Sep 23. doi:10.3389/fgene.2020.01020
- Bayona A, Arrieta F, Rodríguez-Jiménez C, et al. Loss-of-function mutation of PCSK9 as a protective factor in the clinical expression of familial hypercholesterolemia: A case report. Medicine (Baltimore). 2020;99(34):e21754. doi:10.1097/MD.0000000000021754
- Musunuru K, Chadwick AC, Mizoguchi T, et al. In vivo CRISPR base editing of PCSK9 durably lowers cholesterol in primates. Nature. 2021;593(7859):429-434. doi:10.1038/s41586-021-03534-y
- Lee RG, Mazzola AM, Braun MC, et al. Efficacy and Safety of an Investigational Single-Course CRISPR Base-Editing Therapy Targeting PCSK9 in Nonhuman Primate and Mouse Models. Circulation. 2023;147(3):242-253. doi:10.1161/CIRCULATIONAHA.122.062132
- Lacaze P, Riaz M, Sebra R, et al. Protective lipid-lowering variants in healthy older individuals without coronary heart disease. Open Heart. 2021;8(2):e001710. doi:10.1136/openhrt-2021-001710
- Cuchel M, Meagher EA, du Toit Theron H, et al. Efficacy and safety of a microsomal triglyceride transfer protein inhibitor in patients with homozygous familial hypercholesterolaemia: a single-arm, open-label, phase 3 study. Lancet. 2013;381(9860):40-46. doi:10.1016/S0140-6736(12)61731-0
- Norata GD, Tibolla G, Catapano AL. PCSK9 inhibition for the treatment of hypercholesterolemia: promises and emerging challenges. Vascul Pharmacol. 2014;62(2):103-111. doi:10.1016/j.vph.2014.05.011
- Bytyçi I, Henein MY, Bytyqi S, et al. PCSK9 and ANGPTL3 Inhibitors in Homozygous Familial Hypercholesterolemia: A Meta-analysis of Randomized Clinical Trials. Drugs. 2026;86(2):231-242. doi:10.1007/s40265-025-02272-z
- Banerjee P, Chan KC, Tarabocchia M, et al. Functional Analysis of LDLR (Low-Density Lipoprotein Receptor) Variants in Patient Lymphocytes to Assess the Effect of Evinacumab in Homozygous Familial Hypercholesterolemia Patients With a Spectrum of LDLR Activity. Arterioscler Thromb Vasc Biol. 2019;39(11):2248-2260. doi:10.1161/ATVBAHA.119.313051
- Alicezah MK, Razali R, Rahman T, et al. Homozygous familial hypercholesterolemia. Malays J Pathol. 2014;36(2):131-137.
- Harada-Shiba M, Ohtake A, Sugiyama D, et al. Guidelines for the Diagnosis and Treatment of Pediatric Familial Hypercholesterolemia 2022. J Atheroscler Thromb. 2023;30(5):531-557. doi:10.5551/jat.CR006
- Bélanger AM, Akioyamen L, Alothman L, Genest J. Evidence for improved survival with treatment of homozygous familial hypercholesterolemia. Curr Opin Lipidol. 2020;31(4):176-181. doi:10.1097/MOL.0000000000000686
- Ference BA, Graham I, Tokgozoglu L, Catapano AL. Impact of Lipids on Cardiovascular Health: JACC Health Promotion Series. J Am Coll Cardiol. 2018;72(10):1141-1156. doi:10.1016/j.jacc.2018.06.046
- Nordestgaard BG, Chapman MJ, Humphries SE, et al. Familial hypercholesterolaemia is underdiagnosed and undertreated in the general population: guidance for clinicians to prevent coronary heart disease: consensus statement of the European Atherosclerosis Society. Eur Heart J. 2013;34(45):3478-90a. doi:10.1093/eurheartj/eht273
- Komuro I, Kato H, Nakagawa T, et al. The longest-lived patient with homozygous familial hypercholesterolemia secondary to a defect in internalization of the LDL receptor. Am J Med Sci. 1987;294(5):341-345. doi:10.1097/00000441-198711000-00008
- Beheshti SO, Madsen CM, Varbo A, Nordestgaard BG. Worldwide Prevalence of Familial Hypercholesterolemia: Meta-Analyses of 11 Million Subjects. J Am Coll Cardiol. 2020;75(20):2553-2566. doi:10.1016/j.jacc.2020.03.057
- Futema M, Taylor-Beadling A, Williams M, Humphries SE. Genetic testing for familial hypercholesterolemia-past, present, and future. J Lipid Res. 2021;62:100139. doi:10.1016/j.jlr.2021.100139
- Vrablik M, Tichý L, Freiberger T, Blaha V, Satny M, Hubacek JA. Genetics of Familial Hypercholesterolemia: New Insights. Front Genet. 2020;11:574474. Published 2020 Oct 7. doi:10.3389/fgene.2020.574474
- Di Taranto MD, Giacobbe C, Fortunato G. Familial hypercholesterolemia: A complex genetic disease with variable phenotypes. Eur J Med Genet. 2020;63(4):103831. doi:10.1016/j.ejmg.2019.103831
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Bilheimer DW, Stone NJ, Grundy SM. Metabolic studies in familial hypercholesterolemia. Evidence for a gene-dosage effect in vivo. J Clin Invest. 1979;64(2):524-533. doi:10.1172/JCI109490
- Stein EA, Gipe D, Bergeron J, et al. Effect of a monoclonal antibody to PCSK9, REGN727/SAR236553, to reduce low-density lipoprotein cholesterol in patients with heterozygous familial hypercholesterolaemia on stable statin dose with or without ezetimibe therapy: a phase 2 randomised controlled trial. Lancet. 2012;380(9836):29-36. doi:10.1016/S0140-6736(12)60771-5
- Blom DJ, Averna MR, Meagher EA, et al. Long-Term Efficacy and Safety of the Microsomal Triglyceride Transfer Protein Inhibitor Lomitapide in Patients With Homozygous Familial Hypercholesterolemia. Circulation. 2017;136(3):332-335. doi:10.1161/CIRCULATIONAHA.117.028208

