脂蛋白(a):它会使心脏病恶化到何种程度?
1. 什么是脂蛋白(a)
脂蛋白(a), ,简称Lp(a),是一种低密度 脂蛋白 (低密度脂蛋白)——类似于含有一个分子的粒子 载脂蛋白 B-100 (载脂蛋白B) 与第二个通过共价键连接 蛋白质, ,载脂蛋白(a),或称apo(a)。Apo(a)由 LPA 基因 并且包含重复的 kringle-IV 结构域; 这些重复序列的数量和顺序存在差异,这是个体间血浆浓度相差几个数量级的主要原因。.
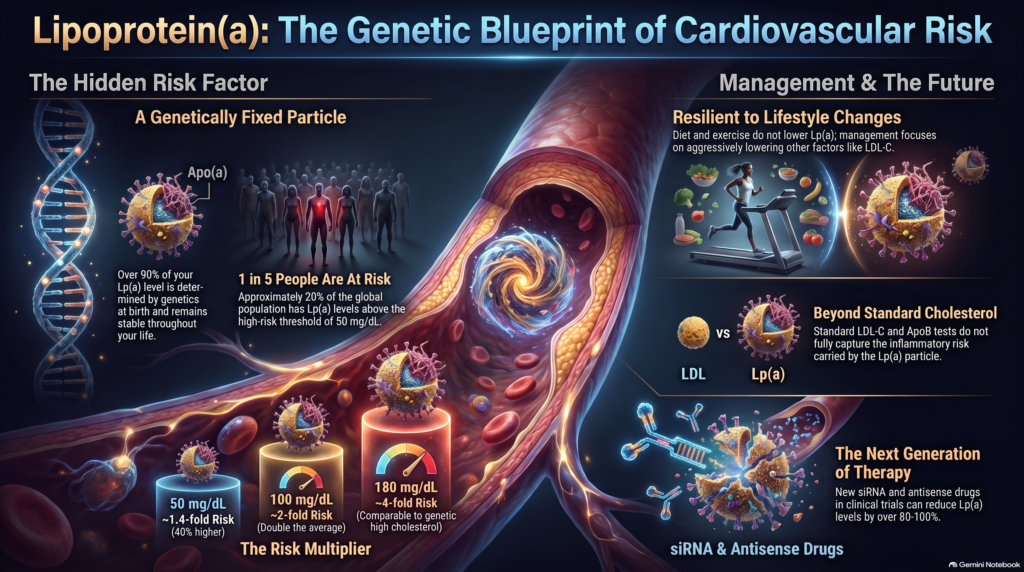
Lp(a)浓度主要由遗传因素决定。2022年欧洲 动脉粥样硬化 欧洲人类遗传学协会(EAS)的共识声明指出,个体间差异中超过90%的部分可归因于LPA基因座的遗传变异 [1]. 浓度通常足够稳定,因此仅需一次成人检测即可进行风险评估,尽管肾脏、肝脏和甲状腺疾病、怀孕、 更年期 更年期,以及某些药物可能会影响测得的水平 [1,2].
绝经后女性的Lp(a)水平通常会略高一些,尽管具体数值因人群和研究而异 [1,2]. 各祖源群体之间的中位浓度也存在差异,且各群体内部的分布范围较广——第6节对此进行了定量分析。.
不应将Lp(a)简单地视为另一种LDL-C检测指标。每个Lp(a)颗粒都含有ApoB,并能进入动脉壁;而附着的apo(a)使Lp(a)成为氧化磷脂的重要载体,这些氧化磷脂可能促进炎症和钙化过程 [1]. 因此,传统的低密度脂蛋白胆固醇(LDL-C)和载脂蛋白B(ApoB)检测方法无法全面反映与Lp(a)相关的心血管风险。.
单位:mg/dL 与 nmol/L
Lp(a) 的报告单位可以是质量(mg/dL),也可以是颗粒浓度(nmol/L)。由于 apo(a) 同工型在分子质量上存在显著差异,因此携带大分子同工型的颗粒比携带小分子同工型的颗粒质量更大。因此,并不存在一个放之四海皆准的固定换算系数。 诸如“50 mg/dL ≈ 125 nmol/L”之类的配对表达式是用于风险沟通的流行病学近似值——包括2026年指南本身所采用的——而非实验室换算。请保留实验室报告的单位,不要采用固定的质量与摩尔浓度之间的换算关系。.
2. Lp(a) 是否具有因果关系?
关于Lp(a)水平升高是致病原因而非单纯的风险标志物的证据,对于此类情况而言,其力度之强实属罕见。 生物标志物, ,基于三条交汇的线:前瞻性 流行病学, 人类 遗传学 包括 孟德尔随机化, ,以及一致的剂量-反应关系。.
在 新兴风险因素合作项目, ,来自36项前瞻性研究的126,634名受试者累计提供了约130万人的随访年数,在此期间记录了22,076例首次发生的主要血管或非血管结局,其中包括9,336例 冠心病 (CHD) 预后及 1,903 缺血性脑卒中. 经调整的冠心病风险比为 1.13(95% 置信区间 1.09–1.18),即常规 Lp(a) 水平每增加 3.5 倍 [3].
遗传学研究强化了这种因果推断,因为LPA等位基因是在受精时确定的,且不受 反向因果关系. 在三项共涉及40,486名参与者的哥本哈根研究中,遗传学分析证实了这种因果关系;在哥本哈根市心脏研究中,工具变量 风险比 每当Lp(a)的基因预测值翻倍一次,该数值为1.22(95%置信区间为1.09–1.37)[4]. 在 PROCARDIS, ,LPA变异位点rs10455872和rs3798220的每等位基因冠心病(CHD)比值比分别为1.70 (95%置信区间 1.49–1.95)和 1.92(95%置信区间 1.48–2.49)[5].
在临床上至关重要的区别在于:现有证据有力地支持Lp(a)水平升高是动脉粥样硬化性心血管疾病(ASCVD)的致病因素之一。但这并未证明从中年开始使用药物降低Lp(a)水平,能够充分逆转该风险以预防心血管事件的发生。关于这一问题,将在第12至14节中进行探讨。.
3. Lp(a) 会增加多少心血管风险?
关于当代人群层面的最清晰的总结见该文的表4, 2026年ACC/AHA多学会血脂异常指南 [2]. 以人群中位数约20 nmol/L(约7 mg/dL)为基准,该指南对ASCVD风险的估算如下。.
| Lp(a) 水平 | 近似百分位数 | 估计的相对ASCVD风险 | 解释 |
| <30 mg/dL (<75 nmol/L) | 指南表中未作具体说明 | 参考 | Lp(a)水平较低与风险降低相关;但并非“零风险” |
| 30–49 毫克/分升(75–124 纳摩尔/升) | 未明确说明 | ~1.2倍 | 相对风险的轻微增加 |
| 50 毫克/分升 (125 纳摩尔/升) | ~80岁 | ~1.4倍 | 与参考中位数相比,40%的相对估计ASCVD风险更高 |
| 100 毫克/分升 (250 纳摩尔/升) | ~第95届 | ~2倍 | 估计的动脉粥样硬化性心血管疾病(ASCVD)风险约为原来的两倍 |
| 150 毫克/分升 (350 纳摩尔/升) | 未作具体说明;位于该指南约第95百分位数(100 mg/dL)与约第99百分位数(180 mg/dL)这两个锚点之间 | ~3倍 | 人口层面的风险估计值非常高 |
| 180 毫克/分升 (430 纳摩尔/升) | ~第99届 | ~4倍 | 估计风险与杂合子相当 家族性高胆固醇血症 |
表 1. 2026 年 ACC/AHA 指南中根据 Lp(a) 浓度估算的相对 ASCVD 风险。.
该指南本身指出的重要注意事项:这些数值来源于 英国生物样本库, 仅供一般参考,在其他人群中可能存在差异,且仅采用 mg/dL 与 nmol/L 之间的近似换算关系 [2]. 这些是基于人群的估计值,而非针对特定患者的 风险计算器.
这些估计值是人群平均值,并非宿命。它们描述了不同Lp(a)浓度人群之间的事件发生率有何差异;但并不能预测任何特定个人的具体情况。.
Lp(a) 表现为连续的 风险因素. 在49至51 mg/dL之间并不存在生物学陡崖效应;风险是持续上升的,而非在某个阈值处突然增加。英国生物样本库(UK Biobank)直接证实了这一点:在460,506名参与者中,随访中位时间为11.2年,共发生22,401例新发动脉粥样硬化性心血管疾病(ASCVD)事件, Lp(a)中位数为19.6 nmol/L,且风险呈近似线性增加,每增加50 nmol/L,危险比增加1.11(95%置信区间1.10–1.12)[6].
此外,在采用不同阈值的情况下,英国生物样本库报告称,在既往无动脉粥样硬化性心血管疾病(ASCVD)的参与者中, 有12.2%人的Lp(a)水平≥150 nmol/L,调整后的风险比为1.50(95% CI 1.44–1.56); 而在已有ASCVD的参与者中,该指标的患病率为20.3%,危险比为1.16(95% CI 1.05–1.27)[6]. 切勿将这一≥150 nmol/L的数值与150 mg/dL(350 nmol/L)的暴露量混为一谈,也不应将其用作后者的佐证——这两者是截然不同的浓度。.
为什么有些研究报告的风险是3到4倍
显然,估计值之间的差异往往在很大程度上可归因于终点指标、对照组、Lp(a)阈值、研究人群及统计模型的差异,而非直接矛盾所致。.
在哥本哈根城市心脏研究中,对9,330名参与者进行了为期10年的随访,其中498人出现了 心肌梗死 (心肌梗死)。与Lp(a)低于5 mg/dL相比,女性在5–29 mg/dL时的调整后心肌梗死风险比为1.1(95%置信区间 0.6–1.9),在30–84 mg/dL时为1.7(1.0–3.1) ,在30–84 mg/dL时为1.7(1.0–3.1),在85–119 mg/dL时为2.6(1.2–5.9),在120 mg/dL及以上时为3.6(1.7–7.7)。 男性的相应数值分别为1.5(0.9–2.3)、1.6(1.0–2.6)、2.6(1.2–5.5)和3.7(1.7–8.0)[7].
因此,可以说在该队列中,极高水平的Lp(a)与心肌梗死(MI)风险增加约3至4倍相关。但将此与指南中100 mg/dL时约2倍的风险估计值等同起来是不正确的: 哥本哈根研究的“极高”类别定义为120 mg/dL及以上(对照组为低于5 mg/dL的极低水平),且采用心肌梗死(MI)作为特异性终点;而指南中的估计值则是基于100 mg/dL时的广泛动脉粥样硬化性心血管疾病(ASCVD),其参考标准为英国生物银行(UK Biobank)建模所得的人口中位数水平。.
4. 将相对风险转换为绝对值
在比例风险模型下,风险比为1.4意味着估计的瞬时事件风险约高出40%。 这并不意味着发生事件的概率为40%,在数学上也不等同于将个体的10年事件发生概率乘以1.4。.
下表仅为算术示例,假设所列乘数如同直接应用于基准概率的简单风险比。.
| 假设的10年基线风险 | RR 1.2 | RR 1.4 | RR 1.7 | RR 2.0 |
| 5% | 6% | 7% | 8.5% | 10% |
| 10% | 12% | 14% | 17% | 20% |
| 20% | 24% | 28% | 34% | 40% |
| 30% | 36% | 42% | 51% | 60% |
表 2. 假设风险比对基线概率产生乘法作用的纯算术示例。这些数值并非针对个体调整过的 Lp(a) 校正值。 风险预测.
这些是基于算术推导的示例,假设所列出的乘数作为风险比直接作用于基线概率。它们并非个性化预测,不应通过将临床风险计算器的计算结果与某项研究中报告的危险比或比值比相乘来估算个体的风险。 2026年指南中的Lp(a)数值并非经验证的、适用于个体临床风险评分的乘数。.
尽管如此,该表格所揭示的临床要点依然很重要:相同的乘数效应带来的影响要大得多 绝对风险 对于基线水平本就较高的人而言。哥本哈根的研究提供了真实且针对具体研究的绝对数据。在 吸烟, ,60岁以上的高血压受试者, 当Lp(a)水平为120 mg/dL或以上时,女性和男性的10年心肌梗死(MI)风险分别为约20%和35%,而当Lp(a)水平低于5 mg/dL时,该风险值分别为约10%和19% [7]. 即使在该高风险亚组中,Lp(a)水平升高也只是改变了发生心肌梗死的概率,而非导致心肌梗死不可避免。.
5. Lp(a) 升高有多常见?
大约每五人中就有一人的Lp(a)水平达到或超过通常采用的高风险阈值(约50 mg/dL或125 nmol/L,具体取决于检测方法和报告单位),这使得Lp(a)升高在全球范围内非常普遍 [1]. 确切的全球疾病负担取决于阈值、检测方法以及所考察的人口分布情况,因此对单一精确的统计数字应持谨慎态度。 2026年指南将50 mg/dL定在第80百分位数附近,100 mg/dL定在第95百分位数附近,180 mg/dL定在第99百分位数附近 [2].
6. 祖先
Lp(a)的分布因族裔背景而异。在英国生物样本库(UK Biobank)的研究中,白人参与者的中位浓度约为19 nmol/L,南亚裔参与者为31 nmol/L,黑人参与者为75 nmol/L,而中国参与者为16 nmol/L。 Lp(a) 升高与动脉粥样硬化性心血管疾病(ASCVD)之间的关联在所研究的主要人群中方向上相似,白人、南亚裔和黑人参与者的风险比(每增加 50 nmol/L)分别约为 1.11、1.10 和 1.07; 由于样本量较小,白人组以外的亚组估计值精度较低 [6].
2026年指南同样指出,非洲和南亚裔人群中的浓度往往最高,而各族裔群体之间的相对风险关联在总体上基本相似 [2].
这些人群分布数据在各组内部存在较大差异。仅凭祖先背景,无法据此推断个体的Lp(a)浓度或心血管风险。了解一个人Lp(a)水平的唯一方法是进行检测。.
7. 已患心血管疾病人群中的Lp(a)
在一项涉及2,527名有既往病史的哥本哈根二级预防队列研究中, 心血管疾病 在随访中位数为五年的期间内,有493人出现了 主要不良心血管事件 (MACE)。当Lp(a)水平低于10、10–49、50–99以及100 mg/dL或以上时,事件发生率分别为每1,000人年29、35、42和54例。 与低于 10 mg/dL 的水平相比,调整后的发病率比分别为 1.28(95% 置信区间 [CI] 1.03–1.58)、 1.44(95%置信区间 1.12–1.85)和 2.14(95%置信区间 1.57–2.92)[8].
在英国生物样本库(UK Biobank)的研究中,对于Lp(a) ≥150 nmol/L的情况,已确诊动脉粥样硬化性心血管疾病(ASCVD)的受试者其相对关联性较无既往ASCVD病史的受试者更小(HR 1.16, 95% CI 1.05–1.27),而未曾患有ASCVD的参与者中该关联更强(HR 1.50,95% CI 1.44–1.56),尽管前者发生事件的绝对风险更高, 二级预防 [6].
来自PCSK9抑制剂临床试验的证据
在 傅里叶, ,25,096名确诊为动脉粥样硬化性心血管疾病(ASCVD)的患者接受了Lp(a)检测,并进行了中位数为2.2年的随访。在接受安慰剂治疗的受试者中,Lp(a)水平最高者 四分位数 经调整后,其冠心病死亡、心肌梗死或急症的危险比为1.22(95%置信区间为1.01–1.48) 血运重建 与最低四分位数相比,且与低密度脂蛋白胆固醇(LDL-C)水平无关。. 依洛尤单抗 使Lp(a)水平中位数降低了26.9% [9].
在该试验的次要分析中,基线Lp(a)水平较高的患者似乎获得了更大的冠心病获益:与基线Lp(a)中位数相比,其风险比为0.77(95%置信区间 0.67–0.88),而低于该中位数(0.93 (95%置信区间 0.80–1.08),三年绝对风险降低量分别为2.49与0.95,所需治疗人数分别为40与105。 该交互作用的P值为0.07,因此未达到常规统计学显著性。这是随机试验中的一个亚组发现,并非主要随机对照比较[9].
在 奥德赛 结果:18,924名患者在 急性冠状动脉综合征 受试者在强化治疗期间接受了中位数为2.8年的随访 他汀 治疗。基线Lp(a)水平可独立预测复发性事件。在事后分析中,阿利鲁单抗导致的Lp(a)水平降低与心血管事件减少呈独立关联;然而,这些分析无法证明Lp(a)水平的降低本身导致了事件减少,因为 依洛尤单抗 同时显著降低LDL-C和ApoB [10,11].
因此,这两项试验均支持将Lp(a)水平升高作为 剩余风险 在接受治疗的患者中,这两项结果均与——但并未证明——降低Lp(a)本身带来的益处相一致。.
8. 极低的低密度脂蛋白胆固醇(LDL-C)能否消除风险?
降低低密度脂蛋白胆固醇(LDL-C)可显著降低心血管风险,但似乎无法消除与Lp(a)相关的残余风险。 一项针对6项安慰剂对照他汀类药物试验中共27,658名受试者的个体层面分析发现,即使在LDL-C达标水平最低的四分位数(3.1至77.0 mg/dL)中 ——Lp(a) 高于 50 mg/dL 与 ASCVD 的风险比为 1.38(95% 置信区间 1.06–1.79),而 Lp(a) 为 50 mg/dL 或以下则风险比较低。 Lp(a)升高与LDL-C水平最高这一组合类别,其危险比为1.90(95%置信区间1.46–2.48)[12].
由于最低四分位数范围为3.1至77.0 mg/dL,该分析表明,即使低密度脂蛋白胆固醇(LDL-C)水平已降至相对较低的水平,风险仍持续存在,但并未针对LDL-C低于55 mg/dL的情况提供专门的估计值。因此,不应根据这些数据得出该阈值下的具体残余风险数值。.
这一结论具有合理性:强化降低低密度脂蛋白胆固醇(LDL-C)和载脂蛋白B(ApoB)水平可降低总体绝对动脉粥样硬化性心血管疾病(ASCVD)风险,但现有数据尚未确定在何种LDL-C浓度下,其与Lp(a)升高的关联会消失。.
9. Lp(a) 与 ApoB:两者存在重叠,但不可互换
血浆ApoB浓度是衡量循环中含ApoB的促动脉粥样硬化脂蛋白颗粒(包括LDL)数量的一个实用指标,, 极低密度脂蛋白 残余, IDL, ,以及Lp(a)。因为每个Lp(a)颗粒本身都含有一个 载脂蛋白B-100 分子、Lp(a) 和 ApoB 并非独立的生物通路;它们之间存在重叠。.
Lp(a) 的独特之处在于其还涉及与 apo(a) 及氧化磷脂相关的生物学特性。 调整和中介分析表明,传统的脂质和炎症标志物——包括LDL-C、非HDL-C、ApoB和高敏C反应蛋白(hsCRP)——仅能解释Lp(a)与ASCVD之间关联的一小部分 [13].
一项2024年的遗传分析估计,Lp(a)-ApoB的遗传替代值每增加50 nmol/L,其与冠心病的关联程度远高于LDL-ApoB相同增幅所对应的关联程度,估计的每颗粒比值约为6.6(95%置信区间为5.1–8.8)[14]. 这是基于孟德尔随机化方法得出的效应量估计值,其中包含某些方法学假设。这并不能证明任何单个Lp(a)颗粒在生物学上的危害性确实是LDL颗粒的6.6倍。.
这两项研究结果相互印证:Lp(a) 既贡献了总 ApoB,同时也携带来自 ApoB 的风险,而仅凭传统的 ApoB 浓度无法充分反映这种风险。.
10. Lp(a)与钙化性主动脉瓣狭窄
在77,680名哥本哈根参与者中,经过长达20年的随访,有454人患上了 主动脉瓣狭窄. 与低于 5 mg/dL 的 Lp(a) 水平相比,当 Lp(a) 水平为 20–64 mg/dL 时,调整后的危险比升至 1.6(95% 置信区间 1.1–2.4), 在65–90 mg/dL时为2.0(95% CI 1.2–3.4),在90 mg/dL以上时为2.9(95% CI 1.8–4.9)。遗传工具变量分析得出的结果为 相对危险度 每当Lp(a)水平提高10倍,该比值即为1.6(95% 置信区间 1.2–2.1),这支持了其因果作用 [15].
在另一项哥本哈根分析中,Lp(a)每增加10倍,主动脉瓣的比值比为1.62(95%置信区间为1.48–1.77) 钙化 而主动脉瓣的危险比为 1.54(95% 置信区间 1.38–1.71) 狭窄, ,其中约31%的效果是通过钙化介导的 [16].
在一项针对145名已患有主动脉瓣狭窄患者的前瞻性研究中发现,Lp(a)和氧化磷脂水平越高,与瓣膜钙化活动越活跃以及CT钙化评分和血流动力学恶化速度越快相关。 与最低两个三分位数相比,Lp(a)水平处于最高三分位数的受试者,发生主动脉瓣置换术或死亡的风险更高(危险比 1.87,95% 置信区间 1.13–3.08); 相关的氧化磷脂指标也显示出类似的关联。配套的体外实验支持了促钙化机制 [17]. 这些观察性研究和机制研究结果支持了这一生物学依据,但并未证明通过药物降低Lp(a)水平能够延缓已确诊的主动脉瓣狭窄的进展。目前尚无随机试验表明,降低Lp(a)水平能够预防主动脉瓣狭窄的进展或减少瓣膜置换术的发生。.
Lp(a) 还与动脉粥样硬化血栓形成和主动脉瓣狭窄有关,且这种关联与……无关 炎症. 在68,090名哥本哈根研究参与者中,随访中位数为8.1年, Lp(a) 水平为70 mg/dL及以上者与6 mg/dL及以下者相比,在患有 C反应蛋白 低于 2 mg/L;而在 CRP 值≥2 mg/L 的受试者中为 1.57(95% 置信区间 1.36–1.82),交互作用 P 值 = 0.87 [18].
11. Lp(a) 水平偏高是否意味着你会发生心脏病发作?
不。Lp(a)会改变概率,但不会决定结果。即使在哥本哈根高风险亚组中——即吸烟者中 高血压 60岁以上且Lp(a)水平为120 mg/dL或以上——女性10年心肌梗死风险约为20%,男性为35%,而非100% [7]. 其他基线风险特征则存在显著差异。.
一名Lp(a)水平较高但健康状况极佳的 血压, 不 糖尿病, ,不吸烟、ApoB和LDL-C水平低,且影像学检查结果良好,其绝对风险可能远低于Lp(a)水平相同但同时存在多种主要危险因素的人群。年龄、吸烟、血压、糖尿病、, 肾病, 累积的ApoB和LDL暴露量,, 家族史, ,以及现有的动脉粥样硬化与Lp(a)共同决定了绝对心血管风险 [2].
12. 目前可用的治疗方法
在治疗部分,必须区分以下三个独立的问题:治疗是否会改变Lp(a)水平;治疗是否能总体上降低心血管事件的发生率;以及是否有证据表明,任何事件方面的获益是专门源于Lp(a)水平的降低?这些问题不能互换。.
| 治疗 | 对Lp(a)的影响 | LDL-C的大致影响 [2] | 证据与安全性 | 心血管预后情况 |
| 他汀类药物 | 平均而言,增幅较为温和;他汀组与安慰剂组几何均值的汇总比值为1.11(95%置信区间为1.07–1.14);他汀组的平均变化值约为+8.51至+19.61 | 中等强度:约30%至<50%;高强度:≥50%简体中文(大陆) | 参与者层面 元分析, n = 5,256。这一温和的上升是否会独立地影响结果,尚不确定。. | 通过降低LDL/ApoB可显著改善动脉粥样硬化性心血管疾病(ASCVD)的预后。这并非推迟实施指征明确的他汀类药物治疗的理由。. |
| 依折麦布 | 样本量小且结果不一致。一项针对依折麦布单药治疗的7项试验的荟萃分析报告称,TP9T值为−7.061(95% TP9T置信区间为−11.95至−2.18)[19]; 一项涵盖联合治疗的更广泛分析未发现具有统计学意义的降低(−2.59%,95% 置信区间 −8.26 至 3.08)[20] | 与他汀类药物联用时,血压可额外降低约15–20% | 不同综述之间的估计值存在较大差异。. | 其临床作用在于降低低密度脂蛋白胆固醇(LDL-C),而非有针对性地降低Lp(a);目前尚无针对Lp(a)的临床结局证据。. |
| PCSK9 单克隆抗体 | 均值约为−27%(95%TP9T置信区间为−29.8至−24.1);依洛尤单抗为−29.35%,阿利鲁单抗为−24.50% | 约50–60% | 对47项随机试验(共67,057名受试者)的荟萃分析 [21]. | 已证实可总体降低事件发生率;而降低Lp(a)水平的额外因果贡献尚无定论。. |
| 英克利西兰 | 效果温和——在汇总试验分析中约为18–22% [22,23] | 约50%;ORION-9/10/11合并分析(n = 3,660),经安慰剂校正后的降低幅度为−50.7% [23] | 注射部位不良事件:5.0% 与 0.7% 相比, 安慰剂 在汇总数据中 猎户座 分析 [23]. | 没有确凿证据表明其对Lp(a)水平的轻微降低能减少事件发生。. |
| 烟酸 | 在AIM-HIGH Lp(a)分析中约为−21% [24] | 谦虚 | HPS2-THRIVE:主要血管事件发生率为13.2% vs 13.7%,率比为0.96(95% 置信区间 0.90–1.03),P = 0.29,且严重不良事件发生率较高 [25]. | 对现有治疗方案无额外益处。不应仅为降低Lp(a)水平而开具处方。. |
| 脂蛋白血浆置换术 | 急性期约为−60%至−70%;Pro(a)LiFe的平均单次治疗降幅为68.1% [26,27] | 每次训练后出现大幅急剧下降,但训练间隔期间会出现反弹 | 各次治疗之间,水平会有所回升,因此时间平均的下降幅度小于术后立即的下降幅度。. | 非对照的前后对照队列研究报告称,事件发生率大幅下降 [26,27]; 混杂的, ,选择偏差和均值回归使得无法得出因果关系。. |
表3. 目前可用的治疗方法对Lp(a)及心血管预后的影响。.
具体到他汀类药物:基于参与者层面的汇总荟萃分析证实,Lp(a) 水平平均略有升高 [28]. 这种升高是否会独立影响预后尚不确定,且这并非停止指征性他汀类药物治疗的理由,因为他汀类药物在降低LDL和ApoB方面的效果已证实具有心血管获益。.
13. 正在研究中的以Lp(a)为靶点的治疗方法
一类新型药物使Lp(a)水平下降的幅度远超任何传统脂质治疗。这些临床试验提供了药效学证据,而非临床结局证据。.
关键区别在于,降低实验室检测值并不等同于证明数量减少 心脏病发作 或 中风.
90%生物标志物的降低,绝不能被解读为90%相关事件发生率的降低。.
| 代理(类) | 试穿与尺码 | 降低Lp(a)水平 | 安全调查结果 |
| Pelacarsen (反义寡核苷酸) | 第2阶段,n = 286 [29] | 最高剂量方案下平均降幅高达80% | 注射部位反应最为常见;II期临床试验中未见血小板、肝功能或肾功能方面的显著异常 |
| 奥帕西兰 (siRNA) | OCEAN(a)-DOSE,n = 281 [30] | 第36周时,按治疗方案分组的安慰剂校正后数值分别为−70.5%、−97.4%、−101.1%和−100.5% | 总体不良事件与安慰剂组相似;最常见的是注射部位反应 |
| 莱波迪西兰(siRNA) | 羊驼,n = 320 [31] | 合并分析 400 毫克:经安慰剂校正的时间平均值 −93.9%(95% 置信区间 −95.1 至 −92.5),第 60–180 天 | 共发生35例严重不良事件,均未被认为与治疗相关;在最多12%中,一般为轻度的注射部位反应 |
| 泽拉西兰(siRNA) | ALPACAR-360,n = 178 [32] | 按治疗方案分组的时均值分别为−85.6%、−82.8%和−81.3%(均>80%) | 约2.3–7.1%的患者出现轻微注射部位疼痛;17名患者共发生20例严重不良事件,均未被认为与药物相关 |
| 穆瓦拉普林(口服小分子药物) | KRAKEN,n = 233 [33] | 使用完整Lp(a)检测法测得值最高为−85.8%;使用apo(a)检测法测得值约为−70% | 在试验期间未报告任何重大的安全或耐受性问题 |
表4. 针对Lp(a)的药物的II期生物标志物研究结果。.
略高于100%的安慰剂校正值反映了统计校正计算结果,而非实际为负的Lp(a)浓度。.
14. 专门的结局试验
这些临床试验将最终验证降低Lp(a)水平能否预防心血管事件。 Lp(a)HORIZON试验的注册主要终点是:已确诊心血管疾病且Lp(a)≥70 mg/dL的患者首次发生扩展定义的主要心血管不良事件的时间;此外,针对Lp(a)≥90 mg/dL的患者还将进行第二项主要分析。 注册信息属于动态更新内容,必须在发布前立即重新核实。.
| 试用版(代理) | 注册表 ID | 状态 | 招生 | 预计小学毕业时间 |
| Lp(a)HORIZON(佩拉卡森) | NCT04023552 | 处于活跃状态,未招募受试者;未发布结果;记录最后更新于2026年5月6日,最后核实于2026年5月;赞助商为诺华 | 8,323(实际) | 2026年6月30日(预计) |
| OCEAN(a)-Outcomes(奥尔帕西兰) | NCT05581303 | 研究正在进行中,暂不招募受试者;尚未公布结果;记录更新于2026年2月27日。确诊为Lp(a) ≥200 nmol/L的动脉粥样硬化性心血管疾病(ASCVD);符合条件的ASCVD病例包括既往心肌梗死(MI)或经皮冠状动脉介入治疗(PCI)并植入支架,且伴有至少一项额外危险因素;预计随访时间约为四年。 | 7,297(实际) | 2028年3月31日 |
| ACCLAIM-Lp(a)(莱波迪西兰) | NCT06292013 | 研究正在进行中,暂不招募受试者;尚未公布结果;记录更新于2026年6月18日。Lp(a) ≥175 nmol/L;补充说明中增加了约1,700名受试者 | 17,300(估计) | 2029年3月 |
| MOVE-Lp(a)(穆瓦拉普林) | NCT07157774 | 正在招募;尚未发布结果;记录更新于2026年7月7日 | 10,450(估计);实际开始时间为2025年9月2日 | 2031年3月 |
表5. 根据2026年8月审计报告中引用的ClinicalTrials.gov数据,专门针对降低Lp(a)水平的心血管结局干预项目。.
另一项关于佩拉卡森的研究——ADD-VANTAGE(NCT06813911)——是一项正在招募受试者的III期研究,旨在评估在Lp(a)升高且已确诊动脉粥样硬化性心血管疾病(ASCVD)的患者中,佩拉卡森联合因克利西兰治疗的效果。 截至2026年8月28日查阅,ClinicalTrials.gov显示该试验记录最后更新于2026年6月17日,尚未公布结果,预计入组人数为340例,预计主要研究结束日期为2028年2月3日。 其主要终点是Lp(a)水平的变化而非心血管事件,因此这是一项生物标志物研究,不应与表5中的专门心血管结局试验归为一类 [38].
截至2026年8月28日,ClinicalTrials.gov上关于主要专门针对降低Lp(a)水平的心血管结局研究项目的主要记录均未公布任何结果。因此,目前尚无专门的随机结局试验证明,选择性药理学降低Lp(a)水平能够减少心血管事件。.
尽管预计主要研究完成日期为2026年6月30日,但Lp(a)HORIZON试验仍被列为“进行中,未招募受试者”;OCEAN(a)-Outcomes和ACCLAIM-Lp(a)试验仍处于“进行中,未招募受试者”状态,而MOVE-Lp(a)试验正在招募受试者。 预计日期已过并不意味着该试验应被描述为已完成,也不意味着存在任何结果。.
15. Lp(a) 需要下降多少?
两项孟德尔随机化分析估计,与基因代理的Lp(a)终身差异相关的冠心病(CHD)风险差异,与低密度脂蛋白胆固醇(LDL-C)降低1 mmol/L(38.67 mg/dL)所致风险差异相当。 Burgess及其同事估算的数值为101.5 mg/dL(95%置信区间71.0–137.0),并报告称,遗传预测的Lp(a)每降低10 mg/dL,比值比为0.942 [39]. Lamina 和 Kronenberg 估计该值为 65.7 mg/dL(95% 置信区间 46.3–88.3)[40].
这些估计值存在显著差异,主要原因在于各基础数据集在Lp(a)分布、检测校准及分析设计方面的差异。这两项分析主要使用了欧洲血统的数据集,并采用了依赖于检测方法的Lp(a)质量测量结果。.
这两项研究均表明,终身Lp(a)暴露水平的显著绝对差异对应着冠心病风险上具有临床意义的差异。但两者均未明确药物在有限的治疗期间内必须达到何种降低幅度,也不应被视为经验证的药理学靶点。从受精开始的终身遗传暴露,并不等同于在受精后开始的数年药物治疗, 斑块 已经积累了。.
哥本哈根二级预防队列的一项独立观察性建模预测显示,在五年内将Lp(a)水平降低约50 mg/dL(105 nmol/L),可能使MACE减少20%;而降低约99 mg/dL (212 nmol/L) 则可能使MACE减少40% [8]. 这些是根据观测数据建立的模型预测结果,并非经临床试验验证的治疗效果。.
16. 哪些人应接受检测
2026年ACC/AHA多学会 血脂异常 指南建议成年后至少检测一次Lp(a),EAS共识也支持这一做法 [2,1]. 该检测在早发性动脉粥样硬化性心血管疾病(ASCVD)中具有特别重要的参考价值,尤其是存在早发性心血管疾病的明确家族史或家族性 高胆固醇血症, ,尽管低密度脂蛋白胆固醇(LDL-C)控制良好,但仍出现复发性事件,以及主动脉瓣钙化性狭窄。.
Cascade Lp(a)检测的 一级亲属 当检测到Lp(a)水平显著升高时,这种做法是合理的。在日常临床实践中,这意味着应测量亲属的Lp(a)浓度,而非对其进行基因分型。.
通常无需重复检测,因为Lp(a)主要由遗传因素决定,且随时间推移通常保持稳定。但在以下情况下,重复检测可能是必要的:疾病、妊娠或绝经相关变化、药物影响、检测不确定性,或针对Lp(a)的治疗可能显著改变测得的浓度。.
17. 这对您意味着什么
Lp(a) 是一种遗传性的、含有胆固醇的脂蛋白颗粒,会显著增加心脏病发作、中风和主动脉瓣疾病的风险。 当Lp(a)水平约为50 mg/dL时,平均相对动脉粥样硬化性心血管疾病(ASCVD)风险比指南参考中位数高出约40%;当水平极高(约180 mg/dL)时,平均相对风险可能高出约4倍 [2]. 这并不意味着心脏病发作是不可避免的。.
由于改变生活方式并不能显著降低Lp(a) [1,2], 不应仅凭Lp(a)数值是否下降来评判健康行为。 锻炼、戒烟、保持健康的体成分、控制血压和糖尿病,以及遵循有益心脏健康的饮食模式,这些措施都作用于绝对风险的其他组成部分。降低LDL-C和ApoB是核心的循证策略,因为这些是可改变的致病暴露因素,会加剧遗传性Lp(a)相关的风险。.
低密度脂蛋白胆固醇(LDL-C)的目标值应根据风险类别进行个体化设定,而非一刀切。2026年指南建议,对于极高风险的动脉粥样硬化性心血管疾病(ASCVD),LDL-C应控制在55 mg/dL以下;对于不符合极高风险标准的ASCVD,LDL-C应控制在70 mg/dL以下。在 一级预防 用 亚临床动脉粥样硬化, 逐渐升高 冠状动脉钙化 病变负担支持采取逐步更强化的LDL-C降值措施:CAC为100–299或等于或高于第75百分位数时,应将LDL-C降至70 mg/dL以下; 当CAC为300–999时,建议将LDL-C降至70 mg/dL以下,且降幅至少达到50%;对于部分选定的患者,将目标进一步下调至55 mg/dL以下是合理的; 当CAC值为1000或以上时,建议将LDL-C降至70 mg/dL以下,且降幅至少为50% [2].
CAC评分在某些情况下可能有所帮助——即针对部分经过常规风险评估并考虑了Lp(a)升高等风险加重因素后,治疗决策仍不明确的成年一级预防人群。Lp(a)升高本身并不构成进行钙化扫描的普遍指征[2].
当测得CAC值时,它会显著改变Lp(a)水平升高人群的绝对风险。在 梅萨, 与Lp(a)水平较低且CAC评分为零的情况相比,Lp(a)水平升高且CAC评分为零的情况与更高的ASCVD风险之间未见显著关联(危险比1.31, 95% 置信区间 0.73–2.35),而Lp(a)升高且CAC≥100的情况则提示风险显著升高(危险比 4.71,95% 置信区间 3.01–7.40)[41]. 一项涉及11,319名参与者、随访时间平均为14.8年的2026年多队列研究发现,即使在冠状动脉钙化(CAC)评分均为零的人群中,Lp(a)水平高于50 mg/dL也与更高的动脉粥样硬化性心血管疾病(ASCVD)风险相关 (风险比 1.28,95% 置信区间 1.01–1.60),尽管该组的绝对事件率仍较低,分别为每 1,000 人年 4.9 例与 3.8 例 [42]. 因此,CAC评分等于零应理解为在研究期间观察到的与斑块相关的绝对风险较低,而非表明与Lp(a)相关的终身风险已不复存在。CAC衡量的是已存在的疾病;Lp(a)衡量的是终身的致病性暴露 [1,2].
在针对Lp(a)特异性药物的专门结局试验结果公布之前,最符合循证医学的策略是对所有可控的心血管危险因素(尤其是LDL-C和ApoB)进行强化且符合指南的干预管理。.
18. 证据等级制度
- 有力证据表明:Lp(a)是动脉粥样硬化性心血管疾病(ASCVD)的一个因果性、连续分级的危险因素,这一结论得到了以下证据的支持: 前瞻性队列, LPA遗传学, 孟德尔遗传学 随机化, ,以及剂量-反应关系。Lp(a) 对主动脉瓣钙化性疾病的发生具有因果作用。.
- 中等至强有力的证据:在接受他汀类药物治疗且低密度脂蛋白(LDL)水平得到积极降低的人群中,Lp(a)水平升高仍与残余动脉粥样硬化性心血管疾病(ASCVD)风险相关。传统的ApoB指标无法完全反映与Lp(a)相关的风险。Lp(a)水平升高可预测已确诊动脉粥样硬化性心血管疾病(ASCVD)患者的复发事件。.
- 中等证据:基于遗传学估算的Lp(a)相对于LDL的每颗粒子动脉粥样硬化性。PCSK9抑制剂的事后分析表明,基线Lp(a)水平越高,绝对获益越大。.
- 最新证据:药物降低Lp(a)水平能否减少心血管事件。研究药物的生物标志物疗效已得到证实;但在经审核的一级数据中,其对心血管预后的疗效仍未得到证实。.
那么,Lp(a) 究竟会使心脏病恶化到什么程度?
- Lp(a)水平升高很常见:大约五分之一的人的Lp(a)浓度达到或超过了通常采用的高风险阈值(约50 mg/dL或125 nmol/L)。.
- 风险是持续上升的,而非在某个阈值处突然增加。2026年指南估计,当血清甘油三酯水平为30–49 mg/dL时,动脉粥样硬化性心血管疾病(ASCVD)的风险约为1.2倍;50 mg/dL时为1.4倍, 100 mg/dL 时为2倍,150 mg/dL 时为3倍,180 mg/dL 时为4倍,而人群中位数约为7 mg/dL(20 nmol/L)。 这些是基于英国生物库数据得出的通用参考估计值。.
- 在某些队列研究中,极高浓度的胆固醇与心肌梗死(MI)风险增加约3至4倍相关——以哥本哈根的研究为例,当胆固醇浓度为120 mg/dL或以上时,与低于5 mg/dL相比,心肌梗死特异性终点事件的发生风险显著升高。 这与指南中将100 mg/dL作为动脉粥样硬化性心血管疾病(ASCVD)的广泛评估标准所涉及的问题不同。.
- 对于已患有心血管疾病的人群,Lp(a)水平越高,预示复发事件发生风险越大;当Lp(a)水平达到100 mg/dL或以上时,与低于10 mg/dL相比,调整后的发病率比值升至2.14。.
- 低LDL-C并不能消除风险。在汇合他汀类药物试验中,即使在LDL-C水平最低的四分位组中,Lp(a)相关的风险依然存在,且这一风险无法通过传统的ApoB测定完全反映出来——尽管每个Lp(a)颗粒本身都包含一个ApoB-100分子。.
- 根据哥本哈根的数据,极高的Lp(a)水平与主动脉瓣狭窄发病风险增加约3倍相关,且遗传学证据支持其对钙化性主动脉瓣病变具有因果作用。.
- 患者目前可采取的措施包括:检测一次Lp(a)水平;若结果升高,应根据指南加强所有可控危险因素的管理,并按风险类别设定LDL-C目标值;当主要预防治疗决策尚不明确时,可有选择性地考虑进行冠状动脉钙化(CAC)评估;并安排一级亲属进行级联筛查。.
- 目前尚不清楚的是:大幅降低Lp(a)水平能否预防心血管事件。截至2026年8月28日,尚未公布任何专门针对Lp(a)降低的III期临床试验结果。 Lp(a)HORIZON、OCEAN(a)-Outcomes、ACCLAM-Lp(a)和MOVE-Lp(a)等研究旨在解答这一问题,预计主要研究终点将在2026年至2031年间完成。.
参考文献
- Kronenberg F, Mora S, Stroes ESG, et al. Lipoprotein(a) in atherosclerotic cardiovascular disease and aortic stenosis: a European Atherosclerosis Society consensus statement. Eur Heart J. 2022;43(39):3925–3946. DOI: 10.1093/eurheartj/ehac361. PMID: 36036785.
- 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Dyslipidemia. Circulation. 2026. DOI: 10.1161/CIR.0000000000001423. PMID: 41824590.
- Erqou S, Kaptoge S, Perry PL, et al; Emerging Risk Factors Collaboration. Lipoprotein(a) concentration and the risk of coronary heart disease, stroke, and nonvascular mortality. JAMA. 2009;302(4):412–423. DOI: 10.1001/jama.2009.1063. PMID: 19622820.
- Kamstrup PR, Tybjærg-Hansen A, Steffensen R, Nordestgaard BG. Genetically elevated lipoprotein(a) and increased risk of myocardial infarction. JAMA. 2009;301(22):2331–2339. DOI: 10.1001/jama.2009.801. PMID: 19509380.
- Clarke R, Peden JF, Hopewell JC, et al; PROCARDIS Consortium. Genetic variants associated with Lp(a) lipoprotein level and coronary disease. N Engl J Med. 2009;361(26):2518–2528. DOI: 10.1056/NEJMoa0902604. PMID: 20032323.
- Patel AP, Wang M, Pirruccello JP, et al. Lp(a) concentrations and incident atherosclerotic cardiovascular disease: new insights from a large national biobank. Arterioscler Thromb Vasc Biol. 2021;41(1):465–474. DOI: 10.1161/ATVBAHA.120.315291. PMID: 33115266.
- Kamstrup PR, Benn M, Tybjærg-Hansen A, Nordestgaard BG. Extreme lipoprotein(a) levels and risk of myocardial infarction in the general population: the Copenhagen City Heart Study. Circulation. 2008;117(2):176–184. DOI: 10.1161/CIRCULATIONAHA.107.715698. PMID: 18086931.
- Madsen CM, Kamstrup PR, Langsted A, Varbo A, Nordestgaard BG. Lipoprotein(a)-lowering by 50 mg/dL (105 nmol/L) may be needed to reduce cardiovascular disease 20% in secondary prevention. Arterioscler Thromb Vasc Biol. 2020;40(1):255–266. DOI: 10.1161/ATVBAHA.119.312951. PMID: 31578080.
- O’Donoghue ML, Fazio S, Giugliano RP, et al. Lipoprotein(a), PCSK9 inhibition, and cardiovascular risk: insights from the FOURIER trial. Circulation. 2019;139(12):1483–1492. DOI: 10.1161/CIRCULATIONAHA.118.037184. PMID: 30586750.
- Bittner VA, Szarek M, Aylward PE, et al; ODYSSEY OUTCOMES Committees and Investigators. Effect of alirocumab on lipoprotein(a) and cardiovascular risk after acute coronary syndrome. J Am Coll Cardiol. 2020;75(2):133–144. DOI: 10.1016/j.jacc.2019.10.057. PMID: 31948641.
- Szarek M, Bittner VA, Aylward P, et al; ODYSSEY OUTCOMES Investigators. Lipoprotein(a) lowering by alirocumab reduces the total burden of cardiovascular events independent of low-density lipoprotein cholesterol lowering. Eur Heart J. 2020;41(44):4245–4255. DOI: 10.1093/eurheartj/ehaa649. PMID: 33051646.
- Bhatia HS, Wandel S, Willeit P, et al. Independence of lipoprotein(a) and LDL cholesterol-mediated cardiovascular risk: a participant-level meta-analysis. Circulation. 2025;151(4):312–321. DOI: 10.1161/CIRCULATIONAHA.124.069556. PMID: 39492722.
- Thomas PE, Vedel-Krogh S, Kamstrup PR, Nordestgaard BG. Lipoprotein(a) cardiovascular risk explained by LDL cholesterol, non-HDL cholesterol, apoB, or hsCRP is minimal. J Am Coll Cardiol. 2025;85(21):2046–2051. DOI: 10.1016/j.jacc.2025.02.024. PMID: 40266171.
- Björnson E, Adiels M, Taskinen MR, et al. Lipoprotein(a) is markedly more atherogenic than LDL: an apolipoprotein B-based genetic analysis. J Am Coll Cardiol. 2024;83(3):385–395. DOI: 10.1016/j.jacc.2023.10.039. PMID: 38233012.
- Kamstrup PR, Tybjærg-Hansen A, Nordestgaard BG. Elevated lipoprotein(a) and risk of aortic valve stenosis in the general population. J Am Coll Cardiol. 2014;63(5):470–477. DOI: 10.1016/j.jacc.2013.09.038. PMID: 24161338.
- Kaltoft M, Langsted A, Nordestgaard BG. Elevated lipoprotein(a) in mitral and aortic valve calcification and disease: the Copenhagen General Population Study. Atherosclerosis. 2022;349:166–174. DOI: 10.1016/j.atherosclerosis.2021.11.029. PMID: 34903381.
- Zheng KH, Tsimikas S, Pawade T, et al. Lipoprotein(a) and oxidized phospholipids promote valve calcification in patients with aortic stenosis. J Am Coll Cardiol. 2019;73(17):2150–2162. DOI: 10.1016/j.jacc.2019.01.070. PMID: 31047003.
- Thomas PE, Vedel-Krogh S, Kamstrup PR, Nordestgaard BG. Lipoprotein(a) is linked to atherothrombosis and aortic valve stenosis independent of C-reactive protein. Eur Heart J. 2023;44(16):1449–1460. DOI: 10.1093/eurheartj/ehad055. PMID: 36805188.
- Awad K, Mikhailidis DP, Katsiki N, Muntner P, Banach M; Lipid and Blood Pressure Meta-Analysis Collaboration (LBPMC) Group. Effect of ezetimibe monotherapy on plasma lipoprotein(a) concentrations in patients with primary hypercholesterolemia: a systematic review and meta-analysis of randomized controlled trials. Drugs. 2018;78(4):453–462. DOI: 10.1007/s40265-018-0870-1. PMID: 29396832.
- Sahebkar A, Simental-Mendía LE, Pirro M, Banach M, Watts GF, Sirtori C, Al-Rasadi K, Atkin SL. Impact of ezetimibe on plasma lipoprotein(a) concentrations as monotherapy or in combination with statins: a systematic review and meta-analysis of randomized controlled trials. Sci Rep. 2018;8(1):17887. DOI: 10.1038/s41598-018-36204-7. PMID: 30552391.
- Rivera FB, Cha SW, Louisse CL, et al. Impact of proprotein convertase subtilisin/kexin type 9 inhibitors on lipoprotein(a): a meta-analysis and meta-regression of randomized controlled trials. JACC Adv. 2025;4(2):101549. DOI: 10.1016/j.jacadv.2024.101549. PMID: 39877671.
- Ray KK, Wright RS, Kallend D, et al; ORION-10 and ORION-11 Investigators. Two phase 3 trials of inclisiran in patients with elevated LDL cholesterol. N Engl J Med. 2020;382(16):1507–1519. DOI: 10.1056/NEJMoa1912387. PMID: 32187462.
- Wright RS, Ray KK, Raal FJ, et al. Pooled patient-level analysis of inclisiran trials in patients with familial hypercholesterolemia or atherosclerosis. J Am Coll Cardiol. 2021;77(9):1182–1193. DOI: 10.1016/j.jacc.2020.12.058. PMID: 33663735.
- Albers JJ, Slee A, O’Brien KD, et al. Relationship of apolipoproteins A-1 and B, and lipoprotein(a) to cardiovascular outcomes: the AIM-HIGH trial. J Am Coll Cardiol. 2013;62(17):1575–1579. DOI: 10.1016/j.jacc.2013.06.051. PMID: 23973688.
- HPS2-THRIVE Collaborative Group. Effects of extended-release niacin with laropiprant in high-risk patients. N Engl J Med. 2014;371(3):203–212. DOI: 10.1056/NEJMoa1300955. PMID: 25014686.
- Leebmann J, Roeseler E, Julius U, et al. Lipoprotein apheresis in patients with maximally tolerated lipid-lowering therapy, lipoprotein(a)-hyperlipoproteinemia, and progressive cardiovascular disease. Circulation. 2013;128(24):2567–2576. DOI: 10.1161/CIRCULATIONAHA.113.002432. PMID: 24056686.
- Roeseler E, Julius U, Heigl F, et al; Pro(a)LiFe-Study Group. Lipoprotein apheresis for lipoprotein(a)-associated cardiovascular disease: prospective 5-year results. Arterioscler Thromb Vasc Biol. 2016;36(9):2019–2027. DOI: 10.1161/ATVBAHA.116.307983. PMID: 27417585.
- Tsimikas S, Gordts PLSM, Nora C, Yeang C, Witztum JL. Statin therapy increases lipoprotein(a) levels. Eur Heart J. 2020;41(24):2275–2284. DOI: 10.1093/eurheartj/ehz310. PMID: 31111151.
- Tsimikas S, Karwatowska-Prokopczuk E, Gouni-Berthold I, et al. Lipoprotein(a) reduction in persons with cardiovascular disease. N Engl J Med. 2020;382(3):244–255. DOI: 10.1056/NEJMoa1905239. PMID: 31893580.
- O’Donoghue ML, Rosenson RS, Gencer B, et al. Small interfering RNA to reduce lipoprotein(a) in cardiovascular disease. N Engl J Med. 2022;387(20):1855–1864. DOI: 10.1056/NEJMoa2211023. PMID: 36342163.
- Nissen SE, Ni W, Shen X, et al; ALPACA Trial Investigators. Lepodisiran — a long-duration small interfering RNA targeting lipoprotein(a). N Engl J Med. 2025;392(17):1673–1683. DOI: 10.1056/NEJMoa2415818. PMID: 40162643.
- Nissen SE, Wang Q, Nicholls SJ, et al. Zerlasiran — a small-interfering RNA targeting lipoprotein(a): a phase 2 randomized clinical trial (ALPACAR-360). JAMA. 2024;332(23):1992–2002. DOI: 10.1001/jama.2024.21957. PMID: 39556769.
- Nicholls SJ, Ni W, Rhodes GM, et al. Oral muvalaplin for lowering of lipoprotein(a): a randomized clinical trial (KRAKEN). JAMA. 2025;333(3):222–231. DOI: 10.1001/jama.2024.24017. PMID: 39556768.
- Lp(a)HORIZON (pelacarsen). ClinicalTrials.gov identifier NCT04023552. https://clinicaltrials.gov/study/NCT04023552
- OCEAN(a)-Outcomes (olpasiran). ClinicalTrials.gov identifier NCT05581303. https://clinicaltrials.gov/study/NCT05581303
- ACCLAIM-Lp(a) (lepodisiran). ClinicalTrials.gov identifier NCT06292013. https://clinicaltrials.gov/study/NCT06292013
- MOVE-Lp(a) (muvalaplin). ClinicalTrials.gov identifier NCT07157774. https://clinicaltrials.gov/study/NCT07157774
- ADD-VANTAGE (pelacarsen on a background of inclisiran). ClinicalTrials.gov identifier NCT06813911. https://clinicaltrials.gov/study/NCT06813911
- Burgess S, Ference BA, Staley JR, et al. Association of LPA variants with risk of coronary disease and the implications for lipoprotein(a)-lowering therapies: a Mendelian randomization analysis. JAMA Cardiol. 2018;3(7):619–627. DOI: 10.1001/jamacardio.2018.1470. PMID: 29926099.
- Lamina C, Kronenberg F; Lp(a)-GWAS-Consortium. Estimation of the required lipoprotein(a)-lowering therapeutic effect size for reduction in coronary heart disease outcomes: a Mendelian randomization analysis. JAMA Cardiol. 2019;4(6):575–579. DOI: 10.1001/jamacardio.2019.1041. PMID: 31017618.
- Mehta A, Vasquez N, Ayers CR, Patel J, et al. Independent association of lipoprotein(a) and coronary artery calcification with atherosclerotic cardiovascular risk. J Am Coll Cardiol. 2022;79(8):757–768. DOI: 10.1016/j.jacc.2021.11.058. PMID: 35210030.
- Bhatia HS, Fan Y, Dharmavaram G, Zou H, et al. Use of coronary artery calcium scoring in individuals with elevated lipoprotein(a): a multicohort study. J Am Coll Cardiol. 2026;87(20):2864–2872. DOI: 10.1016/j.jacc.2026.02.5067. PMID: 41837904. PMCID: PMC13221166.