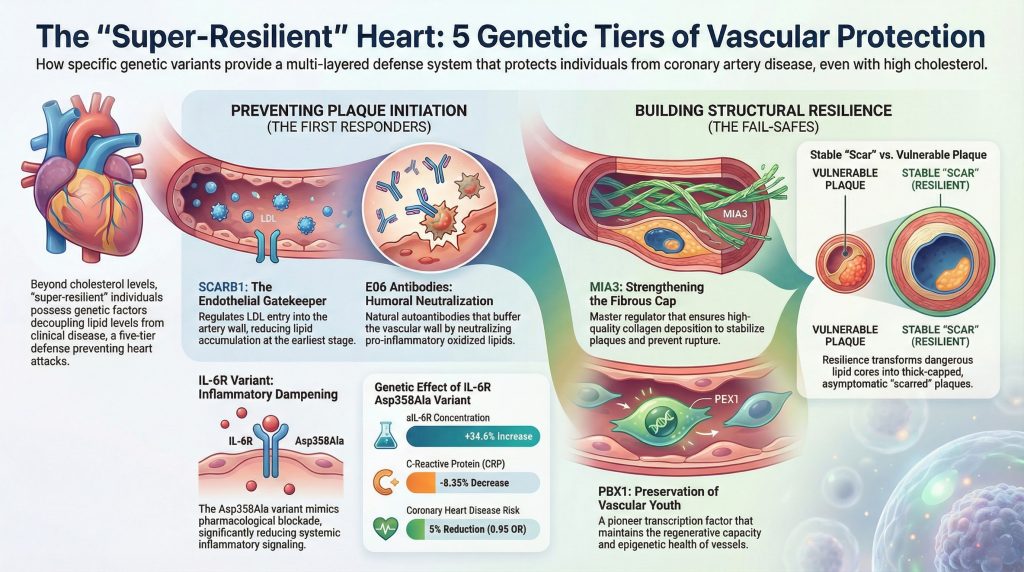
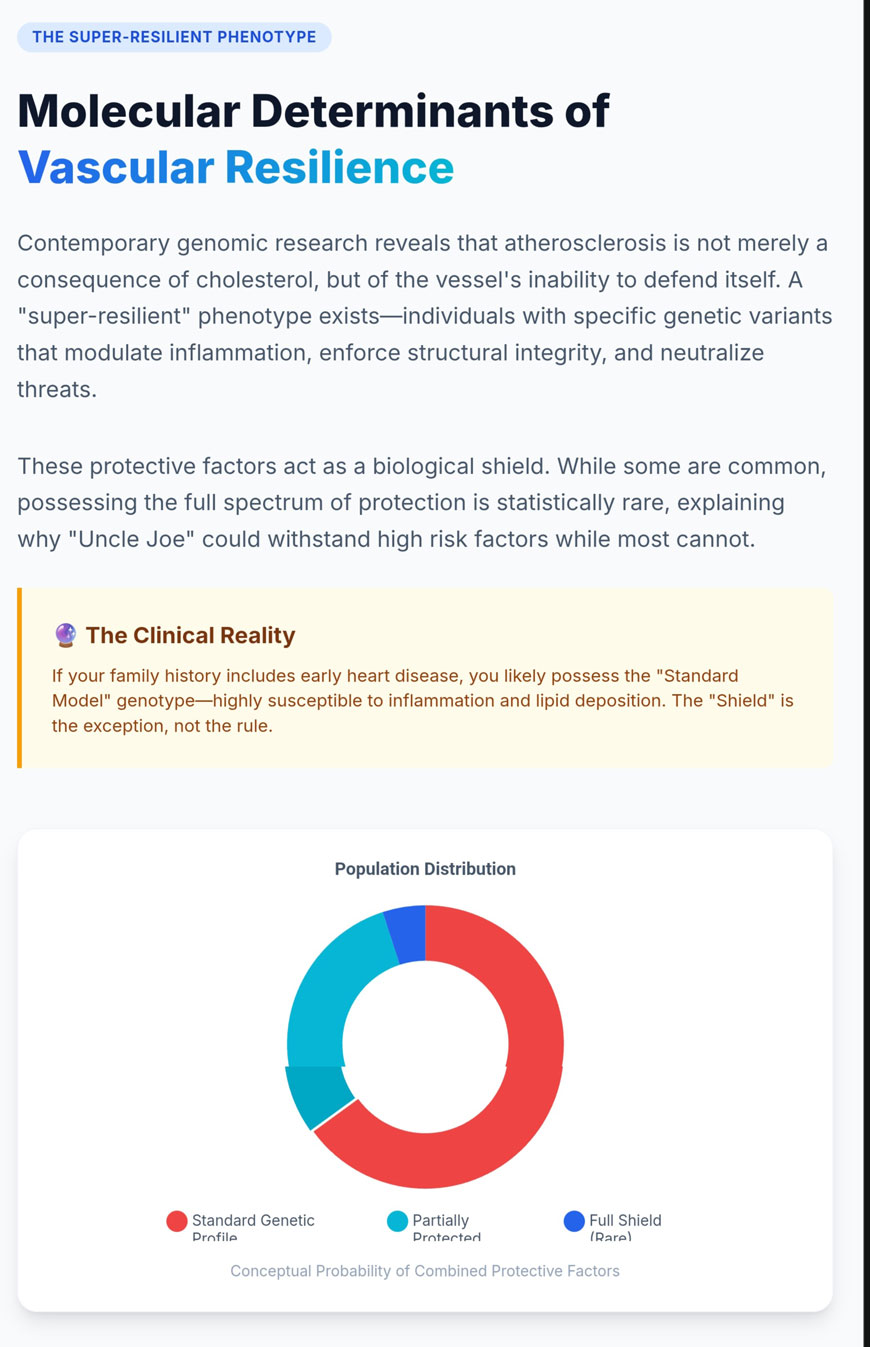
La conceptualisation historique de athérosclérose s'est fréquemment concentré sur une relation linéaire entre les concentrations circulantes cholestérol niveaux et le développement de l'obstruction maladie coronarienne. Cependant, la recherche génomique contemporaine, en particulier les études d'association pangénomique à grande échelle et Randomisation mendélienne analyses, a dévoilé un paysage nettement plus complexe1Il est désormais évident que certains individus possèdent un phénotype vasculaire “ super-résistant ”, caractérisé par la capacité à supporter des niveaux élevés de système facteurs de risque sans développer d'athérosclérose sujette à la rupture lésions [1]. Cette résilience est pilotée par une série de facteurs génétiques distincts qui modulent la réponse vasculaire à de multiples niveaux : signalisation inflammatoire systémique et locale, intégrité structurelle de la paroi vasculaire, transport transendothélial de lipoprotéines, et la neutralisation immunologique innée des menaces pro-oxydatives1]. Au cœur de cette compréhension se trouvent les rôles joués par le variant du récepteur de l'interleukine-6 p.Asp358Ala [1–3], le transport protéine MIA3/TANGO16,7], le récepteur éboueur SCARB1 [8–10], le facteur de transcription pionnier PBX1 [11–13], et l'activité protectrice des auto-anticorps naturels contre les phospholipides oxydés, tels que E06 [14–16].
La modulation inflammatoire de la voie du récepteur de l'IL-6
Inflammation est un moteur fondamental de athérogenèse, servant de pont entre le dépôt lipidique et les événements cliniques tels que infarctus du myocarde [1Parmi les cytokines impliquées dans ce processus, interleukine-6 (IL-6) occupe une position centrale en tant que régulateur pléiotrope de la réponse immunitaire, synthétisé principalement par macrophages, les lymphocytes T et les adipocytes [2]. L'architecture de signalisation de IL-6 se divise en signalisation classique, qui se produit via le récepteur de l'IL-6 lié à la membrane (mIL-6R), et en signalisation trans, médiée par la forme soluble du récepteur (sIL-6R) [2]. Alors que la signalisation classique est limitée aux cellules exprimant le mIL-6R (telles que les hépatocytes et certains sous-ensembles immunitaires), la trans-signalisation permet à l'IL-6 d'activer n'élimporte quelle cellule exprimant la sous-unité de transduction du signal gp130, élargissant ainsi la portée pro-inflammatoire de la cytokine au système vasculaire endothélium et d'autres tissus critiques [2].
Le variant Asp358Ala et le mécanisme de clivage
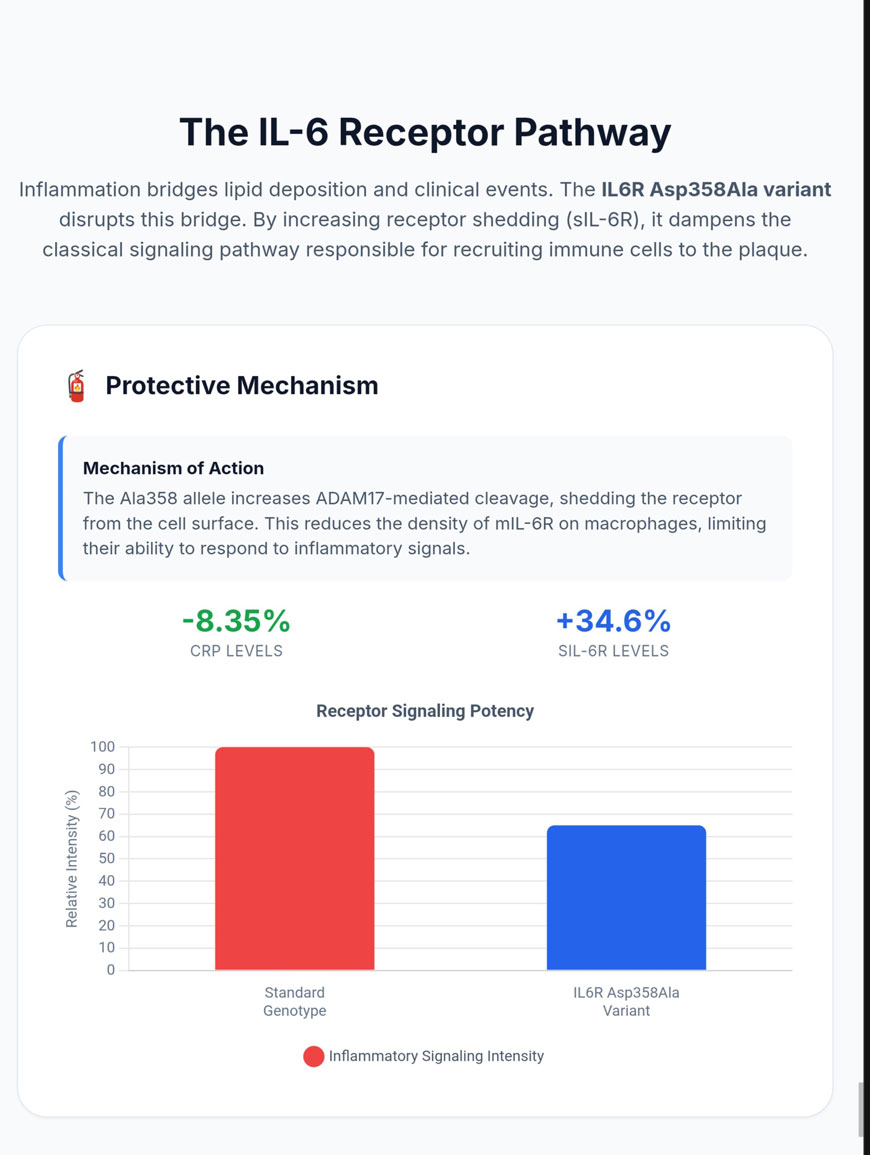
L'identification du polymorphisme nucléotidique simple (SNP) rs2228145 dans le gène IL6R, entraînant une substitution p.Asp358Ala, a fourni une lentille génétique unique à travers laquelle observer le rôle causal de l'IL-6 dans maladie coronarienne [1]. Cette variante non synonyme implique une transition de l'adénine à la cytosine à la position 1073 du gène, située dans l'exon 9 qui code pour le domaine extracellulaire du récepteur [2La substitution se produit à proximité immédiate du site de clivage (Valine 356) reconnu par la métalloprotéinase ADAM17, également connue sous le nom de “ sheddase ” responsable de la conversion du mIL-6R en sIL-6R [2].
La présence de l’allèle alanine (C) augmente considérablement la sensibilité du récepteur au clivage protéolytique, ce qui entraîne une modification profonde de la distribution du récepteur. Les porteurs de la variante Ala358 présentent une réduction marquée de l’expression de surface du mIL-6R sur les monocytes et les lymphocytes T CD4+— pouvant atteindre une réduction de 28% par allèle — tout en présentant simultanément une augmentation substantielle des taux circulants de sIL-6R, généralement de 34,6% par copie de l’allèle mineur [2].
Randomisation mendélienne et statistiques de protection causale
Utilisation du variant Asp358Ala comme instrument génétique pour l'analyse mendélienne randomisation permet d'estimer les effets à long terme de l'inhibition du récepteur de l'IL-6 dans les populations humaines1]. Les données probantes démontrent systématiquement que l'atténuation de la signalisation de l'IL-6 par ce mécanisme confère un effet protecteur contre un spectre de maladies cardiovasculaires et inflammatoires [1–3En comparant les résultats génétiques avec les effets observés dans les essais randomisés de l'anticorps monoclonal anti-R-IL-6 tocilizumab, les chercheurs ont confirmé que le variant génétique imite efficacement le blocage pharmacologique [1].
Tableau 1. Phénotype ou Biomarqueur Associations
| Phénotype ou biomarqueur | Taille d'effet (par allèle Ala358) | 95% Intervalle de confiance | valeurs p |
| Concentration plasmatique en IL-6R | +34,61 TP9T (augmentation relative) | [33.2%, 36.1%] | < 1 × 10⁻²⁰ |
| Protéine C-réactive (CRP) | -8,351 TP9T (baisse relative) | [-9.38%, -7.31%] | < 1 × 10⁻¹⁵ |
| Concentration en fibrinogène | -0,851 TP9T (baisse relative) | [-1.10%, -0.60%] | 1,2 × 10⁻¹⁰ |
| Maladie coronarienne | 0.95 (Odds Ratio) | [0.93, 0.97] | 1,53 × 10⁻⁵ |
| Artériopathie oblitérante des membres inférieurs (PAD) | 0,91 (Odds Ratio) | [0.88, 0.94] | 6,2 × 10⁻⁹ |
Données synthétisées à partir de consortiums de recherche analysant jusqu'à 133 449 individus [1].
La signification statistique de ces résultats suggère que la signalisation du récepteur de l'IL-6 n'est pas seulement un marqueur de la maladie, mais un acteur causal. La réduction du risque de coronaropathie se produit malgré l'augmentation potentielle de la demi-vie des molécules d'IL-6 circulantes liées au sIL-6R ; l'effet biologique net est une réduction de la réponse inflammatoire nécessaire à la formation et à la déstabilisation plaque [1]. Cet “ amortissement ” génétique empêche artère de déclencher la réponse inflammatoire massive généralement associée à la rétention lipidique, dissociant efficacement la présence de LDL de l'apparition de la maladie clinique. Des études récentes menées sur la population bangladaise confirment en outre que ce polymorphisme est associé à un risque réduit de type 2 diabète et hypertension [5].
Implications thérapeutiques et profils de protection élargis
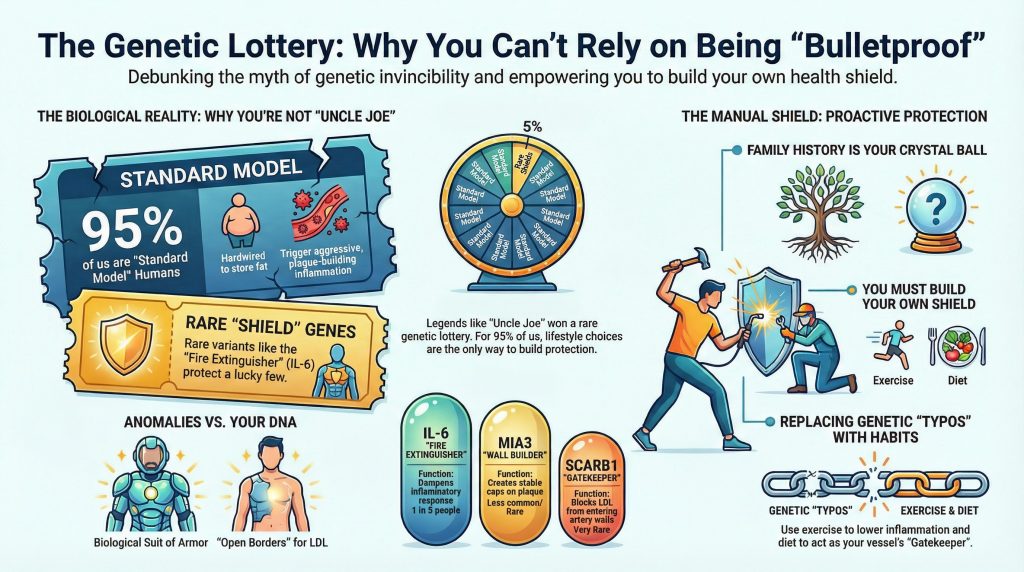
Les informations tirées du variant Asp358Ala ont de profondes implications pour le développement de médicaments. Étant donné que le variant réduit l'inflammation systémique (mise en évidence par une baisse de la CRP et du fibrinogène) sans altérer de manière significative les facteurs de risque traditionnels tels que tension artérielle, il met en évidence le blocage de l'IL-6R comme un outil de précision pour atténuer risque inflammatoire résiduel [1]. De plus, les effets protecteurs de ce variant vont au-delà de la chronicité maladie cardiovasculaire aux maladies aiguës graves. Des études de randomisation mendélienne ont indiqué que le blocage du récepteur de l'IL-6 est causalement associé à une incidence réduite de sepsis et à de meilleurs résultats dans le COVID-19 sévère [4].
Cependant, le mécanisme n'est pas totalement exempt de compromis. Bien que l'allèle Asp358Ala protège contre la coronaropathie et polyarthrite rhumatoïde, cela peut accroître la sensibilité à certaines infections, reflétant le profil d'effets secondaires des antagonistes pharmacologiques du récepteur de l'IL-6 [2Cela met en évidence la nécessité d'une compréhension nuancée de l'axe IL-6/IL-6R, où le variant agit comme une “ expérience naturelle ” pour équilibrer la protection inflammatoire et la défense de l'hôte.
MIA3 et l'intégrité structurelle de la chape fibreuse
Alors que la modulation inflammatoire prévient l'initiation de la plaque, la stabilité d'une lésion une fois formée est régie en grande partie par les caractéristiques structurales de la paroi vasculaire. Le gène MIA3, codant pour la protéine TANGO1 (Transport and Golgi Organization 1), est apparu comme un élément fondamental de résilience vasculaire par son rôle dans la sécrétion de matrice extracellulaire composants6].
Biochimie de TANGO1 et exportation du fret
TANGO1 est une protéine conservée au cours de l'évolution, résidant dans la membrane du réticulum endoplasmique (RE). Sa fonction principale est de faciliter l'exportation de charges sécrétoires volumineuses qui sont trop grandes pour tenir dans des vésicules COPII, qui ont typiquement un diamètre de seulement 60 à 80 nm [6]. Les grosses molécules, telles que le procollagène — qui peut atteindre des longueurs de 300 nm — nécessitent un mécanisme de transport spécialisé. TANGO1 y parvient en s'organisant en un échafaudage de type anneau au niveau des sites de sortie du RE (ERES) et en recrutant des membranes du compartiment intermédiaire RE-Golgi (ERGIC) pour créer un tunnel sécrétoire transitoire et élargi [6].
La protéine utilise un domaine luminal de type SH3 pour se lier spécifiquement aux motifs de collagène à triple hélice et à la chaperonne HSP47, garantissant ainsi que seules les protéines correctement repliées sont conditionnées pour l'exportation6]. Cette machinerie est essentielle au transport de plusieurs classes de collagènes, notamment les collagènes fibrillaires interstitiels (I, II et III), le collagène de la membrane basale non fibrillaire (IV) et les collagènes FACIT (IX) [6].
Le variant rs67180937 et la stabilité phénotypique des CVM
La régulation génétique de l'expression de MIA3 dans le système vasculaire est essentielle pour déterminer si une plaque devient une lésion dangereuse et sujette à la rupture ou une “ cicatrice ” stable. Des études d'association pangénomique ont identifié un locus sur le chromosome 1q41 où l'allèle G du SNP principal rs67180937 est associé à un risque accru de maladie coronarienne [7]. Des études mécanistiques ont révélé que cet allèle à risque est corrélé à une expression plus faible de MIA3 dans le système vasculaire cellules musculaires lisses (CSVM) et une réponse proliférative significativement réduite aux facteurs de croissance [7].
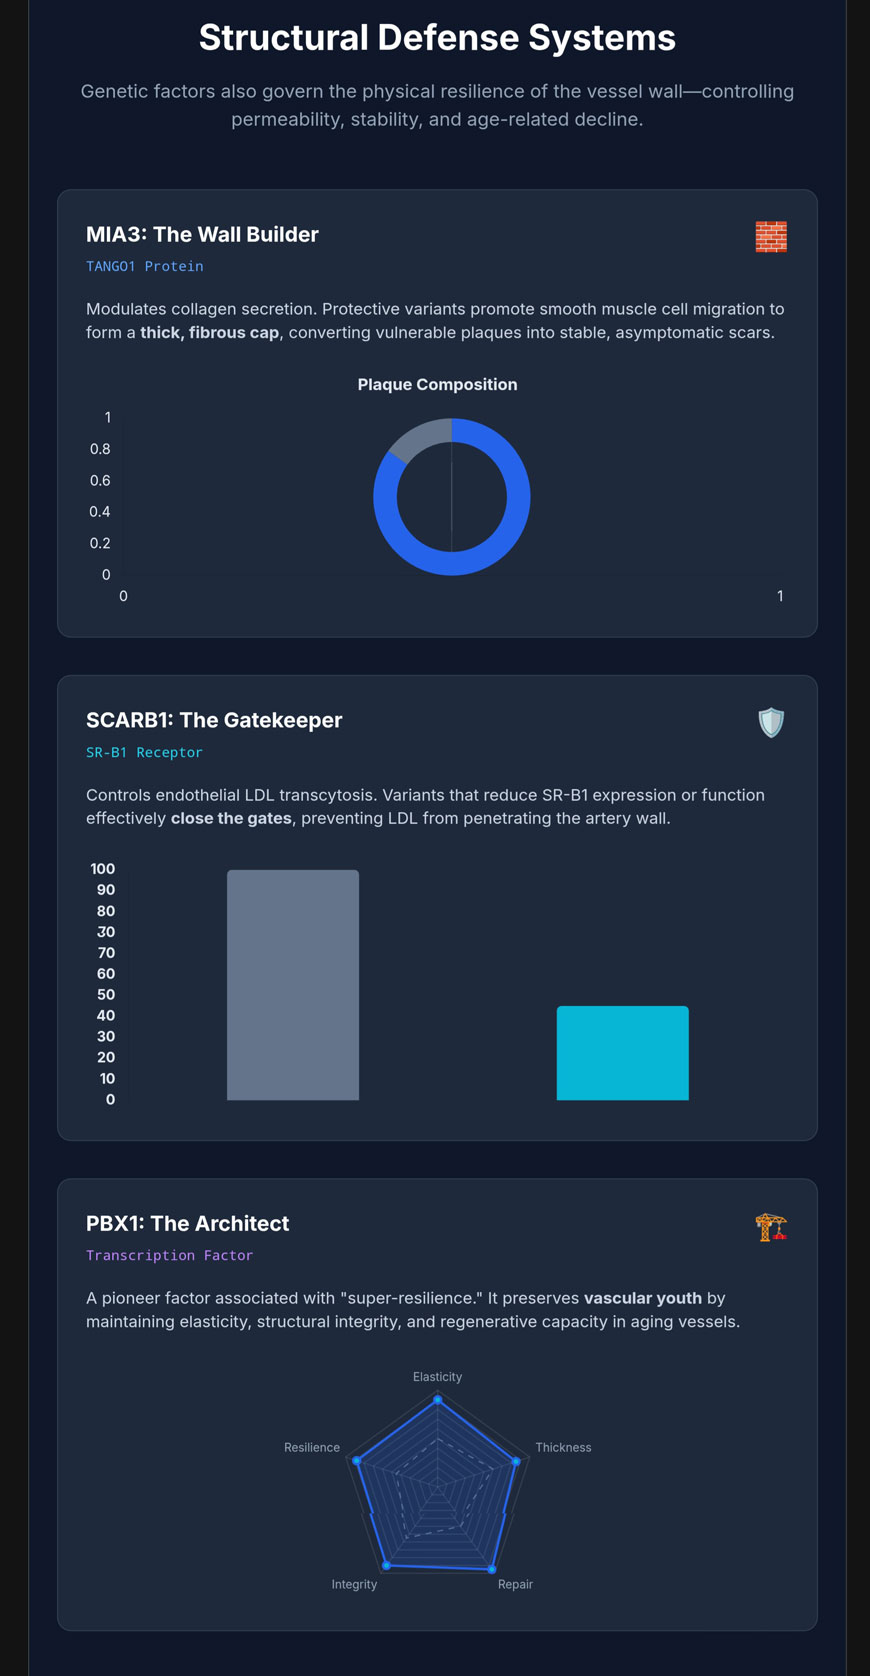
Dans un phénotype vasculaire résilient, une expression élevée de MIA3 favorise la transition des cellules musculaires lisses vasculaires (CMLV) vers un phénotype protecteur et synthétique. Ces cellules migrent vers le intima et de produire la matrice extracellulaire riche en collagène nécessaire pour construire une épaisseur, chape fibreux au-dessus de cœur lipidique d'une plaque [7].
Tableau 2. Caractéristiques de la plaque selon l'expression de MIA3
| Caractéristique de la plaque | Faible expression de MIA3 (génotype à risque) | Forte expression de MIA3 (génotype protecteur) |
| Prolifération des CVM | Réduit ; moins de cellules dans le chapeau | Présence cellulaire renforcée et robuste |
| Dépôt de collagène | Matrice altérée ; fine et fragile | Efficace ; coque fibreuse épaisse et protectrice |
| Résultat clinique | Plaque “ vulnérable ” sujette à la rupture | Plaque “ cicatricielle ” stable et asymptomatique |
Données synthétisées à partir d'études sur des CVM, humaines provennant de donneurs et des modèles murins [7].
La pertinence de MIA3 est en outre soulignée par des observations dans les lésions coronariennes humaines, où une réduction significative de l'abondance de la protéine MIA3 est observée dans les régions à chape fine des plaques instables par rapport aux coiffes épaisses des lésions stables [7].
SCARB1 et le contrôle d'accès de la transcytose des lipoprotéines
Une étape précoce critique de l'athérogenèse est l'entrée physique des lipoprotéines de basse densité (LDL) dans la espace sous-endothélial. Il est désormais reconnu comme un processus de transport transcellulaire hautement régulé connu sous le nom de transcytose, principalement médiée par le récepteur éboueur de classe B de type 1SR-B1), codé par le gène SCARB1 [8].
L'axe de signalisation DOCK4/Rac1
Le mécanisme par lequel le récepteur SR-B1 endothélial internalise et transporte les particules de LDL implique une cascade de signalisation complexe. Lors de la liaison du LDL au domaine extracellulaire du SR-B1, un domaine cytoplasmique spécifique du récepteur recrute le facteur d'échange de nucléotides guaniniques DOCK4 (Dedicator of Cytokinesis 4) [8]. Ce recrutement est une condition préalable à l'activation de la petite GTPase Rac1, qui coordonne les réarrangements du cytosquelette d'actine nécessaires au transport [8].
Tableau 3. Rôle des composants moléculaires dans la transcytose des LDL
| Composant moléculaire | Rôle dans la transcytose des LDL |
| SR-B1 (SCARB1) | Récepteur principal impliqué dans la capture des LDL au niveau de la surface luminale |
| Motif IQAYSESL | Site d'ancrage cytoplasmique des protéines adaptatrices |
| DOCK4 | Facteur d'échange de nucléotides guaniniques ; se lie à la protéine SR-B1 |
| Rac1 | GTPase déclenchant l'internalisation médiée par l'actine |
Données issues d'études sur le transport au niveau des cellules endothéliales [8].
Des études expérimentales menées sur des souris présentant une délétion spécifique à l'endothélium du gène SR-B1 ont montré une réduction de 60 à 80% de l'apport en LDL dans la paroi artérielle, entraînant une diminution massive de la surface des lésions athéroscléreuses [8]. Cela indique que les variants du gène SCARB1 qui réduisent le taux de cette transcytose peuvent freiner de manière radicale le développement de l’athérosclérose dès le stade “ d’entrée ” [8].
Les variants du gène SCARB1 humain et le paradoxe des lipoprotéines
Dans le foie, le SR-B1 est le principal récepteur impliqué dans l'absorption sélective de esters de cholestérol de HDL. Par conséquent, de rares variants de perte de fonction du gène SCARB1 peuvent entraîner des taux extrêmement élevés de cholestérol HDL circulant ; pourtant, ces personnes sont souvent exposées à un risque coronarien accru car transport inverse du cholestérol est altérée [9,10].
Tableau 4. Impact des variantes génétiques du gène SCARB1
| Variante génétique du gène SCARB1 | Conséquences sur Profil lipidique | Impact sur le risque vasculaire |
| rs5888 (génotype TT) | Associé à un taux plus élevé de HDL-C | Souvent protecteur (en particulier chez les hommes non asiatiques) |
| rs144334493 (Délétion) | Réduit la liaison de FOXA1 ; diminue l'expression de SR-B1 | Une susceptibilité accrue à la cardiopathie coronarienne |
| Substitution S129L | Taux élevés simultanés de HDL-C et de Lp(a) | Clirénage réduit de la Lp(a) ; risque élevé |
Données issues de méta-analyses et d'études de cohorte [10].
La résilience est liée à l’efficacité du fonctionnement du récepteur tant au niveau du foie que de l’endothélium. Les polymorphismes favorables qui réduisent la transcytose endothéliale sans compromettre le transport hépatique inverse du cholestérol constituent le génotype “ super-résilient ” idéal [8–10].
Le PBX1 et la préservation de la jeunesse vasculaire
Vieillissement vasculaire est un facteur prédisposant à de nombreuses formes de maladies cardiovasculaires. Des études récentes ont mis en évidence des variants situés à proximité du PBX1 (gène homéobox 1 de la leucémie pré-B) gène associé à une santé vasculaire exceptionnelle chez les personnes âgées [11].
PBX1, un facteur de transcription pionnier
PBX1 appartient à la classe TALE (Three Aminoacid Loop Extension) des facteurs de transcription homéobox et agit comme un “ facteur pionnier ”, ce qui signifie qu’il peut accéder à la chromatine condensée et marquer des gènes spécifiques en vue de leur activation transcriptionnelle [12,13]. Dans le système cardiovasculaire, la protéine PBX1 coordonne les voies de transcription qui régissent la formation de l'aorte et le développement de la voie d'éjection cardiaque [12,13]. Dans le système vasculaire des adultes vieillissants, l'expression de PBX1 est essentielle à la réparation des lésions endothéliales et au maintien des populations de cellules progénitrices endothéliales [11–13].
Régulation épigénétique et résilience vasculaire
La résilience associée aux variants du gène PBX1 provient probablement de leur capacité à préserver l'état épigénétique « jeune » de la paroi vasculaire. En maintenant une expression élevée des gènes de réparation et en régulant l'activité cellulaire stress oxydatif et l'apoptose, la protéine PBX1 empêche la dégradation structurelle [12,13].
Anticorps anti-LDL oxydés d'origine naturelle et défense humorale
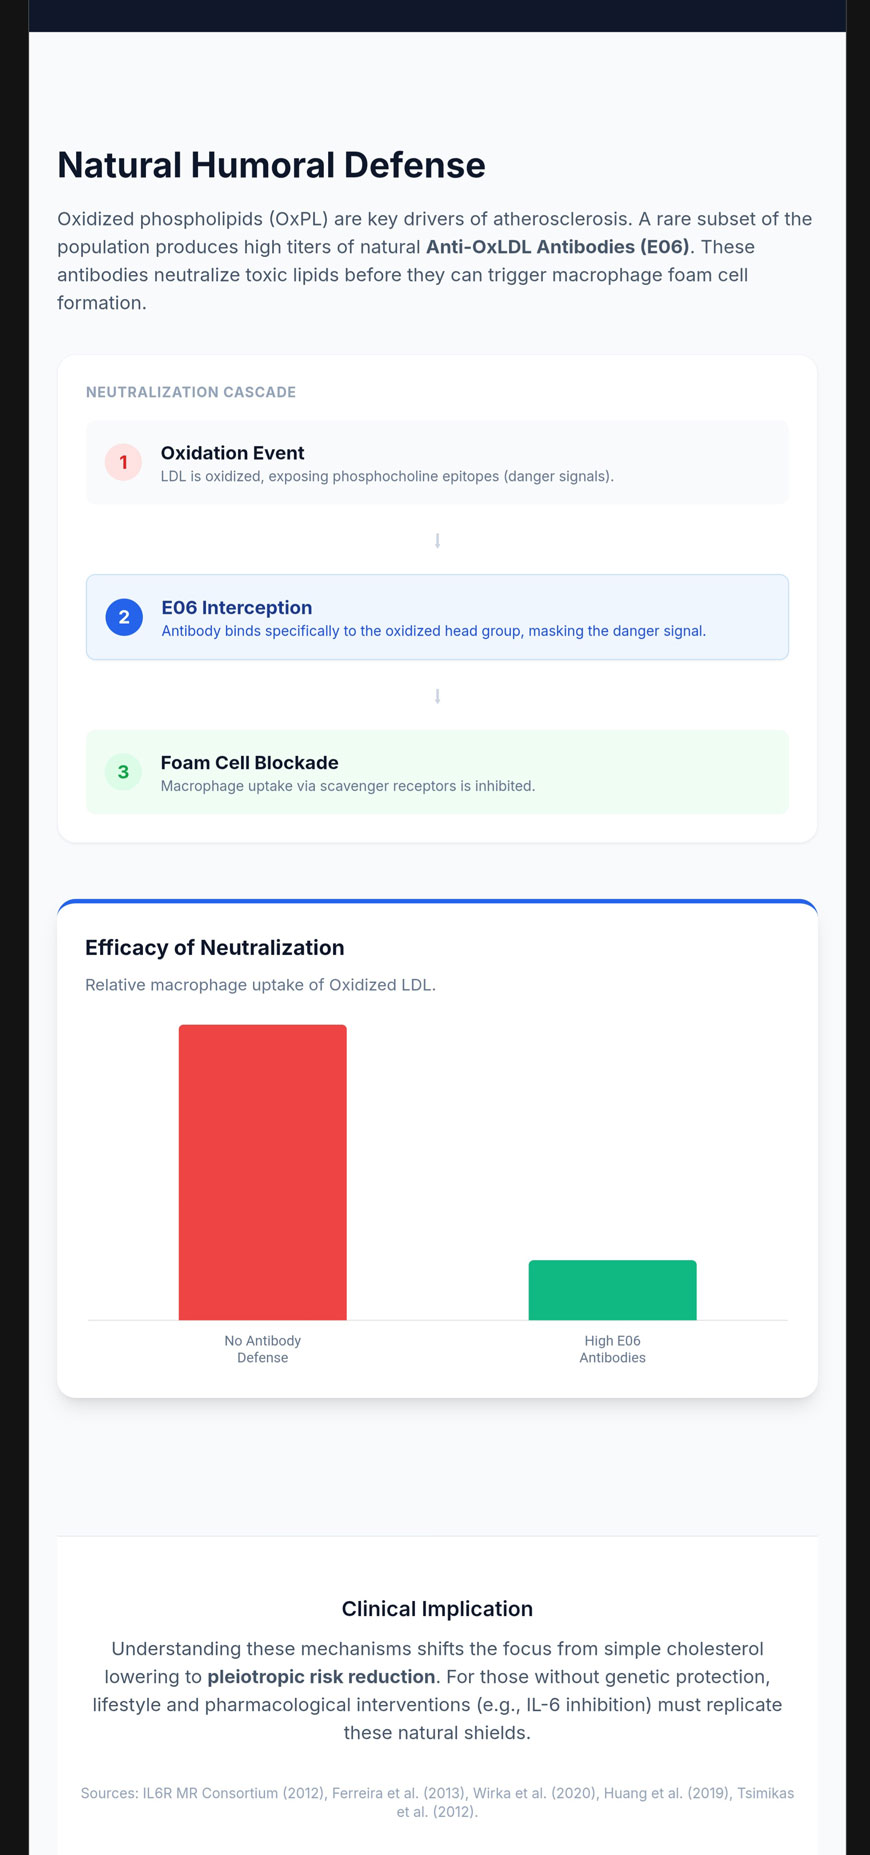
Même lorsque les lipoprotéines pénètrent dans la paroi vasculaire et subissent une oxydation (OxLDL), elles peuvent être neutralisées par des auto-anticorps naturels tels que l'E06 avant de déclencher la réaction inflammatoire cellule spumeuse cycle [15].
L'anticorps E06 et l'épitope phosphocholine
L'E06 est un auto-anticorps IgM naturel qui se lie spécifiquement au groupe de tête phosphocholine (PC) des phospholipides oxydés (OxPL) [15]. Lors de l'oxydation du fragment d'acide gras en position sn-2, le groupe de tête du PC se retrouve exposé sous la forme d'un néo-épitope ou d'un “ signal de danger ” [15].
Tableau 5. Reconnaissance d'entités biologiques par E06
| Entité biologique | Reconnaissance par E06 | Mécanisme d'action |
| LDL natif | Non | Évite toute interférence avec le métabolisme lipidique normal |
| LDL oxydé par le cuivre | Oui | Se lie à l'OxPL fragmenté présent à la surface |
| Lipoprotéine(a) | Oui | Neutralise l'OxPL lié de manière covalente à l'Apo(a) |
| Cellules apoptotiques | Oui | Détecte les circuits imprimés exposés sur des membranes endommagées |
Données issues de tests immunologiques et d'études structurales [15].
Le mécanisme de protection de l'E06 est double : il inhibe la capture de ces particules par les récepteurs « scavenger » des macrophages, empêchant ainsi la formation de cellules spumeuses, et neutralise la signalisation pro-inflammatoire via des récepteurs tels que le TLR-2 et le TLR-4 [15].
Potentiel thérapeutique et corrélats cliniques
La présence de taux naturels élevés d’anticorps de type E06 assure une “ immunisation innée ” solide. Cela a conduit au développement de candidats thérapeutiques tels que le VB-201, un lécinoxoïde à petites molécules conçu pour entrer en compétition avec les OxPL pro-inflammatoires afin de se lier au CD14 et au TLR-2 [16]. Des taux élevés d'OxPL-apoB (mesurés par ELISA à base d'E06) constituent des biomarqueurs puissants permettant de prédire la présence et la progression de lésions coronariennes, fémorales et artère carotide maladie [14].
Références
- Interleukin-6 Receptor Mendelian Randomisation Analysis (IL6R MR) Consortium, Swerdlow DI, Holmes MV, et al. The interleukin-6 receptor as a target for prevention of coronary heart disease: a mendelian randomisation analysis. Lancet. 2012;379(9822):1214-1224. doi:10.1016/S0140-6736(12)60110-X
- Ferreira RC, Freitag DF, Cutler AJ, et al. Functional IL6R 358Ala allele impairs classical IL-6 receptor signaling and influences risk of diverse inflammatory diseases. PLoS Genet. 2013;9(4):e1003444. doi:10.1371/journal.pgen.1003444
- Levin MG, Klarin D, Georgakis MK, et al. A Missense Variant in the IL-6 Receptor and Protection From Peripheral Artery Disease. Circ Res. 2021;129(10):968-970. doi:10.1161/CIRCRESAHA.121.319589
- Hamilton FW, Thomas M, Arnold D, et al. Therapeutic potential of IL6R blockade for the treatment of sepsis and sepsis-related death: A Mendelian randomisation study. PLoS Med. 2023;20(1):e1004174. Published 2023 Jan 30. doi:10.1371/journal.pmed.1004174
- Aparicio-Siegmund S, Garbers Y, Flynn CM, et al. The IL-6-neutralizing sIL-6R-sgp130 buffer system is disturbed in patients with type 2 diabetes. Am J Physiol Endocrinol Metab. 2019;317(2):E411-E420. doi:10.1152/ajpendo.00166.2019
- Wilson DG, Phamluong K, Li L, et al. Global defects in collagen secretion in a Mia3/TANGO1 knockout mouse. J Cell Biol. 2011;193(5):935-951. doi:10.1083/jcb.201007162
- Aherrahrou R, Guo L, Nagraj VP, et al. Genetic Regulation of Atherosclerosis-Relevant Phenotypes in Human Vascular Smooth Muscle Cells. Circ Res. 2020;127(12):1552-1565. doi:10.1161/CIRCRESAHA.120.317415
- Huang L, Chambliss KL, Gao X, et al. SR-B1 drives endothelial cell LDL transcytosis via DOCK4 to promote atherosclerosis. Nature. 2019;569(7757):565-569. doi:10.1038/s41586-019-1140-4
- Hu S, Hu D, Wei H, et al. Functional Deletion/Insertion Promoter Variants in SCARB1 Associated With Increased Susceptibility to Lipid Profile Abnormalities and Coronary Heart Disease. Front Cardiovasc Med. 2022;8:800873. Published 2022 Jan 13. doi:10.3389/fcvm.2021.800873
- Ye LF, Zheng YR, Zhang QG, Yu JW, Wang LH. Meta-analysis of the association between SCARB1 polymorphism and fasting blood lipid levels. Oncotarget. 2017;8(46):81145-81153. Published 2017 Sep 14. doi:10.18632/oncotarget.20867
- Wen Y, Chen H, Wang Y, et al. Extracellular vesicle-derived TP53BP1, CD34, and PBX1 from human peripheral blood serve as potential biomarkers for the assessment and prediction of vascular aging. Hereditas. 2024;161(1):3. Published 2024 Jan 3. doi:10.1186/s41065-023-00306-8
- Crisafulli L, Brindisi M, Liturri MG, Sobacchi C, Ficara F. PBX1: a TALE of two seasons-key roles during development and in cancer. Front Cell Dev Biol. 2024;12:1372873. Published 2024 Feb 9. doi:10.3389/fcell.2024.1372873
- Chen H, Yu Z, Niu Y, Wang L, Xu K, Liu J. Research progress of PBX1 in developmental and regenerative medicine. Int J Med Sci. 2023;20(2):225-231. Published 2023 Jan 22. doi:10.7150/ijms.80262
- Taleb A, Witztum JL, Tsimikas S. Oxidized phospholipids on apoB-100-containing lipoproteins: a biomarker predicting cardiovascular disease and cardiovascular events. Biomark Med. 2011;5(5):673-694. doi:10.2217/bmm.11.60
- Hörkkö S, Bird DA, Miller E, et al. Monoclonal autoantibodies specific for oxidized phospholipids or oxidized phospholipid-protein adducts inhibit macrophage uptake of oxidized low-density lipoproteins. J Clin Invest. 1999;103(1):117-128. doi:10.1172/JCI4533
- Mendel I, Feige E, Yacov N, et al. VB-201, an oxidized phospholipid small molecule, inhibits CD14- and Toll-like receptor-2-dependent innate cell activation and constrains atherosclerosis. Clin Exp Immunol. 2014;175(1):126-137. doi:10.1111/cei.12212

